Tutaj prezentujemy protokół użycia istniejących wcześniej konstruktów delecji kasety oporności na antybiotyki jako podstawy do tworzenia mutantów delecyjnych w innych szczepach E. coli. Takie mutacje delecji mogą być mobilizowane i wprowadzane do odpowiedniego locus szczepu biorcy za pomocą transdukcji bakteriofaga P1.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wytwarzanie delecji genów w Escherichia coli przez transdukcję P1 z kasetami oporności na antybiotyki podlegającymi akcyzie
W tym artykule
Podsumowanie
Streszczenie
Pierwszym podejściem do badania funkcji nieznanego genu u bakterii jest stworzenie nokautu tego genu. W tym miejscu opisujemy solidny i szybki protokół przenoszenia mutacji delecji genów z jednego szczepu Escherichia coli do innego przy użyciu uogólnionej transdukcji z bakteriofagiem P1. Metoda ta wymaga, aby mutacja była selektywna (np. w oparciu o zakłócenia genów za pomocą wstawień kaset z antybiotykiem). Takie kasety z antybiotykami mogą być zmobilizowane ze szczepu dawcy i wprowadzone do szczepu biorcy, który jest przedmiotem zainteresowania, aby szybko i łatwo wygenerować mutanta delecji genu. Kaseta z antybiotykiem może być zaprojektowana tak, aby zawierała miejsca rozpoznawania flippazy, które umożliwiają wycięcie kasety przez rekombinazę specyficzną dla miejsca w celu wytworzenia czystego nokautu z sekwencją blizny o długości zaledwie ~100 par zasad w genomie. Demonstrujemy protokół poprzez wybicie genu tamA kodującego czynnik montażowy biorący udział w biogenezie autotransportera i testujemy wpływ tego nokautu na biogenezę i funkcję dwóch trimerycznych adhezyn autotransporterowych. Chociaż delecja genu przez transdukcję P1 ma swoje ograniczenia, łatwość i szybkość jej realizacji sprawiają, że jest to atrakcyjna alternatywa dla innych metod delecji genów.
Wprowadzenie
Powszechnym pierwszym podejściem do badania funkcji genu jest przeprowadzenie mutagenezy knock-out i obserwacja wynikowego fenotypu. Jest to również nazywane genetyką odwrotną. Bakteria E. coli jest koniem pociągowym biologii molekularnej od około 70 lat, ze względu na łatwość jej hodowli i podatność na manipulacje genetyczne1. Opracowano kilka metod wytwarzania delecji genów u E. coli, w tym mutagenezę wymiany markerów2,3, a ostatnio rekombinację przy użyciu systemów λ Red lub Rac ET4,5,6.
W powszechnie używanym systemie, sekwencje kodujące pojedyncze geny są zastępowane przez kasetę oporności na antybiotyki, która może być później wycięta z chromosomu5,7. Sekwencje kodujące są zastępowane, na przykład przez kasetę oporną na kanamycynę (Kan), która jest otoczona miejscami rozpoznawania celu rozpoznawania flippazy (FLP) (FRT) po obu stronach. Miejsca FRT są rozpoznawane przez rekombinazę FLP, która pośredniczy w specyficznej dla miejsca rekombinacji między miejscami FRT, prowadząc do usunięcia kasety Kan. W ten sposób można osiągnąć pełną delecję sekwencji kodującej dany gen, pozostawiając tylko minimalną sekwencję blizny wynoszącą około 100 par zasad (bp) (ryc. 1).
Nieco ponad dekadę temu powstała tak zwana kolekcja Keio. Jest to biblioteka bakteryjna oparta na standardowym laboratoryjnym szczepie E. coli K12, w którym prawie wszystkie nieistotne geny zostały indywidualnie usunięte przez rekombinację λ Red 7,8. Każdy klon w tej kolekcji ma jedną sekwencję kodowania zastąpioną kasetą z rezystancją Kan podlegającą karzecie. Kolekcja Keio okazała się przydatnym narzędziem dla wielu zastosowań9. Jednym z takich zastosowań jest produkcja mutantów delecyjnych w innych szczepach E. coli. Kaseta Kan z danego klonu delecji może być zmobilizowana przez ogólną transdukcję bakteriofagów, takich jak P110,11,12,13,14. Stado fagów przygotowane z takiego szczepu może być następnie wykorzystane do zakażenia biorcy szczepu E. coli, gdzie przy niskiej, ale niezawodnej częstotliwości region zawierający kasetę Kan może zostać włączony do genomu biorcy przez rekombinację homologiczną (ryc. 2). Transduktorzy można wybrać do wzrostu na pożywce zawierającej Kan. Następnie, jeśli pożądane jest usunięcie kasety oporności na antybiotyki, rekombinaza FLP może być dostarczona do szczepu transduktora w trans. Po utwardzeniu plazmidu zawierającego FLP, który zawiera marker oporności na ampicylinę (Amp), klony wrażliwe na Kan i Amp są badane pod kątem badań przesiewowych, a prawidłowe wycięcie sekwencji kodującej typu dzikiego i kasety Kan jest weryfikowane za pomocą PCR kolonii.
Tutaj przedstawiono szczegółowy protokół, opisujący każdy z etapów produkcji nokautującego szczepu E. coli w oparciu o strategię opisaną powyżej. Jako przykład wykazano delecję genu tamA. tamA koduje białko β beczki błony zewnętrznej, które jest częścią Modułu Transportu i Montażu (TAM), który bierze udział w biogenezie niektórych białek autotransportera i pili15,16,17. Ten nokautujący szczep został następnie wykorzystany do zbadania wpływu delecji tamA na biogenezę dwóch trimerycznych adhezyn autotransporterowych (TAA), adhezyny Yersinia YadA i wiążącej immunoglobulinę E. coli (Ig) TAA EibD18,19.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Szczepy i plazmidy
- Szczepy bakteryjne
- Należy wykorzystać szczepy E. coli BW251135, JW4179 (BW25113 tamA::kan)7, BL21(DE3)20 oraz BL21ΔABCF21. Więcej informacji znajduje się w Tabeli materiałów.
- Bakteriofagi
- Do transdukcji ogólnej należy użyć faga P1vir. Faga należy przechowywać w formie płynnego zapasu z dodatkiem kilku kropel chloroformu (patrz krok 2.2). Więcej informacji znajduje się w Tabeli materiałów.
- Plasmidy
- W niniejszym protokole należy wykorzystać następujące plazmidy: pCP2022, pIBA2-YadA23 oraz pEibD1024. Jako plazmidy kontrolne należy zastosować pASK-IBA2 i pET22b (patrz Tabela materiałów).
- Warunki hodowli
- Bakterie należy hodować w pożywce LB (lysogeny broth)25 przy intensywnym wytrząsaniu (180–200 rpm) w temperaturze 37 °C lub 30 °C w przypadku szczepu BL21ΔABCF oraz szczepów zawierających pCP20.
- Usuwanie plazmidów (curing) należy przeprowadzać w temperaturze 43 °C.
- W przypadku pożywki stałej, LB należy uzupełnić o 1% agaru (w/v).
- W przypadku agaru wierzchniego (top agar), LB należy uzupełnić o 0,7% agaru oraz 10 mM CaCl2, a następnie poddać pożywkę autoklawowaniu. Do regeneracji po elektroporacji26 należy użyć pożywki SOC.
- Należy zastosować następujące stężenia antybiotyków: 100 μg/mL dla Amp i 25 μg/mL dla Kan.
2. Przygotowanie lizatu fagowego
- Zakażanie szczepu donora
- Hodować szczep donora JW4197 w 5 mL pożywki LB uzupełnionej o 10 mM CaCl2 i opcjonalnie Kan (25 µg/mL) do gęstości optycznej przy 600 nm (OD600) wynoszącej ~1,0. Wartość OD600 zmierzyć za pomocą spektrofotometru.
- Przygotować szereg rozcieńczeń istniejącego zapasu fagów P1 w pożywce LB: zalecane rozcieńczenia mieszczą się w zakresie od 10-3 do 10-7.
- Wymieszać 200 μL zawiesiny bakteryjnej i 100 μL danego rozcieńczenia fagów w probówce wirówki o pojemności 15 mL lub odpowiednim naczyniu. Przygotować tyle probówek, ile wykonano rozcieńczeń fagów. Inkubować probówki przez 20 min w temperaturze 37 °C bez mieszania.
- Do probówek dodać ~3 mL stopionego agaru wierzchniego (~50 °C) uzupełnionego o 10 mM CaCl2, dokładnie wymieszać zawartość, krótko wstrząsając probówki na wortexie, a następnie wylać mieszaniny na uprzednio ogrzane płytki LB, tworząc równomierne warstwy.
- Inkubować płytki przez noc w temperaturze 37 °C.
- Przygotowanie lizatu
- Następnego dnia wybrać płytkę z półzlewającym się wzrostem placków fagowych. Na płytce półzlewającej około połowa powierzchni płytki jest przejaśniona (Rysunek 3).
- Zeskrobać warstwę agaru wierzchniego z takiej płytki za pomocą pęsety szczepielniczej lub podobnego narzędzia i umieścić agar w probówce wirówki. Dodać 1–2 mL LB oraz kroplę chloroformu i energicznie mieszać probówkę na wortexie przez ~1 min. Chloroform dodawać pod wyciągiem.
- Centryfugować probówkę przez 15 min przy 4 000 x g lub szybciej, abytwardzielić agar i komórki bakteryjne.
- Przenieść nadsącz do nowej probówki do mikrowirówki, unikając przeniesienia zanieczyszczeń z osadu. Dodać 2 krople chloroformu i przechowywać lizat w temperaturze 4–10 °C. Chloroform dodawać pod wyciągiem. Nie zamrażać lizatu fagowego, ponieważ spowoduje to znaczny spadek liczby cząstek infekcyjnych.
- Wyznaczanie miana lizatu
- Hodować BW25113 w LB uzupełnionej o 10 mM CaCl2 w 37 °C, aż kultura osiągnie OD600 ~1,0.
- Przygotować szereg rozcieńczeń lizatu fagowego w LB (np. 10-6–10-9).
UWAGA: Należy uważać, aby pobierać próbkę z górnej części lizatu, aby uniknąć przeniesienia chloroformu do rozcieńczeń. - Wymieszać 200 μL zawiesiny bakteryjnej i 100 μL danego rozcieńczenia fagów w probówce wirówki o pojemności 15 mL lub odpowiednim naczyniu. Przygotować tyle probówek, ile wykonano rozcieńczeń fagów. Inkubować probówki przez 20 min w temperaturze 37 °C bez mieszania.
- Do probówek dodać ~3 mL stopionego agaru wierzchniego (~50 °C) uzupełnionego o 10 mM CaCl2, dokładnie wymieszać zawartość, krótko wstrząsając probówki na wortexie, a następnie wylać mieszaninę na uprzednio ogrzane płytki LB, tworząc równomierne warstwy.
- Inkubować płytki przez noc w temperaturze 37 °C.
- Następnego dnia policzyć liczbę placków (przejaśnienia w warstwie bakteryjnej) dla każdej płytki i obliczyć miano lizatu, korzystając z następującego wzoru:
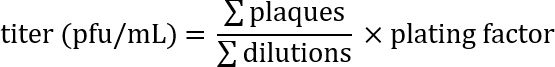
Przykład: Na płytkach z rozcieńczeniami 10-7, 10-8 i 10-9 znajduje się odpowiednio 231, 27 i 2 placki. Ponieważ do zakażenia użyto 100 μL każdego rozcieńczenia, a miano wyraża się w jednostkach tworzących placki (pfu)/mL, czynnik wysiewu wynosi 10. Wartości te podstawia się do wzoru:

Zatem miano wynosi około 2 x 10¹⁰ infekcyjnych cząstek fagowych/mL.
3. Transdukcja P1
- Przygotowanie komórek biorców
- Hodowlę szczepu biorcy BL21ΔABCF w pożywce LB prowadzić do uzyskania gęstości optycznej przy 600 nm (OD600) na poziomie ~1,0. Do pomiaru wartości OD600 użyć spektrofotometru.
- Obliczyć objętość lizatu fagowego niezbędną do uzyskania wartości wielokrotności infekcji (MOI) wynoszącej 0,5. Aby obliczyć MOI, oszacować liczbę bakterii na podstawie OD600 hodowli. Przyjąć, że wartość OD600 równa 1,0 odpowiada ~109 cfu/mL. Obliczyć wymaganą objętość na podstawie znanego miana lizatu.
Przykład (na podstawie miana obliczonego w przykładzie po kroku 2.3.6):
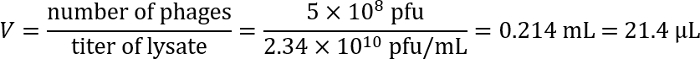
- Do hodowli szczepu biorcy dodać CaCl2 do stężenia 10 mM i wymieszać. Odpić 1 mL hodowli do transdukcji.
- Przeprowadzanie transdukcji
- Do 1 mL hodowli biorcy (zawierającej CaCl2 w stężeniu 10 mM) dodać odpowiednią objętość lizatu fagowego, obliczoną w kroku 3.1.2, i delikatnie wymieszać.
UWAGA: Należy uważać, aby pobierać próbkę z górnej warstwy lizatu, aby uniknąć przeniesienia chloroformu do mieszaniny. - Mieszaninę inkubować statycznie przez 20 min w temperaturze 37 °C.
- Zatrzymać infekcję poprzez dodanie cytrynianu sodu, pH 5,5, do stężenia 100 mM.
- Odwirować bakterie (5 000 x g przez 2 min) i usunąć nadsącz, a następnie zawiesić je ponownie w 1 mL świeżej pożywki LB uzupełnionej o 100 mM cytrynianu sodu, pH 5,5.
- Przemyć komórki dwukrotnie w sposób opisany w kroku 3.2.4, aby zapewnić usunięcie wolnych fagów i wapnia.
- Zawiesić bakterie ponownie w 1 mL świeżej pożywki LB uzupełnionej o 100 mM cytrynianu sodu, pH 5,5. Inkubować bakterie w temperaturze 30 °C przez 1 h z wytrząsaniem (> 100 rpm).
- Zebrać bakterie przez wirowanie (5 000 x g przez 2 min) i zawiesić je ponownie w ~100 μL pożywki LB z 100 mM cytrynianem sodu, pH 5,5.
- Wysiać bakterie na płytkę LB uzupełnioną Kan w stężeniu 25 µg/mL i 10 mM cytrynianem sodu, pH 5,5, a następnie hodować bakterie w temperaturze 30 °C do pojawienia się kolonii (~24 h).
- Do 1 mL hodowli biorcy (zawierającej CaCl2 w stężeniu 10 mM) dodać odpowiednią objętość lizatu fagowego, obliczoną w kroku 3.1.2, i delikatnie wymieszać.
- Selekcja transduktantów
- Po wyrośnięciu kolonii na płytce selekcyjnej, przełożyć je na LB + Kan w celu uzyskania pojedynczych kolonii i hodować w temperaturze 30 °C do czasu ich pojawienia się.
4. Wycinanie kasety Kan
- Transformacja plazmidem rekombinacyjnym
- Przygotowanie elektrokompetentnego szczepu BL21ΔABCF opornego na Kan.
- Hodować szczep z pojedynczej kolonii w świeżej pożywce LB (5 mL) z dodatkiem Kan (25 µg/mL) w temperaturze 30 °C aż do uzyskania OD600 ~0,5–0,7.
- Kolejne kroki należy wykonywać w temperaturze 4 °C lub na lodzie. Odwirować bakterie (5 000 x g przez 10 min) i usunąć nadsącz.
- Przemyć osad komórkowy dwukrotnie lodowatą wodą destylowaną, powtarzając poprzedni etap wirowania, a następnie resuspenderć osad w 100 µL lodowatego 10% glicerolu.
- Schłodzić na lodzie kuwety do elektroporacji o przerwie 1 mm.
- Do zawiesiny komórkowej dodać 1 pg plazmidowego DNA (pCP20), delikatnie wymieszać i przenieść do schłodzonej kuwety do elektroporacji.
- Ustawić elektroporator na 1,8 kV i przeprowadzić elektroporację komórek.
- Odnowić przekształcone komórki, dodając 1 mL pożywki SOC i inkubując przez 1 h w temperaturze 30 °C.
- Wysiać 100 µL komórek na płytki LB + Amp i inkubować przez noc w temperaturze 30 °C.
- Przygotowanie elektrokompetentnego szczepu BL21ΔABCF opornego na Kan.
- Indukcja rekombinacji
- Wybrać pojedyncze kolonie z płytki LB + Amp i zaszczepić je do świeżej pożywki LB bez dodatku antybiotyków.
- Hodować komórki w temperaturze niedopuszczalnej (43 °C) przez noc w celu indukcji ekspresji rekombinazy FLP.
- Selekcja rekombinantów
- Przygotować rozcieńczenia seryjne i wysiać 50 µL rozcieńczenia 105-106 na płytki nieselekcyjne, a następnie inkubować przez noc w temperaturze 30 °C.
5. Weryfikacja delecji genu
- Weryfikacja utraty plazmidu i pomyślnej rekombinacji
- Wykonaj posiewy pojedynczych kolonii z płytek przygotowanych w kroku 4.3.1 na podłoża LB + Kan, LB + Amp oraz LB bez antybiotyków, w tej kolejności. Aby ułatwić posiew, użyj siatki do kolonii (patrz Supplementary File 1). Inkubuj płytki w temperaturze 30 °C do pojawienia się kolonii (~24 h).
- Wybierz 10–20 klonów, które urosły na płytce nieselektywnej, ale nie urosły na podłożach selektywnych, w celu dalszej weryfikacji.
- Dodatkowa weryfikacja za pomocą colony PCR
- Przeprowadź colony PCR z użyciem starterów flankujących sekwencję kodującą tamA (patrz Table of Materials).
- Przygotuj główną mieszaninę PCR (master mix). Ilość potrzebnej mieszaniny zależy od liczby kolonii przeznaczonych do testowania (patrz przykład w Table 1). Mieszaj odczynniki na lodzie, polimerazę dodaj na końcu.
- Dokładnie wymieszaj PCR master mix, a następnie rozdziel po 20 µL do probówek w pasku PCR. Za pomocą sterylnego końcówki pipety pobierz niewielką ilość każdej kolonii przeznaczonej do przesiewu i dodaj ją do probówki. Pamiętaj o uwzględnieniu oryginalnego szczepu biorcy w celu porównania. Opcjonalnie uwzględnij również szczep dawcy.
- Przeprowadź reakcję PCR (program PCR przedstawiono w Table 2).
- Przygotuj 1% żel agarozowy.
- Aby przygotować 50 mL żelu, odważ 0,5 g agarozy i dodaj 50 mL buforu TAE (40 mM Tris, 20 mM kwas octowy i 1 mM EDTA, pH 8.0). Podgrzewaj mieszaninę w kuchence mikrofalowej, aż cała agaroza się rozpuści.
- Po rozpuszczeniu agarozy schłodź roztwór do temperatury około 50 °C, a następnie dodaj 5 μL barwnika do wybarwiania DNA. Dobrze wymieszaj roztwór i wlej go do tacki na żel w komorze odlewniczej. Włóż jeden lub więcej rzędów grzebieni tak, aby liczba oczek była wystarczająca dla wszystkich próbek oraz markerów wielkości cząsteczek. Pozostaw żel do stężenia na 30 min.
- Po zakończeniu reakcji PCR dodaj 4 µL 6x barwnika do ładowania DNA do każdej próbki. Umieść żel w komorze elektroforetycznej i dolej bufor TAE, aż oczka zostaną przykryte.
- Nanieś 10–15 µL z każdej reakcji PCR do oczka w żelu. Dodaj również 5 µL markera wielkości cząsteczek. Następnie prowadź elektroforezę przez 30 min przy napięciu 75 V.
- Po zakończeniu procesu wykonaj obrazowanie żelu za pomocą imager'a światła niebieskiego.
6. Inne techniki
- Ekspresja białek
UWAGA: Ekspresja białek testowych (YadA i EibD) została szczegółowo opisana w innym opracowaniu23,24. Poniżej znajduje się krótkie podsumowanie głównych etapów.- Przetransformuj szczep BL21ΔABCF ΔtamA niezbędnymi plazmidami (pIBA2-YadA oraz pEibD10 i odpowiadającymi im plazmidami kontrolnymi), a następnie wyselekcjonuj transformanty na podłożu LB + Amp.
- W celu ekspresji białek zaszczep 100 mL pożywki LB + Amp za pomocą 1 mL nocnej kultury przetransformowanych bakterii i hoduj je w temperaturze 30 °C do osiągnięcia fazy średnio-logarytmicznej, po czym indukuj produkcję białek za pomocą anhydrotetracykliny (w stężeniu 100 ng/mL) lub izopropylotiogalaktozidu (w stężeniu 0,5 mM).
- Po 2 h indukcji w temperaturze 30 °C zmierz mętność kultur i zbierz liczbę komórek odpowiadającą 50 mL przy OD600 = 1,0, odwirugowując kultury przez 15 min przy 4 000 x g. Przemyj osad 1x buforem 10 mM HEPES, pH 7,4, a następnie przechowuj go w temperaturze -20 °C lub poddaj dalszej obróbce zgodnie z krokiem 6.2.
- Ekstrakcja błony zewnętrznej
UWAGA: Ekstrakcję błony zewnętrznej przeprowadza się zgodnie z opisem szczegółowym Leo et al.27. Główne etapy podsumowano poniżej.- Resuspenduj osad komórkowy w 1 mL 10 mM HEPES, pH 7,4, uzupełnionego o 10 mM MgCl2 i MnCl2, lizozym (0,1 mg/mL) oraz szczyptę DNazy I.
- Zlizuj komórki (np. za pomocą homogenizatora kuleczkowego).
- Krótko odwiruj komórki (2 min przy 15 600 x g), aby usunąć resztki komórkowe, i przenieś nadfiltr do nowej probówki.
- Odwiruj komórki przez 30 min przy 16 000 x g, po czym resuspenduj osad w 400 μL 1% N-laurolosarginiany w 10 mM HEPES, pH 7,4.
- Inkubuj komórki z wytrząsaniem przez 30 min w temperaturze pokojowej, a następnie odwiruj je przez 30 min jak opisano powyżej.
- Przemyj półprzezroczysty osad 1x 200 μL 10 mM HEPES, pH 7,4, a następnie resuspenduj go w 30 μL 10 mM HEPES i dodaj 10 μL 4x buforu do próbek SDS-PAGE.
- Testy aktywności
UWAGA: Przeprowadź analizę SDS-PAGE i testy aktywności dla YadA i EibD zgodnie z opisem28. Główne etapy podsumowano poniżej. - SDS-PAGE
- Podgrzewaj próbki w temperaturze 50 °C przez 5 min przed nałożeniem ich na żel poliakrylamidowy, aby uniknąć denaturacji białek.
- Po rozdziale w SDS-PAGE przenieś białka na membranę z polifluorku winylidenu (PVDF).
- Po transferze zablokuj membranę 2% roztworem sproszkowanego mleka odtłuszczonego w PBS.
- Far-Western blot dla YadA-kolagenu
- Po blokowaniu dodaj byczy kolagen typu I rozcieńczony w buforze blokującym do stężenia 10 μg/mL i inkubuj membranę przez 1 h.
- Przemyj membranę 2x roztworem PBS + 0,05% Tween20 (PBS-T).
- Dodaj do membrany przeciwciało pierwotne (monoklonalne anty-kolagen COL-1), rozcieńczone 1:2 000 w buforze blokującym.
- Po inkubacji membrany przez 1 h przemyj ją 2x zgodnie z krokiem 6.3.2.2, a następnie dodaj przeciwciało wtórne [koniugat koziego anty-mysiego IgG z peroksydazą chrzanową (HRP)], rozcieńczone 1:10 000 w buforze blokującym.
- Inkubuj membranę przez 1 h, a następnie przemyj ją 2x PBS-T. Dodaj do membrany wzmocniony substrat chemiluminescencyjny zgodnie z instrukcją producenta i detekuj prążek za pomocą kamery CCD.
- Test wiązania EibD-IgG
- Po blokowaniu dodaj przeciwciało wtórne (kozie anty-królicze HRP), rozcieńczone 1:2 000 w buforze blokującym.
- Inkubuj membranę przez 1 h, a następnie przemyj ją 2x PBS. Przeprowadź detekcję chemiluminescencyjną zgodnie z opisem w kroku 6.3.2.5.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Generowanie nokautu tamA szczepu BL21ΔABCF:
Opisana powyżej strategia została wcześniej wykorzystana do stworzenia szczepu pochodnego BL21(DE3), standardowego szczepu laboratoryjnego stosowanego do produkcji białek, który został zoptymalizowany pod kątem produkcji białek błony zewnętrznej i nazwano go BL21ΔABCF21. Szczep ten jest pozbawiony czterech genów kodujących liczne białka błony zewnętrznej i...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Transdukcja P1 jest szybką, solidną i niezawodną metodą generowania delecji genów u E. coli. Wykazano to tutaj, transdukując mutanta delecji tamA ze szczepu dawcy Keio do biorcy pochodzącego z BL21. Głównymi etapami procesu transdukcji są produkcja lizatu transdukcyjnego, sama transdukcja, wycięcie kasety oporności Kan oraz weryfikacja nokautu za pomocą PCR. W sumie proces trwa około 1 tygodnia i nie wymaga stosowania żadnych metod biologii molekularnej, z wyjątkiem końcowego PCR do weryfikacji. W ten s...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Szczepy z kolekcji Keio uzyskano z National BioResource Project (NIG, Japonia): E. coli. Dziękujemy Dirkowi Linke (Wydział Nauk Biologicznych, Uniwersytet w Oslo) za nieustające wsparcie. Praca ta została sfinansowana przez Norweską Radę ds. Badań Naukowych w ramach grantu dla młodych badaczy 249793 (dla Jacka C. Leo).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szczepy | |||
| E. coli BW25113 | NIG | ME6092 | Odmiana dzika z kolekcji Keio |
| E. coli BL21(DE3) | Merck | 69450-3 | Szczep ekspresyjny |
| E. coli BL21DABCF | Addgene | 102270 | Pochodzi z BL21(DE3) |
| < em>E. coli JW4179 | NIG | JW4179-KC | tamA delecja mutacja |
| P1 vir | NIG | HR16 | Ogólnie transdukujący bakteriofag |
| plazmidy | |||
| pCP20 | CGSC | 14177 | warunkowo replikujący plazmid z FLP |
| pASK-IBA2 | IBA GmbH | 2-1301-000 | wektor ekspresyjny |
| pEibD10 | N/A | N/A | do produkcji EibD; plazmid dostępny na zamówienie |
| pET22b+ | Merck | 69744-3 | wektor ekspresyjny |
| pIBA2-YadA | N/A | do produkcji YadA; plazmid dostępny na zamówienie | |
| Chemicals | |||
| Acetic acid | ThermoFisher | 33209 | |
| Agar | BD Bacto | 214010 | |
| Agaroza | Lonza | 50004 | |
| Aplikacja Ampicyliny | A0839 | ||
| Anhydrotetracyklina | Abcam | Ab145350 | |
| antykolagenowe typu I COL-1 | Sigma | C2456 | |
| Kolagen bydlęcy typu I | Sigma | C9791 | |
| Chlorek wapnia | Merck | 102382 | |
| Chloroform | Merck | 102445 | |
| Wodorofosforan disodu | VWR | 28029 | |
| Barwnik DNA | Thermo | S33102 | |
| Marker wielkości molekularnej DNA | New England BioLabs | N3232S | |
| DNase I | Sigma | DN25 | |
| mieszanka dNTP | New England Biolabs | N0447 | |
| Podłoże ECL HRP | Advansta | K-12045 | |
| EDTA | Applichem | A2937 | |
| Glicerol | VWR | 24388 | |
| kozi anty-mysi IgG-HRP | Santa Cruz | sc-2005 | |
| kozia anty-królik IgG-HRP | Agrisera | AS10668 | |
| HEPES | VWR | 30487 | |
| Tiogalaktozyd izopropylu | VWR | 43714 | |
| Aplikacja Kanamycyny | A1493 | ||
| Aplikacja lizozymu | A4972 | ||
| Chlorek magnezu | VWR | 25108 | |
| Chlorek manganu | Sigma | 221279 | |
| N- lauroilu sarkozyna | Sigma | L9150 | |
| Odtłuszczone mleko w proszku | Sigma | 70166 | |
| Chlorek sodu | VWR | 27808 | |
| tamA podkład do przodu | Invitrogen | N/A | Sekwencja 5'-GAAAAAAGG ATATTCAGGAGAAAATGTG-3' |
| tamA podkład odwrotny | Invitrogen | N/A | Sekwencja 5'-TCATAATT CTGGCCCCAGACC-3'Taq |
| Polimeraza DNA | New England Biolabs | M0267 | |
| Cytrynian trójsodowy | Merck | 106448 | |
| Trypton | VWR | 84610 | |
| Tween20 | Sigma | P1379 | |
| Ekstrakt drożdżowy | Merck | 103753 | |
| Equipment | |||
| Komora do elektroforezy w żelu agarozowym | Hoefer | SUB13 | |
| Ubijak do koralików | Thermo | FP120A-115 | |
| Kamera CCD | Kodak | 4000R | |
| Kuwety do elektroporacji | Bio-Rad | 165-2089 | |
| Jednostka do elektroporacji | Bio-Rad | 1652100 | |
| Imager żelowy | Nippon Genetics | GP-03LED | |
| Wytrząsarka inkubacyjna | Infors HT | Inkubator Minitron | |
| VWR | 390-0482 | ||
| Mikrowirówka | Eppendorf | 5415D | |
| Kuchenka mikrofalowa | Samsung | CM1099A | |
| Maszyna do PCR | Biometra | Tpersonal | |
| PCR Paski | Miernik pH Axygen | PCR-0208-CP-C | |
| Hanna Instruments | HI2211-01 | ||
| Membrana PVDF | ThermoFisher | 88518 | |
| Komora elektroforetyczna SDS-PAG | ThermoFisher | A25977 | |
| Wirówka stołowa | Beckman Coulter | B06322 | |
| Mieszalnik wirowy | Scientific Industries | SI-0236 | |
| Łaźnia wodna | GFL | D3006 | |
| Jednostka transferowa na mokro | Hoefer | TE22 |
Bibliografia
- Blount, Z. D. The unexhausted potential of E. coli. eLife. 4, e05826(2015).
- Hamilton, C. M., Aldea, M., Washburn, B. K., Babitzke, P., Kushner, S. R. New method for generating deletions and gene replacements in Escherichia coli. Journal of Bacteriology. 171 (9), 4617-4622 (1989).
- Link, A. J., Phillips, D., Church, G. M. Methods for generating precise deletions and insertions in the genome of wild-type Escherichia coli: application to open reading frame characterization. Journal of Bacteriology. 179 (20), 6228-6237 (1997).
- Sawitzke, J. A., Thomason, L. C., Costantino, N., Bubunenko, M., Datta, S., Court, D. L. Recombineering: in vivo genetic engineering in E. coli, S. enterica, and beyond. Methods in Enzymology. 421, 171-199 (2007).
- Datsenko, K. A., Wanner, B. L. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proceedings of the National Academy of Sciences of the United States of America. 97 (12), 6640-6645 (2000).
- Muyrers, J. P., Zhang, Y., Stewart, A. F. Techniques: Recombinogenic engineering--new options for cloning and manipulating DNA. Trends in Biochemical Sciences. 26 (5), 325-331 (2001).
- Baba, T., et al. Construction of Escherichia coli K-12 in-frame, single-gene knockout mutants: the Keio collection. Molecular Systems Biology. 2, (2006).
- Yamamoto, N., et al. Update on the Keio collection of Escherichia coli single-gene deletion mutants. Molecular Systems Biology. 5, 335(2009).
- Baba, T., Huan, H. -C., Datsenko, K., Wanner, B. L., Mori, H. The applications of systematic in-frame, single-gene knockout mutant collection of Escherichia coli K-12. Methods in Molecular Biology. 416, Clifton, NJ. 183-194 (2008).
- Chattopadhyay, M. K., Tabor, C. W., Tabor, H. Polyamines are not required for aerobic growth of Escherichia coli: preparation of a strain with deletions in all of the genes for polyamine biosynthesis. Journal of Bacteriology. 191 (17), 5549-5552 (2009).
- Xie, X., Wong, W. W., Tang, Y. Improving simvastatin bioconversion in Escherichia coli by deletion of bioH. Metabolic Engineering. 9 (4), 379-386 (2007).
- Maeda, T., Sanchez-Torres, V., Wood, T. K. Escherichia coli hydrogenase 3 is a reversible enzyme possessing hydrogen uptake and synthesis activities. Applied Microbiology and Biotechnology. 76 (5), 1035-1042 (2007).
- Meehan, B. M., Landeta, C., Boyd, D., Beckwith, J. The disulfide bond formation pathway is essential for anaerobic growth of Escherichia coli. Journal of Bacteriology. 199 (16), (2017).
- Niba, E. T. E., Naka, Y., Nagase, M., Mori, H., Kitakawa, M. A genome-wide approach to identify the genes involved in biofilm formation in E. coli. DNA Research. 14 (6), 237-246 (2008).
- Heinz, E., et al. Conserved features in the structure, mechanism, and biogenesis of the inverse autotransporter protein family. Genome Biology and Evolution. 8 (6), 1690-1705 (2016).
- Selkrig, J., et al. Discovery of an archetypal protein transport system in bacterial outer membranes. Nature Structural & Molecular Biology. 19 (5), 506-510 (2012).
- Stubenrauch, C., et al. Effective assembly of fimbriae in Escherichia coli depends on the translocation assembly module nanomachine. Nature Microbiology. 1 (7), 16064(2016).
- Leo, J. C., Goldman, A. The immunoglobulin-binding Eib proteins from Escherichia coli are receptors for IgG Fc. Molecular Immunology. 46 (8-9), 1860-1866 (2009).
- Mühlenkamp, M., Oberhettinger, P., Leo, J. C., Linke, D., Schütz, M. S. Yersinia adhesin A (YadA) - Beauty & beast. International Journal of Medical Microbiology. 305 (2), 252-258 (2015).
- Studier, F. W., Moffatt, B. A. Use of bacteriophage T7 RNA polymerase to direct selective high-level expression of cloned genes. Journal of Molecular Biology. 189 (1), 113-130 (1986).
- Meuskens, I., Michalik, M., Chauhan, N., Linke, D., Leo, J. C. A new strain collection for improved expression of outer membrane proteins. Frontiers in Cellular and Infection Microbiology. 7, 464(2017).
- Cherepanov, P. P., Wackernagel, W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 158 (1), 9-14 (1995).
- Grosskinsky, U., et al. A conserved glycine residue of trimeric autotransporter domains plays a key role in Yersinia adhesin A autotransport. Journal of Bacteriology. 189 (24), 9011-9019 (2007).
- Leo, J. C., et al. The structure of E. coli IgG-binding protein D suggests a general model for bending and binding in trimeric autotransporter adhesins. Structure. 19 (7), London, UK. 1021-1030 (1993).
- Bertani, G. Studies on lysogenesis. I. The mode of phage liberation by lysogenic Escherichia coli. Journal of Bacteriology. 62 (3), 293-300 (1951).
- Hanahan, D. Studies on transformation of Escherichia coli with plasmids. Journal of Molecular Biology. 166 (4), 557-580 (1983).
- Leo, J. C., Oberhettinger, P., Linke, D. Assessing the outer membrane insertion and folding of multimeric transmembrane β-barrel proteins. Methods in Molecular Biology. , Clifton, NJ. 157-167 (2015).
- Mikula, K. M., Leo, J. C., Łyskowski, A., Kedracka-Krok, S., Pirog, A., Goldman, A. The translocation domain in trimeric autotransporter adhesins is necessary and sufficient for trimerization and autotransportation. Journal of Bacteriology. 194 (4), 827-838 (2012).
- Thomason, L. C., Costantino, N., Court, D. L., et al. E. coli genome manipulation by P1 transduction. Current Protocols in Molecular Biology. Ausubel, F. M., et al. , Chapter 1, Unit 1.17 (2007).
- Franklin, N. C. Mutation in gal U gene of E. coli blocks phage P1 infection. Virology. 38 (1), 189-191 (1969).
- Jeong, H., et al. Genome sequences of Escherichia coli B strains REL606 and BL21(DE3). Journal of Molecular Biology. 394 (4), 644-652 (2009).
- Greene, E. C. DNA Sequence Alignment during Homologous Recombination. Journal of Biological Chemistry. 291 (22), 11572-11580 (2016).
- Watt, V. M., Ingles, C. J., Urdea, M. S., Rutter, W. J. Homology requirements for recombination in Escherichia coli. Proceedings of the National Academy of Sciences of the United States of America. 82 (14), 4768-4772 (1985).
- Ho, T. D., Waldor, M. K. Enterohemorrhagic Escherichia coli O157:H7 gal mutants are sensitive to bacteriophage P1 and defective in intestinal colonization. Infection and Immunity. 75 (4), 1661-1666 (2006).
- Ikeda, H., Tomizawa, J. I. Transducing fragments in generalized transduction by phage P1. I. Molecular origin of the fragments. Journal of Molecular Biology. 14 (1), 85-109 (1965).
- Murooka, Y., Harada, T. Expansion of the host range of coliphage P1 and gene transfer from enteric bacteria to other Gam-negative bacteria. Applied and Environmental Microbiology. 38 (4), 754-757 (1979).
- Goldberg, R. B., Bender, R. A., Streicher, S. L. Direct selection for P1-sensitive mutants of enteric bacteria. Journal of Bacteriology. 118 (3), 810-814 (1974).
- O'Connor, K. A., Zusman, D. R. Coliphage P1-mediated transduction of cloned DNA from Escherichia coli to Myxococcus xanthus: use for complementation and recombinational analyses. Journal of Bacteriology. 155 (1), 317-329 (1983).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
