Tutaj prezentujemy protokół do badania molekularnego mechanizmu translokacji protonów przez błony lipidowe pojedynczych liposomów, używając cytochromu bo3 jako przykładu. Łącząc elektrochemię i mikroskopię fluorescencyjną, zmiany pH w świetle pojedynczych pęcherzyków, zawierających jeden lub wiele enzymów, mogą być wykrywane i analizowane indywidualnie.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Pomiary pojedynczych liposomów do badania enzymów błonowych pompujących protony przy użyciu elektrochemii i mikroskopii fluorescencyjnej
W tym artykule
Podsumowanie
Streszczenie
Enzymy pompujące protony łańcuchów przenoszenia elektronów łączą reakcje redoks z translokacją protonów przez błonę, tworząc siłę napędową protonów używaną do produkcji ATP. Amfifilowy charakter białek błonowych wymaga szczególnej uwagi na ich obchodzenie się, a rekonstytucja w naturalnym środowisku lipidowym jest niezbędna podczas badania procesów transportu błonowego, takich jak translokacja protonów. W tym miejscu szczegółowo opisujemy metodę, która została wykorzystana do zbadania mechanizmu pompowania protonów przez błonowe enzymy redoks, biorąc za przykład cytochrom bo3 z Escherichia coli. Połączenie elektrochemii i mikroskopii fluorescencyjnej służy do kontrolowania stanu redoks puli chinonów i monitorowania zmian pH w świetle. Ze względu na rozdzielczość przestrzenną mikroskopii fluorescencyjnej, setki liposomów mogą być mierzone jednocześnie, podczas gdy zawartość enzymu można zmniejszyć do pojedynczego enzymu lub transportera na liposom. Odpowiednia analiza pojedynczego enzymu może ujawnić wzorce w dynamice funkcjonalnej enzymu, które w przeciwnym razie mogłyby być ukryte przez zachowanie całej populacji. Załączamy opis skryptu do automatycznej analizy obrazu.
Wprowadzenie
Informacje o mechanizmach i kinetyce enzymów są zazwyczaj uzyskiwane na poziomie zespołu lub makroskali z populacją enzymów w tysiącach do milionów molekuł, gdzie pomiary reprezentują średnią statystyczną. Wiadomo jednak, że złożone makrocząsteczki, takie jak enzymy, mogą wykazywać niejednorodność w swoim zachowaniu, a mechanizmy molekularne obserwowane na poziomie zespołu niekoniecznie są prawidłowe dla każdej cząsteczki. Takie odchylenia w skali poszczególnych cząsteczek zostały szeroko potwierdzone przez badania pojedynczych enzymów przy użyciu różnych metod, które pojawiły się w ciągu ostatnich dwóch dekad1. Warto zauważyć, że detekcja fluorescencyjna aktywności poszczególnych enzymów została wykorzystana do zbadania niejednorodności aktywności enzymów2,3 lub odkrycia tzw. efektu pamięci (okresy wysokiej aktywności enzymów następują po okresach niskiej aktywności i odwrotnie)4,5.
Wiele badań nad pojedynczymi enzymami wymaga, aby enzymy były unieruchomione na powierzchni lub przestrzennie utrwalone w inny sposób, aby pozostawały wystarczająco długo w polu widzenia do ciągłej obserwacji. Wykazano, że enkapsulacja enzymów w liposomach umożliwia immobilizację enzymu, jednocześnie zapobiegając negatywnemu wpływowi interakcji powierzchnia-enzym lub białko-białko6,7. Ponadto liposomy oferują unikalną możliwość badania pojedynczych białek błonowych w ich naturalnym środowisku dwuwarstwowym lipidów8,9,10.
Klasa białek błonowych, transporterów, przeprowadza kierunkową translokację substancji przez błonę komórkową, zachowanie, które można badać tylko wtedy, gdy białka są odtwarzane w dwuwarstwach lipidowych (np. liposomach)11,12,13. Na przykład translokacja protonów, wykazywana przez kilka enzymów prokariotycznych i eukariotycznych łańcuchów transportu elektronów, odgrywa ważną rolę w oddychaniu komórkowym, tworząc siłę napędową protonów wykorzystywaną do syntezy ATP. W tym przypadku aktywność pompowania protonów jest sprzężona z transferem elektronów, chociaż szczegółowy mechanizm tego procesu często pozostaje nieuchwytny.
Niedawno pokazaliśmy możliwość połączenia detekcji fluorescencyjnej z elektrochemią w celu zbadania aktywności pompowania protonów pojedynczych enzymów końcowej oksydazy ubichinolowej Escherichia coli (cytochrom bo3) odtworzonych w liposomach14. Osiągnięto to poprzez enkapsulację wrażliwego na pH, nieprzepuszczalnego dla błony barwnika fluorescencyjnego w świetle liposomów przygotowanych z polarnych lipidów E. coli (Figura 1A). Ilość białka została zoptymalizowana tak, że większość liposomów albo nie zawierała żadnej, albo zawierała tylko jedną odtworzoną cząsteczkę enzymu (zgodnie z rozkładem Poissona). Dwa substraty cytochromu bo3 uzyskano przez dodanie ubichinonu do mieszanki lipidów, która utworzyła liposomy i (otoczenia) tlen w roztworze. Liposomy są następnie słabo adsorbowane na półprzezroczystej, ultragładkiej złotej elektrodzie, pokrytej samoorganizującą się monowarstwą 6-merkaptoheksanolu. Na koniec elektroda jest montowana na spodzie prostego ogniwa spektroelektrochemicznego (rysunek 1B). Elektrochemiczna kontrola stanu redoks puli chinonowej pozwala na elastyczne wywołanie lub zatrzymanie reakcji enzymatycznej w dowolnym momencie, podczas gdy barwnik wrażliwy na pH służy do monitorowania zmian pH wewnątrz światła liposomów w wyniku translokacji protonów przez enzymy. Wykorzystując intensywność fluorescencji drugiego, związanego z lipidami barwnika fluorescencyjnego, można określić wielkość i objętość poszczególnych liposomów, a tym samym określić ilościowo aktywność pompowania protonów enzymu. Korzystając z tej techniki, odkryliśmy w szczególności, że cząsteczki cytochromu bo3 są w stanie wejść w stan spontanicznego wycieku, który szybko rozprasza siłę napędową protonów. Celem tego artykułu jest szczegółowe przedstawienie techniki pomiarów pojedynczych liposomów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie mieszaniny lipidów/UQ-10/FDLL
UWAGA: Lipidy E. coli użyte do przygotowania liposomów powinny zostać podzielone na aliquoty i dokładnie wymieszane z ubichinonem-10 (substratem enzymatycznym) oraz lipidami znakowanymi barwnikiem fluorescencyjnym o długiej fali (do oznaczenia wielkości liposomów) przed przeprowadzeniem rekonstytucji.
- Używając szklanej strzykawki, przenieś 200 µL roztwoku zapasowego w chloroformie ekstraktu polarnych lipidów z Escherichia coli (25 mg/mL) do szklanych fiolek, aby przygotować alikwoty po 5 mg.
- Dodaj 50 µL ubichinonu-10 (UQ-10; w chloroformie) o stężeniu 1 mg/mL do lipidów, aby uzyskać końcowy stosunek UQ-10:lipidy 1:100 (1% w/w).
- Dodaj 20 µL lipidu znakowanego barwnikiem fluorescencyjnym o długiej fali emisji (FDLL) o stężeniu 1 mg/mL (0,4% w/w) do mieszaniny lipidów/UQ-10.
- Uhomogenizuj roztwór w chloroformie poprzez krótkie mieszanie na wirówce laboratoryjnej (vortex) i odparuj większość chloroformu w łagodnym strumieniu azotu lub argonu. Całkowicie usuń pozostałości chloroformu poprzez dalsze odparowanie w próżni przez co najmniej 1 h.
UWAGA: Alikwoty lipidów można przechowywać w atmosferze obojętnej w temperaturze -20 °C przez kilka miesięcy.
2. Rekonstytucja cytochromu bo3
UWAGA: W celu oczyszczania cytochromu bo3 z E. coli należy postępować zgodnie z protokołem opracowanym przez Rumbley et al.15 Aby zapewnić wysoką czystość próbek enzymu o natywnej strukturze, po etapie oczyszczania powinowactwa opisanym przez Rumbley et al. 15 należy zastosować chromatografię wykluczania cząsteczkowego.
- Dodaj 312.5 µL 40 mM MOPS-KOH/60 mM K2SO4, pH 7,4, do jednej porcji suchej mieszaniny lipidów/UQ-10/FDLL (5 mg, krok 1.4) i mieszać za pomocą wortexa do całkowitego resuspensowania filmu lipidowego, a następnie poddać 2-minutowej obróbce w kąpieli ultradźwiękowej.
- Dodaj 125 µL 25 mM kwasu 8-hydroksypyrenu-1,3,6-trisulfonowego (HPTS), wrażliwego na pH barwnika fluorescencyjnego, który musi zostać zamknięty wewnątrz liposomów.
- Dodaj 137.5 µL surfaktantu n-octylo-β-D-glukopiranosyd (OGP) o stężeniu 250 mM, wymieszać za pomocą wortexa i sonikować w kąpieli wodnej w myjce ultradźwiękowej przez 10 min, aby upewnić się, że wszystkie lipidy zostały zsolubilizowane w micelach surfaktantu. Przenieść dyspersję do plastikowej probówki o pojemności 1,5 ml.
UWAGA: Mętna zawiesina lipidów powinna stać się przejrzysta po solubilizacji surfaktantem. - Dodaj wymaganą ilość cytochromu Proszę podać tekst źródłowy do przetłumaczenia.3 (patrz uwaga poniżej), a następnie dodać wodę ultrapure do uzyskania objętości końcowej wynoszącej 50 µL (cytochrom Proszę o podanie tekstu źródłowego do tłumaczenia.3 roztwór z wodą). Inkubować w 4 °C przez 10 min na mieszalniku rolkowym.
UWAGA: Typowa ilość dla warunków z pojedynczym enzymem wynosi 0,1–0,2% (masowych stosunku białka do lipidów, t. j.. 5 – 10 µg białka), choć można go zwiększyć do 1–2% (50– 100 µg białka), jeżeli celem jest obserwacja wyłącznie aktywności elektrochemicznej (patrz poniżej). Jako kontrolę negatywną zastosowano liposomy bez cytochromu Proszę podać tekst źródłowy do tłumaczenia.3 można przygotować. - Odważ 2x 50 mg i 2x 100 mg mikrokulek polistyrenowych do czterech zakrętek od probówek o pojemności 1,5 ml i zamknij je folią parafinową, aby zapobiec wysychaniu.
UWAGA: Przed użyciem polistyrenowe mikrokulki należy przemyć metanolem, wodą i przechowywać w wodzie zgodnie z instrukcją producenta.
UWAGA: W przypadku zastosowania mieszaniny wody i mikrokulek, mikrokuleczki polistyrenowe można wygodnie przenieść do zakrętki za pomocą mikropipety z szerokim końcem. Następnie wodę można usunąć z mikrokuleczek, używając mikropipety z cienkim końcem. - Dodaj 1Przekaż tekst źródłowy do tłumaczenia. 50 mg mikrokulek polistyrenowych do mieszaniny rekonstytuującej (krok 2.4), nakładając nakrętkę z mikrokulekami polistyrenowymi na plastikową probówkę 1,5 ml z dyspersją i wirując przez kilka sekund. Inkubować w 4 °C na mieszalniku rolkowym, aby mikrokulki polistyrenowe zaadsorbowały surfaktant w celu 30 min.
- Powtórz dodawanie mikrokulek polistyrenowych i inkubacje w następujący sposób: dodaj 50 mg mikrokulek do 60 min inkubacji; dodać 100 mg mikrokulek do 60 min inkubacji; a następnie dodać 100 mg mikrokulek do 120 min inkubacji.
UWAGA: Roztwór znajdujący się nad osadzonymi mikrokuleczkami stanie się przeźroczysty podczas etapu 2.6 w wyniku tworzenia się proteoliposomów.
- Powtórz dodawanie mikrokulek polistyrenowych i inkubacje w następujący sposób: dodaj 50 mg mikrokulek do 60 min inkubacji; dodać 100 mg mikrokulek do 60 min inkubacji; a następnie dodać 100 mg mikrokulek do 120 min inkubacji.
- Oddziel roztwór proteoliposomów od polistyrenowych mikrokulek za pomocą mikropipety z cienką końcówką. Rozcieńcz dyspersję w 90 ml 20 mM MOPS-KOH/30 mM K2SO4, pH 7,4 (bufor MOPS) i przeniesienie do probówki do ultrawirówki Ti45.
- Przeprowadź ultrawirowanie dyspersji przy użyciu rotora Type 45 Ti z przyspieszeniem 125 000 x g (przy rmaksymalny) przez 1 h w celu zpelletowania proteoliposomów.
UWAGA: Można zastosować mniejsze probówki wirówkowe, choć rozcieńczenie w dużej objętości buforu pomaga obniżyć stężenie nieenkapsulowanego HPTS w końcowej zawiesinie. - Odlej nadsącz, wypłucz osady w 20 mM MOPS-KOH/30 mM K2SO4, bufor o pH 7,4 (bez resuspensji osadu). Po odlaniu buforu płuczącego, resuspender proteoliposomy w 500 µL buforu MOPS poprzez wielokrotne pipetowanie go w górę i w dół za pomocą mikropipety z cienką końcówką. Następnie przenieść do plastikowej probówki o pojemności 1,5 ml.
- Wirować zawiesinę przez 5 min przy 12 000 x g w celu usunięcia zanieczyszczeń. Nadosad (zrekonstytuowane proteoliposomy) przenieść do nowej probówki.
- Przechowywać dyspersję zrekonstytuowanych proteoliposomów w temperaturze 4 °C przechowywać przez noc i zużyć w ciągu 2 dni.
3. Wytwarzanie półprzezroczystych elektrod złota
UWAGA: Gładka złota powierzchnia jest uzyskiwana za pomocą metody strippingu szablonu (template stripping) warstwy złota o czystości 99,99% i grubości 30 nm z atomowo gładkiego wafla krzemowego. Mała grubość warstwy złota jest istotna, ponieważ musi ona być półprzezroczysta, aby umożliwić obserwację fluorescencji. Szczegóły dotyczące naparowania złota (fizyczne osadzanie z fazy gazowej, PVD) można znaleźć w innym źródle16, a tutaj omówiono wyłącznie stripping szablonu. Alternatywnie, ultra-gładkie chipy złote można zakupić u zewnętrznych dostawców (patrz Tabela materiałów).
- Przykleić do 9 szkiełek podstawkowych (o grubości 0.17 mm) do powierzchni naparowanej złota, używając dwuskładnikowej epoksydowej żywicy o niskiej fluorescencji. Utwardzać klej w temperaturze 80 °C przez 4 h.
- Tuż przed modyfikacją za pomocą samoporządkującej się monowarstwy (krok 4), oddzielić szkiełka podstawkowe od wafli krzemowych za pomocą ostrza. Ze względu na niewielką grubość szkiełek, podczas ich oddzielania należy zachować ostrożność, aby nie spowodować pęknięcia lub stłuczenia szkła.
4. Modyfikacja powierzchni złota za pomocą samoorganizującej się monowarstwy (SAM)
- Przygotować 5 mL wodnego roztworu 1 mM 6-merkaptoheksanolu (6MH).
- Zanurzyć świeżo odseparowane szkiełka zakrywnie powlekane złotem (krok 3.1) w roztworze 6MH i pozostawić w temperaturze 20 – 25 °C przez noc (>16 h) w celu utworzenia SAM.
UWAGA: Roztwory tioli mają nieprzyjemny zapach, dlatego podczas inkubacji szkiełka zakrywnie powlekanego złotem należy używać zamkniętego naczynia. - Następnego dnia wyjąć szkiełko zakrywnie powlekane złotem z roztworu 6MH, krótko przemyć wodą lub metanolem, a następnie izopropanolem. Osuszyć pod delikatnym strumieniem gazu.
5. Testy elektrochemiczne aktywności proteoliposomów
UWAGA: Aktywność elektrochemiczna enzymu jest najpierw weryfikowana na gęsto upakowanej warstwie liposomów (krok 5), natomiast w eksperymencie z pojedynczymi pęcherzykami stosuje się mniejszy stopień pokrycia pęcherzykami, aby zmierzyć zmiany pH wewnątrz lumenu liposomów (krok 6).
- Zmontuj szkiełko nakrywkę powlekaną złotem w celi spektroelektrochemicznej (patrz Rysunek 1). Nawiąż kontakt ze złotem za pomocą płaskiego drutu poza obszarem wyznaczonym przez gumowy pierścień O-ring.
- Dodaj 2 mL buforu elektrolitycznego i umieść w celi elektrodę odniesienia oraz elektrodę pomocniczą.
UWAGA: Jak omówiono w sekcji Dyskusja, preferowane są elektrody odniesienia bez chlorków, aby zapobiec tworzeniu się Au(I)Cl podczas procesów elektrochemicznych. W tym przypadku zastosowano elektrodę odniesienia Hg/Hg2SO4 (sat. K2SO4), a potencjały podano względem standardowej elektrody wodorowej (SHE), przyjmując wartość 0,658 V vs SHE dla Hg/Hg2SO4 (sat. K2SO4). - Wykonaj spektroskopię impedancyjną (0,1 Hz – 100 kHz) przy potencjale spoczynkowym (OCP), aby ocenić jakość SAM. Przelicz wartości impedancji na admitancji i podziel przez 2πω, aby wykreślić wykres Cole'a-Cole'a, gdzie ω oznacza częstotliwość (szczegóły dotyczące konwersji i interpretacji widm impedancyjnych znajdują się w następujących referencjach16,17,18).
UWAGA: Kompaktowe i gęste SAM z 6MH powinny generować wykres Cole'a-Cole'a zbliżony do półokręgu oraz wartości pojemności w zakresie 2,5-3,0 µF/cm2 (Rysunek 2A). W przypadku wystąpienia znacznych odchyleń od kształtu półokręgu lub uzyskania wartości pojemności poza zakresem, należy wymienić elektrodę. - Wykonaj ślepe woltamperogramy cykliczne (CV) z prędkościami skanowania 100 i 10 mV/s w zakresie potencjałów -0,3 – 0,8 V. Typowy CV przedstawiono na (Rysunku 2B, linia przerywana).
UWAGA: Powinno to wykazać niemal czysty charakter pojemnościowy i brak znaczącego prądu faradycznego, nawet w warunkach tlenu atmosferycznego zastosowanych w tej procedurze. - Dodaj proteoliposomy (końcowe stężenie lipidów 0,5 mg/mL, stosunek cytochromu bo3 do lipidów 1-2% (w/w)) do celi elektrochemicznej i lekko wymieszaj pipetą. Odczekaj do zakończenia adsorpcji proteoliposomów na powierzchni elektrody (30-60 min w temperaturze pokojowej).
UWAGA: W celu monitorowania procesu można wykonywać woltamperogramy cykliczne (CV) przy prędkości 10 mV/s podczas adsorpcji proteoliposomów. Adsorpcja kończy się, gdy kolejne CV przestają ulegać zmianom. Informacje na temat technik CV można znaleźć w następujących podręcznikach.19,20 - Przepłucz celę, wymieniając roztwór buforu co najmniej 10 razy, unikając całkowitego wysuszenia powierzchni elektrody.
- Wykonaj spektroskopię impedancyjną przy OCP (Rysunek 2A, linia niebieska), aby potwierdzić, że SAM na elektrodzie złotej nie uległa zmianie, oraz CV z prędkościami skanowania 10 i 100 mV/s, aby zaobserwować katalityczne utlenianie ubichinolu (oraz redukcję tlenu) przez cytochrom bo3 przy potencjałach początkowych redukcji chinonu elektrochemicznego około 0 V vs SHE) (Rysunek 2B).
6. Detekcja enzymatycznego pompowania protonów za pomocą mikroskopii fluorescencyjnej
- Zmodyfikować elektrodę złota jak w kroku 5, ale używając 100 razy mniejszej ilości proteoliposomów w porównaniu do kroku 5.5 (tj. 5 µg/mL). Dla badań pojedynczego enzymu zmniejszyć stosunek cytochromu bo3 do lipidów do 0,1-0,2% (w/w).
UWAGA: Liposomy będą adsorbować się rzadko na powierzchni elektrody, co umożliwi monitorowanie pojedynczych pęcherzyków za pomocą mikroskopii fluorescencyjnej. W tych warunkach pojedynczego enzymu ilość enzymu unieruchomionego na powierzchni elektrody jest niewystarczająca do zaobserwowania prądu katalitycznego. - Umieścić ogniwo elektrochemiczne na obiektywie olejowym (60X) odwróconego mikroskopu fluorescencyjnego z kroplą olejku imersyjnego. Używając odpowiednich filtrów dla fluorescencji FDLL, ustawić ostrość na powierzchni elektrody. Pojedyncze liposomy powinny być widoczne jako jasne punkty w granicy dyfrakcyjnej mikroskopu/obiektywu. Wykonać obraz fluorescencji FDLL.
- Przełączyć na jeden z zestawów filtrów fluorescencji HPTS w mikroskopie, aby zweryfikować, czy fluorescencja HPTS jest wyraźnie widoczna i odróżnialna od tła (przy wybranym czasie ekspozycji, patrz krok 6.4). Zwiększyć natężenie światła, jeśli tak nie jest.
- Zaprogramować oprogramowanie mikroskopu do czasowej akwizycji obrazów poprzez naprzemienne stosowanie dwóch zestawów filtrów HPTS (menu Applications | Define/Run ND Acquisition). Ustawić minimalną przerwę między akwizycjami obrazów. W tym eksperymencie zastosować ekspozycję 1 s i przerwę 0,3 s (ze względu na ruch rewolweru).
UWAGA: Stosunek intensywności fluorescencji w tych dwóch kanałach zostanie później przeliczony na pH wewnątrz liposomów w każdym punkcie czasowym. Czas trwania akwizycji może się różnić w zależności od oczekiwanej szybkości zmiany pH; w niniejszym artykule zastosowano 5 min. - Dostosować ustawienia potencjostatu, aby zmieniać potencjał podczas akwizycji obrazów. Na przykład w tym eksperymencie zastosować następującą sekwencję: 0 – 60 s: brak przyłożonego potencjału (tj. OCP); 60 – 180 s: -0,2 V (vs SHE); 180 – 300 s: 0,4 V (vs SHE). W tym przypadku tylko potencjał przyłożony w drugiej fazie (-0,2 V vs SHE) jest wystarczający do efektywnej redukcji puli chinonów.
- Uruchomić jednocześnie czasową akwizycję obrazów (mikroskop) i sekwencję potencjałów (potencjostat), ręcznie rozpoczynając oba pomiary w tym samym czasie.
UWAGA: Eksperyment można powtórzyć na tej samej elektrodzie kilka razy, przesuwając stolik mikroskopu w inny obszar powierzchni. Przerwa między akwizycjami powinna wynosić co najmniej 5-10 min, aby zapewnić całkowitą równowagę pH liposomów na powierzchni. W zależności od potrzeb można zastosować różne czasy trwania i schematy potencjałów, choć czas obrazowania jest ograniczony ze względu na fotoblaknięcie HPTS podczas akwizycji.
7. Analiza obrazów fluorescencyjnych
UWAGA: Typowy eksperyment generuje zestaw obrazów z krokiem czasowym (np. 2,6 s) dla każdego z dwóch kanałów, t. j. (czas trwania * 2 / 2,6) obrazów. Przykład takiego zestawu obrazów zarejestrowanego podczas pojedynczego eksperymentu enzymatycznego jest dostępny w repozytorium Research Data Leeds21Przetwarzanie obrazów składa się z kilku etapów z wykorzystaniem programu Fiji (ImageJ) oraz oprogramowania w wysokopoziomowym języku programowania do analizy matematycznej (dalej nazywanego oprogramowaniem skryptowym, patrz Tabela materiałów (po szczegóły).
- Użyj programu Fiji, aby rozdzielić plik time-lapse, wyrównać obrazy i zapisać je jako osobne kanały i klatki czasowe.
- Otwórz plik time-lapse za pomocą importera Bioformats dostępnego w programie Fiji (komenda makra: run ("Bio-Formats Importer")).
- Użyj wtyczki StackReg, aby wyrównać każdą klatkę do pierwszej, w celu skorygowania ewentualnych ruchów stolika lub dryfu termicznego, które wystąpiły podczas akwizycji (komenda makra: run("StackReg ", "transformation=Translation")).
- Zapisz osobne, nieskompresowane pliki obrazów dla każdego kanału i każdego kroku czasowego w formacie TIFF w jednym folderze.
- Wyodrębnij dokładne znaczniki czasu dla każdej klatki z metadanych pliku time-lapse i zapisz je jako plik CSV w tym samym folderze co obrazy. Alternatywnie, wyodrębnij znaczniki czasu za pomocą oprogramowania do akwizycji i zapisz je ręcznie w pliku CSV przy użyciu arkusza kalkulacyjnego.
UWAGA: Folder z obrazami i znacznikami czasu jest teraz gotowy do analizy przez oprogramowanie skryptowe. Kroki 7.1.1. – 7.1.4. można zautomatyzować za pomocą skryptu Fiji (dołączono skrypt napisany w języku Python do przetwarzania wsadowego plików time-lapse; użyj „Ctrl-Shift-N” (w systemie Windows), a następnie File | Open, aby załadować skrypt).
- Użyj oprogramowania skryptowego do zautomatyzowanego przetwarzania obrazów. Załaduj dostarczony kod do oprogramowania i kliknij Run to end. Gdy pojawi się prośba, wybierz folder zawierający obrazy z kroku 7.1.
UWAGA: Skrypt do analizy dostarczono w formie skryptu live w formacie mlx, z obszernymi komentarzami, w celu identyfikacji pojedynczych liposomów, dopasowania ich do funkcji 2D-Gaussa, odfiltrowania ich oraz ilościowego określenia wartości pH w każdym punkcie czasowym. Następujące podkroki są wykonywane automatycznie przez skrypt.- Załaduj do pamięci wszystkie obrazy klatek czasowych dla pojedynczego eksperymentu.
- Uśrednij wszystkie obrazy dla pojedynczego kanału (wybierz kanał o najwyższej intensywności fluorescencji) i użyj uśrednionego obrazu do zidentyfikowania wszystkich maksimów, które mogą odpowiadać pojedynczym liposomom.
- Dopasuj zidentyfikowane maksima na uśrednionym obrazie do funkcji 2D-Gaussa i zapisz wynikowe parametry dopasowania dla każdego liposomu (patrz Rycina 4A w celu zobaczenia przykładu dopasowanego liposomu).
- Odfiltruj maksima zgodnie z oczekiwanymi kryteriami dla pojedynczych liposomów, takimi jak rozmiar, kolistość i intensywność. Odrzuć liposomy, które zostały źle dopasowane z powodu niskiego stosunku sygnału do szumu, bliskiego sąsiedztwa innego liposomu lub zbyt bliskiego położenia krawędzi obrazu.
- Załaduj znaczniki czasu z pliku zewnętrznego i dopasuj każdy odfiltrowany liposom do funkcji 2D-Gaussa na każdym obrazie klatki czasowej oddzielnie.
UWAGA: Zastosowanie programowania równoległego i procesora wielordzeniowego może znacznie zwiększyć prędkość obliczeń na tym etapie. - Odfiltruj liposomy ponownie według kryteriów podobnych do tych w kroku 7.2.4, ale zastosowanych do każdej klatki czasowej.
- Dla każdego kroku czasowego zdefiniuj stosunek intensywności fluorescencji liposomu jako stosunek objętości zamkniętych przez dopasowaną funkcję 2D-Gaussa w dwóch kanałach. Oblicz wartości pH ze stosunku intensywności określonych z dwóch kanałów HPTS i przy użyciu krzywej kalibracyjnej (krok 8). Wykreśl wynikowe krzywe pH-czas dla liposomów i obserwuj zmianę ich pH po przyłożeniu potencjału.
8. Wykonanie krzywej kalibracyjnej fluorescencji HPTS
UWAGA: Aby przeliczyć stosunek fluorescencji HPTS na wewnątrzjeszczątkowe pH, należy najpierw sporządzić krzywą kalibracyjną, która uwzględni konkretne warunki doświadczalne, takie jak transmitancja złota, jakość filtrów itp. Krok ten należy wykonać tylko raz lub dwa razy, a dane kalibracyjne mogą być wykorzystywane tak długo, jak długo konfiguracja i parametry pomiarowe w kroku 6 pozostają niezmienne.
- Przygotować elektrodę z rzadko zaadsorbowanymi liposomami (bez cytochromu bo3, zgodnie z opisem w krokach 5 i 6.1).
- Dodać 2 µL roztworu gramicydyny o stężeniu 0,1 mg/mL w etanolu do 2 mL buforu, aby uzyskać stężenie 100 ng/mL.
- Wykonać dwa obrazy fluorescencyjne dla dwóch kanałów HPTS.
- Zmienić pH komórki poprzez dodanie niewielkich alikwotów 1 M HCl lub 1 M H2SO4. Zmierzyć pH buforu za pomocą standardowego pH-metru i wykonać dwa obrazy fluorescencyjne dla dwóch kanałów HPTS.
- Powtórzyć kroki 8.4 dla zakresu pH od 6 do 9.
- Używając algorytmu z punktu 7.2, dopasować, przefiltrować i obliczyć średni stosunek fluorescencji HPTS dla poszczególnych liposomów przy każdym pH. Obliczyć średnią wartości stosunku HPTS dla wszystkich liposomów.
- Dopasować otrzymaną zależność pH-stosunek do następującego równania:
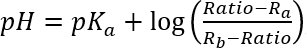 , gdzie pKa, Ra oraz Rb są parametrami dopasowania.
- Wykorzystać pKa, Ra oraz Rb do przeliczenia stosunków HPTS dla poszczególnych liposomów z kroku 7.2.7 na wartości pH.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Jakość szkiełka podstawowego modyfikowanego złotem (elektrody) z SAM z 6MH jest sprawdzana przed każdym eksperymentem za pomocą spektroskopii impedancyjnej elektrochemicznej. Rycina 2A przedstawia reprezentatywne wykresy Cole'a-Cole'a, pomiarowane za pomocą spektroskopii impedancyjnej przed i po adsorpcji liposomów. Jeśli jakość SAM jest wystarczająca, spektroskopia impedancyjna powinna wykazać niemal czysty charakter pojemnościowy, co objawia się w postaci p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisana metoda jest odpowiednia do badania pompowania protonów przez białka błony oddechowej, które mogą być odtwarzane w liposomach i są zdolne do wymiany elektronów z pulą chinonu. Aktywność pompowania protonów można monitorować na poziomie pojedynczego enzymu za pomocą barwników wrażliwych na pH (ratiometrycznych) zamkniętych w świetle liposomu (ryc. 1A).
Metoda opiera się na zdolności ubichinonu (lub innych chinonów), wbudowanego w dwuwarstwę lipidową, do wymi...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują BBSRC (BB/P005454/1) za wsparcie finansowe. NH został sfinansowany przez VILLUM Foundation Young Investigator Program.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 6-Mercapto-1-heksanol (6MH) | Sigma | 451088 | 97% |
| 8-hydroksypiren-1,3,6-trisulfonowy kwas (HPTS) | BioChemika | 56360 | |
| Uchwyt aluminiowy (ogniwo elektrochemiczne) | Wykonany | na zamówienie 30x30x7 mm; średnica wewnętrzna: 26 mm; średnica otworu: 15 mm | |
| Elektroda | pomocnicza drut platynowy | ||
| Chloroform | VWR Chemikalia | 83627 | |
| E.coli polarne lipidy | Avanti | 100600C | 25 mg/mL w chloroformie |
| Epoxy | EPO-TEK | 301-2FL | żywica epoksydowa o niskiej fluorescencji |
| Fidżi (ImageJ 1.52d) | Wymagane wtyczki: StackReg i TurboReg (http://bigwww.epfl.ch/thevenaz/stackreg/) | ||
| Kostka filtra ("ATTO633") | Chroma Technology Corporation | Przykład: 620/60 nm; DM: 660 nm; Em: 700/75 nm | |
| Kostka filtra ("HPTS1") | Chroma Technology Corporation | Ex: 470/20 nm; DM: 500 nm; Em: 535/48 nm | |
| Kostka filtra ("HPTS2") | Chroma Technology Corporation | Ex: 410/300 nm; DM: 500 nm; Em: 535/48 nm | |
| Kostka filtrująca ("Texas Red") | Chroma Technology Corporation | Ex: 560/55 nm; DM: 595 nm; Em: 645/75 nm | |
| Lipidy znakowane barwnikiem fluorescencyjnym (FDLL) | ThermoFisher Scientific | T1395MP | TexasRed-DHPC został użyty w tej pracy (λ EXC 595 nm; λ em 615 nm) |
| Lipidy znakowane barwnikiem fluorescencyjnym (FDLL) (alternatywnie) | ATTO-TEC | AD 633-161 | ATTO633-DOPE mogą być stosowane jako alternatywa (λ EXC 630 nm; λ em 651 nm) |
| Żelowa kolumna filtracyjna | GE Healthcare | 28-9893-33 | HiLoad 16/600 Superdex 75 pg, do dodatkowego oczyszczania białek |
| Szkiełka nakrywkowe szklane | VWR International | 631-0172 | nr 1,5 |
| Szklana strzykawka | Hamilton | 1725 RNR | 250 µ L |
| Fiolki szklane | Scientific Glass Laboratories Ltd | T101/V1 | Pojemność 1,75 ml |
| Złoto | GoodFellow | 99,99% | |
| Gramacidin | Sigma | G5002 | |
| Elektroda referencyjna siarczanu rtęci | Radiometr (haszysz E21M012 | ||
| Mikrowirówka | Mikroskop Eppendorf | Minispin NL040 | |
| Nikon | Eclipse Ti | ||
| Andor | Zyla 5.5 sCMOS | ||
| Lampa mikroskopowa | Nikon | Intensilight C-HGFI | |
| NIS-Elements AR 5.0.2 | Nikon | Oprogramowanie do akwizycji mikroskopu | |
| n-oktyl β-D-glukopiranozyd | Melford Laboratories | B2007 | |
| Nova 1.10 | Metrohm | Oprogramowanie sterujące potencjostatem | |
| Obiektyw | Nikon | Plan Apo λ 60x/1.4 olej | |
| OriginPro 2017 | OriginLab | Oprogramowanie do kreślenia | |
| O-ring (ogniwo elektrochemiczne) | Orinoko | Średnica wewnętrzna: 16 mm; przekrój: 1,5 mm | |
| Rurki plastikowe | Eppendorf | 3810X | 1,5 mL |
| Mikrogranulki polistyrenowe | Bio-RAD | 152-3920 | Biokoraliki, siatka 20-50 |
| Potencjostat | Metrohm Autolab | PGSTAT 128N | |
| Potencjostat | CH Instrumenty | CHI604C | |
| Oprogramowanie do skryptów | Matlab | R2017a | Wymagane zestawy narzędzi: 'Zestaw narzędzi do przetwarzania obrazu', 'Zestaw narzędzi do obliczeń równoległych', 'Zestaw narzędzi do dopasowywania krzywych', 'Zestaw narzędzi do identyfikacji systemu', 'Zestaw narzędzi optymalizacyjnych'Płytki |
| krzemowe | IDB Technologies LTD | Si-C2 (N< 100>P) | Ø 25 mm, grubość 525 um |
| Ogniwo teflonowe (ogniwo elektrochemiczne) | Wykonane | Średnica zewnętrzna: 26 mm; Średnica wewnętrzna: 13,5 mm | |
| Ultrapłaskie złote powierzchnie z odłożonymi zausznikami | Platypus Technologies | AU.1000.SWTSG | Alternatywne, gotowe do użycia ultrapłaskie powierzchnie ze złota (grubość poniżej 100 nm na żądanie) |
| Cienkie końcówki do mikropipet | Sarstedt | 70.1190.100 | lub podobne końcówki gelloader 200 &MICRO; L |
| Ubichinone-10 | Sigma | C-9538 | |
| Ultrawirówka | Beckman-Coulter | L-80XP | z wirnikiem Ti 45 |
| Kąpiel ultradźwiękowa | Fisher Scientific | FB15063 |
Bibliografia
- Claessen, V. I., et al. Single-Biomolecule Kinetics: The Art of Studying a Single Enzyme. Annual Review of Analytical Chemistry. 3 (1), 319-340 (2010).
- Rojek, M. J., Walt, D. R. Observing Single Enzyme Molecules Interconvert between Activity States upon Heating. PLoS ONE. 9 (1), e86224(2014).
- Velonia, K., et al. Single-Enzyme Kinetics of CALB-Catalyzed Hydrolysis. Angewandte Chemie International Edition. 44 (4), 560-564 (2005).
- Lu, H. P., Xun, L., Xie, X. S. Single-molecule enzymatic dynamics. 282 (5395), Science. New York, N.Y. 1877-1882 (1998).
- Engelkamp, H., Hatzakis, N. S., Hofkens, J., De Schryver, F. C., Nolte, R. J. M., Rowan, A. E. Do enzymes sleep and work? Chemical Communications. 9 (9), 935-940 (2006).
- Boukobza, E., Sonnenfeld, A., Haran, G. Immobilization in Surface-Tethered Lipid Vesicles as a New Tool for Single Biomolecule Spectroscopy. The Journal of Physical Chemistry B. 105 (48), 12165-12170 (2001).
- Hsin, T. -M., Yeung, E. S. Single-Molecule Reactions in Liposomes. Angewandte Chemie International Edition. 46 (42), 8032-8035 (2007).
- García-Sáez, A. J., Schwille, P. Single molecule techniques for the study of membrane proteins. Applied Microbiology and Biotechnology. 76 (2), 257-266 (2007).
- Onoue, Y., et al. A giant liposome for single-molecule observation of conformational changes in membrane proteins. Biochimica et Biophysica Acta (BBA) - Biomembranes. 1788 (6), 1332-1340 (2009).
- Jefferson, R. E., Min, D., Corin, K., Wang, J. Y., Bowie, J. U. Applications of Single-Molecule Methods to Membrane Protein Folding Studies. Journal of Molecular Biology. 430 (4), 424-437 (2018).
- Rigaud, J. L., Pitard, B., Levy, D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. BBA - Bioenergetics. 1231 (3), 223-246 (1995).
- Jesorka, A., Orwar, O. Liposomes: Technologies and Analytical Applications. Annual Review of Analytical Chemistry. 1 (1), 801-832 (2008).
- Seddon, A. M., Curnow, P., Booth, P. J. Membrane proteins, lipids and detergents: Not just a soap opera. Biochimica et Biophysica Acta - Biomembranes. 1666 (1-2), 105-117 (2004).
- Li, M., et al. Single Enzyme Experiments Reveal a Long-Lifetime Proton Leak State in a Heme-Copper Oxidase. Journal of the American Chemical Society. 137 (51), 16055-16063 (2015).
- Rumbley, J. N., Furlong Nickels, E., Gennis, R. B. One-step purification of histidine-tagged cytochrome bo3 from Escherichia coli and demonstration that associated quinone is not required for the structural integrity of the oxidase. Biochimica et Biophysica Acta (BBA) - Protein Structure and Molecular Enzymology. 1340 (1), 131-142 (1997).
- Jeuken, L. J. C., et al. Phase separation in mixed self-assembled monolayers and its effect on biomimetic membranes. Sensors and Actuators, B: Chemical. 124 (2), 501-509 (2007).
- Barsoukov, E., Macdonald, J. R. Impedance Spectroscopy Theory, Experiment, and Applications. , John Wiley & Sons. Chapters 1-2 (2005).
- Jeuken, L. J. C., Connell, S. D., Henderson, P. J. F., Gennis, R. B., Evans, S. D., Bushby, R. J. Redox Enzymes in Tethered Membranes. Journal of the American Chemical Society. 128 (5), 1711-1716 (2006).
- Compton, R. G., Banks, C. E. Chapter 4. Understanding voltammetry. , World Scientific Publishing Europe Ltd. Singapore. (2018).
- Girault, H. H. Chapter 10. Analytical and Physical Electrochemistry. , EPFL Press. Lausanne. (2004).
- Mazurenko, I., Jeuken, L. J. C. Timelapse (movie) of single vesicles fluorescence change upon potential application. , (2018).
- Li, M., Khan, S., Rong, H., Tuma, R., Hatzakis, N. S., Jeuken, L. J. C. Effects of membrane curvature and pH on proton pumping activity of single cytochrome bo3enzymes. Biochimica et Biophysica Acta - Bioenergetics. 1858 (9), 763-770 (2017).
- Li, M., Tuma, R., Jeuken, L. J. C. MATLAB code for the analysis of proton transport activity in single liposomes. , (2017).
- Li, M., Tuma, R., Jeuken, L. J. C. Time-resolved fluorescence microscopic data (traces) of individual lipid vesicles with proton transport activity. , (2017).
- Paula, S., Volkov, A. G., Van Hoek, A. N., Haines, T. H., Deamer, D. W. Permeation of protons, potassium ions, and small polar molecules through phospholipid bilayers as a function of membrane thickness. Biophysical Journal. 70 (1), 339-348 (1996).
- Brookes, P. S., Hulbert, A. J., Brand, M. D. The proton permeability of liposomes made from mitochondria) inner membrane phospholipids: No effect of fatty acid composition. Biochimica et Biophysica Acta (BBA) - Biomembranes. 1330 (2), 157-164 (1997).
- Eriksson, E. K., Agmo Hernández, V., Edwards, K. Effect of ubiquinone-10 on the stability of biomimetic membranes of relevance for the inner mitochondrial membrane. Biochimica et Biophysica Acta - Biomembranes. 1860 (5), 1205-1215 (2018).
- Seneviratne, R., et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. , 1-8 (2018).
- Veshaguri, S., et al. Direct observation of proton pumping by a eukaryote P-type ATPase. Science. 351 (6280), 1-6 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
