Prezentujemy test fluorescencyjny, aby wykazać, że Lucyfer Żółty (LY) jest solidnym markerem do określenia pozornej przepuszczalności parakomórkowej monowarstw komórek hCMEC/D3, modelu in vitro ludzkiej bariery krew-mózg. Użyliśmy tego testu do określenia kinetyki konfluentnego tworzenia się monowarstwy w hodowanych komórkach hCMEC / D3.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Lucyfer Żółty - solidny marker przepuszczalności parakomórkowej w modelu komórkowym ludzkiej bariery krew-mózg
W tym artykule
Podsumowanie
Streszczenie
Bariera krew-mózg BBB składa się z komórek śródbłonka, które tworzą barierę między krążeniem ogólnoustrojowym a mózgiem, aby zapobiec wymianie nieistotnych jonów i substancji toksycznych. Połączenia ścisłe (TJ) skutecznie uszczelniają przestrzeń parakomórkową w monowarstwach, tworząc nienaruszoną barierę. W tym badaniu opisano test fluorescencji oparty na LY, który może być wykorzystany do określenia jego współczynnika przenikalności pozornej (Papp), a z kolei może być wykorzystany do określenia kinetyki powstawania zlewających się monowarstw i wynikającej z tego integralności bariery ciasnego połączenia w monowarstwach hCMEC / D3. Ponadto wykazujemy dodatkową użyteczność tego testu do określania integralności funkcjonalnej TJ w transfekowanych komórkach. Nasze dane z testuaplikacji LY P pokazują, że komórki hCMEC / D3 wysiane w układzie transwell skutecznie ograniczają transport parakomórkowy LY 7 dni po hodowli. Jako dodatkową użyteczność prezentowanego testu wykazaliśmy również, że transfekcja nanocząstek DNA nie zmienia transportu parakomórkowego LY w monowarstwach hCMEC/D3.
Wprowadzenie
Bariera krew-mózg (BBB) jest barierą ochronną ograniczającą napływ składników osocza do tkanki mózgowej i składa się z komórek śródbłonka mózgu wraz z komórkami wspierającymi, takimi jak perycyty. Główną rolą BBB jest służenie jako bariera, która uszczelnia przestrzeń między krwią obwodową a ośrodkowym układem nerwowym (OUN) w celu utrzymania hemostazy mikrośrodowiska nerwowego neuronów1,2. Komórki śródbłonka naczyń włosowatych mózgu skutecznie uszczelniają szlak parakomórkowy poprzez tworzenie międzykomórkowych połączeń ścisłych (TJ)1. Ta bariera ochronna umożliwia glukozie i wybranym składnikom odżywczym przedostanie się do mózgu, jednocześnie zapobiegając przechodzeniu większości jonów, substancji toksycznych i leków przez tę szczelną barierę. Oprócz roli ochronnej, naturalna funkcja barierowa bariery mózgowej (BBB) stanowi poważne wyzwanie w rozwoju systemów dostarczania leków ukierunkowanych na OUN.
Modele hodowli komórkowych BBB in vitro są pomocnymi narzędziami do badania jego biologii i zrozumienia wpływu leczenia farmakologicznego na integralność bariery TJ. Użyliśmy ludzkiej linii komórek śródbłonka mikronaczyniowego mózgu (hCMEC/D3) jako modelu in vitro, ponieważ jest to akceptowany model śródbłonka ludzkiego mózgu3 i podsumowuje wiele funkcji ludzkiego BBB. hCMEC/D3 jest jedną z najczęściej używanych linii komórkowych do modelowania BBB in vitro4,5,6,7,8,9. Pomimo stosunkowo niskich wartości przezśródbłonkowego oporu elektrycznego (TEER), miary szczelności bariery, ta linia komórkowa zachowuje większość właściwości morfologicznych i funkcjonalnych komórek śródbłonka mózgu, nawet jako monokultura przy braku kokulturowanych komórek glejowych6,7. Linia komórkowa hCMEC/D3 wykazuje ekspresję wielu markerów BBB, w tym aktywnych transporterów i receptorów, do około 35 pasażu bez poddawania dedyferencjacji do niestabilnych fenotypów6,7,9,10,11. Najbardziej uderzającą cechą linii komórkowej hCMEC/D3 jako modelu BBB in vitro jest jej zdolność do tworzenia TJs5,9,11,12. Należy zauważyć, że chociaż modele BBB pochodzące z komórek macierzystych wykazały wyższą przepuszczalność w wielu badaniach w porównaniu z linią komórkową hCMEC/D3 i wyrażają niektóre markery BBB, nie wyewoluowały jeszcze jako najpowszechniejszy model komórkowy BBB13. Co ważne, modele BBB pochodzące z komórek macierzystych muszą być scharakteryzowane pod kątem maksymalnej liczby pasaży, która pozwala komórkom utrzymać stabilne fenotypy BBB14.
Trzy podstawowe metody są powszechnie używane do określenia integralności bariery TJ, w tym pomiar TEER, pomiar współczynnika pozornej przepuszczalności (Papp) małych hydrofilowych cząsteczek znacznikowych, takich jak sacharoza, inulina, Lucyfer Yellow, itp. oraz barwienie immunologiczne znanych markerów molekularnych TJ, takich jak klaudyna-5, ZO-1, okludyna, itp.5. TEER jest stosunkowo prostą i ilościową metodą, która mierzy opór elektryczny w monowarstwach komórek hodowanych na porowatym podłożu membranowym5. Na wartości TEER mogą jednak mieć wpływ zmienne eksperymentalne, takie jak skład pożywki hodowlanej i rodzaj przyrządu pomiarowego. Prawdopodobna kombinacja tych czynników prowadzi do szerokiego rozkładu wartości TEER w zakresie od 2 do 1150 Ωcm2 w linii komórkowej hCMEC/D3 hodowanej przez 2-21 dni13. Barwienie immunologiczne to wizualna metoda określania obecności białek TJ poprzez znakowanie docelowego białka za pomocą przeciwciał. Jednak barwienie immunologiczne obejmuje szereg etapów eksperymentalnych, w tym konieczność naprawy/przepuszczalności komórek, co może skutkować artefaktami eksperymentalnymi, a sygnały fluorescencyjne mogą z czasem zanikać. Powyższe czynniki mogą prowadzić do subiektywnych błędów wpływających na jakość danych.
Głównym celem tej pracy jest przedstawienie opartego na LY testu pozornej przepuszczalności, określającego kinetykę konfluentnego tworzenia monowarstwy w hodowanych komórkach hCMEC/D3. Chociaż inne zaawansowane systemy BBB in vitro, takie jak systemy kohodowli, systemy mikroprzepływowe, są fizjologicznie bardziej odpowiednimi naśladowcami ze znacznie poprawioną funkcją bariery15,16,17, konfiguracja transwell hCMEC/D3 jest prostym i wiarygodnym modelem do oszacowania kinetyki powstawania TJ i szybkiego badania przesiewowego wpływu różnych preparatów leków na funkcję bariery. Ogólnie rzecz biorąc, wartościP app są spójne dla różnych substancji rozpuszczonych hydrofilowych w monowarstwach hCMEC/D3. Na przykład podane wartości Papp dla różnych substancji rozpuszczonych o niskiej masie cząsteczkowej (takich jak sacharoza, mannitol, LY itp.) w różnych modelach BBB in vitro są rzędu 10-4 cm/min5,18,19,20. W naszej konfiguracji eksperymentalnej komórki śródbłonka mózgu są umieszczane na pokrytej kolagenem mikroporowatej błonie w celu przyłączenia komórek i tworzenia monowarstwy, aby naśladować barierę in vivo. Oczekuje się, że LY dodany po stronie wierzchołkowej będzie przechodził przez ciasne połączenia międzykomórkowe i gromadził się po stronie podstawno-bocznej. Większe stężenia LY po stronie podstawno-bocznej wskazują na niedojrzałą, nie w pełni funkcjonalną barierę, podczas gdy niższe stężenia odzwierciedlają ograniczony transport ze względu na obecność funkcjonalnych TJ, co prowadzi do dojrzałej bariery.
LY jest hydrofilowym barwnikiem z wyraźnymi pikami wzbudzenia/emisji i pozwala uniknąć konieczności radioznakowania cząsteczek znacznikowych, takich jak sacharoza, mannitol czy inulina. W ten sposób wartości fluorescencji LY można wykorzystać do bezpośredniego obliczenia jego przepuszczalności parakomórkowej w monowarstwach BBB. Ponadto, w porównaniu z wieloma dostępnymi na rynku barwnikami stosowanymi w dziedzinach biomedycznych, które cierpią z powodu małych przesunięć Stokesa, takich jak fluoresceina21, przesunięcie Stokesa LY wynosi około 108 nm przy wystarczającej separacji widmowej, co pozwala na uzyskanie danych o fluorescencji LY jako solidny odczyt w celu określenia przepuszczalności parakomórkowej. Zastosowaliśmy Western blotting jako technikę ortogonalną, aby zademonstrować zmiany w ekspresji białka markerowego połączenia ścisłego, ZO-1, w czasie hodowli. Ekspresja ZO-1 wykryta za pomocą Western blotting jest wykorzystywana do uzupełnienia danychaplikacji LY P i w połączeniu dane te sugerują, że obserwowane zmiany wartościaplikacji LY P odzwierciedlają tworzenie się monowarstwy ze stopniowym wzrostem ekspresji markera połączenia ścisłego, ZO-1.
Jak wspomniano wcześniej, głównym celem tej pracy jest zademonstrowanie testu LY jako prostej techniki monitorowania tworzenia się zlewającej się monowarstwy z funkcjonalnymi ścisłymi połączeniami. Jednak, aby zademonstrować dodatkową użyteczność opracowanego testu, zmierzyliśmyaplikację LY P w monowarstwach hCMEC/D3 transfekowanych nanocząstkami DNA. Kwasy nukleinowe mogą być kondensowane do nanocząstek polielektrolitu o średnicy 100-200 nm poprzez oddziaływanie elektrostatyczne między dodatnio naładowanymi grupami polimerów a ujemnie naładowanymi grupami fosforanowymi kwasów nukleinowych22,23. W naszej pracy nazywamy te kompleksy nanocząstkami DNA (NP DNA). Chociaż naszym zamiarem jest transfekcja komórek i ekspresja pożądanego białka, musimy zapewnić, że właściwości barierowe monowarstw hCMEC/D3 nie zostaną naruszone. Nasze dane sugerują, że standardowy 4-godzinny reżim transfekcji genu lucyferazy nie zmienia mierzalnie przepuszczalności LY, co pokazuje użyteczność testuaplikacji LY P do określania zmian w integralności bariery TJ.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Ogólna hodowla komórek hCMEC/D3
- Reanimacja zamrożonych komórek
UWAGA: Wszystkie czynności związane z utrzymaniem kultur komórkowych oraz eksperymenty przeprowadzano w sterylnej komorze z laminarnym przepływem powietrza. Pożywki hodowlane, suplementy i odczynniki były albo kupowane jako produkty sterylne, albo sterylizowane poprzez filtrację za pomocą filtra membranowego 0,22 µm w celu zapobiegania kontaminacji mikrobiologicznej.- Do kolby do hodowli tkanek (powierzchnia wzrostu 75 cm2 ; zwana dalej T75) dodać 8,5 mL roztworu kolagenu (0,15 mg/mL) i umieścić ją w inkubatorze (37 °C, 5% CO2) na 1 h.
- Usunąć roztwór kolagenu i delikatnie przemyć kolbę sterylnym roztworem soli fizjologicznej z buforem fosforanowym (PBS). Do kolby dodać 15 mL pełnej pożywki wzrostowej i pozostawić w inkubatorze z CO2 na 15 min.
UWAGA: Pełna pożywka (stężenie końcowe) zawierała Endothelial Cell Growth Basal Medium-2 (50 mL) uzupełnioną o płodową surowicę bydlęcą (5%), penicylinę-streptomycynę (1%), hydrokortyzon (1,4 µM), kwas askorbinowy (5 µg/mL), chemicznie zdefiniowany koncentrat lipidowy (1/10), HEPES (10 mM) oraz podstawowy czynnik wzrostu fibroblastów (1 ng/mL). - Wyjąć krioprobetkę z zamrożonymi komórkami hCMEC/D3 z pojemnika z ciekłym azotem i szybko rozmrozić probetkę w kąpieli wodnej o temperaturze 37 °C (< 1 min).
- Gdy widoczny będzie już tylko niewielki płatek lodu, szybko odessać i przenieść komórki do kolby zawierającej podgrzaną pożywkę. Delikatnie potrząsnąć kolbą, aby umożliwić wymieszanie komórek z pożywką wzrostową.
- Umieścić kolbę w inkubatorze (37 °C, 5% CO2) i po 2 h zaobserwować komórki pod mikroskopem świetlnym, aby upewnić się, że przyłączyły się one do podłoża.
- Po przyłączeniu się komórek do dna kolby usunąć starą pożywkę wzrostową i dodać 10 mL świeżej, podgrzanej pożywki wzrostowej w celu zastąpienia dimetylosulfotlenku zawartego w starej pożywce24.
- Po 24 h sprawdzić pod mikroskopem świetlnym obecność komórek wrzecionowatych i wymienić starą pożywkę wzrostową na świeżą, podgrzaną pożywkę wzrostową.
- Utrzymanie hodowli komórkowej
- Uzupełniać pożywkę wzrostową co drugi dzień aż do osiągnięcia 10% konfluencji. Sprawdzać komórki pod mikroskopem przed usunięciem starej pożywki wzrostowej oraz po dodaniu świeżej pożywki wzrostowej. Wyjąć kolbę z inkubatora i zbadać komórki hCMEC/D3 pod mikroskopem fazokontrastowym, aby upewnić się, że wyglądają na zdrowe.
UWAGA: Większość komórek powinna być przyłączona do dna kolby, posiadać morfologię wrzecionowatą, a często widoczny powinno być również załamanie światła wokół ich błon. Pożywka wzrostowa powinna być przejrzysta (niezmętniona) i mieć kolor różowo-pomarańczowy. - Usunąć starą pożywkę wzrostową z kolby i przelać do kolby 10 mL podgrzanej świeżej pożywki.
UWAGA: Pożywkę należy dodawać po ściance kolby, a nie bezpośrednio na powierzchnię komórek, aby nie wpłynąć na ich przyleganie. - Ustawić kolbę ponownie w pozycji poziomej, delikatnie nią kilka razy potrząsnąć i sprawdzić komórki hCMEC/D3 pod mikroskopem przed powrotem kolby do inkubatora (37 °C, 5% CO2).
- Obserwować komórki pod odwróconym mikroskopem świetlnym za każdym razem przed i po manipulacjach z komórkami, zarówno podczas rutynowych prac hodowlanych, jak i w trakcie eksperymentów. Wszelkie zauważalne zmiany w liczbie komórek lub ich morfologii zapisywać w zeszycie laboratoryjnym.
- Uzupełniać pożywkę wzrostową co drugi dzień aż do osiągnięcia 10% konfluencji. Sprawdzać komórki pod mikroskopem przed usunięciem starej pożywki wzrostowej oraz po dodaniu świeżej pożywki wzrostowej. Wyjąć kolbę z inkubatora i zbadać komórki hCMEC/D3 pod mikroskopem fazokontrastowym, aby upewnić się, że wyglądają na zdrowe.
- Pasażowanie komórek
- Inkubować nową kolbę T75 z 8,5 mL roztworu kolagenu przez 1 h w inkubatorze (37 °C, 5% CO2).
- Usunąć roztwór kolagenu i delikatnie przemyć kolbę sterylnym PBS. Do nowej kolby dodać 10 mL podgrzanej pożywki hCMEC/D3 i umieścić kolbę w inkubatorze (37 °C, 5% CO2).
- Wyjąć kolbę z inkubatora i zbadać komórki hCMEC/D3 pod mikroskopem fazokontrastowym, aby sprawdzić, czy komórki osiągnęły 10% konfluencji.
- Usunąć pożywkę hCMEC/D3 z kolby zawierającej komórki i przemyć komórki hCMEC/D3 za pomocą 10 mL PBS.
UWAGA: FBS dodawany do pożywki wzrostowej zawiera inhibitory proteaz, takie jak α1-antytrypsyna i α2-makroglobuliną. Hamują one proces trypsynizacji. Dlatego niezbędne jest przemycie komórek PBS w celu usunięcia śladów FBS, aby zapobiec hamowaniu procesu trypsynizacji. - Dodać 1 mL 0,25% roztworu trypsyny zawierającego 0,02% EDTA i trypsynizować przez 2-5 min w inkubatorze (37 °C, 5% CO2) (delikatnie opukiwać boki kolby, aby wspomóc odklejanie).
UWAGA: Nigdy nie pozostawiać komórek w trypsynie/EDTA przez więcej niż 6 min. - Dodać 10 mL podgrzanej pożywki hCMEC/D3, aby zatrzymać proces trypsynizacji i resuspendować komórki hCMEC/D3, pipetując zawiesinę kilka razy w górę i w dół. Następnie przenieść całą zawiesinę komórek z kolby do probówki 15 mL.
- Przenieść 1 mL zawiesiny komórkowej z probówki 15 mL do nowej kolby ze świeżą, podgrzaną pożywką (rozdzielenie komórek 1:10) i zwrócić nową kolbę do inkubatora.
UWAGA: Przed przeniesieniem do nowej kolby kilkukrotnie pipetować zawiesinę komórkową w górę i w dół, aby zminimalizować gradienty stężeń komórek.
2. Wysiewanie komórek
- Umieść wkłady do hodowli tkankowej z membranami mikroporowatymi (wielkość porów: 0.4 µm, materiał: tereftalan polietylenu (PET)) w płytce hodowlanej z 24 dołkami.
- Dodaj 40 µL kolagenu typu I (0.15 mg/mL) do każdego wkładu do hodowli tkankowej i inkubuj przez 1 h w inkubatorze CO2 (37 °C, 5% CO2). Delikatnie kołysz płytkę z 24 dołkami, aby umożliwić równomierne rozprowadzenie roztworu kolagenu na membranie mikroporowatej we wkładach do hodowli tkankowej.
- Usuń roztwór kolagenu i delikatnie przemyj membranę mikroporowatą 0.4 mL buforu 1x PBS.
- Zasiej komórki hCMEC/D3 z gęstością 50,0 komórek/cm2 we wkładach komórkowych (15,00 komórek w 50 µL pożywki).
UWAGA: W celu zminimalizowania różnic w liczbie komórek w każdym wkładzie do hodowli tkankowej, zawiesinę komórkową resuspendowano za pomocą pipety 10 mL przed dodaniem komórek do wkładów. - Umieść płytkę z 24 dołkami z przygotowaną hodowlą tkankową w inkubatorze (37 °C, 5% CO2), aby umożliwić przyleganie i proliferację komórek.
- Inkubuj płytkę przez 7 dni, aż komórki osiągną 10% konfluencji. Co drugi dzień usuwaj pożywkę wzrostową i przenoś 0.5 mL podgrzanej wcześniej świeżej pożywki do wkładów do hodowli tkankowej.
- Powtórz procedurę siewania (kroki 2.2-2.6) na płytce z 12 dołkami, płytce z 48 dołkami i płytce z 96 dołkami. Użyj płytki z 12 dołkami do analizy Western blotting w celu określenia zmian w ekspresji ZO-1. Użyj płytki z 48 dołkami do transfekcji DNA NP. Użyj płytki z 96 dołkami do testu ATP w celu określenia żywotności komórek w komórkach transfektowanych.
3. Kinetyka wzrostu komórek.
- Wysiać komórki w gęstości 50 00 komórek/cm²2 w 24-dołkowej płytce hodowlanej do kultur tkankowych pokrytej kolagenem.
- Każdego dnia eksperymentu usunąć pożywkę i delikatnie przemyć komórki dwukrotnie za pomocą 500 µL z 1x PBS. Następnie dodać 30 µL 0,25% roztworu trypsyny zawierającego 0,02% EDTA i pozostawić płytkę na około 2–5 min w inkubatorze (37 °C, 5% CO22).
UWAGA: Stopniowe tworzenie się zlewnej monowarstwy może wpływać na stopień odrywania się komórek, w związku z czym konieczne jest zwiększenie objętości trypsyny/EDTA, zgodnie z poniższymi wskazówkami: 30 µL przez 1–5 dni po wysianiu, 60 µL przez 6–7 dni po wysiewaniu i 100 µL przez 8–10 dni po wysianiu. - Dodać albo 470 µL, 440 µL lub 400 µL pożywki wzrostowej, w zależności od objętości dodanego w kroku 3.2 roztworu trypsyny/EDTA, w celu przygotowania 500 µL zawiesiny komórkowej w każdej studzience.
- Resuspenduj komórki, pipetując je wielokrotnie w górę i w dół w każdym dołku, a następnie obejrzyj je pod mikroskopem, aby upewnić się, że wszystkie komórki znajdują się w zawiesinie w pożywce wzrostowej. Jeśli po wielokrotnym pipetowaniu niektóre komórki nadal przylegają do dna płytki, delikatnie zeskrob je za pomocą plastikowego skrobaka do komórek, aby ułatwić ich odczepienie.
- Pobrać 0,1 ml zawiesiny komórkowej z 500 µL zawiesinę komórkową z kroku 3.3 i przenieść do probówki o pojemności 1,5 ml. Następnie do zawiesiny komórkowej dodać 0,1 ml 0,4% roztworu błękitu trypanu i dokładnie wymieszać.
- Oczyścić komorę countingową (hemacytometr) 70% alkoholem izopropylowym. Dodać 20 µL mieszaniny z kroku 3.5 po obu stronach w rowku w kształcie litery V i zlokalizuj pod mikroskopem 16 kwadratów. Te 16 kwadratów uznaje się za jedną siatkę. Zlokalizuj dwie losowe siatki po każdej stronie komory licznikowej i policz wszystkie żywe, niebieskie komórki.
UWAGA: Komórki, które przybrały niebieski kolor, zostały wykluczone z liczenia. <1% komórek wykazuje niebieskie barwienie we wszystkich punktach czasowych. - Oblicz gęstość komórek (komórki/cm²2) na podstawie następujących wzorów.
Średnia liczba komórek/pole =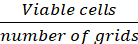 (Równ. 1)
Współczynnik rozcieńczenia= (Równ. 2)
Gęstość komórek (żywe komórki/cm²)2) =

(Równ. 3)
Równania 1-3. Liczba żywych komórek to liczba komórek policzona w każdej kratownicy, liczba kratownic odpowiada liczbie kratownic znajdujących się pod mikroskopem, objętość mieszaniny zawiesiny komórkowej i 0,4% trypanu błękitnego to objętość przygotowana w kroku 3.5, objętość pobranej zawiesiny komórkowej to objętość pobrana z 500 µL zawiesina komórkowa w kroku 3.5, objętość zawiesiny komórkowej w każdej studzience wynosi 500 µL zawiesina komórkowa z kroku 3.3, powierzchnia wzrostu płytki do hodowli tkankowej to powierzchnia wzrostu pojedynczej studzienki w płytce 24-dołkowej.
4. Test pozornej przepuszczalności lucyferowej żółci (LY P app)
- W celu oznaczenia LY Paplikacja każdego dnia po wysiewaniu należy wykonywać kroki począwszy od punktu 4.3. W celu wyznaczenia Paplikacja do transfektowanych komórek hCMEC/D3 dodać 8.3 µL formuły do transfekcji (Rycina 1) zmieszane z 50 µL pełnej pożywki wzrostowej i inkubować przez 4 h. Składy formulacji do transfekcji opisano w sekcji 5.
- Po 4-godzinnej transfekcji delikatnie przemyj stronę apikalną dwukrotnie, używając sterylnego buforu 1x PBS, aby usunąć pozostałości mieszaniny do transfekcji. Różne objętości buforu PBS pozostawione po odprowadzeniu mogą wpływać na stężenie LY po stronie apikalnej. Należy zadbać o całkowite usunięcie pozostałego buforu PBS z insertów do hodowli tkankowej. Ostrożnie odessij pozostałe odczynniki i pożywkę, aby zminimalizować odrywanie się komórek.
UWAGA: Ten etap jest pomijany podczas pomiaru codziennej przepuszczalności pozornej (Paplikacja) komórek hCMEC/D3. - Usuń pożywkę i dodaj 1,5 ml uprzednio ogrzanej (37 °C) bufor transportowy (25 mM HEPES, 145 mM NaCl, 3 mM KCl, 1 mM CaCl2)2, 0,5 mM MgCl22, 1 mM NaH2PO4, 5 mM glukozy, pH 7,4) na stronę bazolateralną.
UWAGA: Objętość buforu transportowego we wszystkich przedziałach podstawnobocznych powinna być taka sama, aby zapewnić dokładność obliczeń współczynnika przepuszczalności. - Dodaj 58.3 µL z 20 µM roztwór LY na stronę apikalną każdego wkładu transwell. Zapisać 50 µL z 20 µM roztwór LY do pomiarów fluorescencji. Po całkowitym usunięciu pozostałego buforu PBS ze strony apikalnej, jak najszybciej dodać roztwór LY, aby uniknąć wyschnięcia komórek hCMEC/D3. Należy zapewnić dokładne objętości roztworu LY po stronie apikalnej.
UWAGA: Aby zminimalizować spadek intensywności fluorescencji LY, należy ograniczyć ekspozycję na światło. Po reconstitution proszku LY roztwór należy przechowywać w 4 °Cchroniąc przed światłem. - Inkubować w rotacyjnej inkubatorze z wytrząsaniem (37 °C, 100 obr./min) przez 60 min. Następnie wyjąć 30 µL próbki LY z każdego przedziału apikalnego. Następnie przenieść 20 µM roztwór LY oraz próbki z powierzchni apikalnej do wcześniej oznakowanych probówek i rozcieńczyć próbkę 10-krotnie, używając buforu transportowego.
UWAGA: Wymagane jest rozcieńczenie 20 µM roztwór zapasowy LY oraz próbki z powierzchni apikalnej, ponieważ wysoka intensywność fluorescencji tych próbek może potencjalnie doprowadzić do przeciążenia i uszkodzenia detektora fluorescencji w czytniku mikropłytek fluorescencyjnych. - Usunąć 500 µL pobrać z każdej komory bazolateralnej i przenieść próbkę do wcześniej oznakowanych probówek.
UWAGA: Próbki są pobierane z oddzielnych wkładek transwell w określonych punktach czasowych. Punkty czasowe obejmują każdy dzień po wysianiu, począwszy od dnia 1. aż do dnia 10. - Przygotuj serię standardów LY do krzywej wzorcowej (39,0 nM, 78,13 nM, 156,25 nM, 312 nM, 625 nM, 1250 nM, 250 nM).
- Dodaj 100 µL każdego standardu (w dublecie), próbki apikalnej i basolateralnej do każdej studzienki czarnej płytki 96-dołkowej (Rycina 1).
UWAGA: Czarne płytki absorbują światło, co redukuje tło oraz przenikanie fluorescencji między dołkami. - Użyj spektrofluorometru do płytek wielodobnych (punkty pomiarowe: wzbudzenie 428 nm, emisja 536 nm), aby zmierzyć intensywność fluorescencji LY w celu obliczenia PaplikacjaW badaniu tym wykorzystano odczytowywacz płytek fluorescencyjnych.
- Oblicz Paplikacja oraz wartości odzysku %LY opisane w tekście rękopisu.
Równanie 4. Wzory do obliczania Paplikacja wartości.
Obliczyć pozorną przepuszczalność (Paplikacja) współczynnik oraz % odzysku LY za pomocą następujących równań. Należy zauważyć, że Paplikacja wartości można obliczyć albo na podstawie masy25 lub stężenie LY.
 lub

VA - objętość w komorze apikalnej
VB - objętość w przedziale bazolateralnym
A – powierzchnia membrany wkładki transwell (0,3 cm2)
MA0 - początkowa masa w przedziale apikalnym
ΔMB/Δt – zmiana masy w czasie w przedziale basolateralnym
CA0 – początkowe stężenie w przedziale apikalnym
ΔCB/Δt – zmiana stężenia w czasie w przedziale bazolateralnym.
Równanie 5. Wzory do obliczania procentowego odzysku LY.
Odzysk (%) =
MAf czy masa w komorze apikalnej w końcowym punkcie czasowym, MBf czy masa w przedziale podstawnobocznym w końcowym punkcie czasowym, MA0 czy początkowa masa znajduje się w komorze apikalnej.26 Uwaga: Masę początkową oblicza się na podstawie objętości 20 µM roztwór LY w kroku 4.5. Eksperyment ten zawsze przeprowadzano z użyciem komórek o numerze pasażu poniżej 35 i powtórzono cztery razy w niezależnych próbach.
5. Wypłukiwanie wapnia
- Usunąć pożywkę wzrostową z wkładów transwell oraz płytki 12-dołkowej, a następnie delikatnie przemyć stronę apikalną i płytkę 12-dołkową, używając uprzednio ogrzanej pożywki wolnej od wapnia (pożywka Minimum Essential Medium Eagle Spinner (S-MEM)), aby usunąć jony wapnia z wkładów transwell i płytki 12-dołkowej.
- Dodać 50 µL lub 2 mL uprzednio ogrzanej pożywki S-MEM 1x do wkładów lub płytki 12-dołkowej i inkubować przez 24 h w inkubatorze (37 °C, 5% CO2). Po inkubacji usunąć pożywkę S-MEM 1x i jednokrotnie przemyć komórki, używając uprzednio ogrzanego buforu 1x PBS.
- Postępować zgodnie z krokami 4.4-4.10 opisanymi w sekcji 4 w celu przeprowadzenia traktowania LY oraz kolejnymi etapami. Postępować zgodnie z krokami 8.1.2-8.2.4 opisanymi w sekcji 8 w celu wykonania Western blottingu oraz kolejnymi etapami.
6. Transfekcja
- Przygotowanie nanocząsteczek DNA (DNA NPs).
- Rozcieńczyć roztwór zapasowy plazmidu gWIZ-Luc w buforze octanu sodu (NaAc) o stężeniu 10 mM (pH 5,0) i pozostawić roztwór DNA na 10 min w temperaturze pokojowej (RT).
UWAGA: Nanocząstki DNA zawierające głównie pojedyncze cząsteczki DNA można przygotować przy stężeniach DNA 20-40 µg/mL23W związku z tym roztwór zapasu plazmidu gWIZ-Luc wymaga rozcieńczenia. Zamrożony zapas plazmidu gWIZ-Luc należy całkowicie rozmrozić na lodzie, aby zminimalizować stres termiczny. Rozcieńczony roztwór zapasu DNA należy delikatnie wymieszać w wortexerze laboratoryjnym przez 30 s, przy ustawieniu pokrętła w zakresie od 3 do 5. - Oblicz pożądane stosunki N/P, wykorzystane tutaj jako parametr numeryczny odzwierciedlający skład nanocząsteczek.

Równanie 6. Obliczanie stosunku N/P: stosunek moli grup aminowych polimerów kationowych do moli grup fosforanowych DNA. Masa polimerów kationowych oznacza całkowitą odważoną ilość polimeru kationowego; (Masa/Ładunek)polimery kationowe odnosi się do masy cząsteczkowej polimeru kationowego (poli(glikolu etylenowego)5k-blok-poliaspartamidu z 48 łańcuchami bocznymi dietylenotriaminy (PEG-DET)) znormalizowanej do liczby naładowanych amin pierwszorzędowych (48) na polimer kationowy (mol/mol); wartość ta dla naszego polimeru wynosi 306 Da; Masa DNA oznacza całkowitą ilość DNA użytą w formulacji, obliczoną poprzez pomnożenie objętości przez stężenie w mg/ml; (Masa/Ładunek)DNA odnosi się do masy cząsteczkowej DNA znormalizowanej do liczby grup fosforanowych w dwuniciowym DNA (325 Da na nukleozę).
UWAGA: Tabela przygotowania nanocząsteczek (NP) DNA (Tabela 1) zawiera recepturę dla poszczególnych próbek badanych w naszych eksperymentach. Nanocząstki DNA (DNA NP) przygotowano metodą szybkiego miareczkowania. Roztwór polimeru PEG-DET dodawano wzdłuż ścianek probówki, trzymając ją w pozycji poziomej. Następnie probówkę ustawiono w pozycji pionowej, po czym szybko wymieszano wstrząsarku wierzchołkowej z maksymalną prędkością przez 10 s. Przed użyciem DNA NP pozostawiono na 30 min w temperaturze pokojowej (RT). Ogólna zasada dawkowania DNA NP brzmi: 0.5 µg DNA na ok. 1 cm2 obszar wzrostu. Zatem dla każdego wkładu transwell/każdej studni w płytce 48-dołkowej/każdej studni w płytce 96-dołkowej należy przygotować NP DNA o stosunku N/P równym 10, zawierające 0,157/0,5/0.195 µg/well DNA gWIZ-Luc. - Do próbek zawierających wskazaną koncentrację poloksameru P84 (P84) należy dodać P84 do nanocząstek (NP) DNA i wymieszać w wytrząsacu wirującym (vortex) przez 5 s. Końcowa stężenie P84 w każdej próbce wynosi odpowiednio 0,01% lub 0,03% wagowo.
- Rozcieńczyć roztwór zapasowy plazmidu gWIZ-Luc w buforze octanu sodu (NaAc) o stężeniu 10 mM (pH 5,0) i pozostawić roztwór DNA na 10 min w temperaturze pokojowej (RT).
- Transfekcja nanocząstek DNA w układzie z płytką 48-dołkową
- Wysiać komórki z gęstością 50 00 komórek/cm²2 w płytce 48-dołkowej i hodować do uzyskania konfluencji w inkubatorze (37 °C, 5% CO22).
- Dla każdej grupy badawczej wymieszać 25 µL wskazanej próbki (formulacji do transfekcji) i 150 µL pełnej pożywki wzrostowej i 175 µL tej mieszaniny do każdej studzienki.
- Obserwuj komórki hCMEC/D3 pod mikroskopem, aby upewnić się, że są zdrowe i osiągnęły 10% konfluencji w momencie rozpoczęcia eksperymentu.
- Usunąć pożywkę z dołków i 175 µL mieszaninę transfekcyjną do każdego dołka. Następnie inkubować płytkę przez 4 h w inkubatorze (37 °C, 5% CO22).
- Po 4 h usunąć mieszaninę do transfekcji i przemyć komórki hCMEC/D3 uprzednio ogrzanym, sterylnym buforem 1x PBS.
UWAGA: Aby zminimalizować ryzyko przypadkowego odklejenia komórek hCMEC/D3 od powierzchni płytki/wkładki podczas etapów płukania, należy ostrożnie pipetować odpowiednią ilość sterylnego PBS wzdłuż ścianek studzienek i usunąć wszelkie nanocząstki znajdujące się w pozostałościach pożywki hodowlanej. - Delikatnie i kilkukrotnie potrząśnij płytką, a następnie ostrożnie odessij i odrzuć bufor PBS do płukania i dodaj 500 µL podgrzanego wcześniej pożywki hodowlanej dla komórek hCMEC/D3.
- Należy zbadać komórki mikroskopowo i zapisać obserwacje dotyczące morfologii komórek oraz wszelkich możliwych efektów transfekcji.
- Inkubować przez 24 h w 37 °C inkubator do hodowli komórkowych w celu umożliwienia produkcji lucyferazy. Po 24 h należy całkowicie usunąć pożywkę wzrostową i raz wypłukać komórki podgrzanym wcześniej 1x PBS.
- Zlizuj przetransfekowane komórki poprzez dodanie 100 µL lodowatego 1x reagentu do lizy kultur komórkowych z lucyferazą na każdą studzinkę.
- W celu oznaczenia zawartości białka lucyferazy należy dodać 20 µL lizatu komórkowego i 100 µL buforu do analizy lucyferazy (20 mM glicyloglicyny (pH 8), 1 mM MgCl2, 0,1 mM EDTA, 3,5 mM DTT, 0,5 mM ATP, 0,27 mM koenzymu A) do probówki 1,5 ml.
- Zmierz luminescencję próbki opisanej w kroku 6.2.10 za pomocą luminometru z pojedynczym autowstrzykiwaczem.
UWAGA: Przed odczytem należy zintegrować luminescencję przez 10 s. - Zmierz całkowitą ilość białek komórkowych w lizacie, wykorzystując zestaw do oznaczania białek metodą kwasu bicinchoninowego (test BCA), zgodnie z protokołem producenta.
- Obliczyć i wyrazić ekspresję genu lucyferazy jako względne jednostki światła (RLU) w przeliczeniu na całkowitą zawartość białka komórkowego.
7. Luminescencyjny test ATP
- Zasiać komórki z gęstością 50,0 cell/cm2 na płytce 96-dołkowej i hodować do momentu osiągnięcia konfluencji w inkubatorze (37 °C, 5% CO2).
- Przeprowadzić transfekcję komórek przy użyciu 9,7 µL formulacji do transfekcji (szczegóły przygotowania znajdują się w sekcji 6) oraz 58,4 µL pełnej pożywki wzrostowej przez 4 h.
- Usunąć mieszaninę do transfekcji i delikatnie przemyć komórki dwukrotnie uprzednio ogrzanym buforem PBS 1x, aby całkowicie usunąć odczynniki traktujące.
UWAGA: Różne objętości pozostałego buforu mogą w różnym stopniu rozcieńczyć odczynniki do testu ATP, co potencjalnie może wpłynąć na uzyskane dane. - Zmieszać 75 µL świeżej, ogrzanej pożywki oraz odczynnik do testu ATP w rozcieńczeniu 1:1 za pomocą pipety wielokanałowej. Należy upewnić się, że poziom cieczy we wszystkich końcówkach pipety wielokanałowej jest taki sam.
- Umieścić płytkę na wytrząsarku nutacyjnym na 15 min w temperaturze pokojowej. Po 15 min od dodania odczynników przenieść 60 µL każdej próbki do białej płytki 96-dołkowej.
UWAGA: Płytki białe lepiej odbijają światło wyjściowe niż płytki przezroczyste lub czarne. - Przed odczytem płytki usunąć wszelkie pęcherzyki powietrza za pomocą igły. Odczytać płytkę na luminometrze z czasem integracji 1 s. Pomiaru należy dokonać w ciągu 20 min od dodania odczynników do testu ATP. Precyzyjne zachowanie czasu jest kluczowe dla porównań między różnymi płytkami, ponieważ sygnał luminescencyjny jest przejściowy i charakteryzuje się szybkim tempem zaniku.
- Obliczyć procent (%) żywotności komórek, korzystając z następującego wzoru: (luminescencja komórek transfekowanych/luminescencja kontrolnych komórek nietraktowanych) x 10.
8. Western blotting w celu pomiaru białka połączeń ścisłych ZO-1
- Liza komórek i ekstrakcja białek
UWAGA: Wszystkie etapy ekstrakcji białek z komórek muszą być przeprowadzane w temperaturze 2-8 °C.- Wysiać komórki w gęstości 50,0 komórek/cm2 na 12-dołkową płytkę hodowlaną pokrytą kolagenem.
- W 3., 5., 7. i 10. dobie po wysianiu oraz w 7. dobie (komórki wstępnie inkubowane w medium wolnym od wapnia) usunąć medium wzrostowe i ostrożnie przemyć komórki dwukrotnie 2 mL lodowatego 1x PBS. Następnie do każdego dołka dodać 30 µL mieszaniny lodowatego 1x buforu lizującego RIPA zawierającego 3 µg/mL aprotininy.
UWAGA: Mieszaninę należy przygotować bezpośrednio przed użyciem i przechowywać na lodzie. Aprotininę stosuje się w celu zahamowania aktywności proteaz obecnych w lizatach, aby zapobiec degradacji białka zainteresowania. - Po dwóch cyklach zamrażania i rozmrażania (-80 °C) zebrać komórki za pomocą zimnego plastikowego skrobaka do komórek. Lizaty komórkowe zebrać do probówek do mikrocentryfugi. Następnie odwirować probówki przy 20 x g przez 30 min w temperaturze 4 °C.
- Przenieść supernatant do czystych probówek i umieścić je na lodzie. Zmierzyć całkowitą ilość białka komórkowego w lizatach za pomocą zestawu do analizy BCA, postępując zgodnie z protokołem producenta.
- Western blotting w celu detekcji białka połączeń ścisłych ZO-1
- Denaturować aliquoty całkowitych homogenatów zawierających 40 µg białka całkowitego z 1x buforem Laemmli w 95 °C przez 5 min, a następnie poddać elektroforezie w redukującym żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE) o stężeniu 6-7,5% (90 V przez 10 min przez żel koncentrujący, 120 V przez żele rozdzielcze).
UWAGA: Podczas nakładania próbek lub standardów należy robić to powoli i ostrożnie do każdego otworu, uważając, aby nie uszkodzić dna dołka. - Przenieść rozdzielone białka na membranę nitrocelulozową, używając buforu do transferu o pH 8,5 zawierającego 192 mM glicyny, 25 mM Tris Base, 10% metanolu i 0,1% SDS (75 V, 10 min w temperaturze pokojowej).
UWAGA: Nie dotykać membrany. Do manipulowania membraną używać plastikowych pęset przemytych 70% izopropanolem. Aby skutecznie przenieść białko ZO-1 (MW 20 kDa) na membranę, pH powinno wynosić około 8,3-8,5. Jeśli bufor do transferu będzie bardziej kwasowy, transfer nie zajdzie. Jeśli prążki drabinki są nadal widoczne w żelu, warto zwiększyć czas transferu i stężenie SDS. - Po przemyciu membrany roztworem soli buforowanej Trisem zawierającym 0,1% Tween 20 (T-TBS), zastosować roztwór blokujący (1:1 LiCOR-Odyssey Block: 1x roztwór soli buforowanej Trisem), aby blokować membrany przez 60 min.
- Ostrożnie przeciąć membranę na dwa paski. Inkubować z dwoma przeciwciałami pierwszorzędowymi (przeciwciało monoklonalne ZO-1, rozcieńczenie 1:90 oraz przeciwciało przeciwko dehydrogenazie 3-fosfogliceraldehydowej (GAPDH), rozcieńczenie 1:10 0) przez noc w 4 °C. Następnie inkubować membrany ZO-1 i GAPDH z donkey anti-mouse IgG (rozcieńczenie 1:50 00). Po przemyciu membran za pomocą T-TBS, obrazować membrany w kanale 70 na skanerze 16-bitowym.
- Denaturować aliquoty całkowitych homogenatów zawierających 40 µg białka całkowitego z 1x buforem Laemmli w 95 °C przez 5 min, a następnie poddać elektroforezie w redukującym żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE) o stężeniu 6-7,5% (90 V przez 10 min przez żel koncentrujący, 120 V przez żele rozdzielcze).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W pierwszej kolejności określono wpływ czasu hodowli na przepuszczalność LY, aby zbadać pozorną kinetykę tworzenia się TJ. Średnie wartości Papp dla LY od 1. do 10. dnia po wysiewaniu przedstawiono na Ryc. 2a. W 1. dniu średnia wartość Papp wynosiła 4,25 x 10⁻⁴ cm/min i nieznacznie spadła do 3,32 x 10⁻⁴ cm/min w 2. dniu. Średnia wartość Papp lekko wzrosła do 3,93 x 10⁻⁴ cm/min w 3. dniu i ulega...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Kluczową rolą bariery krew-mózg jest zapobieganie wymianie nieistotnych jonów i substancji toksycznych między krążeniem ogólnoustrojowym a mózgiem w celu utrzymania hemostazy mikrośrodowiska nerwowego. Jedną z charakterystycznych cech bariery krew-mózg jest zdolność komórek śródbłonka naczyń włosowatych do tworzenia ścisłych połączeń (TJ), które skutecznie uszczelniają parakomórkową drogę transportu. Zademonstrowaliśmy testaplikacji LY P jako metodę ilościową do określenia pozornej kinetyki tworzenia bariery T...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy są wdzięczni za wsparcie finansowe z 2017 New Investigator Award od American Association of Pharmacy, nagrody Hunkele Dreaded Disease od Duquesne University oraz funduszy na rozpoczęcie działalności przez School of Pharmacy dla laboratorium Manickam. Chcielibyśmy podziękować laboratorium Leak (Uniwersytet Duquesne) za pomoc w Western blotting i umożliwienie korzystania z ich 16-bitowego imagera Odyssey. Chcielibyśmy również dołączyć specjalną notatkę z podziękowaniami dla Kandarp Dave (laboratorium Manickam) za pomoc w leczeniu western blottingu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Linia komórkowa hCMEC/D3 | Cedarlane Laboratories | 102114.3C-P25 | ludzka linia komórkowa śródbłonka mikronaczyniowego mózgu |
| gWizLuc | Aldevron | 5000-5001 | Plazmidowe DNA kodujące gen lucyferazy |
| lucyfer żółty CH sól dilitu | Invitrogen | 155267 | |
| Wkładki Transwell z membranami trawionymi z politereftalanu etylenu (PET) | Falcon | 353095 | |
| Kolba do hodowli tkankowych | Olympus Plastics | 25-207 | |
| 24-dołkowy płaski dno | Olympus Plastics | 25-107 | |
| Czarne 96-dołkowe płytki immunologiczne | Thermo Scientific | 437111 | |
| S-MEM 1X | Gibco | 1951695 | Spinner-minimum niezbędne podłoże (S-MEM) |
| EBM-2 | Clonetics | CC-3156 | Podłoże podstawne komórek śródbłonka-2(EBM-2) |
| sól fizjologiczna buforowana fosforanami 1X | Hyklon | SH3025601 | |
| Kolagen typu I | Laboratorium odkrywcze, Inc. | ||
| Zestaw do oznaczania białek Pierce BCA | Thermo Scientific | 23227 | |
| Odczynnik do lizy hodowli komórkowych 5X | Promega | E1531 | |
| Lucyferyna chrząszcza, sól potasowa | Promega | E1601 | |
| SpectraMax i3 | molekularne | Czytnik płytek fluorescencyjnych | |
| Roztwór błękitu trypanowego, 0,4% | Gibco | 15250061 | |
| Przeciwciało poliklonalne ZO-1 | ThermoFisher | 61-7300 | |
| anty-GAPDH | abcam | ab8245 | |
| Alexa Fluor680-sprzężony AffiniPure Donkey Anti-Mouse LgG(H+L) | Jackson ImmunoResearch Inc | 128817 | |
| 12-dołkowy, płaskodenny | Olympus Plastics | 25-106 | |
| Bufor RIPA (5X) | Alfa Aesar | J62524 | |
| Aprotinin | Fisher BioReagents | BP2503-10 | |
| Odyssey CLx imager | LI-COR Biosciences | do skanowania błon Western blot |
Bibliografia
- Abbott, N. J., Patabendige, A. A., Dolman, D. E., Yusof, S. R., Begley, D. J. Structure and function of the blood-brain barrier. Neurobiology Of Disease. 37 (1), 13-25 (2010).
- Griep, L. M., et al. BBB on chip: microfluidic platform to mechanically and biochemically modulate blood-brain barrier function. Biomedical Microdevices. 15 (1), 145-150 (2013).
- Camos, S., Mallolas, J. Experimental models for assaying microvascular endothelial cell pathophysiology in stroke. Molecules. 15 (12), 9104-9134 (2010).
- Cucullo, L., et al. Immortalized human brain endothelial cells and flow-based vascular modeling: a marriage of convenience for rational neurovascular studies. Journal of Cerebral Blood Flow & Metabolism. 28 (2), 312-328 (2008).
- Wolff, A., Antfolk, M., Brodin, B., Tenje, M. In vitro Blood-Brain Barrier Models-An Overview of Established Models and New Microfluidic Approaches. Journal of Pharmaceutical Sciences. 104 (9), 2727-2746 (2015).
- Weksler, B., Romero, I. A., Couraud, P. O. The hCMEC/D3 cell line as a model of the human blood brain barrier. Fluids and Barriers of the CNS. 10 (1), 16(2013).
- Ohtsuki, S., et al. Quantitative targeted absolute proteomic analysis of transporters, receptors and junction proteins for validation of human cerebral microvascular endothelial cell line hCMEC/D3 as a human blood-brain barrier model. Molecular Pharmaceutics. 10 (1), 289-296 (2013).
- Tornabene, E., Brodin, B. Stroke and Drug Delivery--In vitro Models of the Ischemic Blood-Brain Barrier. Journal of Pharmaceutical Sciences. 105 (2), 398-405 (2016).
- Weksler, B., Romero, I. A., Couraud, P. O. The hCMEC/D3 cell line as a model of the human blood brain barrier. Fluids and Barriers of the CNS. 10 (1), 16(2013).
- Llombart, V., et al. Characterization of secretomes from a human blood brain barrier endothelial cells in-vitro model after ischemia by stable isotope labeling with aminoacids in cell culture (SILAC). Journal of Proteomics. 133, 100-112 (2016).
- Weksler, B. B., et al. Blood-brain barrier-specific properties of a human adult brain endothelial cell line. The FASEB Journal. 19 (13), 1872-1874 (2005).
- Avdeef, A. How well can in vitro brain microcapillary endothelial cell models predict rodent in vivo blood-brain barrier permeability? European Journal of Pharmaceutical Sciences. 43 (3), 109-124 (2011).
- Rahman, N. A., et al. Immortalized endothelial cell lines for in vitro blood-brain barrier models: A systematic review. Brain Research. 1642, 532-545 (2016).
- Cecchelli, R., et al. A stable and reproducible human blood-brain barrier model derived from hematopoietic stem cells. PLoS One. 9 (6), e99733(2014).
- Shao, X., et al. Development of a blood-brain barrier model in a membrane-based microchip for characterization of drug permeability and cytotoxicity for drug screening. Analytica Chimica Acta. 934, 186-193 (2016).
- Walter, F. R., et al. A versatile lab-on-a-chip tool for modeling biological barriers. Sensors and Actuators B: Chemical. 222, 1209-1219 (2016).
- Cecchelli, R., et al. In vitro model for evaluating drug transport across the blood–brain barrier. Advanced Drug Delivery Reviews. 36, (1999).
- Cecchelli, R., et al. Modelling of the blood–brain barrier in drug discovery and development. Nature reviews Drug discovery. 6 (8), 650(2007).
- Reichel, A., Begley, D. J., Abbott, N. J. The Blood-Brain Barrier. , Springer. 307-324 (2003).
- Deli, M. A., Ábrahám, C. S., Kataoka, Y., Niwa, M. Permeability Studies on In vitro Blood–Brain Barrier Models: Physiology, Pathology, and Pharmacology. Cellular and Molecular Neurobiology. 25 (1), 59-127 (2005).
- Ren, T. B., et al. A General Method To Increase Stokes Shift by Introducing Alternating Vibronic Structures. Journal of the American Chemical Society. 140 (24), 7716-7722 (2018).
- Pack, D. W., Hoffman, A. S., Pun, S., Stayton, P. S. Design and development of polymers for gene delivery. Nature Reviews Drug Discovery. 4 (7), 581-593 (2005).
- Oupický, D., Konák, C., Ulbrich, K., Wolfert, M. A., Seymour, L. W. DNA delivery systems based on complexes of DNA with synthetic polycations and their copolymers. Journal of Controlled Release. 65, (2000).
- Couraud, P. O. The hCMEC/D3 CELL LINE: IMMORTALIZED HUMAN CEREBRAL MICROVASCULAR ENDOTHELIAL CELLS As a model of human Blood-Brain Barrier. , Institut Cochin, INSERM U1016. France. (2012).
- Youdim, K. ureshA., A, A. A. aN. J. In vitro trans-monolayer permeability calculations: often forgotten assumptions. research focus reviews. 8, (2003).
- Eigenmann, D. E., Xue, G., Kim, K. S., Moses, A. V., Hamburger, M., Oufir, M. Comparative study of four immortalized human brain capillary endothelial cell lines, hCMEC/D3, hBMEC, TY10, and BB19, and optimization of culture conditions, for an in vitro blood-brain barrier model for drug permeability studies. Fluid and Barriers of the CNS. 10 (33), (2013).
- Hubatsch, I., Ragnarsson, E. G. E., Artursson, P. Determination of drug permeability and prediction of drug absorption in Caco-2 monolayers. Nature Protocols. 2 (9), 2111-2119 (2007).
- Balda, M. S., Anderson, J. M. Two classes of tight junctions are revealed by ZO-1 isoforms. The American Physiological Society. , (1992).
- Brown, R. C., Davis, T. P. Calcium Modulation of Adherens and Tight Junction Function: A Potential Mechanism for Blood-Brain Barrier Disruption After Stroke. Stroke. 33 (6), 1706-1711 (2002).
- Gorodeski, G., Jin, W., Hopfer, U. Extracellular Ca2+ directly regulates tight junctional permeability in the human cervical cell line CaSki. American Journal of Physiology-Cell Physiology. 272 (2), C511-C524 (1997).
- Stuart, R. O., Sun, A., Panichas, M., Hebert, S. C., Brenner, B. M., Nigam, S. K. Critical Role for lntracellular Calcium in Tight Junction Biogenesis. Journal of Cellular Physiology. 159, (1994).
- Tobey, N. A. Calcium-switch technique and junctional permeability in native rabbit esophageal epithelium. American Journal of Physiology-Gastrointestinal and Liver Physiology. , (2004).
- Tobey, N. A., Argote, C. M., Hosseini, S. S., Orlando, R. C. Calcium-switch technique and junctional permeability in native rabbit esophageal epithelium. American Journal of Physiology-Gastrointestinal and Liver Physiology. 286, (2004).
- Posimo, J. M., et al. Viability assays for cells in culture. Journal of visualized experiments : JoVE. (83), e50645(2014).
- Cipolla, M. J., Crete, R., Vitullo, L., Rix, R. D. Transcellular transport as a mechanism of blood-brain barrier disruption during stroke. Frontiers in Bioscience. 9 (3), 777-785 (2004).
- Kreuter, J. Influence of the surface properties on nanoparticle-mediated transport of drugs to the brain. Journal of nanoscience and nanotechnology. 4 (5), 484-488 (2004).
- Markoutsa, E., et al. Uptake and permeability studies of BBB-targeting immunoliposomes using the hCMEC/D3 cell line. European Journal of Pharmaceutics and Biopharmaceutics. 77 (2), 265-274 (2011).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
