Dwuwarstwowe membrany fosfolipidowe (DLBM) z solidnym wsparciem, wolne od białek, mogą być przekształcane w złożone i dynamiczne sieci nanorurek lipidowych i mogą służyć jako oddolne modele 2D retikulum endoplazmatycznego.
Artykuł metodologiczny
Spontaniczne powstawanie i rearanżacja sztucznych sieci nanorurek lipidowych jako model oddolny retikulum endoplazmatycznego
W tym artykule
Podsumowanie
Streszczenie
Prezentujemy wygodną metodę tworzenia oddolnego modelu strukturalnych organelli dla retikulum endoplazmatycznego (ER). Model składa się z bardzo gęstych nanorurek lipidowych, które pod względem morfologii i dynamiki przypominają ER. Sieci pochodzą z fosfolipidowych dwuwarstwowych łat błonowych przylegających do przezroczystego substratu Al2O3. W adhezji pośredniczy Ca2+ w buforze otoczenia. Późniejsze zubożenieCa2+ za pomocą BAPTA/EDTA powoduje cofnięcie błony, co skutkuje spontanicznym tworzeniem się sieci nanorurek lipidowych. Metoda obejmuje wyłącznie fosfolipidy i mikrofabrykowane powierzchnie w celu prostego utworzenia modelu ER i nie wymaga dodawania białek ani energii chemicznej (np. GTP lub ATP). W przeciwieństwie do morfologii 3D komórkowej retikulum endoplazmatycznego, model jest dwuwymiarowy (chociaż wymiary, geometria, struktura i dynamika nanorurek są zachowane). Ten unikalny model ER, in vitro, składa się tylko z kilku elementów, jest łatwy do skonstruowania i można go obserwować pod mikroskopem świetlnym. Uzyskaną w ten sposób strukturę można dodatkowo ozdobić w celu uzyskania dodatkowych funkcji, takich jak dodanie białek lub cząstek związanych z ER w celu zbadania zjawisk transportu między rurkami. Opisane tutaj sztuczne sieci są odpowiednimi modelami strukturalnymi dla komórkowego ER, którego unikalna charakterystyczna morfologia okazała się być związana z jego funkcją biologiczną, podczas gdy szczegóły dotyczące tworzenia domeny rurkowej i rearanżacji w jej obrębie nadal nie są w pełni zrozumiałe. Zwracamy uwagę, że w tej metodzie wykorzystuje się cienkowarstwowe szkiełka nakrywkowe z mikroskopii Al2O3, które są dostępne na rynku, ale wymagają specjalnych zamówień. Dlatego wskazane jest, aby mieć dostęp do zakładu mikrofabrykacji w celu przygotowania.
Wprowadzenie
ER wykonuje kluczowe zadania w komórce biologicznej, w tym fałdowanie białek, syntezę lipidów i regulację wapnia1,2. Morfologia ER jest nierozerwalnie związana z funkcjami, które pełni. Łączy w sobie płaskie stosy i gęsto-dynamiczne domeny rurowe, które w sposób ciągły oddziałują z cytoszkieletem i podlegają ciągłemu ruchowi i przegrupowaniu. Niektóre z przebudów, którym poddawane są struktury ER, obejmują ciągłą transformację między płaskimi arkuszami a rurkami, tworzenie pęcherzyków z lub fuzję do światła ER, wydłużanie wcześniej istniejących rurek, cofanie rurek, fuzję i pękanie3. Specyficzna budowa sieci rurowych jest energetycznie niekorzystna. Ścieżki i mechanizmy, za pomocą których ER generuje i utrzymuje tę organizację, a także sposób, w jaki odnosi się to do jej funkcji, nie są jeszcze w pełni zrozumiałe4,5.
Wiadomo, że ER działa nieprawidłowo, gdy traci swój stan homeostazy, co skutkuje stresem ER, stanem spowodowanym wzrostem syntezy białek, akumulacją nieprawidłowo sfałdowanych białek lub zmianami w Ca2+ i równowadze oksydacyjnej. Stres ER z kolei powoduje deformację naturalnej morfologii organelli, w szczególności poprzez zakłócenie organizacji sieci6,7. W odpowiedzi komórka aktywuje mechanizm naprawczy, aby powrócić do stanu homeostatycznego. Niepowodzenie naprawy może prowadzić do apoptozy komórek wywołanej przez ER, która przyczynia się do kilku chorób metabolicznych i zwyrodnieniowych, takich jak choroba Alzheimera, cukrzyca typu 2, choroba Parkinsona, stwardnienie zanikowe boczne i kilka innych7,8. Obecne badania koncentrują się na organizacji rurowych sieci ER, a kilka badań koncentruje się na odtworzeniu ER in vitro2. Kilka istniejących modeli2,9,10 wymaga białek do inicjowania i utrzymywania krzywizny błony3,11 i pomagają organelli osiągnąć swój kształt. Oczywiste jest, że istnieje duże zapotrzebowanie na systemy modelowe, które odzwierciedlają niektóre z kluczowych cech strukturalnych i organizacyjnych ER oraz zapewniają dostęp do zaawansowanych badań eksperymentalnych.
Prezentujemy tutaj procedury przygotowania łatwego, pozbawionego białka/energii chemicznej, dynamicznego modelu in vitro dla ER, stanowiącego podstawową platformę do badania morfologii ER i związanych z nią funkcji4. W tej metodzie model ER jest wytwarzany z podejściem oddolnym przy użyciu tylko kilku elementów, w których interesujące cząsteczki można zintegrować w celu zwiększenia złożoności. Sieć reprezentuje strukturę i dynamikę ER. Ponadto można zaobserwować odwracalną transformację między błoną płaską a rurkami, tworzenie się pęcherzyków z rurek, fuzję rurek, przesuwanie i cofanie. Oprócz tego, że służy jako oddolny model dla nie w pełni poznanego komórkowego ER, droga lipidowa do sieci nanorurek opisana w tym protokole może mieć zastosowanie dla naukowców zajmujących się samoorganizacją, nanofluidyką, zjawiskami transportu pojedynczych cząsteczek i koloidów, przepływem Marangoni i innymi pokrewnymi dziedzinami. Jedynymi molekularnymi elementami budulcowymi wykorzystywanymi w naszej metodzie są fosfolipidy. Protokół wymaga niewielkiej ilości pracy laboratoryjnej i podstawowego sprzętu i jest dostępny do włączenia dodatkowych elementów.
Protokół
1. Przygotowanie zawiesiny pęcherzyków fosfolipidowych
UWAGA: Dla wszystkich materiałów określanych jako "czyste" w tym protokole, dokładnie umyj je izopropanolem, a następnie wodą dejonizowaną i wysusz azotem. Należy zauważyć, że traktowanie szklanych podłoży silnie utleniającymi środkami kwasowymi (roztwór Piranha), które jest zwykle stosowane w protokołach przygotowania podpartych warstw lipidowych na podłożach stałych, nie powinno być wykonywane na nośnikach pokrytychAl2O3.
- Umieścić w czystej 10 ml kolby szklanej z okrągłym dnem lub odwróconym w kształcie gruszki: L-α fosfatydylocholiny sojowej (PC, 69% m/m), 1,2-dioleoilo-sn-glicero-3-fosfoetanoloaminy (DOPE, 30% w/w) i wybranego fluoroforu sprzężonego z lipidami [np. sól 1,2-diheksadekanoilo-sn-glicero-3-fosfoetanoloaminy trietyloamoniowej Texas Red (TR-DHPE, 1% m/m)] w chloroformie; dla całkowitej ilości 3000 μg lipidów w 300 μl chloroformu, co daje końcowe stężenie 10 mg/ml.
UWAGA: Do pracy ze związkami zawierającymi chloroform.
należy używać czystych, szklanych, gazoszczelnych strzykawek z tłokami z politetrafluoroetylenu. UWAGA: Chloroform jest toksyczny i wysoce lotny i powinien być zawsze obsługiwany pod wyciągiem wraz z powiązanymi środkami ochrony osobistej. - Podłączyć kolbę do wyparki obrotowej, ustawić ją pod kątem 45° i obracać z prędkością 24 obr./min w łaźni wodnej o temperaturze 23 °C przez 6 godzin przy zmniejszonym ciśnieniu powietrza, aby powoli i całkowicie usunąć chloroform. Rozpocznij zmniejszanie ciśnienia zaraz po rozpoczęciu obrotu w krokach co 20 kPa co 2 minuty, aż osiągnie 20 kPa (150 Torr, 80% próżni).
UWAGA: Utworzenie jednorodnego filmu lipidowego o jednolitej grubości w naczyniu przygotowawczym jest najważniejszym wymogiem dla procedury rotavap. Preparaty lipidowe są wrażliwe na prędkość obrotową, gwałtowne zmiany ciśnienia i końcową wartość ciśnienia; Dlatego ściśle przestrzegaj powolnych kroków redukcji, a także ciśnienia końcowego i prędkości obrotowej. Ustawić kolbę nachyloną pod kątem 45°, aby zagwarantować, że odwodniony placek lipidowy jest równomiernie uformowany w postaci filmu na ściance kolby. Zbyt szybki obrót prowadzi do turbulencji, a zbyt wolny obrót prowadzi (na skutek grawitacji) do gromadzenia się grubej warstwy płynu na dnie kolby. Podczas późniejszego nocnego procesu pęcznienia wytwarzana jest bardzo niejednorodna masa lipidowa, która nie reaguje dobrze na końcowy etap sonikacji, a powstałe frakcje mają różny skład. Ciśnienie i czas w zakresie określonym w metodzie zapewnia powolną desolwatację. W przypadku chloroformu jako rozpuszczalnika, zbyt gwałtowny spadek ciśnienia powoduje schłodzenie mieszaniny, co skutkuje zwiększoną lepkością oraz tworzeniem się agregatów i nierównomiernego filmu. Zalecany jest długi okres 6 godzin w celu usunięcia rozpuszczalnika w jak największym stopniu, ponieważ rozpuszczalnik organiczny rozdziela się na materiał lipidowy po ponownym uwodnieniu. - Po 6 godzinach zatrzymaj obroty i ponownie stopniowo zwiększaj ciśnienie powietrza w krokach co 20 kPa co 2 minuty, aż do osiągnięcia 100 kPa. Wyjąć kolbę z wyparki obrotowej i dodać 3 ml PBS i 30 μl glicerolu. Delikatnie zamieszać kolbę, aby rozpuścić glicerol. Za pomocą hermetycznego szklanego korka uszczelnić kolbę zawierającą lipidy.
UWAGA: Glicerol jest stosowany w celu zapobieżenia całkowitemu odwodnieniu filmu lipidowego i umożliwia separację dwuwarstwową12. Przed użyciem należy go podgrzać, aby zmniejszyć jego lepkość, co ułatwia obchodzenie się z tym związkiem. Podgrzany glicerol nadal nie miesza się natychmiast z buforem PBS. Wymagane jest delikatne wirowanie, aż glicerol całkowicie się rozpuści. - Przechowywać kolbę w lodówce w temperaturze 4 °C przez noc w celu nawodnienia i pęcznienia filmu lipidowego.
- Następnego dnia należy poddać sonikację lipidów ultradźwiękowej łaźni wodnej w temperaturze pokojowej (RT, ~21 °C) i częstotliwości 35 kHz, aż do uzyskania jednolitej, lekko mętnej zawiesiny lipidowej.
UWAGA: Sonikacja może trwać około 10-30 s. Przedłużona sonikacja (~1 min) wytwarza ciepło i jest szkodliwa dla tworzenia pęcherzyków. - Kroki 1.1-1.5 dają zawiesinę zawierającą dwa rodzaje struktur pęcherzykowych: pęcherzyki wieloblaszkowe (MLV) i gigantyczne pęcherzyki jednowarstwowe (GUV) (Rysunek 1A-1F).
- Do przechowywania zawiesinę lipidową podzielić na 100 μl podwielokrotności, używając łącznie 30 probówek do mikrowirówek, i przechowywać je w zamrażarce w temperaturze -20 °C.
UWAGA: Błyskawiczne zamrażanie ciekłym azotem nie jest konieczne i nie stosuje się go przed przechowywaniem. W tym miejscu protokół można wstrzymać. Pozostawienie zawiesiny lipidowej w lodówce o temperaturze 4 °C przez dłuższy czas powoduje lizę lipidów, która wpływa na skład błony.
2. Przygotowanie substratów
UWAGA: Następujący protokół jest wykonywany w pomieszczeniu czystym sklasyfikowanym jako ISO 8 w specyfikacji standardu ISO 14644-1. Osadzanie warstw atomowych (ALD) służy do wytwarzania substratów Al2O3 . Określone parametry procesu są zależne od przyrządu i mogą się różnić w zależności od modelu urządzenia. Mogą być one wykorzystane jako parametry początkowe do opracowania procesu.
- Ustawić temperaturę reaktora ALD na 200 °C.
- Załaduj szklane powierzchnie (np. szklane szkiełka nakrywkowe) do komory próbki razem z płytką krzemową, która zostanie później wykorzystana jako powierzchnia odniesienia do określenia grubości osadzania metodą elipsometrii.
UWAGA: Podłoża szklane były używane po wyjęciu z pudełka i nie były czyszczone rozpuszczalnikiem przed osadzaniem. Zostały one przepłukane jedynie gazowym azotem w celu usunięcia cząstek. - Opróżnić komorę załadowczą do 400 Pa (3 torów) i przenieść próbki do głównej komory reakcyjnej, a następnie opróżnić ją do 200 Pa.
UWAGA: Temperatura reaktora musi być utrzymywana na poziomie 200 °C w celu prawidłowego osadzania. Wahania temperatury po załadowaniu próbki muszą być zatem zrównoważone przed rozpoczęciem osadzania. Ciśnienie w komorze jest ustawione tak, aby było wyższe niż ciśnienie w reaktorze, aby zapobiec rozprzestrzenianiu się prekursorów na zewnątrz komory. - Rozpocznij osadzanie filmu atomowego. Jeden cykl składa się z 150 ms pulsacyjnej ekspozycji na trimetyloglin glinu, po której następuje przedmuchiwanie przez 1 s, a następnie ekspozycja na H2O o trwającej 200 ms, po której następuje przedmuchiwanie przez 1 s.
UWAGA: Wszystkie ustawienia, w tym ciśnienie w komorze i reaktorze, długość cykli i przedmuchiwanie, są zautomatyzowane w celu osiągnięcia określonej szybkości osadzania. Parametry te mogą się różnić w zależności od modelu sprzętu. Wstępnie skonfigurowane receptury są często przygotowywane przez dostawcę lub narzędzie odpowiedzialne w pomieszczeniu czystym i przekazywane użytkownikowi jako grubość nałożonej warstwy na jednostkę czasu. - Aby osiągnąć 10 nm Al2O3 na podłożu, powtarzaj proces przez 100 cykli. Liczba cykli zależy od szybkości stapiania, która może się różnić w zależności od różnych receptur lub urządzeń.
- Aby usunąć próbki z reaktora, należy najpierw odpowietrzyć komorę, aż jej ciśnienie osiągnie ciśnienie atmosferyczne, a następnie usunąć próbki.
- Próbki należy przechowywać w hermetycznych pojemnikach w temperaturze pokojowej do czasu użycia.
UWAGA: Nie zaleca się dalszego czyszczenia przed użyciem. Protokół można wstrzymać tutaj.
UWAGA: Najlepiej byłoby, gdyby próbki zużyć natychmiast po osadzaniu. Optymalne przechowywanie wymaga umieszczenia powierzchni wewnątrz nośników wafli polipropylenowych, a następnie owinięcia nośników w plastikowe worki kompatybilne z pomieszczeniami czystymi, które należy przepłukać azotem przed zamknięciem próżniowym. Celem jest uniknięcie narażenia powierzchni na zanieczyszczenia unoszące się w powietrzu. W razie potrzeby powierzchnie można przechowywać w hermetycznych pojemnikach o temperaturze pokojowej maksymalnie przez 5 dni. Dłuższe przechowywanie nie jest zalecane. Dla użytkowników, którzy nie mają łatwego dostępu do pobliskiego pomieszczenia czystego i kupują lub pozyskują powierzchnie z zagranicy, alternatywnym rozwiązaniem może być ponowne utlenianie podłoży za pomocą plazmy tlenowej lub ozonowania13.
3. Transformacja molekularnych folii fosfolipidowych w sieci rurkowe
- Rozmrozić zawiesinę lipidową i przenieść kroplę zawiesiny o objętości 4 μl na czyste szklane szkiełko mikroskopowe/szkiełko nakrywkowe.
- Osuszać kroplę przez 20 minut. Po wysuszeniu kropla zapadnie się w płaską okrągłą warstwę lipidów, która jest widoczna dla oka.
- Ponownie uwodnić warstwę lipidową za pomocą 1 ml buforu HEPES (patrz tabela materiałów) przez 3 min.
UWAGA: Objętość buforu nawadniającego wpływa na gęstość zawiesiny pęcherzykowej (liczba pęcherzyków na jednostkę objętości), która jest następnie przenoszona do komory obserwacyjnej. W zależności od objętości komory obserwacyjnej i pożądanej gęstości pęcherzyków, objętość nawodnienia można dostosować do 0,5-1 ml. Czyste szkiełka borokrzemianowe mają tendencję do bezproblemowego utrzymywania kropelek o objętości kilkuset mikrolitrów do 1,5 ml. Ponieważ szkiełko nakrywkowe nie musi być przenoszone, nie prowadzi to do problemu technicznego. Na bardziej hydrofobowych powierzchniach, takich jak szkiełka z powłoką polimerową SU-8, można zdeponować nawet 1,5 ml12.
UWAGA: Lipidy powinny być świeżo przygotowane, ponieważ ekspozycja uwodnionego filmu lipidowego przez ponad 20 minut w temperaturze pokojowej prowadzi do odparowania buforu i częściowego odwodnienia wcześniej uwodnionych pęcherzyków, co prowadzi do słabo określonego składu. - Przygotowanie komory obserwacyjnej: aby umożliwić wymianę buforu za pomocą automatycznej pipety, która jest wymagana do zainicjowania transformacji ER, zastosowano komorę obserwacyjną z otwartą górą. Komora ta składa się z ramy z polidimetylosiloksanu (PDMS) o wymiarach 1,5 x 1,5 x 0,5 cm, przyklejonej do osadzonego szkiełka nakrywkowego Al2O3. Schemat zamontowanej komory obserwacyjnej jest przedstawiony w Rysunek 1G. Wykonano następujące czynności w celu wykonania ramy PDMS i montażu komory obserwacyjnej:
- Przygotować roztwór KOH, mieszając 100 g KOH ze 100 ml izopropanolu w zlewce w łaźni lodowej. Mieszać przez 10 godzin lub dłużej, aż KOH całkowicie się rozpuści za pomocą mieszadła magnetycznego i płytki mieszającej magnetycznej.
UWAGA: Roztwór KOH jest i może prowadzić do oparzeń skóry, dlatego zawsze należy obchodzić się z odpowiednim sprzętem ochrony osobistej.
UWAGA: Rozpuszczalność KOH w izopropanolu nie jest tak wysoka jak w wodzie. Rozpuszczanie jest egzotermiczne. Wskazane jest kruszenie granulek KOH przed rozpuszczeniem i ciągłe mieszanie. - Zanurzyć szklaną szalkę Petriego (d = 6 cm) w roztworze KOH w temperaturze pokojowej i przechowywać przez noc.
- Następnego dnia wyjmij szklane naczynie z roztworu, zanurz je w pojemniku z wodą dejonizowaną na 5 minut, spłucz kilkakrotnie wodą i umieść w suszarce w temperaturze 80 °C na 1 godzinę. Przedmuchaj krótko powierzchnię strumieniem azotu, aby upewnić się, że cząstki zostały usunięte.
- Aby pasywować powierzchnię i zapobiec wiązaniu się z PDMS, przenieś 200 μl dimetylodichlorosilanu za pomocą plastikowej strzykawki do czystego plastikowego pojemnika, takiego jak łódź do ważenia.
- Szklaną szalkę Petriego wraz z silanem przechowywać przez 1 godzinę w eksykatorze próżniowym (niska próżnia, ~20 kPa).
UWAGA: Dimetylodichlorosilan jest toksyczny i należy go zawsze obchodzić pod wyciągiem wraz z powiązanymi środkami ochrony osobistej. - Odczekać 15 minut przed zebraniem szalki Petriego, aby pozostała para dimetylodichlorosilanu uległa rozproszeniu. Szalka Petriego jest teraz silanizowana, a jej powierzchnia jest hydrofobowa.
UWAGA: Szybkim sposobem sprawdzenia powodzenia tego kroku jest umieszczenie kropli wody na silanizowanej szalce Petriego. Kąt zwilżania kropli z powierzchnią musi widocznie wzrosnąć w porównaniu ze szkłem niepoddanym obróbce. - W plastikowym pojemniku o pojemności 250 ml (przezroczysty plastikowy kubek prosto z opakowania) wymieszaj 10 g bazy z elastomeru silikonowego z 1 g utwardzacza z elastomeru silikonowego (10:1). Mieszać za pomocą plastikowego mieszadła/plastikowej szpatułki przez 5 min.
UWAGA: Po zmieszaniu tworzą się pęcherzyki powietrza, a PDMS będzie wyglądał blado-biały. - Wysuszyć mieszaninę do odgazowania w temperaturze < 20 kPa, aż wszystkie rozszerzające się pęcherzyki powietrza zapadną się (wyższa próżnia przyspiesza proces). Wlej odgazowaną mieszaninę do silanizowanej szalki Petriego.
- Utwardzać w temperaturze 65 °C przez 2 godziny w piecu.
UWAGA: Możliwe jest podwojenie prędkości utwardzania poprzez zwiększenie temperatury do > 95 °C. Rosnąca temperatura utwardzania powoduje wzrost sztywności materiału. - Schłodzić szalkę Petriego wypełnioną utwardzonym PDMS do temperatury RT i usunąć płytę PDMS szpatułką.
- Za pomocą skalpela przyciąć ramę na wymiary i geometrię odpowiednie do dostępnego otworu w stoliku mikroskopowym. Wymiary 1,5 (długość) x 1,5 (szerokość) x 0,5 (wysokość) cm są odpowiednie dla większości konfiguracji.
- Doprowadź gładką stronę (dolną stronę, która stykała się z szalką Petriego) ramy PDMS z aktywną stroną powierzchni, na której znajduje się folia Al2O3 i delikatnie dociśnij, aby docisnąć ramkę i powierzchnię do siebie, aby przylegały.
UWAGA: Przyczepność między ramą PDMS a podłożem Al2O3 jest słaba. Obecność pęcherzyków powietrza na styku może spowodować odłączenie, a w konsekwencji wyciek bufora i związanej z nim zawartości. Ramka PDMS może być używana kilka razy, jeśli bezpośrednio po i przed każdym użyciem zostanie spłukana izopropanolem, a następnie spłukana wodą DI i wysuszona azotem. Silanizowana szalka Petriego może być również ponownie użyta.
- Przygotować roztwór KOH, mieszając 100 g KOH ze 100 ml izopropanolu w zlewce w łaźni lodowej. Mieszać przez 10 godzin lub dłużej, aż KOH całkowicie się rozpuści za pomocą mieszadła magnetycznego i płytki mieszającej magnetycznej.
- Napełnić komorę obserwacyjną buforem Ca2+-HEPES (patrz tabela materiałów).
UWAGA: Podłoże należy użytkować natychmiast po rozpieczętowaniu opakowania. Kontakt z powietrzem prowadzi do adsorpcji zanieczyszczeń, co stopniowo zmniejsza aktywność powierzchni. Komorę należy napełnić buforem natychmiast po montażu. Nie wypełniaj całej objętości komory, aby umożliwić dodanie uwodnionych lipidów w kolejnym etapie. - Umieść komorę na stoliku mikroskopu konfokalnego. Przenieś ponownie uwodniony materiał lipidowy, teraz zawiesinę zawierającą gigantyczne pęcherzyki, do komory za pomocą plastikowej pipety Pasteura (Rysunek 1A-1G).
- Odczekaj 10-20 minut, aby pęcherzyki przylgnęły do podłoża i rozprzestrzeniły się po powierzchni (Rysunek 1H-1J).
UWAGA: Rozprowadzanie rozpoczyna się natychmiast po osadzeniu się lipidów na powierzchni. Szybkość rozprzestrzeniania się może się nieznacznie różnić w zależności od składu lipidowego, techniki osadzania Al2O3 (ADL, rozpylanie RF, chemiczne osadzanie z fazy gazowej itp.), świeżości podłoża i stężenia kationów dwuwartościowych w buforze. Upewnij się, że wymiana bufora została wykonana przed rozerwaniem łat rozsiewających14. - Po zaobserwowaniu wielu rozprowadzeń lipidów należy powoli usunąć bufor z otoczenia za pomocą pipety automatycznej, tak aby na dnie pozostała tylko cienka warstwa buforowa.
UWAGA: Szybkie usunięcie buforu zaburza struktury lipidowe na powierzchni. - Przejdź do wymiany buforu otoczenia, powoli napełniając komorę obserwacyjną buforem chelatora-HEPES (patrz Tabela materiałów) za pomocą automatycznej pipety (Rysunek 1K).
UWAGA: Nagłe dodanie buforu zaburza struktury lipidowe na powierzchni. - Ten ostatni krok daje dynamiczne sieci nanotubularne, powstałe w wyniku indukowanego przez chelator definacji i retrakcji DLBM do MLV4 (Rysunek 1L-1Y).
4. Obserwacja mikroskopowa
- Uzyskaj obrazy za pomocą odwróconego laserowego skaningowego mikroskopu konfokalnego przy użyciu obiektywu zanurzeniowego z olejem 40X (1,3 NA) o częstotliwości skanowania 400 Hz. Zastosuj źródło światła białego do wzbudzenia Texas Red DHPE przy 595 nm. Zebrać emisję od 605 do 700 nm za pomocą hybrydowego detektora fotonów.
UWAGA: Alternatywnie do obrazowania można użyć mikroskopu epi-fluorescencyjnego. W zależności od dostępnych źródeł światła należy dobrać odpowiedni koniugat lipidowo-barwnikowy.
Wyniki
Zawiesina lipidowa otrzymana w kroku 1 protokołu i wykorzystywana w trakcie eksperymentów zawiera dwa główne typy pęcherzyków: MLV oraz GUV. Rysunek 1A-1F przedstawia zrekonstruowane w 3D mikrografie konfokalne pęcherzyków w próbce początkowej. Rysunek 1A-1C pokazuje MLV (osad lipidowy) odpowiednio w płaszczyznach xyz, xz i yz. Rysunek 1D-1F przedstawia podobne widoki gigantycznego pęcherzyka jednowarstwowego (GUV). Wewnętrzna część GUV, którym brakuje wielowarstwowości, jest pusta; w związku z tym ilość materiału lipidowego dostępnego do rozprzestrzeniania jest znacznie ograniczona. Dlatego jedynymi użytecznymi rezerwuarami lipidów dla tej metody są MLV.
Po przeniesieniu zawiesiny lipidów do komory obserwacyjnej zawierającej bufor Ca2+-HEPES (Rysunek 1G), MLV (Rysunek 1A-1C) zaczynają osiadać na powierzchni Al2O3. Po kontakcie pęcherzyki przylegają do powierzchni, a z każdego MLV na podłożu stałym zaczyna rozprzestrzeniać się okrągła, płaska, podwójna warstwa lipidowa (DLBM) (Rysunek 1H-1J). MLV pełni rolę rezerwuaru dostarczającego lipidy dla stale rozszerzającej się DLBM. Dystalna (górna) membrana dwuwarstwowa, względem podłoża stałego, jest połączona z membraną proksymalną (dolną) wzdłuż obwodu okrągłej krawędzi, wykonując ruch toczenia (Rysunek 1I). Dwie dwuwarstwy są ułożone płasko jedna na drugiej, a pomiędzy nimi znajduje się jedynie cienka warstwa cieczy. Podczas rozprzestrzeniania się membrana proksymalna stale przylega do znajdującej się poniżej powierzchni podłoża, podczas gdy membrana dystalna jest pociągana bocznie przy krawędziach przez rozszerzający się brzeg membrany proksymalnej. Rozprzestrzenianie się DLBM jest zapośredniczone przez Ca2+, który działa jako czynnik fuzogenny pomiędzy grupami głowowymi lipidów membrany proksymalnej a podłożem stałym4.
Jeśli rozprzestrzenianie trwa przez dłuższy czas, napięcie błony wzrasta, co prowadzi do pęknięć (Rycina 2A i 2B). Po tym punkcie nie można już wywołać retrakcji błony, która jest niezbędna do utworzenia morfologii rurek ER. Dlatego ważne jest rozpoznanie pękniętych błon. Ponieważ lipidy w naszych eksperymentach są znakowane fluorescencyjnie, proces pękania można bezpośrednio zaobserwować. Kluczowym wskaźnikiem pękania jest znaczny spadek intensywności fluorescencji w regionie pęknięcia (Rycina 2A i 2B)14. Pękanie jest wynikiem zwiększonego napięcia i następnego formowania się porów w błonie dystalnej. Pod mikroskopem fluorescencyjnym regiony pęknięte będą zatem wykazywać połowę intensywności emisji (pojedyncza dwuwarstwa proksymalna) w porównaniu do regionów niepękniętych (podwójna dwuwarstwa)14 (Rycina 2B). Podczas formowania się porów materiał błony, który początkowo znajdował się w regionach pęknięć, migruje do krawędzi rozprzestrzeniającej się plamki. Powoduje to z kolei wzrost całkowitej powierzchni plamki. W związku z tym podczas pękania można również zaobserwować szybką ekspansję konturu kolistej plamki.
Aby uniknąć nadmiernego wzrostu prowadzącego do przerwania plam, natychmiast po osiągnięciu przez okrągły obszar plamy wielkości 100-200 µm, bufor Ca2+-HEPES jest delikatnie usuwany automatyczną pipetą, aż na powierzchni pozostanie cienka warstwa cieczy. Następnie do komory delikatnie dodaje się bufor Chelator-HEPES, aby zainicjować retrakcję (Rycina 1K). Całkowite odwodnienie próbki (Rycina 2C) lub gwałtowna wymiana buforów (Rycina 2D i 2E) powoduje zaburzenia, przerwanie lub deformację plam. Dodanie chelatorów stopniowo usuwa Ca2+ z przestrzeni między powierzchnią a błoną. Bufor Chelator-HEPES stopniowo przenika do przestrzeni między dwuwarstwą a podłożem, zaczynając od peryferii plamy błony lipidowej. W związku z tym usuwanie punktów kotwiczenia rozpoczyna się od krawędzi okrągłej plamy i propaguje do wewnątrz (Rycina 1K-1Q). W wyniku odkotwiczenia błona lipidowa zaczyna odrywać się i kurczyć od krawędzi do wewnątrz, postępując w kierunku MLV w centrum. Proces retrakcji prowadzi do powstania nowego interfejsu dynamicznie rozwijających się lipidowych sieci rurek4 (Rycina 1L-1Y). Trwałe obszary kotwiczenia, które nie pozwalają na całkowite oderwanie błony, pozostają na powierzchni i nukleują tworzenie rurek, prowadząc do powstania długiej, rozgałęzionej sieci nanorurek (Rycina 1L-1Y). Wraz z upływem czasu, w wyniku stopniowego procesu chelatowania, obserwuje się ciągłe odkotwiczenie i dalszą retrakcję nanorurek lipidowych. To pogrubienie i reorganizacja odgałęzień sieci odgrywa kluczową rolę w dynamicznym zachowaniu sieci rurek, które przypominają gładki ER.
Rysunek 1L-1Y przedstawia mikrografie sieci nanorurek uzyskanych zgodnie z protokołem. Rysunek 1L jest powiększeniem obszaru zaznaczonego białą ramką na Rysunku 1M. Ciągłe, jasnoczerwone obszary na Rysunku 1L i 1M stanowią cofającą się frakcję DLBM (zaznaczoną niebieską przerywaną linią na Rysunku 1M). Mikrograf sieci rurek na Rysunku 1N i 1O został odwrócony w celu zwiększenia kontrastu. Rysunek 1P i 1Q obrazują redukcję gęstości rurek w obszarze membrany w ciągu 3 h i 20 min. Spadek gęstości rurek następuje w wyniku stopniowego odpinania, a następnie cofania się DLBM z powierzchni w czasie trwania eksperymentu. Z biegiem czasu liczba punktów uwolnionych z zakotwiczenia rośnie, co prowadzi do przeorganizowania i zmniejszenia obszaru pokrytego rurkami (Rysunek 1P i 1Q). Przeorganizowania rurek są motywowane minimalizacją powierzchniowej energii swobodnej nanorurki lipidowej zawieszonej między dwoma stałymi punktami. Powszechnie wiadomo, że najskuteczniejszym sposobem minimalizacji energii powierzchniowej nanorurki jest skrócenie jej długości15. Dlatego, gdy obszary fuzogenne, które początkowo utrzymują nanorurki na powierzchni, zostaną odpinsowane, nanorurki przesuwają się i spontanicznie układają, przyjmując minimalną długość. Przeorganizowania te powodują stopniowe zmniejszenie pokrycia powierzchni przez nanorurki (Rysunek 1P i 1Q).
Nie możemy zwizualizować punktów kotwiczenia zależnych od Ca2+, ale wyznaczamy ich położenie jako punkty, w których tubule mają końce lub gwałtowne zakręty. Gwałtowne zakręty nazywa się złączami V15 lub punktami zwrotnymi ze względu na nagłą zmianę kierunku wyrównania tubuli (zielone strzałki na Rysunku 1R i 1X). Punkt końcowy reprezentuje terminus tubuli, który zapobiega jej retrakcji (pomarańczowe strzałki na Rysunku 1X). Podczas reorganizacji pojawia się energetycznie korzystne rozmieszczenie tubul zidentyfikowane jako „złącza Y” lub „złącza trójdrożne”. Złącze Y łączy trzy tubule pod kątami około 120° między każdą z nich, co pozwala na uzyskanie najkrótszej całkowitej długości tubul. Złącza Y, które nie posiadają punktu końcowego, lecz są umiejscowione między wieloma nanotubulami, nie są zakotwiczone. Jest to jedyny typ złącza Y, który może ulegać ślizganiu (niebieskie strzałki, Rysunek 1R). Jak pokazano na Rysunku 1R i 1S, ślizganie się złącza Y wzdłuż wysoce niestabilnego przecięcia skutkuje powstaniem dwóch oddzielnych złączy Y (niebieskie strzałki na Rysunku 1S). Przerywana biała linia nałożona na Rysunek 1S reprezentuje kontur fragmentu sieci tubularnej z Rysunku 1R. Część złączy Y posiada terminale końcowe (żółta strzałka na Rysunku 1T), które z czasem ulegają retrakcji (Rysunek 1U). Przekształcenie złącza V w pojedynczą, prostą tubulę poprzez odkotwiczenie punktu przecięcia dwóch odcinków linii oraz przez retrakcję jednej z tubul tworzących kształt V można zaobserwować odpowiednio na Rysunku 1V i 1W oraz Rysunku 1X i 1Y.
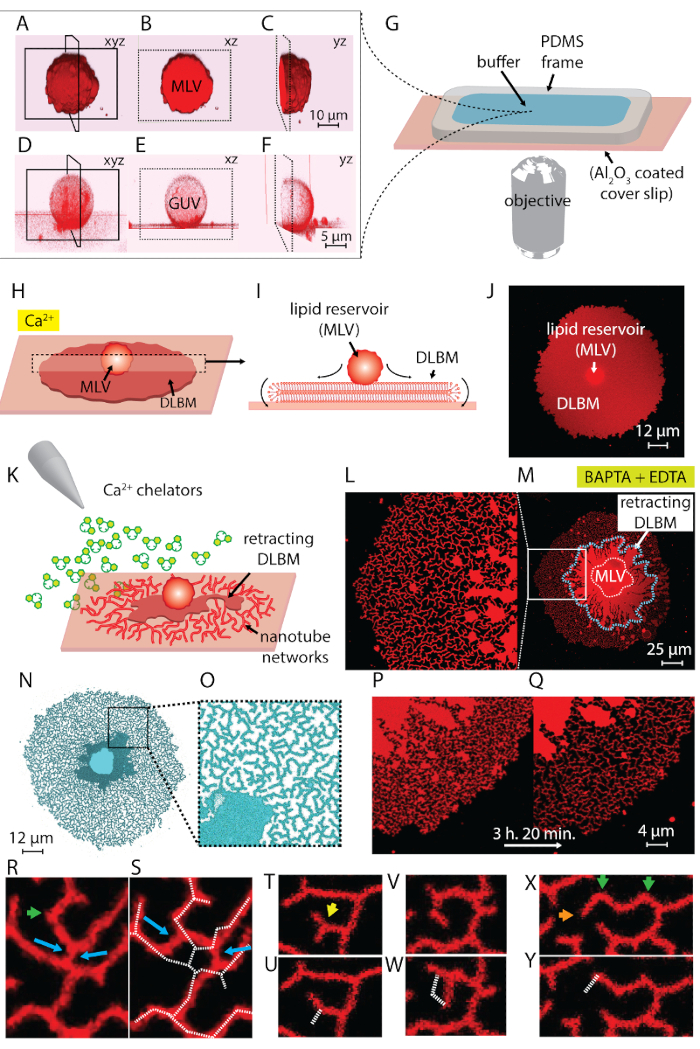
Rysunek 1: Przekształcenie złogów lipidowych w sieci rurkowate przypominające ER. (A-F) Konfokalne mikrografie skaningowe pęcherzyków w próbce początkowej, zrekonstruowane w 3D. (A-C) Wielowarstwowy pęcherzyk lipidowy (MLV, złóg lipidowy) odpowiednio w płaszczyznach xyz, xz i yz. (D-F) Analogiczne widoki gigantycznego jednowarstwowego pęcherzyka (GUV). Wewnętrzna część GUV jest pusta, co znacznie ogranicza dostępność materiału lipidowego do rozprzestrzeniania. Użytecznymi rezerwuarami lipidów dla tej metody są zatem MLV. (G) Ilustracja komory obserwacyjnej zamontowanej na mikroskopie odwróconym, na którą naniesiono bufor i lipidy. Komora składa się z ramki PDMS przyklejonej do szkiełka nakrywkowe powleczonego Al2O3, co zapewnia otwartą objętość od góry. (H-J) Ilustracja zjawiska rozprzestrzeniania się MLV w obecności Ca2+. (H) Po kontakcie z Al2O3 MLV samoistnie rozprzestrzenia się w formie kolistej, podwójnej błony lipidowej (DLBM). (I) Schematyczny widok boczny DLBM w płaszczyźnie xz, gdzie peryferie wykonują ruch toczący. MLV (d = 5-15 µm) i DLBM (grubość = 10 nm) nie są narysowane w skali. (J) Konfokalny mikrograf rozprzestrzeniającej się DLBM widziany z góry. (K) Opis głównego etapu tego protokołu, w którym bufor zostaje wymieniony na taki, który zawiera środki chelatujące Ca2+, co hamuje rozprzestrzenianie, powoduje retrakcję DLBM do postaci MLV i prowadzi do powstania lipidowych nanotubul. (L-Y) Mikrografie sieci nanotubul otrzymanych opisaną metodą. (L) Powiększenie obszaru w (M) zaznaczonego ramką. Ciągłe jasnoczerwone obszary w (L i M) reprezentują DLBM (zaznaczoną również niebieską przerywaną linią w M). Mikrograf sieci rurkowatej w (N i O) został odwrócony w celu zwiększenia kontrastu. (P i Q) Przedstawienie spadku gęstości rurek w obszarze błony w ciągu 3 h i 20 min. (R-Y) Reprezentatywne rearanżacje rurek. (R i S) Przesunięcie, (T i U) przejście z połączenia w kształcie Y do połączenia w kształcie V poprzez retrakcję jednego punktu końcowego oraz (V i W) odczepienie punktu zwrotnego, skutkujące usunięciem połączenia V. (X i Y) Retrakcja punktu końcowego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
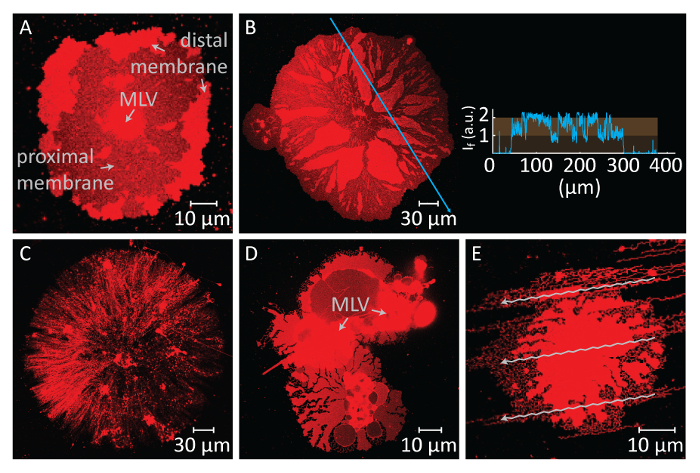
Rysunek 2Potencjalne wyniki negatywne. (A i B) Przerwanie błony dystalnej w wyniku długiego czasu oczekiwania przed wymianą buforów. Obszary przerwane, w których widoczna staje się błona proksymalna, jawią się jako ciemne regiony w porównaniu do nieprzerwanych obszarów błony dystalnej. Wstawka na panelu B przedstawia natężenie światła wzdłuż niebieskiej strzałki na mikrografii. Natężenie w przerwanych obszarach błony (widoczna staje się pojedyncza warstwa lipidowa/błona proksymalna) odpowiada połowie natężenia nieprzerwanej błony (podwójna warstwa lipidowa/błona dystalna). (C) Wygląd suchej plamki lipidowej powstałej w wyniku usunięcia całego płynu z komory obserwacyjnej. (D i E) Destrukcja błony w wyniku szybkiej wymiany buforów poprzez automatyczna pipeta. Na obrazie (D) MLV podzieliło się na dwa MLV, co doprowadziło do powstania niekolistego, zdeformowanego płata lipidowego. Na obrazie (E) wzór przepływu (strzałki), wywołany silną iniekcją buforu chelator-HEPES, odzwierciedla się w cewkowatej strukturze błony. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
W poniższym omówieniu opisano krytyczne kroki, możliwe modyfikacje i ograniczenia protokołu. Pierwszym krytycznym krokiem jest prawidłowy montaż komory obserwacyjnej, biorąc pod uwagę, że przyczepność ramy PDMS do powierzchni Al2O3 jest z natury słaba. W przypadku, gdy ramka nie przylega prawidłowo do podłoża, zawartość wycieknie z komory obserwacyjnej i eksperyment zostanie zatrzymany. Głównymi czynnikami, które utrudniają prawidłowe uszczelnienie powierzchni i ościeżnicy są: 1) brak dokładnego oczyszczenia (ponownie wykorzystanej) ramy PDMS oraz 2) pęcherzyki powietrza, które czasami zostają uwięzione między ościeżnicą a podłożem. Należy użyć nowo przygotowanej lub dokładnie oczyszczonej ramy PDMS. Ramkę należy przepłukać przed i po każdym użyciu izopropanolem, a następnie spłukać wodą demineralizowaną i wysuszyć azotem. Powierzchnie Al2O3 nie wymagają wcześniejszego czyszczenia, ponieważ są produkowane w środowisku czystym i przechowywane w szczelnych pojemnikach do czasu użycia. Ze względu na amfoteryczny charakter Al2O3 nie należy go wystawiać na działanie silnie kwaśnych lub zasadowych roztworów. Można zastosować inne konstrukcje komory obserwacyjnej, w zależności od dostępności indywidualnej konfiguracji. Istotnymi cechami tej komory jest swobodny dostęp do próbki cieczy od góry otwartej oraz bezwładność materiału ramy w stosunku do zastosowanych roztworów i próbek. Istotnym czynnikiem są również wymiary komory, ponieważ powinny one pomieścić objętość od 0,5 do 1 mL. Ponieważ stosowane powierzchnie są zazwyczaj szkiełkami nakrywkowymi o standardowych rozmiarach (24 x 60 mm), objętość komory zależy głównie od grubości ramy. Zgodnie z naszą wiedzą, przekładki o rozmiarze i głębokości, które mogą pomieścić objętości próbek zwykle obsługiwane w tym protokole, nie są dostępne na rynku. W związku z tym poświęciliśmy w protokole rozdział szczegółom wykonania i montażu ramy studzienki na próbki.
Innym krytycznym krokiem w tym protokole jest wymiana bufora. Wyzwaniem na tym etapie jest czas potrzebny do przeprowadzenia tej wymiany. Rozprzestrzenianie się MLV w kontakcie z substratem Al2O3 jest natychmiastowe, a ciągłe rozszerzanie DLBM prowadzi do jego pęknięcia, kończąc eksperyment (Rysunek 2A, B). Dlatego rozsiewanie powinno być stale monitorowane, a wymiana bufora musi odbywać się w odpowiednim czasie. Wymiany nie należy przeprowadzać zbyt szybko po rozpoczęciu rozprowadzania, aby łaty membrany osiągnęły optymalny rozmiar (100-200 μm średnicy). Z drugiej strony ciągłe przyleganie do powierzchni powoduje duże napięcie membrany, co prowadzi do pęknięcia. W ten sposób wszystkie łaty błony w końcu pękają, jeśli rozprzestrzenianie się nie zostanie przerwane. Czas pęknięcia różni się dla każdej plamy, ponieważ zależy od wielkości i wewnętrznej struktury MLV oraz dostępności zawartych w nim lipidów. Stąd moment wymiany powinien być ułożony do punktu czasowego, w którym niepęknięte plamy o optymalnych rozmiarach reprezentują większość całej populacji. Kolejnym wyzwaniem na etapie wymiany jest szybkość usuwania i dodawania. Zbyt szybkie wykonanie tej substytucji ma szkodliwy wpływ na końcowe struktury błony (ryc. 2C-E). Nadmierna ekstrakcja buforu Ca2+-HEPES bez pozostawienia cienkiego filmu cieczy na podłożu powoduje wysuszenie i nieodwracalnie zdeformowane łaty membrany (rysunek 2C). Nawet jeśli na powierzchni utrzymuje się odpowiednia ilość cieczy, nagłe dodanie buforu chelator-HEPES powoduje również zaburzenia struktur błonowych. Rysunek 2D,E przedstawia typowy wygląd hydrodynamicznie zakłóconych plam membrany. Ogólne zakłócenie morfologiczne niekoniecznie wpływa na właściwości dynamiczne końcowych struktur (tj. przegrupowania rurowe w pozostałych obszarach nadal będą występować). Trudno będzie jednak zaobserwować przemianę materiału na zdeformowanych konstrukcjach. Na przykład na rysunku 2D trudno byłoby określić kierunek, w którym MLV cofa się DLBM.
Jedną z możliwych modyfikacji protokołu jest zastosowany skład lipidowy. Główny nacisk położono na fosfolipidy, które dominują w składzie ER u ssaków i drożdży16 (e.g., fosfatydylocholina (PC), fosfatydyloetanoloamina (PE) i fosfatydyloinozytol (PI). Pierwotne doświadczenia przeprowadzono przy użyciu mieszanin PC i PI4. W przedstawionych wynikach wykorzystano mieszaninę PC i DOPE oraz pochodną PE. Jednak nie stwierdzono, aby wszystkie arbitralne kompozycje lipidowe tworzyły struktury rurkowe uzyskane za pomocą tego protokołu. Kilka innych eksperymentalnie badanych mieszanin lipidowych obejmuje całkowity ekstrakt z serca, polarny ekstrakt z soi, polarny ekstrakt z E. coli , mieszaniny PC ze stearoilo-2-hydroksy-sn-glicero-3-fosfoinozytolem (Lyso-PI) w różnych proporcjach oraz mieszaniny PC-PE-PI-Posphatidyl seryny (PS) w różnych proporcjach. Ponieważ struktury błon rurkowych mają duże krzywizny i wymagają specjalnego ułożenia poszczególnych cząsteczek lipidów, oczekuje się, że obserwowane zjawisko jest specyficzne dla składu lipidowego.
Kolejną modyfikacją zastosowaną w tym protokole jest metoda wytwarzania powierzchni. W tym przypadku ALD został użyty do wytworzenia szkiełek nakrywkowych powlekanych Al2O3 . Różni się to od pierwotnie opisanej metody osadzania, rozpylania reaktywnego4. Chociaż wskazuje to, że alternatywna metoda wytwarzania powierzchni może nadal prowadzić do rurki podobnej do ER, jednym z ważnych ograniczeń wydaje się być specyfika materiału powierzchniowego. Sposób rozprowadzania i siła przyczepności w dużym stopniu zależy od właściwości materiału powierzchniowego, które wpływają na takie czynniki, jak oddziaływania elektrostatyczne, zwilżalność, hydrofobowość i chropowatość powierzchni. Powierzchnie Al2O3 zapewniają optymalną siłę adhezji, a warstwy lipidowe mogą zarówno przyczepiać się wystarczająco mocno, aby rozprzestrzeniać się jako podwójna dwuwarstwowa błona lipidowa, jak i odklejać się, tworząc sieci rurkowe po usunięciu jonów Ca2+ . Wcześniej przetestowaliśmy ten sam eksperyment z SiO2, w którym pęcherzyki wielopłytkowe rozprzestrzeniały się jako podwójna dwuwarstwowa błona lipidowa, ale po dodaniu chelatorów nie zaobserwowano tworzenia się sieci kanalikowej17. Odczepianie i tworzenie się rurki obserwuje się tylko na Al2O3 lub wytrawionym plazmowo Al18. Nasze badania wykazały, że parametrem przyczyniającym się do takiego zjawiska był potencjał zeta powierzchni, dla których Al i Al2O3 były bliskie zeru (mV), a SiO2 istotnie ujemne. Potencjał zeta borokrzemianu jest podobny do SiO219; Dlatego przyleganie filmów lipidowych do borokrzemianu jest równie silne i nieodwracalne. W rzeczywistości wielopłytkowy kontakt zbiornika lipidowego z powierzchniami borokrzemianowymi zwykle prowadzi do natychmiastowego pęknięcia i powstania pojedynczych dwuwarstw lipidowych20. Powierzchnie Al2O3 wymagane dla tego protokołu nie są łatwo lub komercyjnie dostępne. Można je jednak zamówić na zamówienie u producentów szkła specjalistycznego i podłoży. Zdecydowanie zaleca się dostęp do pomieszczeń czystych ze sprzętem do produkcji cienkiej folii.
Inne istniejące oddolne metody wytwarzania sieci rurkowych podobnych do ER 2,10 obejmują białka, a także wkład energii chemicznej (np. GTP i ATP). Rapoport i współpracownicy2 opisali tworzenie sieci ER na szklanych szkiełkach nakrywkowych in vitro poprzez mieszanie białek zginających błonę obecnych w ER z fosfolipidami i GTP. Praca Bachanda i wsp.10 pokazuje, w jaki sposób takie dynamiczne sieci rurowe mogą być tworzone przy użyciu silników molekularnych i ATP jako źródła energii. Przedstawiony protokół nie wymaga białek błonowych ani hydrolizy związków organicznych w celu uzyskania energii. Jedynymi niezbędnymi składnikami są substrat stały i fosfolipidy. Oczyszczanie i ekstrakcja białek nie są wymagane. Protokół ten zapewnia, pod względem prostoty cząsteczek konstytutywnych, najbardziej podstawowy model ER.
Po ustaleniu tego podstawowego, opartego na lipidach modelu ER, budowanie złożoności poprzez dodawanie komponentów związanych z ER jest interesujące, ponieważ umożliwia badanie indywidualnych wpływów na system. Podobnie jak w przypadku rzeczywistych sieci ER, rury w modelu są dynamiczne. Koniugacja i migracja znakowanych białek błonowych lub cząstek fluorescencyjnych w całej sieci rurkowej może dostarczyć informacji o kierunku ruchu błony. Kolejnym celem może być enkapsulacja i monitorowanie cieczy fluorescencyjnych wewnątrz DLBM i probówek podczas transformacji oraz możliwe mapowanie wewnątrzrurowego transportu zawartości. Wreszcie, przejście z modelu 2D ER wynikającego z tego protokołu na gładki model ER 3D może zostać przyjęte poprzez enkapsulację sieci w architekturach hydrożelowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Prof. Aldo Jesorka z Chalmers University of Technology w Szwecji za jego nieocenione uwagi na temat manuskryptu. Prace te były możliwe dzięki wsparciu finansowemu uzyskanemu z Norweskiej Rady ds. Badań Naukowych (Forskningsrådet) Project Grant 274433, UiO: Life Sciences Convergence Environment, Szwedzkiej Rady ds. Badań Naukowych (Vetenskapsrådet) Project Grant 2015-04561, a także finansowaniu start-up zapewnionym przez Centrum Medycyny Molekularnej Norwegii i Wydział Matematyki i Nauk Przyrodniczych Uniwersytetu w Oslo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kolba gruszkowa 10 ml | Lenz Laborglasinstrumente | 3.0314.13 | W którym przygotowuje się mieszaninę lipidów |
| Szklana strzykawka Hamilton 5 ml (P/N) | Hamilton | P/N81520 | Do przenoszenia chloroformu do zlewki |
| Niestandardowa duża igła z piastą Gauge 22 S | Hamilton | 7748-18 | Wyjmowana igła do strzykawki określona w rzędzie 3 |
| Hamilton 250 µ Szklana strzykawka L | Hamilton | 7639-01 | Służy do przenoszenia lipidów w chloroformie do kolby |
| Duża piasta Miernik 22 S | Hamilton | 7780-03 | Wyjmowana igła do strzykawki określona w rzędzie 5 |
| Hamilton 50 µ Szklana strzykawka L | Hamilton | 7637-01 | Służy do przenoszenia lipidów sprzężonych z fluoroforem do kolby |
| Mała piasta Skrajnia 22 S | Hamilton | 7770-01 | Wyjmowana igła do strzykawki określona w wierszu 7 |
| Chloroform bezwodny (≥ 99%) | Sigma-Aldrich | 288306 | Służy do uzupełnienia mieszaniny lipidowej do łącznej ilości 300 &mikro; L |
| Soja L-&alfa; Lipid fosfatydylocholinowy (Soy PC) | Avanti Polar Lipids Inc | 441601 | gatunki fosfolipidów przyczyniające się do 69% całkowitego składu/mieszaniny |
| 1,2-dioleoilo-sn-glicero-3-fosfoetanoloaminy (DOPE) | Avanti Polar Lipids Inc | 850725 | formy fosfolipidów przyczyniające się do 30% składu lipidowego/mieszaniny |
| L-&alfa; Lipid fosfatydyloinozytolu (Soy PI) | Avanti Polar Lipids Inc | 840044 | alternatywne gatunki fosfolipidów przyczyniające się do 30% składu lipidowego/mieszaniny (z oryginalnego artykułu Bilal i Gö zen, Biomaterials Science, 2017) |
| Texas Red 1,2-dihexadecanoyl-sn-glycero-3-fosphoethanolamine,sól trietyloamonowa (Texas Red DHPE) | Invitrogen (Thermo Fisher Scientific) | T1395MP | Koniugat fluorescencyjno-lipidowy, 1% składu/mieszaniny lipidów |
| Cyfrowe suche kąpiele/grzejniki blokowe | Thermo Fischer | 88870006 | Do ogrzewania glicerolu w celu zmniejszenia jego lepkości |
| Glicerol do biologii molekularnej ( ≥ 99%) | Sigma Life Science | G5516 | Do preparatu lipidowego |
| PBS buffer (pH = 7,8); składniki poniżej w rzędach 17-21 | Służy do przygotowania zawiesiny lipidowej | ||
| Baza TRIZMA, wzorzec podstawowy i bufor (≥ 99%) | Sigma Life Science | T1503 | Służy do przygotowania buforu PBS |
| Fosforan potasu trizasadowy, klasa odczynnika (≥ 98%) (K3PO4) | Sigma-Aldrich | P5629 | PBS Składnik buforowy |
| Siarczan magnezu siedmiowodny, BioUltra (≥ 99,5%) KT (MgSO47H2O) | Sigma Life Science | 63138 | PBS Składnik buforowy |
| Fosforan potasu jednozasadowy, bezwodny, sypki, Redi-Dri, ACS (KH2PO4) | Składnik buforowy | Sigma-Aldrich | 795488 |
| Kwas etylenodiaminotetraoctowy sól disodowa dwuwodczynnik ACS, 99,0-101,0% (Na2EDTA) | Sigma-Aldrich | E4884 | PBS i składnik buforowy Chelator-HEPES |
| Myjka ultradźwiękowa USC-TH | VWR | 142-0084 | Ultradźwiękowość uwodnionych lipidów |
| Parownik obrotowy - Bü parownik obrotowy chi Model R-200 | Sigma | Z626797 | Do odparowywania chloroformu |
| Miernik ciśnienia - Regulator podciśnienia IRV-100 | SMC | IRV10/20 | Do kontrolowania wartości ciśnienia podczas odwadniania lipidów |
| HEPES-buffer (pH = 7,8); składniki poniżej w rzędach 26-27 | Służy do rehydratacji lipidów. Zawartość: 10 mM HEPES ze 100 m NaCl rozcieńczony w ultraczystej wodzie dejonizowanej | ||
| HEPES ≥ 99,5% (miareczkowanie) | Sigma Life Science | H3375 | HEPES-składnik buforowy |
| Chlorek sodu do biologii molekularnej, DNazy, RNazy i proteazy, nie wykryto, ≥ 98% (miareczkowanie) (NaCl) | Sigma Life Science | S3014 | HEPES-składnik buforowy |
| bufor wapniowo-HEPES (pH = 7,8); skuteczny składnik poniżej w wierszu 29 | Służy do rozprowadzania lipidów. Zawartość: 10 mM HEPES, 100 mM NaCl, 4 mM CaCl2 rozcieńczony w ultraczystej wodzie dejonizowanej | ||
| Chlorek wapnia bezwodny, BioReagent, odpowiedni do hodowli komórek owadów, odpowiedni do hodowli komórek roślinnych, ≥ 96,0% (CaCl2) | Sigma Life Science | C5670 | Do przygotowania buforu wapniowo-HEPES |
| chelatora-HEPES (pH=7,8); skuteczny składnik poniżej w wierszu 31 | Służy do wspomagania tworzenia sieci rurowych. Zawartość: 10 mM HEPES, 100 mM NaCl, 10 mM EDTA i 7 mM BAPTA rozcieńczone w ultraczystej wodzie dejonizowanej | ||
| Sól tetrasodowa kwasu 1,2-bis(2-aminofenoksy)etano-N,N,N′,N′-tetraoctowego ≥ 95% (HPLC) (BAPTA-Na4) | Sigma Life Science | 14513 | Chelator-HEPES Składnik buforowy |
| Wodorotlenek sodu | Sigma | 30620 | Podstawowy roztwór stosowany do regulacji pH |
| pH-metr accumet™ AE150 pH | Fisher Scientific 1544693 | Służy do pomiaru pH wszystkich | |
| Szklana szalka Petriego | VWR | HECH41042012 | 6 cm, służy do produkcji arkusza PDMS |
| Odczynnik ACS wodorotlenku potasu, ≥ 85%, granulki (KOH) | Sigma-Aldrich | 221473 | Aby przygotować roztwór KOH do czyszczenia szklanej szalki Petriego do produkcji arkusza PDMS |
| Izopropanol prima ren 99,5% | Składnik roztworu Antibac AS | 600079 | KOH |
| Piec grzewczy i suszący - venticell | MMM Medcenter Einrichtungen GmbH | MC000714 | Do suszenia szklanej płytki Petriego po silanizacji i do utwardzania PDMS |
| Dichlorodimetylosilan ≥ 99,5% | Sigma-Aldrich | 440272 | Służy do silanizacji szklanej płytki Petriego, w której przygotowywany jest arkusz PDMS |
| Pompa próżniowa | Cole-Parmer | EW-79202-05 | Podłączona do eksykatora |
| Sylgard 184 utwardzacz z elastomeru silikonowego | Dow corning | 24236-10 | Zestaw do przygotowania roztworu PDMS |
| Sylgard 184 Silikonowa baza | |||
| Jednorazowy skalpel | Swann-Morton | 11798343 | Służy do cięcia PDMS |
| Szkiełka nakrywkowe | Menzel -Glä ser | MEZ102460 | 24x60 mm. Służy do osadzania cienkiej warstwy Al2O3 |
| System osadzania warstw atomowych | Beneq | TFS200 (numer modelu) | System osadzania warstwy atomowej służy do osadzania cienkiej warstwy Al2O3 w szklanej pokrywie mikroskopu |
| Elipsometr | J.A. Woollan Co. | Alpha-SE (nazwa modelu) | System służący do znakowania grubości folii osadzonej na powierzchni szkła |
| Laserowy skaning konfokalny mikroskop | Leica Microsystems | Mikroskop Leica TCS SP8 X | używany do wizualizacji eksperymentu |
| Obiektyw 40x, 1.3 NA | Leica Microsystems | 1550635 | Używany do wizualizacji eksperymentu |
| Źródło lasera światła białego | Leica Microsystems | Leica TCS SP8 X | Do wzbudzenia fluoroforu membranowego |
Bibliografia
- Chen, S., Novick, P., Ferro-Novick, S. ER structure and function. Current Opinion in Cell Biology. 25 (4), 428-433 (2013).
- Powers, R. E., Wang, S., Liu, T. Y., Rapoport, T. A. Reconstitution of the tubular endoplasmic reticulum network with purified components. Nature. 543 (7644), 257-260 (2017).
- Pendin, D., McNew, J. A., Daga, A. Balancing ER dynamics: Shaping, bending, severing, and mending membranes. Current Opinion in Cell Biology. 23 (4), 435-442 (2011).
- Bilal, T., Gözen, I. Formation and dynamics of endoplasmic reticulum-like lipid nanotube networks. Biomaterials Science. 5 (7), 1256-1264 (2017).
- Shibata, Y., et al. Mechanisms determining the morphology of the peripheral ER. Cell. 143 (5), 774-788 (2010).
- Ozcan, L., Tabas, I. Role of endoplasmic reticulum stress in metabolic disease and other disorders. Annual Review of Medicine. 63, 317-328 (2012).
- Yamanaka, T., Nukina, N. ER dynamics and derangement in neurological diseases. Frontiers in Neuroscience. 12, (2018).
- Taalab, Y. M., et al. Mechanisms of disordered neurodegenerative function: Concepts and facts about the different roles of the protein kinase RNA-like endoplasmic reticulum kinase (PERK). Reviews in the Neurosciences. , (2018).
- Shemesh, T., et al. A model for the generation and interconversion of ER morphologies. Proceedings of the National Academy of Sciences of the United States of America. 111 (49), 5243-5251 (2014).
- Bouxsein, N. F., Carroll-Portillo, A., Bachand, M., Sasaki, D. Y., Bachand, G. D. A continuous network of lipid nanotubes fabricated from the gliding motility of kinesin powered microtubule filaments. Langmuir. 29 (9), 2992-2999 (2013).
- Sackmann, E. Endoplasmatic reticulum shaping by generic mechanisms and protein-induced spontaneous curvature. Advances in Colloid and Interface Science. 208, 153-160 (2014).
- Jesorka, A., et al. Generation of phospholipid vesicle-nanotube networks and transport of molecules therein. Nature Protocols. 6, 791(2011).
- Hook, D. A., Olhausen, J. A., Krim, J., Dugger, M. T. Evaluation of Oxygen Plasma and UV Ozone Methods for Cleaning of Occluded Areas in MEMS Devices. Journal of Microelectromechanical Systems. 19 (6), 1292-1298 (2010).
- Gözen, I., et al. Fractal avalanche ruptures in biological membranes. Nature Materials. 9 (11), 908-912 (2010).
- Lobovkina, T., Dommersnes, P., Joanny, J. -F., Hurtig, J., Orwar, O. Zipper Dynamics of Surfactant Nanotube Y Junctions. Phys Rev Lett. 97, (2006).
- van Meer, G., Voelker, D. R., Feigenson, G. W. Membrane lipids: where they are and how they behave. Nature Reviews Molecular Cell Biology. 9 (2), 112-124 (2008).
- Gözen, I., et al. Repair of large area pores in supported double bilayers. Soft Matter. 9 (10), 2787-2792 (2013).
- Gözen, I., et al. Thermal migration of molecular lipid films as a contactless fabrication strategy for lipid nanotube networks. Lab on a Chip. 13 (19), 3822-3826 (2013).
- Sides, P. J., Hoggard, J. D. Measurement of the Zeta Potential of Planar Solid Surfaces by Means of a Rotating Disk. Langmuir. 20 (26), 11493-11498 (2004).
- Nissen, J., Jacobs, K., Rädler, J. O. Interface Dynamics of Lipid Membrane Spreading on Solid Surfaces. Physical Review Letters. 86 (9), 1904-1907 (2001).
Przedruki i uprawnienia
