Opisujemy metodę generowania i amplifikacji genetycznie modyfikowanych syncytialnych wirusów oddechowych (RSV) oraz zoptymalizowany test płytki nazębnej dla RSV. Ilustrujemy ten protokół, tworząc dwa rekombinowane wirusy, które odpowiednio umożliwiają ilościowe określenie replikacji RSV i analizę na żywo ciał inkluzyjnych RSV i dynamiki granulek związanych z ciałami inkluzyjnymi.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wytwarzanie, amplifikacja i miareczkowanie rekombinowanych syncytialnych wirusów oddechowych
W tym artykule
Podsumowanie
Streszczenie
Użycie rekombinowanych wirusów stało się kluczowe w podstawowej lub stosowanej wirusologii. Udowodniono, że genetyka odwrotna jest niezwykle potężną technologią, zarówno do rozszyfrowywania mechanizmów replikacji wirusa, jak i do badania leków przeciwwirusowych lub zapewnienia platformy rozwojowej dla szczepionek. Budowa i manipulacja odwróconym systemem genetycznym dla wirusa o ujemnej nici RNA, takiego jak syncytialny wirus oddechowy (RSV), pozostaje jednak delikatna i wymaga specjalnego know-how. Genom RSV to jednoniciowy RNA o ujemnym znaczeniu o wielkości około 15 kb, który służy jako matryca zarówno do replikacji, jak i transkrypcji wirusowego RNA. Nasz system genetyki odwrotnej wykorzystuje kopię cDNA ludzkiego genomu długiego szczepu RSV (HRSV). Ten cDNA, jak również cDNA kodujące białka wirusowe kompleksu polimerazy (L, P, N i M2-1), są umieszczane w poszczególnych wektorach ekspresyjnych w sekwencjach kontrolnych polimerazy T7. Transfekcja tych pierwiastków w komórkach BSR-T7/5, które stabilnie eksprymują polimerazę T7, umożliwia cytoplazmatyczną replikację i transkrypcję rekombinowanego RSV, dając początek genetycznie modyfikowanym wirionom. Nowy wirus RSV, który jest obecny na powierzchni komórki i w supernatancie hodowli BSRT7/5, jest gromadzony w celu zakażenia ludzkich komórek HEp-2 w celu amplifikacji wirusa. Potrzebne są dwie lub trzy rundy amplifikacji, aby uzyskać zapasy wirusa zawierające 1 x 10⁶ do 1 x 10⁷ jednostek tworzących płytki (PFU) / ml. Szczegółowo opisano tutaj metody optymalnego zbierania, zamrażania i miareczkowania stad wirusowych. Przedstawiony tutaj protokół ilustrujemy tworząc dwa rekombinowane wirusy wykazujące odpowiednią ekspresję wolnego białka zielonej fluorescencji (GFP) (RSV-GFP) lub wirusa M2-1 połączonego z GFP (RSV-M2-1-GFP). Pokazujemy, jak wykorzystać RSV-GFP do ilościowego określenia replikacji RSV i RSV-M2-1-GFP do wizualizacji struktur wirusowych, a także dynamiki białek wirusowych w żywych komórkach, przy użyciu technik mikroskopii wideo.
Wprowadzenie
Ludzki wirus RSV jest główną przyczyną hospitalizacji z powodu ostrej infekcji dróg oddechowych u niemowląt na całym świecie1. Ponadto RSV wiąże się ze znacznym obciążeniem chorobowym u dorosłych porównywalnym z grypą, przy czym większość obciążenia hospitalizacją i śmiertelnością występuje u osób starszych2. Nie ma jeszcze dostępnych szczepionek ani specyficznych leków przeciwwirusowych przeciwko RSV, ale trwają prace nad obiecującymi nowymi lekami3,4. Złożoność i ciężar technik ilościowego oznaczania namnażania RSV utrudniają poszukiwanie leków przeciwwirusowych lub szczepionek, pomimo obecnych znacznych wysiłków. Kwantyfikacja namnażania RSV in vitro opiera się na ogół na pracochłonnych, czasochłonnych i kosztownych metodach, które polegają głównie na analizie efektu cytopatycznego za pomocą mikroskopii, barwienia immunologicznego, testów redukcji płytki nazębnej, ilościowej reakcji łańcuchowej polimerazy odwrotnej transkryptazy (qRT) i testów immunoenzymatycznych immunosorbentów. Wirusy ze zmodyfikowanymi genomami i ekspresją genów reporterowych, takie jak te kodujące GFP, są bardziej odpowiednie do takich badań przesiewowych. W połączeniu z wykorzystaniem automatycznych czytników płytek, rekombinowane wirusy reporterowe przenoszące geny mogą sprawić, że testy te będą bardziej odpowiednie do celów standaryzacji i wysokiej przepustowości.
RSV to otoczkowany, niesegmentowany wirus RNA o ujemnym sensie, który należy do rodzaju Orthopneumovirus z rodziny Pneumoviridae, rząd Mononegavirales5. Genom RSV jest jednoniciowym RNA o ujemnym znaczeniu o wielkości około 15 kb, który zawiera niekodujący region na końcach 3' i 5' zwany Leader i Trailer oraz 10 jednostek transkrypcyjnych kodujących 11 białek. Geny są uporządkowane w następujący sposób: 3'-NS1, NS2, N, P, M, SH, G, F, M2 (kodujące białka M2-1 i M2-2) i L-5'. Genomowe RNA jest ciasno upakowane przez nukleoproteinę N. Wykorzystując enkapsynowany genomowy RNA jako matrycę, wirusowa polimeraza RNA zależna od RNA (RdRp) zapewni transkrypcję i replikację wirusowego RNA. Wirusowy RdRp składa się z dużego białka L, które samo w sobie przenosi aktywność polimerazy nukleotydowej, jego obowiązkowego kofaktora, fosfoproteiny P i białka M2-1, które działa jako wirusowy czynnik transkrypcyjny6. W zakażonych komórkach RSV indukuje tworzenie inkluzji cytoplazmatycznych zwanych ciałami inkluzyjnymi (IB). Morfologicznie podobne inkluzje cytoplazmatyczne zaobserwowano dla kilku Mononegavirales7,8,9,10. Ostatnie badania nad wirusem wścieklizny, wirusem pęcherzykowego zapalenia jamy ustnej (VSV), wirusem Ebola i RSV wykazały, że synteza wirusowego RNA zachodzi w IB, które można zatem uznać za fabryki wirusów8,9,11,12. Fabryki wirusów koncentrują RNA i białka wirusowe niezbędne do syntezy wirusowego RNA, a także zawierają białka komórkowe13,14,15,16,17. IB wykazują funkcjonalny podkompartment zwany granulkami związanymi z IB (IBAG), który koncentruje nowo zsyntetyzowane powstające wirusowe mRNA wraz z białkiem M2-1. Genomowe RNA oraz L, P i N nie są wykrywane w IBAG. IBAG to małe dynamiczne kuliste struktury wewnątrz IB, które wykazują właściwości płynnych organelli12. Pomimo centralnej roli IB w namnażaniu się wirusa, bardzo niewiele wiadomo o naturze, strukturze wewnętrznej, powstawaniu i działaniu tych fabryk wirusów.
Ekspresja genomu wirusa polio z cDNA umożliwiła produkcję pierwszego zakaźnego klonu wirusa w 1981 roku18. W przypadku jednoniciowych ujemnych wirusów RNA dopiero w 1994 r. doszło do produkcji pierwszego wirusa wścieklizny po transfekcji plazmidów do komórek19. Pierwszy oparty na plazmidzie odwrócony system genetyczny dla RSV został opublikowany w 1995 roku20. Genetyka odwrócona doprowadziła do znacznych postępów w dziedzinie wirusologii. Możliwość wprowadzenia określonych modyfikacji do genomu wirusa dostarczyła krytycznych informacji na temat replikacji i patogenezy wirusów RNA. Technologia ta znacznie ułatwiła również opracowanie szczepionek, umożliwiając określone tłumienie poprzez ukierunkowane serie modyfikacji. Modyfikacje genomu, które umożliwiły szybkie ilościowe określenie namnażania się wirusów, znacznie poprawiły badania przesiewowe leków przeciwwirusowych i badanie ich sposobu działania.
Chociaż wcześniej opisano, uzyskanie genetycznie zmodyfikowanych RSV pozostaje delikatną sprawą. W tym miejscu szczegółowo opisujemy protokół tworzenia dwóch typów rekombinowanych HRSV, odpowiednio wyrażających RSV-GFP lub RSV-M2-1-GFP. W tym protokole opisujemy warunki transfekcji potrzebne do uratowania nowych rekombinowanych wirusów, a także ich amplifikację w celu uzyskania szczepów wirusowych o wysokim mianie, odpowiednich do powtarzalnych eksperymentów. Konstrukcja wektorów genetyki odwrotnej per se nie jest tutaj opisana. Opisujemy metody optymalnego zbierania i zamrażania zapasów wirusów. Najdokładniejszą metodą ilościowego oznaczania zakaźnych cząstek wirusa pozostaje test płytki nazębnej. Komórki są zakażane seryjnymi rozcieńczeniami analizowanej zawiesiny i inkubowane z nakładką, która uniemożliwia dyfuzję wolnych cząstek wirusa w supernatancie. W takich warunkach wirus infekuje tylko sąsiadujące ze sobą komórki, tworząc "płytkę" dla każdej początkowej cząsteczki zakaźnej. W konwencjonalnym teście miareczkowania RSV blaszki są ujawniane przez barwienie immunologiczne i zliczane pod obserwacją mikroskopową. Ta metoda jest kosztowna i czasochłonna. Tutaj opisaliśmy bardzo prosty protokół testu blaszek RSV z wykorzystaniem nakładki z celulozy mikrokrystalicznej, która umożliwia tworzenie blaszek widocznych gołym okiem. Pokazujemy, w jaki sposób można wykorzystać RSV-GFP do pomiaru replikacji RSV, a tym samym do ilościowego określenia wpływu leków przeciwwirusowych. Łącząc genetykę odwrotną i technologię obrazowania na żywo, pokazujemy, w jaki sposób RSV-M2-1-GFP pozwala naukowcom wizualizować M2-1 w żywych komórkach i śledzić dynamikę wewnątrzkomórkowych struktur wirusowych, takich jak IB.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie materiałów
- Nabyć pożywki komórkowe (pożywkę z obniżoną zawartością surowicy, minimalną pożywkę niezbędną [MEM], 10x MEM oraz pożywkę Dulbecco’s modified Eagle’s medium [DMEM]), odczynnik do transfekcji oraz celulozę mikrokrystaliczną (patrz Tabela Materiałów).
- Pozyskać następujące wektory do genetyki odwrotnej: wektory genomiczne oraz wektory ekspresyjne kodujące białko N i białka kompleksu polimerazy. Wektory genomiczne zawierają pełny genom cDNA RSV-GFP (p-RSV-GFP) oraz RSV-M2-1GFP (p-RSV-M2-1GFP) poniżej promotora polimerazy RNA bakteriofaga T7 (T7 pol). Wektory ekspresyjne (oznaczone jako p-N, p-P, p-L i p-M2-1) zawierają sekwencję kodującą N, P, L lub M2-1 poniżej T7 pol (szczegóły dotyczące konstruktów plazmidowych znajdują się w publikacjach Rincheval et al.12 oraz Rameix-Welti et al.21).
- Przygotować pożywki do hodowli komórkowej w warunkach sterylnych, a także do transfekcji i infekcji. Użyć DMEM z 2 mM L-glutaminą uzupełnionej o 10% płodowej surowicy bydlęcej (FCS), 1 000 units/mL penicyliny i 1 mg/mL streptomycyny (lub bez antybiotyków) oraz MEM z 2 mM L-glutaminą uzupełnionej o 0%, 2% lub 10% FCS, 1 000 units/mL penicyliny i 1 mg/mL streptomycyny, określanej w dalszej części protokołu jako „pożywka kompletna”.
- Pozyskać komórki BSRT7/522 i przygotować zapasy w pożywce kompletnej uzupełnionej o 10% dimetylosulfotlenek (DMSO) w stężeniu od 1 do 2 x 10⁶ komórek/mL. Przechowywać zapasy komórek w ciekłym azocie. Pozyskać komórki HEp-2. Hodować komórki BSRT7/5 w kompletnej DMEM, a komórki HEp-2 w kompletnej MEM w temperaturze 37 °C i 5% CO2 w warunkach sterylnych.
- Przygotować w warunkach sterylnych 10x roztwór do konserwacji RSV (0,5 M HEPES i 1 M MgSO4 [pH 7,5] w wodzie).
- Pozyskać odwracalny mikroskop fluorescencyjny umożliwiający pomiary fluorescencji GFP i kompatybilny z obrazowaniem żywych komórek, jeśli konieczne jest monitorowanie infekcji. Pozyskać czytnik mikropłytek kompatybilny z pomiarami fluorescencji GFP do ilościowego oznaczenia replikacji RSV-GFP.
2. Odzyskiwanie i pierwsze pasażowanie wirusa rekombinowanego
UWAGA: Wszystkie poniższe kroki należy wykonywać w warunkach sterylnych, korzystając z komory bezpiecznej klasy II.
- Dzień przed transfekcją przygotować zawiesinę linii komórkowej BSRT7/5 o stężeniu 5 x 10⁵ komórek/mL w pożywce kompletnej. Rozdzielić po 2 mL zawiesiny komórkowej na każdą studzienkę płytki 6-dołkowej. Przygotować jedną studzienkę dla każdego wirusa przeznaczonego do odzyskania oraz jedną dodatkową studzienkę jako kontrolę negatywną. Inkubować płytkę w temperaturze 37 °C i 5% CO2. Następnego dnia sprawdzić, czy komórki osiągnęły konfluencję na poziomie 80%–90%.
- Odmrozić wektory genetyki odwrotnej (z kroku 1.2) p-RSV-GFP i p-RSV-M2-1-GFP, a także p-N, p-P, p-L i p-M2-1. Dla każdego wirusa do odzyskania zmieszać w probówce 1 µg p-N i p-P, 0,5 µg p-L, 0,25 µg p-M2-1 oraz 1,25 µg p-RSV (GFP lub M2-1 GFP).
UWAGA: Można stosować różne wektory ekspresyjne dla N, P, L i M2-1, jednak należy zachować odpowiednie proporcje między białkami. Kontrolę negatywną przeprowadzić, zastępując wektor p-RSV wektorem pustym. - Przystąpić do transfekcji zgodnie z protokołem producenta odczynnika do transfekcji (patrz Tabela Materiałów).
- Do zmieszanych wektorów dodać 250 µL pożywki z obniżoną zawartością surowicy. W oddzielnej probówce rozcieńczyć 10 µL odczynnika do transfekcji w 250 µL pożywki z obniżoną zawartością surowicy. Delikatnie wymieszać obie probówki na wortexie i odstawić na 5 min. Połączyć zawartości obu probówek i inkubować przez 20 min w temperaturze pokojowej.
- Przepłukać komórki BSRT7/5 1 mL pożywki z obniżoną zawartością surowicy i rozdzielić po 1,5 mL MEM z 10% FCS bez antybiotyków na każdą studzienkę. W razie potrzeby inkubować w temperaturze 37 °C i 5% CO2 do czasu zakończenia inkubacji opisanej w kroku 2.3.1.
- Po upływie 20-minutowego czasu inkubacji dodać 500 µL mieszaniny do transfekcji przygotowanej w kroku 2.3.1 do studzienki. Umieścić komórki w inkubatorze w temperaturze 37 °C i 5% CO2 na 3 dni. Nie zmieniać pożywki hodowlanej komórek podczas transfekcji.
- Obserwować fluorescencję GFP (wzbudzenie przy 488 nm i emisja przy 515–535 nm) pod odwróconym mikroskopem fluorescencyjnym przy powiększeniu 20x raz dziennie, używając filtra GFP, w celu monitorowania wydajności odzyskiwania wirusa.
- Drugiego dnia po transfekcji wysiać komórki do pierwszego pasażu odzyskanych wirusów. Przygotować zawiesinę komórek HEp-2 o stężeniu 5 x 10⁵ komórek/mL w pożywce kompletnej. Rozdzielić po 2 mL zawiesiny komórkowej na każdą studzienkę płytki 6-dołkowej (jedna studzienka na każdego odzyskiwanego wirusa oraz jedna kontrola negatywna).
- Trzeciego dnia po transfekcji zebrać komórki z każdej studzienki transfekowanej płytki 6-dołkowej z BSRT7/5, używając osobnego skrobaka dla każdej studzienki. Przenieść zawartość każdej studzienki (komórki i nadsącz) do sterylnej probówki mikrocentryfużowej o pojemności 2 mL. Intensywnie mieszać każdą probówkę na wortexie przez co najmniej 30 s, aby uwolnić odzyskany wirus z błon komórkowych.
UWAGA: Odpowiada to pasażowi 0 (P0) odzyskanego wirusa (Ryc. 1). - Użyć świeżej zawiesiny wirusowej P0 do przeprowadzenia pierwszej amplifikacji odzyskanych wirusów.
- Usunąć pożywkę hodowlaną z płytki 6-dołkowej z komórkami HEp-2 wysianymi dzień wcześniej (patrz krok 2.5) i szybko dodać 500 µL zawiesiny P0 (z kroku 2.6) na każdą studzienkę. Umieścić płytkę HEp-2 w temperaturze 37 °C na wstrząsarce typu see-saw w celu łagodnego mieszania przez 2 h.
- Usunąć i odrzucić 500 µL inokulum i dodać 2 mL MEM z 2% FCS. Inkubować płytkę w temperaturze 37 °C i 5% CO2 przez 3 dni. Pozwoli to uzyskać pierwszy pasaż (P1) odzyskanych wirusów (Ryc. 1).
- Do pozostałej zawiesiny P0 (z kroku 2.6) dodać 1/10 objętości 10-krotnego roztworu konserwującego RSV (0,5 M HEPES i 1 M MgSO4 [pH 7,5]). Intensywnie mieszać mikroprobówki na wortexie przez 5 s i rozdzielić zawartość do probówek kriogenicznych z etykietami odpornymi na alkohol. Zanurzyć probówki na co najmniej 1 h w alkoholu schłodzonym do -80 °C, a następnie przechowywać w temperaturze -80 °C.
- Oznaczyć miano zapasu P0 (patrz krok 2.6) każdego odzyskanego wirusa (patrz sekcja 4 w celu wykonania miareczkowania na celulozie mikrokrystalicznej).
- Obserwować fluorescencję GFP (wzbudzenie przy 488 nm i emisja przy 515–535 nm) komórek HEp-2 zainfekowanych zawiesiną P0 pod odwróconym mikroskopem fluorescencyjnym przy powiększeniu 20x raz dziennie w celu monitorowania infekcji. Obserwować pod mikroskopem światła przechodzącego pojawienie się małych syncytiów oraz odklejanie się komórek, co odzwierciedla efekt cytopatologiczny (CPE) RSV (patrz Ryc. 2).
- Należy przyjąć, że odzyskiwanie nie powiodło się, jeśli po 2–3 dniach nie jest widoczna ani fluorescencja, ani CPE.
- Zebrać pierwszy pasaż (P1) w 3. lub 4. dobie zgodnie z opisem w kroku 2.6. W skrócie: zeskrobować komórki, zebrać razem komórki i nadsącz, wymieszać na wortexie, dodać roztwór konserwujący zgodnie z opisem w kroku 2.8, rozdzielić próbkę na aliquoty i zamrozić.
- Oznaczyć miano (patrz sekcja 4 w celu wykonania testu miareczkowania) i przeprowadzić amplifikację pierwszego pasażu (patrz sekcja 3 w celu amplifikacji).
3. Amplifikacja odzyskanych wirusów
UWAGA: Poniższy protokół opisuje amplifikację odzyskanych wirusów w kolbie o powierzchni 75 cm2. Dostosuj rozmiar kolby do potrzebnej objętości i wymaganej wielokrotności infekcji (MOI). Tabela 1 wskazuje objętości dla różnych kolb. Wszystkie poniższe kroki należy przeprowadzić w sterylnym środowisku w komorze bezpieczeństwa klasy II.
- Dzień przed amplifikacją przygotować zawiesinę komórek HEp-2 w stężeniu 5 x 10⁵ komórek/mL w pożywce kompletnej. Rozdzielić po 15 mL zawiesiny komórkowej do kolb o powierzchni 75 cm2 i inkubować kolby w temperaturze 37 °C i 5% CO2. Przygotować jedną kolbę dla każdego wirusa przeznaczonego do amplifikacji.
- Dzień po rozpoczęciu inkubacji sprawdzić, czy konfluencja komórek wynosi 80%–100%.
- Rozcieńczyć zawiesinę wirusa z kroku 2.12 w pożywce MEM bez FCS, aby otrzymać 3 mL zawiesiny o stężeniu 50 000 PFU/mL (co odpowiada MOI wynoszącemu 0,01 PFU/komórkę).
- Usunąć pożywkę i szybko dodać 3 mL zawiesiny wirusa. Umieścić kolbę w temperaturze 37 °C na wstrząsarce typu see-saw w celu delikatnego mieszania przez 2 h.
- Usunąć i odrzucić inokulum, a następnie dodać 15 mL pożywki MEM z 2% FCS. Inkubować w temperaturze 37 °C i 5% CO2 przez 2–4 dni.
- Sprawdzić morfologię komórek oraz fluorescencję GFP (wzbudzenie przy 488 nm i emisja przy 515–535 nm) pod odwróconym mikroskopem fluorescencyjnym przy powiększeniu 20x, aby określić właściwy czas zbioru wirusów. Należy pamiętać, że zazwyczaj dzieje się to w momencie, gdy 50%–80% warstwy komórek HEp-2 odkleja się z powodu efektu cytopatycznego (CPE) wywołanego przez RSV, który występuje między 48 a 72 h po infekcji (p.i.) (patrz Rysunek 3).
- Zeskrobać wszystkie komórki za pomocą skrobaka do komórek. Zebrać wspólnie komórki oraz nadstawkę i przenieść je do probówki wirówkowej o pojemności 50 mL.
- Dodać 1/10 objętości 10-krotnego roztworu do konserwacji RSV (0,5 M HEPES i 1 M MgSO4 [pH 7,5]). Intensywnie mieszać probówki na wstrząsarce vortex przez 5 s, a następnie wyklarować zawiesinę poprzez wirowanie przez 5 min przy 200 x g.
- Przenieść nadstawkę do probówki 50 mL. Krótko wymieszać na vortexie i rozdzielić zawiesinę do probówek kriogenicznych z etykietami odpornymi na alkohol. Zanurzyć probówki w schłodzonym do -80 °C alkoholu na co najmniej 1 h i przechowywać w temperaturze -80 °C.
- Rozmrozić jedną z alikwotów w celu miareczkowania zawiesiny wirusa (patrz sekcja 4).
4. Analiza miana metodą plackową
- Przygotuj płytki 12-dołkowe do miareczkowania w dniu poprzedzającym wykonanie testu miareczkowania (do miareczkowania jednej probówki wirusa wymagane będą sześć dołków). Zasiej dołków 1 mL komórek HEp-2 w stężeniu 5 x 10⁵ komórek/mL w pożywce kompletnej.
- Następnego dnia przygotuj sterylną zawiesinę celulozy mikrokrystalicznej (2,4% [w/v] w wodzie) (patrz Tabela Materiałów).
- Rozprosz 2,4 g proszku celulozy mikrokrystalicznej w 100 mL wody destylowanej, używając standardowego mieszadła magnetycznego, aż do całkowitego rozpuszczenia proszku (zwykle 4–12 h). Autoklawuj zawiesinę w temperaturze 121 °C przez 20 min i przechowuj w temperaturze pokojowej przed użyciem.
UWAGA: W takich warunkach zawiesina jest stabilna przez 1 rok. - Po otwarciu roztworu w środowisku sterylnym przechowuj go w temperaturze 4 °C przez 6 miesięcy. Zawsze mieszaj zawiesinę przed użyciem (poprzez wstrząsanie ręczne lub wirowanie w wortexie), aby upewnić się, że jest homogeniczna.
- Rozprosz 2,4 g proszku celulozy mikrokrystalicznej w 100 mL wody destylowanej, używając standardowego mieszadła magnetycznego, aż do całkowitego rozpuszczenia proszku (zwykle 4–12 h). Autoklawuj zawiesinę w temperaturze 121 °C przez 20 min i przechowuj w temperaturze pokojowej przed użyciem.
- Przygotuj 2x MEM w środowisku sterylnym. Rozcieńcz komercyjne MEM 10x sterylną wodą i dodaj L-glutaminę, 1 000 jednostek/mL penicyliny oraz 1 mg/mL streptomycyny. Intensywnie wymieszaj rozcieńczenie i przechowuj w 4 °C.
UWAGA: Kroki 4.4–4.10 wykonuj w środowisku sterylnym, używając komory bezpieczeństwa klasy II. - Przygotuj sześć probówek zawierających 900 µL MEM bez FCS dla każdego wirusa do miareczkowania (probówki do miareczkowania). Rozmroź alikwoty wirusa, intensywnie wymieszaj je w wortexie przez 5 s i przenieś 100 µL do pierwszej probówki miareczkowej.
- Wykonaj dziesięciokrotne rozcieńczenie 6x w następujący sposób. Dodaj 100 μL wirusa do 900 μL pożywki w pierwszej probówce, zamknij probówkę i wymieszaj jej zawartość w wortexie przez kilka sekund. Zmień końcówkę pipety, dodaj 100 µL pierwszego rozcieńczenia do 900 µL pożywki w drugiej probówce, zamknij probówkę i wymieszaj w wortexie. Powtórz procedurę aż do szóstej probówki.
UWAGA: Bardzo ważne jest zmienianie końcówki dla każdego rozcieńczenia. - Zapisz nazwę wirusa i stopnie rozcieńczenia na płytkach 12-dołkowych z komórkami HEp-2. Oznacz płytkę i jej pokrywkę, aby można było je dopasować, ponieważ mogą zostać rozdzielone podczas barwienia (krok 4.9). Usuń pożywkę z płytek i rozdziel 400 µL jednego rozcieńczenia na każdy dołek. Inkubuj płytki w temperaturze 37 °C przez 2 h w celu adsorpcji wirusa.
UWAGA: Zmieniaj końcówkę pipety między każdym inokulum lub postępuj od najniższego do najwyższego stężenia, używając tej samej końcówki. Inokuluj ograniczoną serię płytek (1 do 2) jednocześnie, aby uniknąć wyschnięcia komórek. - Przygotuj warstwę celulozy mikrokrystalicznej podczas adsorpcji wirusa (przygotowanie doraźne). Aby uzyskać 100 mL warstwy, zmieszaj 10 mL zawiesiny celulozy mikrokrystalicznej 2,4%, 10 mL 2x MEM oraz 80 mL MEM z 2% FCS.
- Dostosuj pH 2x MEM do około 7,2 za pomocą sterylnego 7,5% roztworu wodorowęglanu sodu, kierując się wskaźnikiem barwnym. Dodaj zawiesinę celulozy mikrokrystalicznej oraz MEM i wymieszaj intensywnie.
- Po zakończeniu 2-godzinnej inkubacji dodaj od 2 do 3 mL warstwy do każdego dołka płytek 12-dołkowych bez usuwania inokulum. Zachowaj ostrożność, aby uniknąć zanieczyszczenia sąsiednich dołków inokulum o wysokim mianie wirusa. Inkubuj płytkę w temperaturze 37 °C i 5% CO2 przez 6 dni. Nie przesuwaj płytki ani nie poruszaj inkubatorem podczas inkubacji.
- Przejdź do barwienia komórek, używając roztworu fioletu krystalicznego (8% fioletu krystalicznego [v/v], 2% formaldehydu [v/v] i 20% etanolu [v/v] w wodzie).
- Zabeziecz powierzchnię roboczą komory bezpieczeństwa biologicznnego arkuszem (fiolet krystaliczny silnie barwi powierzchnie).
- Delikatnie potrząśnij płytkami, aby usunąć warstwę celulozy mikrokrystalicznej. Usuń supernatanty i przemyj komórki 2x 1x fosforanowym buforem solnym (PBS). Obsługuj płytki pojedynczo, aby uniknąć wyschnięcia komórek. Dodaj 1–2 mL roztworu fioletu krystalicznego i odczekaj 10–15 min. Usuń roztwór, który można wykorzystać do barwienia kolejnych płytek.
- Zanurz płytki i pokrywki w świeżym wybielaczu na kilka sekund, a następnie dokładnie opłucz je wodą z kranu. Uwaga, że płytki i pokrywki są dekontaminowane wybielaczem.
- Połóż płytki i pokrywki na ręcznikach papierowych i pozostaw do wyschnięcia. Susz płytki w temperaturze otoczenia po płukaniu wodą i przechowuj w temperaturze pokojowej. W przypadku długiego przechowywania (miesiące) trzymaj płytki chronione przed światłem, aby zapobiec odbarwieniu. Uwaga, że jeśli komórki stracą zabarwienie, można je ponownie zbarwić fioletem krystalicznym.
- Oblicz miana wirusa. Policz plaki w dołkach suchych płytek, które są widoczne gołym okiem. Sprawdź, czy liczba plaków dla różnych rozcieńczeń jest spójna (czynnik 10 między każdym rozcieńczeniem). Wybierz dołek, w którym plaki są najłatwiejsze do policzenia. Oceń liczbę plaków w stosunku do objętości inokulum i rozcieńczenia.
UWAGA: Na przykładzie przedstawionym na Rysunku 4 policzono 21 plaków przy rozcieńczeniu 10-5. Odpowiada to mianu wynoszącemu
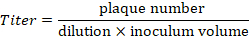
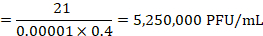
5. Wykorzystanie rekombinowanego wirusa HRSV-GFP do monitorowania replikacji wirusa w komórkach traktowanych małymi interferującymi RNA lub lekami przeciwwirusowymi
UWAGA: Wszystkie kroki, z wyjątkiem 5.1 i 5.2.5, należy przeprowadzić w środowisku sterylnym, korzystając z komory bezpiecznej klasy II.
- Monitorowanie wpływu komórkowego wyciszania genów na replikację RSV
UWAGA: Protokół transfekcji zależy od zastosowanego odczynnika (patrz Tabela materiałów).- Przygotować płytki 96-dołkowe do pomiaru GFP. Na dwa dni przed analizą, dla danej małej interferującej RNA (siRNA), przygotować roztwór pożywki z obniżoną zawartością surowicy, zawierającej siRNA w stężeniu 100 nM oraz odczynnik do transfekcji siRNA rozcieńczony 1/500. Inkubować roztwór przez 30 min w temperaturze pokojowej.
- Dodać 25 µL roztworu do dołków płytki przygotowanej w punkcie 5.1.1 (w trzech powtórzeniach). Wysiać do dołków 75 µL zawiesiny komórek A549 o zagęszczeniu 4 x 10⁵ komórek/mL w pełnej pożywce bez antybiotyków, aby uzyskać końcowe stężenie komórek 3 x 10⁵ komórek/mL. Inkubować płytkę przez 48 h w temperaturze 37 °C i 5% CO2.
UWAGA: Końcowe stężenie siRNA wynosi 25 nM, a końcowa objętość odczynnika do transfekcji to 0,5 µL/dołek). - Zainfekować komórki w następujący sposób: usunąć pożywkę z dołków. Dodać 100 µL zawiesiny RSV-GFP o mianie 50 000 PFU/mL i inkubować przez 2 h w temperaturze 37 °C i 5% CO2. Usunąć zawiesinę wirusową i dodać 100 µL DMEM z 2% FCS i bez czerwieni fenolowej. Inkubować płytkę w temperaturze 37 °C i 5% CO2.
- W 24. i 48. godzinie p.i. zmierzyć fluorescencję za pomocą spektrofluorometru ustawionego na długości fali wzbudzenia i emisji odpowiednio 488 i 520 nm (fluorescencję wyrażono w względnych jednostkach fluorescencji). Jako standardy dla poziomów fluorescencji i tła wykorzystać niezinfekowane komórki A549.
UWAGA: Przed pomiarem bez pokrywy płytki komórki należy utrwalić w 4% paraformaldehydzie (PFA).
- Ocena inhibicji lekiem przy użyciu RSV-GFP
- Przygotować płytki 96-dołkowe do pomiaru GFP. Dzień przed analizą wysiać do dołków 100 µL zawiesiny komórek HEp-2 o zagęszczeniu 5 x 10⁵ komórek/mL w pełnej pożywce bez czerwieni fenolowej.
- Przygotować rozcieńczenia seryjne testowanych leków (w tym przykładzie AZ4316) w MEM uzupełnionym o 2% FCS i antybiotyki (50 µL na dołek). Przygotować zawiesinę wirusową o mianie 10 000 PFU/mL w MEM bez czynnika naczyniowo-stromalnego (SVF) i bez czerwieni fenolowej (50 µL na dołek).
- Usunąć pożywkę z 96-dołkowej płytki z komórkami HEp-2 i dodać 50 µL zawiesiny leku oraz 50 µL zawiesiny wirusowej (w trzech powtórzeniach). Równolegle przeprowadzić infekcję pozorowaną (mock) jako kontrolę.
UWAGA: Rozcieńczenie leku i zawiesinę wirusową można wymieszać przed dodaniem do komórek lub dodawać je sekwencyjnie. - Inkubować płytkę przez 48 h w temperaturze 37 °C i 5% CO2.
- Zmierzyć fluorescencję za pomocą spektrofluorometru zgodnie z opisem w punkcie 5.1.4. Jako standardy dla poziomów tła fluorescencji wykorzystać komórki HEp-2 poddane infekcji pozorowanej.
6. Charakterystyka lokalizacji M2-1 in vivo z użyciem rekombinowanego wirusa RSV-M2-1-GFP
UWAGA: Kroki 6.1 i 6.2 należy przeprowadzić w środowisku sterylnym, korzystając z komory bezpiecznej klasy II.
- Przygotować zawiesinę komórek HEp-2 w stężeniu 5 x 10⁵ komórek/mL w pożywce kompletnej. Wysiać 1,5 mL zawiesiny komórkowej do 35 mm szalki Petri przepuszczalnej dla CO2 i przystosowanej do obrazowania na żywo.
- Przeprowadzić infekcję wirusem RSV-M2-1-GFP w MOI 1 dzień po wysianiu, zgodnie z opisem w krokach 3.3–3.5 (usunąć pożywkę, dodać od 500 µL do 1 mL inokulum i inkubować próbkę w 37 °C przy delikatnym wstrząsaniu przez 2 h; usunąć inokulum i dodać 1,5 mL pożywki MEM z 2% FCS). Inkubować komórki w temperaturze 37 °C i 5% CO2 przez wymagany czas (ciałka inkluzyjne, IBs, zaczną pojawiać się od 10 h p.i.).
- Przed umieszczeniem szalki Petri z zainfekowanymi komórkami na stoliku, podgrzać komorę inkubacyjną mikroskopu odwróconego wyposażonego w obiektywy od 40x do 100x do temperatury 37 °C. Otworzyć dopływ CO2 i odczekać do ustabilizowania ostrości.
- Wykonano obrazowanie przy użyciu filtrów kompatybilnych z GFP, przy niskiej intensywności wzbudzenia i niskiej częstotliwości obrazowania (od 1 do 0,1 obrazu na min), aby zminimalizować fototoksyczność.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W niniejszej pracy opisano szczegółowy protokół otrzymywania rekombinowanych wirusów RSV wykazujących ekspresję białka fluorescencyjnego (Rycina 2). W pRSV-GFP gen GFP wprowadzono pomiędzy geny P i M, zgodnie z opisem dla genu Cherry w wcześniej opublikowanej pracy21. W pRSV-M2-1-GFP gen M2 pozostawiono bez zmian, a dodatkowy gen kodujący M2-1-GFP wstawiono pomiędzy geny SH i G12. Pierwszy etap, odpowiadający ra...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W tym artykule przedstawiono metodę ratowania rekombinowanych wirusów RSV z pięciu plazmidów oraz ich amplifikacji. Możliwość manipulowania genomem wirusów zrewolucjonizowała badania wirusologiczne w celu testowania mutacji i ekspresji dodatkowego genu lub oznakowanego białka wirusowego. RSV, który opisaliśmy i użyliśmy jako przykładu w tym artykule, to wirus wykazujący ekspresję genu reporterowego, RSV-GFP (niepublikowany) i wyrażający białko M2-1 połączone ze znacznikiem GFP12. Ratownictwo z wir...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują dr Qin Yu z AstraZeneca R&D Boston, MA, USA, za dostarczenie AZD4316 leku. Autorzy są wdzięczni platformie Cymages za dostęp do mikroskopu ScanR Olympus, który został wsparty grantami z regionu Ile-de-France (DIM ONE HEALTH). Autorzy dziękują za wsparcie ze strony INSERM i Uniwersytetu Saint-Quentin w Wersalu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 35 mm i mikro czasza do obrazowania żywych komórek | Ibidi | 81156 | |
| A549 | ATCC | ATCC CCL-185 | |
| Avicel RC-591 | FMC BioPolymer | Avicel RC-591 | Informacje techniczne i inne informacje na temat Avicels są dostępne na stronie http://www.fmcbiopolymer.com. Przechowywać w temperaturze pokojowej. Protokół w kroku 4 jest zoptymalizowany dla tego odczynnika. |
| BSRT7/5 | niedostępny w handlu | Patrz odniesienie 22. Buchholz i wsp. 1999 | |
| Roztwór fioletu krystalicznego | Sigma | HT90132 | |
| Mikroskop fluorescencyjny do obserwacji | Mikroskop Olympus | IX73 Mikroskop | |
| fluorescencyjny do wideomikroskopii | Olympus | ScanR Mikroskop | |
| HEp-2 | ATCC | ATCC CCL-23 | |
| FILTRY ≥ 99,5% | Sigma | H3375 | |
| L-Glutamina (200 mM) | ThermoFisher Scientific | 25030024 | |
| LIPOFECTAMINE 2000 ODCZYNNIK | Protokół 11668019 ThermoFisher Scientific | w kroku 2.3. jest zoptymalizowany dla tego odczynnika. | |
| MEM (10x), bez glutaminy | ThermoFisher Scientific | 11430030 | |
| MEM, Suplement GlutaMAX | ThermoFisher Scientific | 41090-028 | |
| MgSO4 ReagentPlus, ≥ 99,5% | Sigma | M7506 | |
| Opti-MEM I Zredukowane podłoże w surowicy | ThermoFisher Scientific | 51985-026 | |
| Wodny roztwór paraformaldehydu, 32%, | Mikroskopia elektronowa klasy EM Sciences | 15714 | |
| Penicylina-Streptomycyna (10 000 U/ml) | Plazmidy | ||
| niedostępne | Patrz odniesienie 21. Rameix-Welti i in., 2014 | ||
| Zobacz Saw Rocker | VWR | 444-0341 | |
| Si RNA, GAPDH | Dharmacon | ON-TARGETplus, siRNA D-001810-10-05 | SMARTpool i 3 z 4 pojedynczych siRNA zaprojektowanych przez Dharmacon. |
| Si RNA IMPDH2 | Dharmacon | ON-TARGETplus siRNA IMPDH2 Pool- Human L-004330-00-0005 | SMARTpool 4 indywidualnych siRNA zaprojektowany przez Dharmacon. Indywidualne referencje i sekwencje J-004330-06: GGAAAGUUGCCCAUUGUAA; J-004330-07: GCACGGCGCUUUGGUGUUC; J-004330-08: AAGGGUCAAUCCACAAAUU; J-004330-09: GGUAUGGGUUCUCUCGAUG; |
| Si RNA RSV N | Dharmacon | ON-TARGETplus niestandardowe siRNA | UUCAGAAGAACUGGCUAU i UUUCAUAAUAUUCACUGGGUUA |
| SiRNA NT | Dharmacon | ON-TARGETplus Odczynnik | |
| Dharmacon | DharmaFECT 1 Ref: T-2001-03 | Protokół w krokach 5.1 i 5.1.2 są zoptymalizowane dla tego odczynnika. | |
| Wodorowęglan sodu 7,5% roztwór | ThermoFisher Scientific | 25080094 | |
| Spektrofluorometr | Tecan | Tecan nieskończony M200PRO |
Bibliografia
- Shi, T., et al. Global, regional, and national disease burden estimates of acute lower respiratory infections due to respiratory syncytial virus in young children in 2015: a systematic review and modelling study. The Lancet. 390 (10098), 946-958 (2017).
- Falsey, A. R., Hennessey, P. A., Formica, M. A., Cox, C., Walsh, E. E. Respiratory Syncytial Virus Infection in Elderly and High-Risk Adults. The New England Journal of Medicine. 352 (17), 1749-1759 (2005).
- DeVincenzo, J. P., et al. Activity of Oral ALS-008176 in a Respiratory Syncytial Virus Challenge Study. The New England Journal of Medicine. 373 (21), 2048-2058 (2015).
- DeVincenzo, J. P., et al. Oral GS-5806 Activity in a Respiratory Syncytial Virus Challenge Study. The New England Journal of Medicine. 371 (8), 711-722 (2014).
- Afonso, C. L., et al. Taxonomy of the order Mononegavirales: update 2016. Archives of Virology. 161 (8), 2351-2360 (2016).
- Collins, P. L., Hill, M. G., Cristina, J., Grosfeld, H. Transcription elongation factor of respiratory syncytial virus, a nonsegmented negative-strand RNA virus. Proceedings of the National Academy of Sciences of the United States of America. 93 (1), 81-85 (1996).
- Hoenen, T., et al. Inclusion bodies are a site of ebolavirus replication. Journal of Virology. 86 (21), 11779-11788 (2012).
- Heinrich, B. S., Cureton, D. K., Rahmeh, A. A., Whelan, S. P. Protein expression redirects vesicular stomatitis virus RNA synthesis to cytoplasmic inclusions. PLoS Pathogens. 6 (6), e1000958(2010).
- Lahaye, X., et al. Functional Characterization of Negri Bodies (NBs) in Rabies Virus-Infected Cells: Evidence that NBs Are Sites of Viral Transcription and Replication. Journal of Virology. 83 (16), 7948-7958 (2009).
- Kolesnikova, L., Mühlberger, E., Ryabchikova, E., Becker, S. Ultrastructural organization of recombinant Marburg virus nucleoprotein: comparison with Marburg virus inclusions. Journal of Virology. 74 (8), 3899-3904 (2000).
- Dolnik, O., Stevermann, L., Kolesnikova, L., Becker, S. Marburg virus inclusions: A virus-induced microcompartment and interface to multivesicular bodies and the late endosomal compartment. European Journal of Cell Biology. 94 (7-9), 323-331 (2015).
- Rincheval, V., et al. Functional organization of cytoplasmic inclusion bodies in cells infected by respiratory syncytial virus. Nature Communications. 8 (1), 563(2017).
- Santangelo, P. J., Bao, G. Dynamics of filamentous viral RNPs prior to egress. Nucleic Acids Research. 35 (11), 3602-3611 (2007).
- Lifland, A. W., et al. Human Respiratory Syncytial Virus Nucleoprotein and Inclusion Bodies Antagonize the Innate Immune Response Mediated by MDA5 and MAVS. Journal of Virology. 86 (15), 8245-8258 (2012).
- Garcia, J., Garcia-Barreno, B., Vivo, A., Melero, J. A. Cytoplasmic inclusions of respiratory syncytial virus-infected cells: formation of inclusion bodies in transfected cells that coexpress the nucleoprotein, the phosphoprotein, and the 22K protein. Virology. 195 (1), 243-247 (1993).
- Brown, G., et al. Evidence for an association between heat shock protein 70 and the respiratory syncytial virus polymerase complex within lipid-raft membranes during virus infection. Virology. 338 (1), 69-80 (2005).
- Radhakrishnan, A., et al. Protein analysis of purified respiratory syncytial virus particles reveals an important role for heat shock protein 90 in virus particle assembly. Molecular & Cellular Proteomics. 9 (9), 1829-1848 (2010).
- Racaniello, V. R., Baltimore, D. Cloned poliovirus complementary DNA is infectious in mammalian cells. Science. 214 (4523), 916-919 (1981).
- Schnell, M. J., Mebatsion, T., Conzelmann, K. K. Infectious rabies viruses from cloned cDNA. The EMBO Journal. 13 (18), 4195-4203 (1994).
- Collins, P. L., et al. Production of infectious human respiratory syncytial virus from cloned cDNA confirms an essential role for the transcription elongation factor from the 5' proximal open reading frame of the M2 mRNA in gene expression and provides a capability for vaccine. Proceedings of the National Academy of Sciences of the United States of America. 92 (25), 11563-11567 (1995).
- Rameix-Welti, M. -A., et al. Visualizing the replication of respiratory syncytial virus in cells and in living mice. Nature Communications. 5, 5104(2014).
- Buchholz, U. J., Finke, S., Conzelmann, K. K. Generation of bovine respiratory syncytial virus (BRSV) from cDNA: BRSV NS2 is not essential for virus replication in tissue culture, and the human RSV leader region acts as a functional BRSV genome promoter. Journal of Virology. 73 (1), 251-259 (1999).
- Cianci, C., Meanwell, N., Krystal, M. Antiviral activity and molecular mechanism of an orally active respiratory syncytial virus fusion inhibitor. Journal of Antimicrobial Chemotherapy. 55 (3), 289-292 (2005).
- Derscheid, R. J., et al. Human respiratory syncytial virus memphis 37 grown in HEp-2 cells causes more severe disease in lambs than virus grown in vero cells. Viruses. 5 (11), 2881-2897 (2013).
- McKimm-Breschkin, J. L. A simplified plaque assay for respiratory syncytial virus - direct visualization of plaques without immunostaining. Journal of Virological Methods. 120, 113-117 (2004).
- Matrosovich, M., Matrosovich, T., Garten, W., Klenk, D. New low-viscosity overlay medium for viral plaque assays. Virology Journal. 7, 1-7 (2006).
- Novina, C. D., Sharp, P. A. The RNAi revolution. Nature. 430 (6996), 161-164 (2004).
- Sintchak, M. D., Nimmesgern, E. The structure of inosine 5'-monophosphate dehydrogenase and the design of novel inhibitors. Immunopharmacology. 47 (2-3), 163-184 (2000).
- Beaucourt, S., Vignuzzi, M. Ribavirin: A drug active against many viruses with multiple effects on virus replication and propagation. Molecular basis of ribavirin resistance. Current Opinion in Virology. 8, 10-15 (2014).
- Hruska, J. F., Bernstein, J. M., Douglas, R. G., Hall, C. B. Effects of Ribavirin on Respiratory Syncytial Virus in vitro. Antimicrobial Agents and Chemotherapy. 17 (5), 770-775 (1980).
- Simões, E. A. F., et al. Past, Present and Future Approaches to the Prevention and Treatment of Respiratory Syncytial Virus Infection in Children. Infectious Diseases and Therapy. 7 (1), 87-120 (2018).
- Alvarez, R., et al. RNA interference-mediated silencing of the respiratory syncytial virus nucleocapsid defines a potent antiviral strategy. Antimicrobial Agents and Chemotherapy. 53 (9), 3952-3962 (2009).
- DeVincenzo, J., et al. A randomized, double-blind, placebo-comtrolled study of an RNAi-based therapy directed against respiratory syncytial virus. Proceedings of the National Academy of Sciences of the United States of America. 107 (19), 8800-8805 (2010).
- Zhou, Y., et al. High-throughput screening of a CRISPR/Cas9 library for functional genomics in human cells. Nature. 509 (7501), 487-491 (2014).
- Nikolic, J., et al. Negri bodies are viral factories with properties of liquid organelles. Nature Communications. 8 (1), 58(2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
