Test mikrojądrowy in vitro jest dobrze znaną metodą oceny genotoksyczności i cytotoksyczności, ale ocena testu za pomocą mikroskopii manualnej jest pracochłonna i cierpi z powodu subiektywności i zmienności między punktorami. W artykule opisano protokół opracowany w celu przeprowadzenia w pełni zautomatyzowanej wersji testu z wykorzystaniem cytometrii przepływowej obrazowania wielospektralnego.
Artykuł metodologiczny
Zautomatyzowana metoda wykonywania testu mikrojądrowego in vitro przy użyciu cytometrii przepływowej obrazowania wielospektralnego
W tym artykule
Podsumowanie
Streszczenie
Test mikrojądrowy in vitro (MN) jest często używany do oceny cytotoksyczności i genotoksyczności, ale ocena testu za pomocą mikroskopii ręcznej jest pracochłonna i wprowadza niepewność do wyników z powodu zmienności między oceniającymi. Aby temu zaradzić, wprowadzono zautomatyzowaną mikroskopię skaningową z szkiełkami, a także konwencjonalne metody cytometrii przepływowej, w celu wyeliminowania stronniczości punktora i poprawy przepustowości. Metody te mają jednak swoje nieodłączne ograniczenia, takie jak niemożność wizualizacji cytoplazmy komórki oraz brak wizualnej weryfikacji MN lub przechowywania danych obrazowych za pomocą cytometrii przepływowej. Cytometria przepływowa obrazowania wielospektralnego (MIFC) ma potencjał, aby przezwyciężyć te ograniczenia. MIFC łączy obrazy fluorescencyjne o wysokiej rozdzielczości z mikroskopii z solidnością statystyczną i szybkością konwencjonalnej cytometrii przepływowej. Ponadto wszystkie zebrane obrazy mogą być przechowywane w plikach specyficznych dla danej dawki. W artykule opisano protokół opracowany w celu przeprowadzenia w pełni zautomatyzowanej wersji testu MN na MIFC. Ludzkie komórki limfoblastoidalne TK6 powiększono za pomocą roztworu hipotonicznego (75 mM KCl), utrwalonego 4% formaliną, a zawartość jądrową wybarwiono Hoechst 33342. Wszystkie próbki poddano badaniu w zawiesinie MIFC, co pozwoliło na uzyskanie obrazów o wysokiej rozdzielczości wszystkich kluczowych zdarzeń wymaganych do przeprowadzenia testu (np. komórki dwujądrowe z MN i bez niego, a także komórki jednojądrowe i wielojądrowe). Obrazy zostały automatycznie zidentyfikowane, skategoryzowane i zliczone w oprogramowaniu do analizy danych MIFC, co pozwoliło na automatyczną ocenę zarówno cytotoksyczności, jak i genotoksyczności. Wyniki pokazują, że zastosowanie MIFC do przeprowadzenia testu MN in vitro pozwala na wykrycie statystycznie istotnego wzrostu częstości występowania MN na kilku różnych poziomach cytotoksyczności w porównaniu z kontrolami rozpuszczalnikowymi po ekspozycji komórek TK6 na mitomycynę C i kolchicynę, oraz że nie obserwuje się znaczącego wzrostu częstości MN po ekspozycji na mannitol.
Wprowadzenie
Test mikrojądrowy in vitro (MN) jest powszechnie stosowanym testem do oceny cytotoksyczności i genotoksyczności jako narzędzie przesiewowe w kilku dziedzinach nauki, takich jak rozwój chemiczny i farmaceutyczny, a także biomonitoring człowieka wśród osób narażonych na różne czynniki środowiskowe, zawodowe lub związane ze stylem życia1,2,3. MN składa się z fragmentów chromosomów lub całych chromosomów powstałych podczas podziału komórki, które nie są włączone do jednego z dwóch głównych jąder potomnych. Po telofazie ten materiał chromosomalny formuje się w indywidualne, zaokrąglone ciało wewnątrz cytoplazmy, które jest oddzielone od któregokolwiek z głównych jąder2. W związku z tym MN są reprezentatywne dla uszkodzeń DNA i są używane od wielu lat jako punkt końcowy w testach genotoksyczności4. Najodpowiedniejszą metodą pomiaru MN jest test mikrojądrowy z blokiem cytokinezy (CBMN). Korzystając z testu CBMN, częstość występowania MN w komórkach dwujądrowych (BNC) można ocenić poprzez włączenie cytochalazyny B (Cyt-B) do próbki. Cyt-B pozwala na podział jądrowy, ale zapobiega podziałowi komórkowemu, a tym samym ogranicza punktację MN do BNC, które podzieliły się tylko raz5.
Protokoły wykorzystujące zarówno mikroskopię, jak i cytometrię przepływową zostały opracowane i zatwierdzone i są rutynowo używane do przeprowadzania testu MN in vitro6,7,8,9,10,11,12,13,14. Mikroskopia korzysta z możliwości wizualnego potwierdzenia, że MN są legalne, ale jest czasochłonna i podatna na różnice między oceniającymi15. Aby rozwiązać ten problem, opracowano zautomatyzowane metody mikroskopii do skanowania preparatów i przechwytywania obrazów jąder i MN16,17,18,19, ale cytoplazmy nie można zobrazować, co utrudnia określenie, czy MN jest rzeczywiście powiązany z konkretną komórką. Ponadto metody te mają trudności z identyfikacją komórek wielojądrowych (POLY) (w tym komórek trój- i czterojądrowych), które są wymagane do obliczenia cytotoksyczności przy użyciu Cyt-B9. Metody cytometrii przepływowej opracowane do wykonywania testu MN wykorzystują fluorescencję, a także intensywność rozpraszania do przodu i na boki do identyfikacji populacji zarówno jąder, jak i MN, które zostały uwolnione z komórki w wyniku lizy20,21,22. Pozwala to na pozyskanie danych z kilku tysięcy komórek w ciągu kilku minut i umożliwia automatyczną analizę23; Jednak brak możliwości wizualizacji komórek uniemożliwia potwierdzenie, że ocenione zdarzenia są autentyczne. Dodatkowo, liza błony komórkowej hamuje użycie Cyt-B, a także tworzenie zawiesiny zawierającej inne zanieczyszczenia, takie jak agregaty chromosomowe lub ciała apoptotyczne i nie ma sposobu, aby je odróżnić od MN24.
W świetle tych ograniczeń, Multispectral Imaging Flow Cytometry (MIFC) jest idealnym systemem do wykonywania testu MN, ponieważ łączy w sobie obrazy fluorescencyjne o wysokiej rozdzielczości mikroskopii z statystyczną solidnością i szybkością konwencjonalnej cytometrii przepływowej. W MIFC wszystkie ogniwa są wprowadzane do systemu fluidycznego, a następnie są hydrodynamicznie skupiane w środku kuwety z komórką przepływową. Ortogonalne oświetlenie wszystkich ogniw odbywa się za pomocą diody elektroluminescencyjnej (LED) o jasnym polu (BF), lasera o bocznym rozproszeniu i (co najmniej) jednego lasera fluorescencyjnego. Fotony fluorescencyjne są przechwytywane przez jedną z trzech (20x, 40x lub 60x) soczewek obiektywowych o dużej aperturze numerycznej, a następnie przechodzą przez element rozkładu widmowego. Fotony są następnie ogniskowane w kamerze ze sprzężeniem ładunkowym (CCD) w celu uzyskania obrazów o wysokiej rozdzielczości wszystkich komórek przechodzących przez komórkę przepływową. Aby uniknąć rozmycia lub smug, przetwornik CCD działa w trybie integracji z opóźnieniem czasowym (TDI), który śledzi obiekty, przesyłając zawartość pikseli z rzędu do rzędu w dół CCD w synchronizacji z prędkością przepływu komórki. Informacje o pikselach są następnie zbierane z ostatniego rzędu pikseli. Obrazowanie TDI w połączeniu z dekompozycją spektralną pozwala na jednoczesne uchwycenie do 12 obrazów (2 BF, 10 fluorescencyjnych) ze wszystkich komórek przechodzących przez komórkę przepływową. Wszystkie przechwycone obrazy są przechowywane w plikach danych specyficznych dla próbki, co pozwala na przeprowadzenie analizy w dowolnym momencie za pomocą oprogramowania do analizy danych MIFC. Wreszcie, pliki danych zachowują powiązanie między obrazami komórkowymi a kropkami na wszystkich wykresach dwuwymiarowych. Oznacza to, że dowolna kropka na tradycyjnym wykresie dwuwymiarowym może zostać podświetlona, a odpowiadające jej obrazy BF i fluorescencyjne zostaną wyświetlone pod adresem25.
Ostatnio opracowano metody oparte na MIFC do przeprowadzania testu MN zarówno dla biodozymetrii radiacyjnej triage26,27,28,29,30,31 jak i toksykologii genetycznej32,33testowanie. Praca ta wykazała, że obrazy komórkowe głównych jąder, MN i cytoplazmy mogą być obrazowane z większą przepustowością niż inne metody26. Wszystkie typy komórek wymagane do analizy, w tym komórki MONO, BNC (z MN i bez) oraz komórki POLY, mogą być automatycznie identyfikowane w oprogramowaniu do analizy danych MIFC, a implementacja kryteriów punktacji opracowanych przez Fenecha i wsp. odbywa się za pomocą różnych algorytmów matematycznych6,34. Wyniki biodozymetrii wykazały, że krzywe kalibracji dawka-odpowiedź były podobne pod względem wielkości do tych uzyskanych za pomocą innych zautomatyzowanych metod dostępnych w literaturze podczas ilościowego określania szybkości MN na BNC29. Ponadto niedawne prace toksykologiczne wykazały, że obrazy komórek MONO, BNC (z MN i bez MN) oraz komórek POLY mogą być automatycznie rejestrowane, identyfikowane, klasyfikowane i liczone za pomocą MIFC. Protokół i analiza danych umożliwiły obliczenie cytotoksyczności i genotoksyczności po wystawieniu komórek TK6 na działanie kilku klastogenów i aneugenów32.
Protokół przedstawiony w tym artykule opisuje metodę przeprowadzania testu MN in vitro przy użyciu MIFC. Technika przetwarzania próbki zastosowana w tej pracy wymaga mniej niż 2 godziny na przetworzenie pojedynczej próbki i jest stosunkowo łatwa do wykonania w porównaniu z innymi metodami. Analiza danych w oprogramowaniu do analizy MIFC jest skomplikowana, ale utworzenie szablonu analizy można wykonać w ciągu kilku godzin, postępując zgodnie z krokami opisanymi w tym dokumencie. Co więcej, po utworzeniu szablonu można go automatycznie zastosować do wszystkich zebranych danych bez żadnych dalszych prac. Protokół przedstawia wszystkie kroki wymagane do wystawienia komórek TK6 na działanie klastogenów i aneugenów, opisuje sposób hodowli, przetwarzania i barwienia komórek oraz pokazuje, jak uzyskać obrazy o wysokiej rozdzielczości za pomocą MIFC. Ponadto w artykule przedstawiono aktualne najlepsze praktyki w zakresie analizy danych w oprogramowaniu MIFC w celu automatycznej identyfikacji i oceny komórek MONO, BNC i komórek POLY w celu obliczenia zarówno cytotoksyczności, jak i genotoksyczności.
Protokół
1. Przygotowanie pożywki hodowlanej i hodowla komórek TK6
UWAGA: Niektóre odczynniki chemiczne użyte w tym protokole są toksyczne. Wdychanie, połknięcie lub kontakt skóry z Cytochalasiną B mogą być śmiertelne. Należy stosować odpowiednie środki ochrony osobistej, w tym fartuch laboratoryjny i dwie pary rękawiczek nitrylowych. Po pracy należy dokładnie umyć ręce. Formalina/formaldehyd jest toksyczny w przypadku wdychania lub połknięcia; drażni oczy, układ oddechowy i skórę; może powodować uczulenie w wyniku wdychania lub kontaktu ze skórą. Istnieje ryzyko poważnego uszkodzenia oczu. Jest to potencjalny kancerogen.
- Przygotować 565 mL pożywki hodowlanej 1x RPMI. Do butelki o pojemności 50 mL zawierającej pożywkę 1x RPMI 1640 dodać 5 mL nieessentialnych aminokwasów MEM (100x), 5 mL pirogronianu sodu (10 mM), 5 mL penicyliny-streptomycyny-glutaminy (10x) oraz 50 mL płodowej surowicy bydlęcej (FBS). Pożywkę należy przygotować w komorze z laminarnym przepływem powietrza i przechowywać w temperaturze 2-8 °C. Przed dodaniem do komórek TK6 pożywkę należy podgrzać do 37 °C (patrz Tabela materiałów).
- Rozmrozić 1 mL komórek TK6 (przechowywanych w temperaturze -80 °C w DMSO) w 10 mL pożywki. Komórki odwirować przy 20 x g przez 8 min, a następnie odessać nadsącz. Przenieść komórki do 50 mL pożywki i inkubować w temperaturze 37 °C, przy 5% CO2. Czas podwojenia komórek TK6 wynosi od ~12-18 h; wymagane będzie wykonanie kilku (3 lub 4) pasaży, aby komórki osiągnęły maksymalną szybkość proliferacji (patrz Tabela materiałów).
- Hodować 10 mL komórek do uzyskania stężenia ~7-8 x 10⁵ komórek/mL.
2. Przygotowanie klastogenów i/lub aneugenów oraz cytochalazyny B
- Przygotować odpowiednie stężenia roztworów zapasowych wybranych klastogenów i aneugenów. Na przykład w przypadku mitomycyny C należy rozpuścić całą zawartość butelki 2 mg w 10 mL sterylnej wody, aby uzyskać końcowe stężenie zapasowe 200 µg/mL. Mitomycynę C można przechowywać w temperaturze 4 °C przez trzy miesiące (patrz Tabela materiałów).
- W dniu eksperymentu przygotować rozcieńczenia wybranych chemikaliów, które są odpowiednio 10- lub 10-krotnie wyższe od pożądanych stężeń ekspozycyjnych, w zależności od tego, czy rozcieńczanie odbywa się w sterylnej wodzie, czy w DMSO.
- W przypadku mitomycyny C przygotować w sterylnej wodzie rozcieńczenia o objętości 3 mL i stężeniach 0,5, 1,0, 2,0, 3,0, 4,0 oraz 5,0 µg/mL. Dla kolchicyny przygotować rozcieńczenia o objętości 3 mL w sterylnej wodzie o stężeniach 0,05, 0,1, 0,2, 0,3, 0,4 oraz 0,5 µg/mL. Na koniec, dla mannitolu, przygotować rozcieńczenia o objętości 3 mL w sterylnej wodzie o stężeniach 5, 10, 20, 30, 40 i 50 mg/mL.
- Przygotować roztwór zapasowy cytochalazyny B o stężeniu 20 µg/mL, rozpuszczając zawartość butelki 5 mg w 25 mL DMSO. Cytochalazynę B można przechowywać w temperaturze -20 °C przez kilka miesięcy.
3. Ekspozycja komórek na klastogeny i/lub aneugeny
- Do 9 mL komórek o zagęszczeniu ~7-8x10⁵ komórek/mL w kolbie T25 dodać 1 mL wybranej substancji chemicznej (np. Mitomycyny C). W przypadku próbek kontrolnych dodać 1 mL wody sterylnej. Kolby inkubować w inkubatorze przy 37 °C i 5% CO2 przez 3 h.
UWAGA: Jeśli substancje chemiczne są rozpuszczone w DMSO, do każdej kolby dodać jedynie 10 µL substancji, a do próbek kontrolnych 10 µL DMSO. Każda kolba powinna zawierać 9,90 mL zawiesiny komórek. - Po 3 h wyjąć kolby z inkubatora i przenieść komórki do polipropylenowych probówek o pojemności 15 mL. Wirować przy 20 x g przez 8 min, odprowadzić nadsącz i przenieść komórki do nowych kolb T25 zawierających łącznie 10 mL świeżej pożywki hodowlanej. Do każdej kolby dodać 150 µL roztworu stokowego Cytochalazyny B (o stężeniu 20 µg/mL), aby uzyskać stężenie końcowe 3 µg/mL.
- Ponownie umieścić kolby w inkubatorze przy 37 °C i 5% CO2 na czas regeneracji odpowiadający 1,5-2,0 cyklom podwojenia, zgodnie z wytycznymi OECD9. W przypadku komórek TK6 użytych w tej pracy czas regeneracji wynosił 24 h.
UWAGA: Czas podwojenia komórek TK6 użytych w tej procedurze wynosił 15 h, a zastosowany czas regeneracji to 24 h (1,6 cyklu podwojenia). Czas regeneracji krótszy niż 1,5 cyklu podwojenia ograniczy proliferację w próbkach wystawionych na wyższe dawki, co wpłynie na liczbę BNC. Z kolei czas regeneracji przekraczający 2,0 cyklu podwojenia spowoduje powstanie niewspółmiernie dużej liczby komórek wielojądrowych w próbkach kontrolnych, co zafałszuje obliczenia cytotoksyczności.
4. Przygotowanie buforów do fiksacji i znakowania zawartości DNA (patrz Tabela Materiałów)
- Przygotować 75 mM chlorku potasu (KCl), dodając 2,79 g do 50 mL wody ultraczystej. Mieszać roztwór przez 5 min za pomocą mieszadła magnetycznego, a następnie przefiltrować przez filtr sterylny o rozmiarze porów 20 µm. Roztwór 75 mM KCl można przechowywać w temperaturze 4 °C przez kilka miesięcy.
- Przygotować wystarczającą ilość 4% formaliną do eksperymentu, zakładając, że do każdej próbki należy dodać łącznie 2,1 mL. Na przykład, aby przygotować 10 mL 4% formaliną, dodać 4 mL roztworu stokowego 10% formaliną do 6 mL 1x roztworu soli fosforo-buforowej Dulbecco (PBS) bez Ca2+ lub Mg2+. Tę 4% formalinę można przechowywać w temperaturze pokojowej przez kilka tygodni.
- Przygotować 510 mL buforu płuczącego (2% FBS w 1X PBS), dodając 10 mL FBS do 50 mL butelki z 1x PBS.
- Przygotować 10 mL roztworu Hoechst 342 o stężeniu 10 µg/mL, dodając 10 µL stężenia stokowego (1 mg/mL) do 9 900 µL 1X PBS. Roztwór Hoechst 3342 można przechowywać w temperaturze 4 °C przez kilka miesięcy.
5. Przetwarzanie próbek: obrzęk hipotoniczny, fiksacja, liczenie komórek i znakowanie zawartości DNA
- Po zakończeniu okresu regeneracji wyjąć wszystkie kolby z inkubatora i przenieść wszystkie próbki do 15 mL polipropylenowych probówek. Odwiruj wszystkie próbki przy 20 x g przez 8 min.
- Odsaj cały nadsącz, resuspenduj komórki i dodaj 5 mL 75 mM KCl. Wymieszaj delikatnie przez trzykrotne odwrócenie probówki i inkubuj w temperaturze 4 °C przez 7 min.
- Do każdej próbki dodaj 2 mL 4% formaliny, wymieszaj delikatnie przez trzykrotne odwrócenie probówki i inkubuj w temperaturze 4 °C przez 10 min. Krok ten służy jako „miękka fiksacja”.
- Odwiruj wszystkie próbki przy 20 x g przez 8 min. Odsaj nadsącz i resuspenduj w 10 µL 4% formaliny przez 20 min. Krok ten służy jako „twarda fiksacja”.
- Dodaj 5 mL buforu piorącego i odwiruj przy 200 x g przez 8 min. Odsaj nadsącz i resuspenduj w 10 µL buforu piorącego.
- Przenieś wszystkie próbki do 1,5 mL probówek do mikrowirówki.
- Wykonaj liczenie komórek w każdej próbce, aby określić liczbę komórek na próbkę. Próbki będą bardzo skoncentrowane, więc w celu uzyskania dokładnego wyniku prawdopodobnie wymagane będzie rozcieńczenie 1:100 w 1x PBS (10 µL próbki w 990 µL PBS).
UWAGA: Na tym etapie najlepiej wykonać liczenie komórek za pomocą hemocytometru. Dodatek KCl sprawia, że cytoplazma staje się półprzezroczysta, co utrudnia ich rozpoznawanie przez automatyczne liczniki komórek. Ponadto automatyczne liczniki mają trudności z oceną komórek wielojądrowych ze względu na ich rozmiar. - Jeśli próbki nie są analizowane natychmiast na MIFC, można je przechowywać w temperaturze 4 °C przez kilka dni. Przed przystąpieniem do analizy próbek dodaj do każdej z nich 5 µL stężenia 10 µg/mL na 1x10⁶ komórek/mL. Dodaj również 10 µL stężenia 50 µg/mL RNazy na 10 µL próbki, aby uzyskać stężenie końcowe 50 µg/mL. Inkubuj próbki w temperaturze 37 °C, w 5% CO2 przez 30 min.
- Odwiruj wszystkie próbki w mikrowirówce przy 20 x g przez 8 min i za pomocą pipety usuń nadsącz, pozostawiając ~30 μL. Przed analizą na MIFC resuspenduj wszystkie próbki za pomocą pipety, upewniając się, że w probówce nie ma pęcherzyków powietrza. Nie używaj miksera wortex.
6. Uruchamianie i kalibracja MIFC
- Upewnij się, że pojemniki z płynem osłonowym (sheath), odczynnikiem do kalibracji systemu, odgazowywaczem, środkiem czyszczącym i sterylizującym są pełne, a zbiornik na odpady jest pusty. Włącz system i dwukrotnie kliknij ikonę oprogramowania MIFC. Kliknij przycisk Startup i upewnij się, że zaznaczono pole wyboru Start all calibrations and tests. Spowoduje to przepłukanie systemu, załadowanie płynu osłonowego oraz odczynników do kalibracji systemu i przeprowadzenie kalibracji systemu (patrz Tabela materiałów).
7. Analiza próbek na MIFC
UWAGA: Ta sekcja zakłada użycie MIFC z 2 kamerami. W przypadku korzystania z MIFC z 1 kamerą, należy zapoznać się z Suplementem 1 – Pełny protokół, sekcja 7, w celu utworzenia wykresów podczas akwizycji
- Uruchom oprogramowanie do akwizycji danych MIFC (patrz Tabela materiałów). Rysunek 1 przedstawia ustawienia instrumentu. Włącz laser 405 nm i ustaw moc lasera na 10 mW (A). Wyłącz wszystkie pozostałe lasery (w tym SSC) i ustaw BF na kanały 1 i 9 (B). Potwierdź, że suwak powiększenia jest ustawiony na 60x (C), wybrany jest tryb wysokiej czułości (D), a w galerii obrazów wyświetlane są tylko kanały 1, 7 i 9).
- Kliknij ikonę Scatterplot. Wybierz populację All, a następnie wybierz Area M01 na osi X oraz Aspect Ratio M01 na osi Y. Kliknij ikonę Square Region i obrysuj obszar wokół pojedynczych komórek. Nazwij ten obszar Single Cells. Kliknij prawym przyciskiem myszy na wykres i wybierz Regions. Zaznacz obszar Single Cells i zmień współrzędne x na 10 i 90 oraz współrzędne y na 0,75 i 1 (Rysunek 1I).
- Kliknij ikonę Scatterplot. Wybierz Single Cells jako populację nadrzędną, wybierz Gradient RMS M01 na osi X oraz Gradient RMS M07 na osi Y. Kliknij ikonę Square Region i obrysuj obszar wokół większości komórek. Nazwij ten obszar Focused Cells. Kliknij prawym przyciskiem myszy na wykres i wybierz Regions. Zaznacz obszar Focused Cells i zmień współrzędne x na 55 i 75 oraz współrzędne y na 9,5 i 20 (Rysunek 1J).
- Kliknij ikonę Histogram. Wybierz populację Focused Cells i wybierz Intensity M07 jako cechę. Kliknij ikonę Linear Region i obrysuj obszar obejmujący główny pik na histogramie. Nazwij ten obszar DNA-positive. Kliknij prawym przyciskiem myszy na wykres i wybierz Regions. Zaznacz obszar DNA-positive i zmień współrzędne na 2 x 10⁵ i 2 x 10⁶. Zakres może wymagać dostrojenia w zależności od piku intensywności na histogramie (Rysunek 1K).
- Ustaw parametry akwizycji (Rysunek 1E). Określ nazwę pliku i folder docelowy, zmień liczbę zdarzeń na 20 0 i wybierz populację DNA-positive.
- Kliknij Load (Rysunek 1F) i umieść próbkę kontrolną w MIFC. Kliknij przycisk Acquire, aby zebrać dane (Rysunek 1G). Po zakończeniu akwizycji kliknij przycisk Return, aby zwrócić próbkę (Rysunek 1H). Wyjmij probówkę z instrumentu. Powtórz ten proces dla wszystkich pozostałych próbek w eksperymencie.
8. Otwieranie pliku danych w programie IDEAS
- Uruchom pakiet oprogramowania do analizy MIFC (patrz Tabela materiałów). Kliknij Start Analysis, aby uruchomić Kreator otwierania plików. Wybierz plik danych, przeglądając foldery w poszukiwaniu odpowiedniego pliku obrazu surowego (.rif). Kliknij przycisk Open, a następnie Next.
- Ponieważ jest to test jednobarwny, kompensacja nie jest konieczna, więc kliknij Next, aby pominąć ten etap. Na tym etapie nie ma szablonu analizy do zastosowania, więc ponownie kliknij Next. Jeśli szablon analizy został pobrany z materiałów uzupełniających, wybierz go teraz. Szablony te działają wyłącznie z systemem MIFC z dwiema kamerami, gdzie BF jest ustawiony na kanały 1 i 9, a obrazy jąder w kanale 7 podczas akwizycji.
- Domyślnie nazwy plików .cif i .daf są generowane automatycznie, aby odpowiadały plikowi .rif. Nie zaleca się zmiany nazw plików .cif i .daf. Kliknij Next. Ustaw właściwości wyświetlania obrazu, wybierając 01 i 07. Kliknij Next. Dla tej aplikacji nie ma dodatkowego kreatora, więc kliknij Finish. Bardzo ważne jest częste zapisywanie pliku analizy danych (.daf) oraz szablonu analizy (.ast) podczas etapów 9–14, aby uniknąć utraty postępów.
9. Tworzenie masek i cech do identyfikacji BNC
- Kliknij ikonę Image Gallery Properties (ikona niebiesko-biała). W zakładce Display Properties kliknij Set Range to Pixel Data, a następnie zmień kolor na żółty. Kliknij OK. Obrazy Hoechst są teraz łatwiejsze do analizy na czarnym tle.
- Utwórz wykres komórek nieapoptotycznych.
- Kliknij zakładkę Analysis, a następnie kliknij Masks. Kliknij New, a następnie kliknij Function. W polu Function wybierz Threshold, w polu Mask wybierz M07 i ustaw Intensity Percentage na 50. Kliknij OK, a następnie ponownie OK. Kliknij Close.
- Kliknij zakładkę Analysis, kliknij Features, a następnie kliknij New. W polu Feature Type wybierz Area. W polu Mask wybierz Threshold(M07,Ch07,50). Kliknij Set Default Name i kliknij OK. Kliknij Close, aby rozpocząć obliczanie wartości cech.
- Kliknij ikonę Dot Plot. Wybierz populację All. Jako cechę dla osi X (X-axis feature) wybierz cechę Contrast_M01_Ch01, a jako cechę dla osi Y (Y-axis feature) wybierz Area_Threshold(M07,Ch07,50). Kliknij OK.
- Kliknij przycisk Square Region i obrysuj obszar obejmujący większość komórek. Nazwij ten obszar Non-apoptotic. Kliknij prawym przyciskiem myszy na wykresie i kliknij Regions. Zaznacz obszar Non-apoptotic. Ustaw współrzędne x (x-coordinates) na 0 i 15 oraz współrzędne y (y-coordinates) na 50 i 30. Kliknij Close.
- Utwórz maskę BNC (kroki 9.3.1-9.3.5), aby zidentyfikować komórki zawierające tylko dwa jądra.
- Znajdź BNC w galerii obrazów i kliknij go. Pozwoli to na wizualizację tworzenia maski w kanale Hoechst.
- Kliknij zakładkę Analysis, a następnie kliknij Masks. Kliknij New, a następnie kliknij Function. W polu Function wybierz LevelSet, w polu Mask wybierz M07, zaznacz przycisk opcji Middle Level Mask i ustaw Contour Detail Scale na 3.0. Kliknij OK, a następnie ponownie OK.
- Kliknij New, a następnie kliknij Function. W polu Function wybierz Dilate, a w polu Mask wybierz LevelSet(M07,Ch07,Middle,3). Ustaw obraz do wyświetlenia (image to display) na Ch07 i ustaw liczbę pikseli (Number of Pixels) na 2. Kliknij OK, a następnie ponownie OK.
- Kliknij New, a następnie kliknij Function. W polu Function wybierz Watershed, a w polu Mask wybierz Dilate(LevelSet(M07,Ch07,Middle,3)2). Ustaw obraz do wyświetlenia (image to display) na Ch07 i ustaw grubość linii (Line Thickness) na 1. Kliknij OK, a następnie ponownie OK.
- Kliknij New, a następnie kliknij Function. W polu Function wybierz Range, a w polu Mask wybierz Watershed(Dilate(LevelSet(M07,Ch07,Middle,3)2)). Ustaw obraz do wyświetlenia (image to display) na Ch07. Ustaw minimalną i maksymalną wartość pola na odpowiednio 15 i 50. Ustaw minimalną i maksymalną wartość współczynnika proporcji na odpowiednio 0.4 i 1. Kliknij OK. W polu Name zmień tekst na BNC, a następnie kliknij OK.
- Utwórz cechy i wykresy w celu uzyskania końcowej populacji BNC.
- Cecha Spot Count BNC: Kliknij zakładkę Analysis, następnie Features, a potem New. W polu Feature Type wybierz Spot Count. W polu Mask wybierz końcową maskę BNC utworzoną w punkcie 9.3.5. Ustaw spójność (Connectedness) na Four i zmień nazwę na Spot Count BNC. Kliknij OK, a następnie Close, aby obliczyć wartości cech.
- Histogram Spot Count BNC. Kliknij ikonę Histogram. Wybierz populację Non-apoptotic jako populację nadrzędną. Jako cechę dla osi X (X-axis feature) wybierz cechę Spot Count BNC. Kliknij OK. Kliknij ikonę Linear Region. Obrysuj obszar obejmujący koszyk 2. Nazwij ten obszar 2N.
UWAGA: Aby utworzyć pozostałe maski, cechy i wykresy w celu zidentyfikowania końcowej populacji BNC, zapoznaj się z sekcją 9 w Suplemencie 1 – Pełny protokół.
10. Tworzenie masek i cech w celu identyfikacji MN w populacji BNC
- Utwórz maskę MN. W galerii obrazów odszukaj BNC zawierający MN i kliknij go. Pozwoli to na wizualizację procesu tworzenia maski MN w kanale Hoechst. Kliknij kartę Analysis, a następnie kliknij Masks.
- Utwórz maskę identyfikacji punktowej 1 (Spot Identification Mask 1):
- Kliknij New, a następnie Function. W sekcji Function wybierz Spot i upewnij się, że wybrana jest opcja Bright. W sekcji Mask wybierz M07, a wartość Spot to Cell Background Ratio ustaw na 2.0. Ustaw Minimum Radius na 2 oraz Maximum Radius na 6. Kliknij OK, a następnie ponownie OK.
- Kliknij New, a następnie Function. W sekcji Function wybierz Range, a w sekcji Mask wybierz LevelSet(M07,Ch07,Middle,3). W polu Image to display wybierz Ch07. Ustaw Minimum and Maximum Area odpowiednio na 80 i 50. Ustaw Minimum oraz Maximum Aspect Ratio odpowiednio na 0 i 1. Kliknij OK, a następnie ponownie OK.
- Kliknij New, a następnie Function. W sekcji Function wybierz Dilate, a w sekcji Mask wybierz Range(LevelSet(M07,Ch07,Middle,3),80-50,0-1). W polu Image to display wybierz Ch07. Ustaw Number of Pixels na 2. Kliknij OK, a następnie ponownie OK.
- Kliknij New. Kliknij dwukrotnie maskę Spot(M07, Ch07, Bright, 2, 6, 2), aby dodać ją do definicji maski. Kliknij operator And, a następnie operator Not. Kliknij dwukrotnie maskę Dilate(Range(LevelSet(M07, Ch07, Middle, 3), 80-500, 0-1), 2), aby dodać ją do definicji maski. Kliknij OK.
- Kliknij New, a następnie Function. W sekcji Function wybierz Range, a w sekcji maski wybierz maskę utworzoną w punkcie 10.1.1.4:
- Wybierz Spot(M07, Ch07, Bright, 2, 6, 2) And Not Dilate(Range(LevelSet(M07, Ch07, Middle, 3), 80-50, 0-1), 2).
- W polu Image to Display wybierz Ch07. Ustaw Minimum and Maximum Area odpowiednio na 10 i 80. Ustaw Minimum and Maximum Aspect Ratio odpowiednio na 0,4 i 1. Kliknij OK, a następnie ponownie OK. Maska identyfikacji punktowej 1 jest gotowa.
UWAGA: W celu utworzenia masek, cech i wykresów służących do identyfikacji końcowej populacji MN zapoznaj się z sekcją 10 w Suplemencie 1 – Pełny Protokół.
- Utwórz maskę identyfikacji punktowej 1 (Spot Identification Mask 1):
1. Tworzenie masek, cech i wykresów w celu identyfikacji populacji mononuklearnych i polinuklearnych
- Utwórz maskę POLY. Kliknij Analizanastępnie Maskinastępnie Nowe następnie FunkcjaPod Funkcja wybrać Zakres, pod Maska wybierz Watershed(Dilate(LevelSet(M07, Ch07, Middle, 3), 2))Ustawionie obraz do wyświetlenia Wprowadzenie do podstaw analizy obrazów biologicznych przy użyciu ImageJ Rozdział 07Ustawienie Minimum i Maksymalna powierzchnia wartości odpowiednio na 135 i 50. Ustaw Minimum i Maksymalny stosunek proporcji wartości odpowiednio do 0,4 i 1. Kliknij Proszę o przesłanie tekstu źródłowego do tłumaczenia.W Nazwa pole, zmień tekst na POLI następnie kliknij Proszę podać tekst źródłowy do tłumaczenia. następnie ZamknijMaska komórek wielojądrowych jest kompletna.
- Utwórz maski komponentów POLY.
- Maska komponentu POLY 1: Kliknij w Analiza karta, następnie Maskinastępnie Nowy, a następnie Funkcja. W sekcji Funkcja wybierz Komponent, oraz w ramach Maska wybierz POLI maska. Dla Funkcja rankingu wybierz Obszaroraz dla Kolejność sortowania kliknij Zstępujący przycisk opcji. Ustawienie Ranga Proszę podać tekst źródłowy do tłumaczenia. 1Kliknij Proszę o dostarczenie tekstu źródłowego do tłumaczenia. następnie Proszę podać tekst do tłumaczenia. Ponownie.
- Maski komponentów POLY 2, 3 i 4: Powtórz wszystkie kroki z punktu 1.2.1 z wyjątkiem ustawień Ranga do 2, 3 i 4 w celu utworzenia masek poszczególnych komponentów.
- Zliczanie plamek przy użyciu maski POLY.
- Kliknij Analiza zakładka, następnie Cechynastępnie NowyDla Typ cechywybierz Liczenie plamekDla Maska wybierz POLI zamaskuj i ustaw parametr Connectedness na 4Kliknij Ustaw domyślną nazwę i kliknij Proszę dostarczyć tekst źródłowy do przetłumaczenia. następnie Zamknij w celu obliczenia wartości cech.
- Kliknij ikonę histogramu. Wybierz nieapoptotyczny populację. Dla Cecha osi X wybierz Liczba plam_POLY_4 cecha
- Region zliczania plamek MONO. Kliknij ikonę obszaru liniowego (Linear Region). Narysuj obszar w poprzek pojemnika. 1 na histogramie utworzonym w punkcie 1.3.2. Nazwij ten obszar 1N.
- Obszar zliczania plam TRI. Kliknij ikonę obszaru liniowego (Linear Region). Narysuj obszar obejmujący bin. 3 na histogramie utworzonym w punkcie 11.3.2. Ten obszar nazwijmy 3N.
- region liczenia plamek QUAD MONO. Kliknij ikonę Obszaru Liniowego (Linear Region). Wyznacz obszar w obrębie binów 4 na histogramie utworzonym w punkcie 1.3.2. Nazwij ten obszar 4N.
- Zidentyfikuj populację MONO.
- Utwórz funkcję proporcji obrazu MONO. Kliknij Analiza karta, następnie Cechynastępnie NowyPod Typ cechywybrać Współczynnik proporcji cecha i pod Maska wybierz Komponent(1, Pole, POLY, Malejąco)Kliknij Ustaw domyślną nazwę następnie kliknij Proszę o dostarczenie tekstu źródłowego do tłumaczenia..
- Utwórz funkcję MONO Circularity. Przy nadal otwartym oknie Feature Manager kliknij NowyPod Typ cechy, wybierz Kolistość cecha i poniżej Maska wybierz Komponent(1, Pole, POLY, Malejąco)Kliknij Ustaw nazwę domyślną następnie kliknij Proszę podać tekst źródłowy do tłumaczenia. następnie kliknij Zamknij w celu obliczenia wartości cech.
- Aby wyświetlić wykres kropkowy dla kolistych komórek MONO, kliknij Wykres kropkowy ikona. Wybierz 1N jako populację wyjściową. Dla Funkcja osi X wybrać Kołowość_Komponent(1, Pole, POLY, Malejąco) i dla Cecha osi Y wybrać Współczynnik proporcji_Komponent(1, Pole, POLY, Malejąco)Kliknij Proszę o przesłanie tekstu źródłowego do tłumaczenia.Kliknij przycisk Obszar kwadratowy przycisk i obrysuj obszar wokół populacji komórek w prawym górnym rogu wykresu. Nazwij ten obszar Okrężna_1NKliknij prawym przyciskiem myszy na wykres i wybierz RegionyWyróżnij Kołowy_1N region. Zmień Współrzędne X do 20 i 5 oraz zmień Współrzędne Y do 0,85 i 1,0. Kliknij Zamknij.
- Utwórz funkcję Area POLY/Area_M07. Kliknij przycisk Analiza karta, następnie Cechynastępnie NowyPod Typ cechywybierz Obszar cecha i poniżej Maska wybierz Komponent(1, Obszar, POLY, Malejąco)Kliknij Ustaw domyślną nazwę następnie kliknij Proszę podać tekst do tłumaczenia..
- Przy otwartym oknie Menedżera funkcji (Feature Manager), kliknij Nowe następnie w sekcji Typ cechy (Feature Type) kliknij Połączone przycisk opcji. Z listy funkcji zaznacz Komponent_Powierzchni(1, Powierzchnia, POLY, Malejąco) i kliknij strzałkę w dół, aby dodać go do definicji cechy. Kliknij symbol dzielenia (/). Wybierz cechę Area_M07 i kliknij strzałkę w dół, aby dodać ją do definicji cechy. Kliknij Ustaw domyślną nazwę i kliknij Proszę o dostarczenie tekstu źródłowego do tłumaczenia.Kliknij Zamknij aby rozpocząć obliczanie wartości cech.
- Aby uzyskać końcowy wykres kropkowy (dot plot) dla populacji MONO, kliknij wykres kropkowy ikona. Wybierz Kołowy_1N jako populację wyjściową. Dla Cecha osi X wybierz Współczynnik proporcji_M07 oraz dla Cecha osi Y wybrać Area_Component(1, Area, POLY, Descending) / Area_M07Kliknij OKKliknij przycisk Obszar kwadratowy przycisk i obrysuj obszar obejmujący większość komórek. Nazwij ten obszar JednojądroweKliknij prawym przyciskiem myszy na wykresie i wybierz RegionyWyróżnij Jednojądrowe region. Zmień Współrzędne X do 0,85 i 1,0 oraz zmień Współrzędne Y do 0,5 i 1,0. Kliknij Zamknij.
UWAGA: Należy odwołać się do sekcji 1 w Suplemencie 1 – Pełny protokół w celu utworzenia masek, cech i wykresów służących do identyfikacji końcowych populacji komórek trądiuklearyjnych i polijądrowych.
12. Utworzenie widoku niestandardowego w celu zbadania masek BNC i MN
- Kliknij przycisk Image Gallery Properties, a następnie przejdź do karty View. Kliknij kartę Composites, a następnie wybierz New. W polu Name wpisz Ch01/Ch07. Kliknij Add Image. W polu Image wybierz Ch01 i ustaw wartość Percent na 10. Ponownie kliknij Add Image, w polu Image wybierz Ch07 i ustaw wartość Percent na 10.
- Kliknij New i w polu Name wpisz BNC and MN masks
- Kliknij Add Column. W polu Image Type wybierz Ch01, a w polu Mask wybierz None
- Kliknij Add Column. W polu Image Type wybierz Ch07, a w polu Mask wybierz None
- Kliknij Add Column. W polu Image Type wybierz Ch07, a w polu Mask wybierz BNC
- Kliknij Add Column. W polu Image Type wybierz Ch07, a w polu Mask wybierz MN mask
- Kliknij Add Column. W polu Image Type zaznacz przycisk opcji Composite. Obraz złożony Ch01/Ch07 powinien zostać automatycznie dodany do widoku. Kliknij OK, aby zamknąć okno Image Gallery Properties.
13. Utwórz niestandardowy widok w celu zbadania maski POLY
- Należy odnieść się do sekcji 13 w Suplemencie 1 – Pełny protokół, aby utworzyć niestandardowy widok do badania maski POLY
14. Utworzenie tabeli statystycznej w celu wyliczenia kluczowych zdarzeń
- Kliknij kartę Reports, a następnie wybierz Define Statistics Report. W nowym oknie kliknij Add Columns.
- Dodaj statystykę liczebności BNC. W sekcji Statistics wybierz Count, a w sekcji Selected Population wybierz populację BNCs. Kliknij Add Statistics, aby dodać tę statystykę do listy.
- Powtórz krok 14.2, aby utworzyć oddzielne kolumny dla populacji MN BNCs, MONO, TRI oraz POLY. Kliknij Close, a następnie OK.
- Szablon analizy danych jest gotowy (Rycina 2). Zapisz szablon (File, Save as Template). Pełna lista masek znajduje się w Supplement 2 - Mask List.
15. Przetwarzanie seryjne plików eksperymentalnych przy użyciu szablonu analizy danych
- W menu Tools kliknij Batch Data Files, a następnie w nowym oknie kliknij Add Batch.
- W nowym oknie kliknij Add Files, aby wybrać pliki eksperymentalne (.rif), które mają zostać dodane do partii. W opcji Select a template or data analysis file (.ast, .daf) kliknij ikonę otwartego folderu, aby przejść do i otworzyć szablon analizy danych (plik .ast) zapisany w kroku 14.4.
- Kliknij przycisk Preview Statistics Report, aby wyświetlić podgląd tabeli statystyk. W tym miejscu nie zostaną wyświetlone żadne wartości, ponieważ nie zostały one jeszcze obliczone. Krok ten służy jednak do sprawdzenia, czy przed uruchomieniem partii wybrano odpowiedni szablon analizy.
- Kliknij OK, aby zamknąć bieżące okno. Następnie kliknij Submit Batches, aby rozpocząć przetwarzanie wsadowe wszystkich plików.
- Po zakończeniu przetwarzania partii w folderze zawierającym wszystkie pliki .rif dostępny będzie plik .txt. Wykorzystaj te statystyki do obliczenia genotoksyczności i cytotoksyczności.
16. Obliczanie parametrów genotoksyczności i cytotoksyczności
- Obliczanie genotoksyczności: Aby obliczyć genotoksyczność, należy skorzystać z tabeli statystycznej utworzonej w punkcie 15.5. Podziel liczbę komórek w populacji MN BNCs przez liczbę komórek w populacji BNCs, a następnie pomnóż wynik przez 10:

- Obliczanie cytotoksyczności: Wyznacz całkowitą liczbę komórek POLY poprzez zsumowanie liczby komórek TRI i QUAD.
- Oblicz wskaźnik proliferacji z blokadą cytokinezy (CBPI), wykorzystując liczbę komórek MONO, BNCs i POLY w następujący sposób:

- W końcowym etapie należy obliczyć cytotoksyczność każdej hodowli, wykorzystując wartości CBPI z hodowli kontrolnych (C) oraz hodowli eksponowanych chemicznie (T) w następujący sposób:

- Oblicz wskaźnik proliferacji z blokadą cytokinezy (CBPI), wykorzystując liczbę komórek MONO, BNCs i POLY w następujący sposób:
Wyniki
Metoda analizy opisana w niniejszej pracy umożliwia automatyczną identyfikację i punktowanie BNC, z obecnością lub bez MN, w celu obliczenia genotoksyczności. Ponadto automatycznie identyfikowane i punktowane są komórki MONO i POLY w celu obliczenia cytotoksyczności. W oprogramowaniu do analizy danych MIFC zaimplementowano opublikowane kryteria punktowania6,34, których należy przestrzegać podczas oceny tych zdarzeń. Przedstawione tutaj wyniki wskazują, że po narażeniu ludzkich limfoblastoidalnych komórek TK6 na znane substancje indukujące MN (mitomycynę C i kolchicynę) można wykryć statystycznie istotne wzrosty częstotliwości występowania MN wraz ze wzrostem cytotoksyczności. Podobne wyniki dla dodatkowych testowanych substancji chemicznych zostały przedstawione w oddzielnej publikacji32. Ponadto wyniki uzyskanego z zastosowania mannitolu wykazują, że substancje nieindukujące MN mogą być również prawidłowo zidentyfikowane przy użyciu opisanej tutaj metody MIFC. Parametry opisane w protokole służące do tworzenia wszystkich masek, cech i granic obszarów będą prawdopodobnie wymagały dostosowania, jeśli do przeprowadzenia testu zostaną użyte inne typy komórek (np. komórki chomika chińskiego).
Rysunek 3 przedstawia cztery wybrane panele służące do identyfikacji BNC (Rysunek 3A-3D). Przedstawiono tutaj histogram umożliwiający selekcję komórek z dwoma jądrami (Rysunek 3A) oraz wykresy dwumianowe umożliwiające selekcję BNC o podobnej kolistości (Rysunek 3B), podobnych polach i intensywnościach (Rysunek 3C) oraz BNC z dobrze oddzielonymi, niepokrywającymi się jądrami (Rysunek 3D) zgodnie z kryteriami oceny6,34. Rysunek 3E pokazuje obrazy BF i Hoechst, a także maski BNC i MN, wskazując, że BNC z pojedynczymi lub wieloma MN mogą zostać zidentyfikowane i policzone. Pozwala to na obliczenie genotoksyczności poprzez wyznaczenie odsetka BNC z mikronukleusami w końcowej populacji BNC. Rysunek 4 pokazuje zastosowanie funkcji Spot Count z użyciem maski POLY do identyfikacji komórek MONO, TRI i QUAD. Liczbę komórek TRI i QUAD można następnie zsumować, aby uzyskać końcową liczbę komórek POLY (Tabela 1). Umożliwia to obliczenie cytotoksyczności przy użyciu formuły przedstawionej w protokole. W związku z tym każdy punkt dawkowania w eksperymencie może zostać oceniony pod kątem parametrów genotoksyczności i cytotoksyczności.
Rysunek 5 przedstawia wartości genotoksyczności i cytotoksyczności dla aneugenu kolchicyny, klastogenu mitomycyny C oraz dla kontroli negatywnej, mannitolu. W przypadku kolchicyny (Rysunek 5A) dawki od 0,02 do 0,05 μg/mL spowodowały statystycznie istotny wzrost częstotliwości występowania jąderek MN, wynoszący odpowiednio od 1,28% do 2,4% w stosunku do kontroli rozpuszczalnika (Tabela 1). W przypadku mitomycyny C (Rysunek 5B) dwie najwyższe dawki, 0,4 i 0,5 μg/mL, spowodowały statystycznie istotną częstotliwość MN w porównaniu z kontrolami rozpuszczalnika. Częstotliwości MN wynosiły odpowiednio 0,93% przy 0,4 μg/mL oraz 1,02% przy 0,5 μg/mL (Tabela 2). W końcu, w przypadku mannitolu (Rysunek 5C), zgodnie z oczekiwaniami, żadna z badanych dawek nie wywoła cytotoksyczności powyżej 30%, ani nie spowodowała istotnego wzrostu częstotliwości MN w porównaniu z kontrolami rozpuszczalnika (Tabela 3).

Rysunek 1Ustawienia instrumentu MIFC. Zrzut ekranu ustawień MIFC opisanych w punkcie 7 protokołu.A) Ustawienie mocy lasera 405 nm na 10 mW. (B) Ustawianie kanałów BF 1 i 9. (C) Wybór obiektywu o powiększeniu 60x. (D) Wybór najniższej prędkości przepływu, która pozwala na uzyskanie obrazów o najwyższej rozdzielczości. (E) Określenie liczby zdarzeń do zebrania na 20 0. (FKliknięcie Załaduj przycisk do rozpoczęcia procesu ładowania próbek. (G) Kliknięcie Pozyskać przycisk rozpoczynający akwizycję obrazów. (H) Kliknięcie Powrót przycisk do zwracania każdej niewykorzystanej próbki. (I) Wykres rozrzutu stosunku boków BF do pola BF w celu wyboru pojedynczych komórek. (J) Wykres rozrzutu RMS gradientu barwnika Hoechst w stosunku do RMS gradientu BF w celu wyboru komórek w ostrości. (K) Histogram intensywności Hoechst w celu wyboru komórek z dodatnim sygnałem DNA. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 2Strategia bramowania w oprogramowaniu analitycznym. Zrzut ekranu strategii bramowania opisanej w sekcji 9 protokołu. Regiony przedstawiono w kolejności sekwencyjnej w celu identyfikacji komórek dwojądrowych (czerwone pole), mikrojąder (żółte pole) oraz komórek jednojądrowych i wielojądrowych (niebieskie pole). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
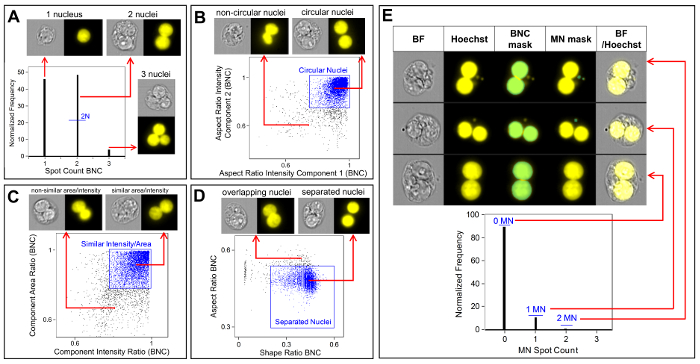
Rycina 3Identyfikacja i punktacja BNC z obecnością i bez obecności MN. (A) Wybór komórek posiadających dwa wyraźne jądra. (BIdentyfikacja komórek dwojądrowych (BNCs), które posiadają dwa silnie koliste jądra, przy użyciu funkcji Aspect Ratio Intensity.CWybór BNC, których jądra mają zbliżoną powierzchnię i intensywność. Osiąga się to poprzez obliczenie stosunku powierzchni obu jąder oraz stosunku ich współczynników kształtu (aspect ratio).D) Wykorzystanie cech Shape Ratio (stosunku kształtu) i Aspect Ratio (stosunku proporcji) do identyfikacji BNC, które posiadają dwa wyraźnie oddzielone jądra. (E) Funkcja Spot Count z wykorzystaniem maski mikrąjąder (MN), demonstrująca możliwość identyfikacji i przeliczania BNC zawierających pojedyncze lub wiele mikrąjąder. Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 4Identyfikacja i punktowanie komórek MONO i POLYWykorzystanie funkcji zliczania punktowego (spot count) do identyfikacji i enumeracji komórek jedno-, trzy- i czterojądrowych. Maska komponentu 1 umożliwia identyfikację komórek jednojądrowych (górny obraz). Maski komponentów od 1 do 3 umożliwiają identyfikację komórek trójjądrowych (środkowy obraz). Maski komponentów od 1 do 4 umożliwiają identyfikację komórek czterojądrowych (dolny obraz). Rysunek zmodyfikowano na podstawie publikacji Rodrigues 2018.32. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.

Rysunek 5Ilościowe oznaczanie cytotoksyczności. Cytotoksyczność określona za pomocą indeksu proliferacji z blokadą cytokinezy (czarne kółka) oraz genotoksyczność określona za pomocą procentowej liczby MN (puste słupki) po 3-godzinnej ekspozycji i 24-godzinnej regeneracji dla (A) kolchicyna, (B) mitomycyną C oraz (C) Mannitol. Statystycznie istotne wzrosty częstości występowania MN w porównaniu z grupami kontrolnymi zaznaczono gwiazdkami (test chi-kwadrat; *p < 0.05, **p < 0.01, ***p < (p < 0,01). Wszystkie ilości stanowią średnią z dwóch powtórzeń dla każdego punktu dawkowania. Rysunek został zmodyfikowany na podstawie publikacji Rodrigues 2018.32. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.

Tabela 1: Parametry niezbędne do obliczenia cytotoksyczności (liczba komórek jedno-, dwu- i wielojądrowych) oraz genotoksyczności (liczba i odsetek dwu-jądrowych komórek z mikronukleuszami) dla kolchicyny. Wszystkie obliczone ilości stanowią średnią z dwóch powtórzeń dla każdego punktu dawkowania.

Tabela 2: Tparametry wymagane do obliczenia cytotoksyczności (liczba komórek jedno-, dwu- i wielojądrowych) oraz genotoksyczności (liczba i procent dwujądrzastych komórek z mikrojądrami) dla mitomycyny C. Wszystkie obliczone wartości stanowią średnią z dwóch powtórzeń dla każdego punktu dawkowania.

Tabela 3: Parametry wymagane do obliczenia cytotoksyczności (liczba komórek jedno-, dwu- i wielojądrzastych) oraz genotoksyczności (liczba i procent dwujądrzastych komórek z mikrojądrami) dla mannitolu. Wszystkie obliczone wartości stanowią średnią z dwóch powtórzeń dla każdego punktu dawkowania.
Suplement 1: Pełny protokół. Proszę kliknąć tutaj, aby pobrać ten plik.
Suplement 2: Lista masek. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niedawnej publikacji Verma i in. podkreślili znaczenie opracowania systemu, który łączy zalety cytometrii przepływowej o wysokiej przepustowości z korzyściami płynącymi z analizy obrazu i przechowywania danych35. Test MIFC in vitro MN opisany w tym artykule spełnia ten cytat i ma potencjał do przezwyciężenia wielu z wyżej wymienionych wyzwań w metodach mikroskopii i cytometrii przepływowej. Opisany tutaj protokół pokazuje, że zarówno cytotoksyczność, jak i genotoksyczność mogą być oceniane za pomocą MIFC. Przygotowanie próbki, barwienie komórkowe i zbieranie danych są proste, ale w protokole jest kilka krytycznych kroków, które zawsze powinny być wdrażane. Dodanie chlorku potasu (KCl) do komórek ma kluczowe znaczenie dla pęcznienia komórek, powodując separację między głównymi jądrami. Dzięki temu algorytm maskujący może zidentyfikować wszystkie pojedyncze jądra w komórkach BNC i POLY (komórkach POLY), co jest niezbędne do ich zliczenia. Dodatkowo KCL zapewnia separację między jądrami a MN, co jest niezbędne do dokładnego maskowania MN i oceny ilościowej. Co więcej, stosowanie formaliny po dodaniu KCl zapobiega lizie komórek podczas wirowania. Dodanie cytochalazyny B powoduje, że komórki TK6, które przeszły więcej niż jeden podział jądrowy, są dość duże. W rezultacie cytoplazma staje się krucha i może ulegać lizie, jeśli wirowanie zostanie przeprowadzone natychmiast po dodaniu KCl. Ponadto bardzo ważne jest, aby wprowadzić Hoechst do próbki zgodnie z liczbą komórek w próbce, a nie zgodnie ze stężeniem końcowym. Na przykład końcowe stężenie 10 μg/ml Hoechst równomiernie zabarwi próbkę 1 x 10⁶ komórek, ale może nie zabarwić odpowiednio próbki zawierającej 5 x 10⁶ komórek i może spowodować, że wiele komórek będzie miało słabo zabarwione jądra, co utrudni analizę. Ważne jest również, aby pamiętać, że Hoechst można zastąpić innym barwnikiem DNA, takim jak DAPI, jeśli MIFC jest wyposażony w laser wzbudzający 405 nm lub DRAQ5, jeśli MIFC jest wyposażony w laser wzbudzający 488 nm i/lub 642 nm. W przypadku modyfikowania barwienia jądrowego bardzo ważne jest miareczkowanie barwienia w celu znalezienia odpowiedniego stężenia dla wymaganej/pożądanej mocy lasera.
Podczas zbierania danych na temat MIFC ważne jest, aby określić optymalne granice regionów dla funkcji Gradient RMS. Granice przedstawione w tym protokole mogą wymagać korekty ze względu na pewne niewielkie różnice między instrumentami MIFC. Zastosowanie tej funkcji podczas zbierania danych jest niezbędne, aby zapewnić przechwytywanie wysoce ostrych obrazów. Jeśli pliki danych zawierają wiele rozmytych lub nieostrych obrazów, istnieje prawdopodobieństwo, że algorytmy maskowania w oprogramowaniu analitycznym nieprawidłowo podświetlą artefakty barwienia w rozmytych obszarach, co doprowadzi do dużej liczby artefaktów fałszywie dodatnich ocenianych jako MN. Chociaż opisane tutaj techniki przetwarzania obrazu mogą być trudne, po opracowaniu szablonu analizy w oprogramowaniu MIFC, przetwarzanie wsadowe pozwala na automatyczną analizę plików danych, eliminując interwencję użytkownika, a tym samym stronniczość oceniającego. Ponadto, jeśli do przeprowadzenia testu zostanie użyta linia komórkowa inna niż komórki TK6, konieczna będzie modyfikacja masek i granic regionów, ponieważ właściwości morfologiczne (np. rozmiar) komórek będą się różnić od komórek TK6.
Przedstawione tutaj wyniki (ryc. 5) pokazują statystycznie istotny wzrost indukcji MN podczas wystawiania komórek TK6 na działanie różnych dawek mitomycyny C i kolchicyny. Statystycznie istotne zwiększenie częstości występowania MN w porównaniu z kontrolnymi rozpuszczalnikami zaobserwowano dla kilku dawek w obu substancjach chemicznych. Ponadto, żadna dawka mannitolu nie wywołała cytotoksyczności powyżej 30%, ani statystycznie istotnego wzrostu częstości występowania MN w porównaniu z kontrolnymi rozpuszczalnikami, zgodnie z oczekiwaniami. Protokół opisany w tym artykule wykorzystujący MIFC do przeprowadzenia testu MN in vitro daje oczekiwane wyniki zarówno dla pozytywnych, jak i ujemnych substancji chemicznych kontrolnych. Bardzo ważne jest przeprowadzenie szeregu eksperymentów z użyciem zarówno kontroli rozpuszczalników, jak i chemikaliów kontroli ujemnej w celu opracowania wartości wyjściowych zarówno częstości MN, jak i wskaźnika proliferacji bloku cytokinezy (CBPI). W przypadku genotoksyczności statystycznie istotne zwiększenie częstości występowania MN określa się poprzez porównanie z wyjściowymi częstościami występowania MN, które muszą być dobrze znane dla wykorzystywanego typu komórki. Ponadto wszystkie obliczenia cytotoksyczności opierają się na CBPI próbek kontrolnych i dlatego wyjściowe wskaźniki komórek MONO, BNC i POLY muszą być dobrze określone ilościowo w kontrolach.
Kilka ograniczeń i zalet stosowania MIFC w kontekście testu MN zostało opisanych w poprzednich pracach29,32. Główne ograniczenia dotyczą niższych częstotliwości MN w porównaniu z mikroskopią, co prawdopodobnie wynika zarówno z braku elastyczności przy implementacji kryteriów punktacji w oprogramowaniu analitycznym, jak i ograniczonej głębi ostrości MIFC. Dobrze wyprofilowane maski mogą być tworzone w celu dokładnej identyfikacji głównych jąder, ale MN, które stykają się (lub bardzo blisko) głównych jąder, mogą zostać uchwycone w masce BNC. Dodatkowo, bardzo małe MN, które można dość łatwo ocenić za pomocą mikroskopii, są prawdopodobnie nieprawidłowo pomijane podczas korzystania z MIFC ze względu na dolny limit parametru powierzchni maski MN, aby uniknąć punktacji małych artefaktów. Oprócz trudności związanych z analizą danych opartych na obrazie, ze względu na swoją konstrukcję, MIFC uzyskuje dwuwymiarowe obrazy projekcyjne trójwymiarowych obiektów komórkowych. To prawdopodobnie powoduje, że niektóre MN są rejestrowane z inną głębokością ostrości niż dwa główne MN, co sprawia, że wydają się one bardzo ciemne i niemożliwe do usunięcia za pomocą maskowania. Co więcej, niewielka frakcja MN może znajdować się za jednym z dwóch głównych jąder, co uniemożliwia ich wizualizację i ocenę. Dlatego, biorąc pod uwagę te trudności, należy zachować ostrożność przy interpretacji znacznego wzrostu częstości występowania MN przy niskich dawkach.
Pomimo tych niedociągnięć, opisana tutaj metoda MIFC oferuje kilka zalet w porównaniu z innymi technikami. Fenech i wsp. zaproponowali kryteria i wytyczne, które należy wziąć pod uwagę przy opracowywaniu zautomatyzowanych systemów i metodologii oznaczania MN36. Obejmują one między innymi bezpośrednią wizualizację głównych jąder i cytoplazmy, określenie częstotliwości MN na podstawie różnych dawek badanej substancji chemicznej lub czynnika oraz możliwość ilościowego określenia morfologii i określenia położenia wszystkich jąder i MN w celu upewnienia się, że znajdują się w cytoplazmie. W artykule wykazano, że metoda MIFC opracowana do wykonywania testu MN in vitro spełnia (lub ma potencjał do spełnienia) te kryteria. W szczególności obrazy jąder i MN mogą być rejestrowane przez lasery fluorescencyjne, podczas gdy obrazy cytoplazmatyczne można uzyskać za pomocą BF LED. Obrazowanie komórek o normalnej morfologii jądrowej może być automatycznie odróżnione od komórek o nieregularnej morfologii przy użyciu kombinacji zaawansowanych masek i cech. Wyniki przedstawione dla kolchicyny i mitomycyny C (ryc. 5) pokazują, że zarówno genotoksyczność, jak i cytotoksyczność mogą być oceniane przy różnych dawkach w porównaniu z kontrolami z rozpuszczalnikiem i że statystycznie istotne częstości występowania MN obserwuje się tam, gdzie się tego spodziewano. Ponadto w wytycznej OECD dotyczącej badań nr 487 zaleca się ocenę 2 000 BNC na stężenie testowe w celu oceny obecności MN w celu określenia genotoksyczności oraz co najmniej 500 komórek na stężenie testowe w celu określenia cytotoksyczności9; Może to zająć ponad 1 godzinę przy użyciu mikroskopii ręcznej. Protokół i wyniki w tym artykule pokazują, że średnio około 6 000 komórek BNC, 16 000 komórek MONO i 800 komórek POLY zostało przechwyconych i ocenionych na stężenie testowe w ciągu około 20 minut. Szybkie tempo pozyskiwania danych i duża liczba komórek kandydujących uzyskanych w tak krótkim czasie podkreślają kolejną ważną zaletę stosowania MIFC do przeprowadzania testu MN in vitro.
Chociaż wyniki przedstawione w tym artykule są zachęcające, są one reprezentatywne dla wczesnej metody weryfikacji koncepcji. Prace te powinny być kontynuowane przez bardziej szczegółowe badania większego, bardziej zróżnicowanego zestawu chemicznego, który obejmuje wiele klas i mechanizmów genotoksyczności i cytotoksyczności, takich jak te sugerowane przez Kirklanda i wsp.37 Prowadzenie takich badań jest czasochłonne i pracochłonne, a także wykracza poza zakres tego artykułu. Te badania na większą skalę dostarczą cennych informacji na temat zdolności metody do wiarygodnej identyfikacji czynników o słabo genotoksycznych właściwościach. Przedstawiona tutaj metodologia nie została jeszcze zminiaturyzowana do formatu mikrostudzienki, co pozwoliłoby na szybsze i skuteczniejsze badania przesiewowe w większym zakresie dawek. W związku z tym, w swojej obecnej formie, przedstawiony tutaj test MN in vitro oparty na MIFC może najlepiej nadawać się do pracochłonnych badań kontrolnych lub badań nad dobrymi praktykami laboratoryjnymi. Jednak metoda będzie nadal optymalizowana i walidowana, a także ma potencjał, aby pozwolić na zwiększenie elastyczności w wykrywaniu specyficznych zdarzeń chemicznych związanych z morfologią, takich jak ekspozycja na aneugen, która zwiększa odsetek komórek z niekolistymi jądrami, które są nadal podatnena korozję 38. Wreszcie, metoda MIFC stwarza możliwość wprowadzenia dodatkowych biomarkerów do testu MN (np. barwienie kinetochorem), aby zapewnić bardziej wszechstronny obraz mechanizmu indukcji MN.
Oświadczenia
Autor jest zatrudniony przez firmę Luminex Corporation, producenta cytometru przepływowego do obrazowania wielospektralnego ImageStream, który został wykorzystany w tej pracy.
Podziękowania
Autor dziękuje Christine Probst (Luminex Corporation) za jej wysiłki w rozwijaniu poprzednich form szablonu analizy danych, a także dr Haley Pugsley (Luminex Corporation) i dr Philowi Morrisseyowi (Luminex Corporation) za przejrzenie i redakcję manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka wirówkowa 15 ml | Falcon | 352096 | |
| Cleanser - Coulter Clenz | Beckman Coulter | 8546931 | Pojemnik do napełniania 200 ml środka czyszczącego. https://www.beckmancoulter.com/wsrportal/page/itemDetails?itemNumber=8546931#2/10//0/25/1/0/asc/2/8546931///0/1//0/ |
| Colchicine | MilliporeSigma | 64-86-8 | |
| Filtr próżniowy do butelek Corning | MilliporeSigma | CLS430769 | filtr 0,22 um, butelka 500 ml |
| Cytochalazyna B | MiliporeSigma | 14930-96-2 | Butelka 5 mg |
| Debubbler - 70% Isopropanol | EMD Millipore | 1.3704 | Napełnij pojemnik 200 ml Debubbler. http://www.emdmillipore.com/US/en/product/2-Propanol-70%25-%28V%2FV%29-0.1-%C2%B5m-filtred,MDA_CHEM-137040?ReferrerURL=https%3A%2F%2Fwww.google.com%2F |
| Dimetylosulfotlenek (DMSO) | MiliporeSigma | 67-68-5 | |
| Sól fizjologiczna buforowana fosforanem Dulbecco 1X | EMD Milipor | BSS-1006-B | PBS Ca++MG++ Wolny |
| Hyklon płodowej surowicy bydlęcej | SH30071.03 | ||
| Formaldehyd, 10%, bez metanolu, Ultra Pure | Polysciences, Inc. | 04018 | To jest to, co jest używane do 4% i 1% formaliny. UWAGA: Formalina/formaldehyd toksyczny przez drogi oddechowe i po połknięciu. Działa drażniąco na oczy, drogi oddechowe i skórę. Może powodować uczulenie przez drogi oddechowe lub kontakt ze skórą. Ryzyko poważnego uszkodzenia oczu. Potencjalne zagrożenie rakiem. http://www.polysciences.com/default/catalog-products/life-sciences/histology-microscopy/fixatives/formaldehydes/formaldehyde-10-methanol-free-pure/ |
| Hoechst 33342 | Thermo Fisher | H3570 | 10 mg/ml roztwór |
| Miliporowy mannitolSigma | 69-65-8 | ||
| MEM Aminokwasy endogenne 100X | Hyklon | SH30238.01 | |
| MIFC - ImageStreamX Mark II | EMD Millipore | 100220 | A 2 ImageStreamX Mark II wyposażoną w lasery 405nm, 488nm i 642nm. http://www.emdmillipore.com/US/en/life-science-research/cell-analysis/amnis-imaging-flow-cytometers/imagestreamx-Mark-ii-imaging-flow-cytometer/VaSb.qB.QokAAAFLzRop.zHe,nav?cid=BI-XX-BDS-P-GOOG-FLOW-B325-0006 |
| Oprogramowanie do analizy MIFC - IDEAS | EMD Millipore | 100220 | Oprogramowanie towarzyszące MIFC ( Oprogramowanie ImageStreamX MKII) |
| MIFC - INSPIRE | EMD Millipore | 100220 | Jest to oprogramowanie, które uruchamia MIFC (ImageStreamX MKII) |
| Mitomycyna C | MiliporeSigma | 50-07-7 | |
| NEAA Mieszanina 100X | Lonza BioWhittaker | 13-114E | |
| Penicllin/Streptomycyna/Glutamina roztwór 100X | Gibco | 15070063 | |
| Chlorek potasu ( KCl) | MilliporeSigma | P9541 | |
| Rinse - Woda ultraczysta lub woda dejonizowana | NA | Możesz | użyć dowolnej wody ultraczystej lub wody dejonizowanej. Napełnij pojemnik 900 ml płukania. |
| RNase | MilliporeSigma | 9001-99-4 | |
| RPMI-1640 Medium 1X | HyClone | SH30027.01 | |
| Osłona - PBS | EMD Millipore | BSS-1006-B | To jest to samo, co sól fizjologiczna buforowana fosforanem Dulbecco 1X Ca++MG++ za darmo. Napełnij pojemnik 900 ml osłony. |
| HyClone | SH30529.01 | sterylnej wody | |
| - 0,4-0,7% podchlorynu | VWR | JT9416-1 | Jest to zdecydowanie 10% wybielacz Clorox, który można uzyskać, rozcieńczając wybielacz Clorox wodą. Napełnij pojemnik 200 ml sterylizatora. |
| Odczynnik do kalibracji systemu - SpeedBead | EMD Millipore | 400041 | Każda probówka mieści ~10 ml. https://www.emdmillipore.com/US/en/life-science-research/cell-analysis/amnis-imaging-flow-cytometers/support-training/XDqb.qB.wQMAAAFLBDUp.zHu,nav |
| Kolba T25 | Falcon | 353109 | |
| Kolba T75 | Falcon | 353136 | |
| Ogniwa TK6 | MilliporeSigma | 95111735 |
Bibliografia
- Bonassi, S., et al. An increased micronucleus frequency in peripheral blood lymphocytes predicts the risk of cancer in humans. Carcinogenesis. 28 (3), 625-631 (2007).
- Fenech, M. The in vitro micronucleus technique. Mutation Research - Fundamental and Molecular Mechanisms of Mutagenesis. 455 (1-2), 81-95 (2000).
- Fenech, M. The Lymphocyte Cytokinesis-Block Micronucleus Cytome Assay and its Application in Radiation Biodosimetry. Health Physics. 98 (2), 234-243 (2010).
- Hintzsche, H., et al. Fate of micronuclei and micronucleated cells. Mutation Research - Reviews in Mutation Research. 771, 85-98 (2017).
- Fenech, M. The advantages and disadvantages of the cytokinesis-block micronucleus method. Mutation Research. 392 (1-2), 11-18 (1997).
- Fenech, M. Cytokinesis-block micronucleus cytome assay. Nature Protocols. 2 (5), 1084-1104 (2007).
- Fenech, M., Holland, N., Chang, W. P., Zeiger, E., Bonassi, S. The HUman MicroNucleus Project - An international collaborative study on the use of the micronucleus technique for measuring DNA damage in humans. Mutation Research - Fundamental and Molecular Mechanisms of Mutagenesis. 428 (1-2), 271-283 (1999).
- Kirsch-Volders, M., et al. Report from the in vitro micronucleus assay working group. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 540 (2), 153-163 (2003).
- OECD Library. Test No. 487: In vitro Mammalian Cell Micronucleus Test. OECD Guidelines for the Testing of Chemicals, Section 4. , (2016).
- Aardema, M. J., et al. SFTG international collaborative study on in vitro micronucleus test. III. Using CHO cells. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 607 (1), 61-87 (2006).
- Clare, M. G., et al. SFTG international collaborative study on in vitro micronucleus test. II. Using human lymphocytes. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 607 (1), 37-60 (2006).
- Lorge, E., et al. SFTG international collaborative study on in vitro micronucleus test. I. General conditions and overall conclusions of the study. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 607 (1), 13-36 (2006).
- Oliver, J., et al. SFTG international collaborative study on in vitro micronucleus test. V. Using L5178Y cells. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 607 (1), 125-152 (2006).
- Wakata, A., et al. SFTG international collaborative study on in vitro micronucleus test. IV. Using CHL cells. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 607 (1), 88-124 (2006).
- Fenech, M., et al. Intra- and inter-laboratory variation in the scoring of micronuclei and nucleoplasmic bridges in binucleated human lymphocytes: Results of an international slide-scoring exercise by the HUMN project. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 534 (1-2), 45-64 (2003).
- Decordier, I., et al. Automated image analysis of cytokinesis-blocked micronuclei: an adapted protocol and a validated scoring procedure for biomonitoring. Mutagenesis. 24 (1), 85-93 (2009).
- Decordier, I., et al. Automated image analysis of micronuclei by IMSTAR for biomonitoring. Mutagenesis. 26 (1), 163-168 (2011).
- Schunck, C., Johannes, T., Varga, D., Lorch, T., Plesch, A. New developments in automated cytogenetic imaging: unattended scoring of dicentric chromosomes, micronuclei, single cell gel electrophoresis, and fluorescence signals. Cytogenetic and Genome Research. 104 (1-4), 383-389 (2004).
- Rossnerova, A., Spatova, M., Schunck, C., Sram, R. J. Automated scoring of lymphocyte micronuclei by the MetaSystems Metafer image cytometry system and its application in studies of human mutagen sensitivity and biodosimetry of genotoxin exposure. Mutagenesis. 26 (1), 169-175 (2011).
- Nüsse, M., Marx, K. Flow cytometric analysis of micronuclei in cell cultures and human lymphocytes: Advantages and disadvantages. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 392 (1-2), 109-115 (1997).
- Avlasevich, S. L., Bryce, S. M., Cairns, S. E., Dertinger, S. D. In vitro micronucleus scoring by flow cytometry: Differential staining of micronuclei versus apoptotic and necrotic chromatin enhances assay reliability. Environmental and Molecular Mutagenesis. 47 (1), 56-66 (2006).
- Bryce, S. M., Bemis, J. C., Avlasevich, S. L., Dertinger, S. D. In vitro micronucleus assay scored by flow cytometry provides a comprehensive evaluation of cytogenetic damage and cytotoxicity. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 630 (1-2), 78-91 (2007).
- Bryce, S. M., et al. Flow cytometric 96-well microplate-based in vitro micronucleus assay with human TK6 cells: Protocol optimization and transferability assessment. Environmental and Molecular Mutagenesis. 54 (3), 180-194 (2013).
- Fenech, M. Commentary on the SFTG international collaborative study on the in vitro micronucleus test: to Cyt-B or not to Cyt-B. Mutation Research. 607 (1), 9-12 (2006).
- Basiji, D. A. Methods in Molecular Biology. 1389, 13-21 (2016).
- Rodrigues, M. A., Beaton-Green, L. A., Kutzner, B. C., Wilkins, R. C. Automated analysis of the cytokinesis-block micronucleus assay for radiation biodosimetry using imaging flow cytometry. Radiation and Environmental Biophysics. 53 (2), 273-282 (2014).
- Rodrigues, M. A., Beaton-Green, L. A., Kutzner, B. C., Wilkins, R. C. Multi-parameter dose estimations in radiation biodosimetry using the automated cytokinesis-block micronucleus assay with imaging flow cytometry. Cytometry Part A. 85 (10), 883-893 (2014).
- Rodrigues, M. A., Beaton-Green, L. A., Wilkins, R. C. Validation of the cytokinesis-block micronucleus assay using imaging flow cytometry for high throughput radiation biodosimetry. Health Physics. 110 (1), 29-36 (2016).
- Rodrigues, M. A., Probst, C. E., Beaton-Green, L. A., Wilkins, R. C. Optimized automated data analysis for the cytokinesis-block micronucleus assay using imaging flow cytometry for high throughput radiation biodosimetry. Cytometry Part A. 89 (7), 653-662 (2016).
- Rodrigues, M. A., Probst, C. E., Beaton-Green, L. A., Wilkins, R. C. The effect of an optimized imaging flow cytometry analysis template on sample throughput in the reduced culture cytokinesis-block micronucleus assay. Radiation Protection Dosimetry. 172 (1-3), 223-229 (2016).
- Wang, Q., et al. Automated Triage Radiation Biodosimetry: Integrating Imaging Flow Cytometry with High-Throughput Robotics to Perform the Cytokinesis-Block Micronucleus Assay. Radiation Research. 191 (4), 342-351 (2019).
- Rodrigues, M. A. Automation Of The In vitro Micronucleus Assay Using The ImageStream® Imaging Flow Cytometer. Cytometry Part A. 93, 706-726 (2018).
- Rodrigues, M. A., Beaton-Green, L. A., Wilkins, R. C., Fenech, M. F. The potential for complete automated scoring of the cytokinesis block micronucleus cytome assay using imaging flow cytometry. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 836, 53-64 (2018).
- Fenech, M., et al. HUMN project: Detailed description of the scoring criteria for the cytokinesis-block micronucleus assay using isolated human lymphocyte cultures. Mutation Research - Genetic Toxicology and Environmental Mutagenesis. 534 (1-2), 65-75 (2003).
- Verma, J. R., et al. Evaluation of the automated MicroFlow® and Metafer™ platforms for high-throughput micronucleus scoring and dose response analysis in human lymphoblastoid TK6 cells. Archives of Toxicology. 91 (7), 2689-2698 (2017).
- Fenech, M., et al. HUMN project initiative and review of validation, quality control and prospects for further development of automated micronucleus assays using image cytometry systems. International Journal of Hygiene and Environmental Health. 216 (5), 541-552 (2013).
- Kirkland, D., et al. Updated recommended lists of genotoxic and non-genotoxic chemicals for assessment of the performance of new or improved genotoxicity tests. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 795, 7-30 (2016).
- Verma, J. R., et al. Investigating FlowSight® imaging flow cytometry as a platform to assess chemically induced micronuclei using human lymphoblastoid cells in vitro. Mutagenesis. 33 (4), 283-289 (2018).
Przedruki i uprawnienia
