Zaoferowaliśmy mangustom placebo doustne przynęty przeciwko wściekliźnie z kwasem etylowym lub metylowym jofenoksynowym jako biomarkerem i zweryfikowaliśmy wykorzystanie przynęty za pomocą nowatorskiej metody chromatografii cieczowej z tandemową spektrometrią mas (LC-MS/MS).
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Analiza analogów kwasu jofenoksynowego w małych surowicach mangusty indyjskiej (Herpestes auropunctatus) do stosowania jako doustny marker biologiczny szczepienia przeciwko wściekliźnie
W tym artykule
Podsumowanie
Streszczenie
Mała mangusta indyjska (Herpestes auropunctatus) jest rezerwuarem wirusa wścieklizny (RABV) w Puerto Rico i stanowi ponad 70% przypadków wścieklizny zgłaszanych rocznie. Kontrola krążenia RABV w zbiornikach dzikiej przyrody jest zwykle realizowana za pomocą strategii doustnego szczepienia przeciwko wściekliźnie (ORV). Obecnie w Portoryko nie istnieje żaden program ORV dotyczący dzikiej przyrody. Badania nad doustnymi szczepionkami przeciwko wściekliźnie i różnymi rodzajami przynęt dla mangust zostały przeprowadzone z obiecującymi wynikami. Monitorowanie skuteczności ORV opiera się na oszacowaniu absorpcji przynęty przez gatunki docelowe, co zazwyczaj obejmuje ocenę zmiany przeciwciał neutralizujących RABV (RVNA) po szczepieniu. Strategia ta może być trudna do zinterpretowania na obszarach z aktywnym programem ORV dla dzikich zwierząt lub na obszarach, na których RABV jest enzootyczny, a poziomy tła RVNA są obecne w gatunkach rezerwuarowych. W takich sytuacjach przydatny może być biomarker wbudowany w szczepionkę lub matrycę przynęty. Zaoferowaliśmy 16 mangustom żyjącym w niewoli placebo przynęt ORV zawierających kwas etylowo-jofenoksynowy (et-IPA) w stężeniach 0,4% i 1% wewnątrz przynęty oraz 0,14% w zewnętrznej matrycy przynęty. Zaoferowaliśmy również 12 przynęt ORV z mangustami w niewoli zawierających kwas metylo-jofenoksynowy (me-IPA) w stężeniach 0,035%, 0,07% i 0,14% w zewnętrznej matrycy przynęty. Pobraliśmy próbkę surowicy przed złożeniem oferty na przynętę, a następnie co tydzień przez okres do ośmiu tygodni po złożeniu ofiary. Ekstrahowaliśmy kwasy jofenoksynowe z surowicy do acetonitrylu i oznaczyliśmy ilościowo za pomocą chromatografii cieczowej / spektrometrii mas. Przeanalizowaliśmy surowice pod kątem et-IPA lub me-IPA za pomocą chromatografii cieczowej ze spektrometrią mas. Stwierdziliśmy odpowiednią zdolność znakowania przez co najmniej osiem i cztery tygodnie odpowiednio dla et- i me-IPA. Obie pochodne IPA mogą być odpowiednie do oceny terenowej wchłaniania przynęty ORV u mangust. Ze względu na długowieczność markera w surowicy mangusty należy zachować ostrożność, aby nie pomylić wyników poprzez użycie tej samej pochodnej IPA podczas kolejnych ocen.
Wprowadzenie
Wirus wścieklizny (RABV) jest jednoniciowym lyssawirusem o negatywnym znaczeniu i krąży wśród różnych gatunków rezerwatów dzikich zwierząt w obrębie rzędów Carnivora i Chiroptera. Wiele gatunków mangust jest rezerwuarami RABV, a mała mangusta indyjska (Herpestes auropunctatus) jest jedynym zbiornikiem w Portoryko i innych wyspach karaibskich na półkuli zachodniej1,2,3. Kontrola krążenia RABV w zbiornikach dzikiej fauny i flory jest zwykle realizowana poprzez strategię doustnego szczepienia przeciwko wściekliźnie (ORV). W Stanach Zjednoczonych (USA) ta działalność związana z zarządzaniem jest koordynowana przez USDA/APHIS/Wildlife Services National Rabies Management Program (NRMP)4. Obecnie w Portoryko nie istnieje żaden program ORV dotyczący dzikiej przyrody. Badania nad szczepionkami przeciwko wściekliźnie i różnymi rodzajami przynęt dla mangust zostały przeprowadzone z obiecującymi wynikami sugerującymi, że możliwy jest program ORV dla mangust5,6,7,8.
Monitorowanie wpływu ORV opiera się na szacowaniu absorpcji przynęty przez gatunki docelowe, co zazwyczaj wiąże się z oceną zmiany w seroprewalencji przeciwciał RV. Jednak strategia ta może być trudna na obszarach z aktywnymi programami ORV dzikiej przyrody lub na obszarach, na których RV jest enzootyczny, a poziomy przeciwciał neutralizujących RABV (RVNA) są obecne w gatunkach rezerwuarowych. W takich sytuacjach przydatny może być biomarker zawarty w przynęcie lub zewnętrznej matrycy przynęty.
Różne markery biologiczne zostały użyte do monitorowania pobierania przynęt u wielu gatunków, w tym szopów (Procyon lotor)9,10,gronostaj (gronostaj mustela)11,12, borsuki europejskie (Meles meles)13, dziki (Sus scrofa)14, małe mangusty indyjskie15 i pieski preriowe (Cynomysludovicianus)16,17, między innymi. W Stanach Zjednoczonych operacyjne przynęty ORV często zawierają 1% biomarker tetracykliny w matrycy przynęty w celu monitorowania wchłaniania przynęty18,19. Jednak do wad stosowania tetracykliny należy rosnące obawy związane z dystrybucją antybiotyków w środowisku oraz to, że wykrycie tetracykliny jest zazwyczaj inwazyjne, wymagające ekstrakcji zęba lub zniszczenia zwierzęcia w celu uzyskania próbek kości20. Rodamina B została oceniona jako marker w różnych tkankach i może być wykryta za pomocą światła ultrafioletowego (UV) i fluorescencji we włosach i wąsach10,21.
Kwas jofenoksynowy (IPA) to biały, krystaliczny proszek, który został użyty do oceny zużycia przynęty u kojotów (Canis latrans)22, lis polarny (Vulpes lagopus)23, lis rudy (Vulpes vulpes)24, szopy9,25, dzik14, jeleń szlachetny (Cervus elaphus scoticus)26, borsuki europejskie12 i fretki (M. furo)27, wśród kilku innych gatunków ssaków. Czas retencji IPA różni się w zależności od gatunku od mniej niż dwóch tygodni u niektórych torbaczy28,29, do co najmniej 26 tygodni u zwierząt kopytnych26 i ponad 52 tygodnie u psów domowych (Canis lupus familiaris)30. Czas retencji może być również zależny od dawki31. Kwas jofenoksynowy silnie wiąże się z albuminą surowicy i historycznie był wykrywany przez pomiar poziomu jodu we krwi32. To pośrednie podejście zostało zastąpione przez metody wysokosprawnej chromatografii cieczowej (HPLC) do bezpośredniego pomiaru stężeń kwasu jofenoksynowego za pomocą detekcji UV33, a ostatecznie za pomocą chromatografii cieczowej i spektrometrii mas (LCMS)34,35. Na potrzeby tego badania opracowano wysoce czułą i selektywną chromatografię cieczową z tandemową spektrometrią mas (LC-MS/MS), która wykorzystuje monitorowanie wielu reakcji (MRM) do ilościowego oznaczania dwóch analogów kwasu jofenoksynowego. Naszym celem było wykorzystanie tej metody LC-MS/MS do oceny zdolności znakowania kwasu 2-(3-hydroksy-2,4,6-triiodobenzylo)propanowego (metylo-IPA lub me-IPA) i kwasu 2-(3-hydroksy-2,4,6-trijodobenzylo)butanowego (etylo-IPA lub et-IPA) oraz po dostarczeniu w przynęcie ORV mangustom żyjącym w niewoli.
Mangusty były żywe chwytane w pułapkach klatkowych, z przynętą z dostępnych na rynku wędzonych kiełbas i oleju rybnego. Mangusty trzymano w indywidualnych klatkach ze stali nierdzewnej o wymiarach 60 cm x 60 cm x 40 cm i karmiono dzienną porcją ~50 g komercyjnej suchej karmy dla kotów, uzupełnianą dwa razy w tygodniu dostępnym w handlu udkiem z kurczaka. Woda była dostępna ad libitum. Dostarczyliśmy dwie pochodne IPA, etylo-IPA i metylo-IPA, mangustom żyjącym w niewoli w przynętach ORV placebo. Wszystkie przynęty składały się z blistra foliowego o wymiarach 28 mm x 20 mm x 9 mm z zewnętrzną powłoką (zwaną dalej "matrycą przynęty") zawierającą sproszkowane jajo kurze i żelatynę (tabela materiałów). Przynęty zawierały 0,7 ml wody lub pochodnej IPA i ważyły około 3 g, z czego ~2 g stanowiła zewnętrzna matryca przynęty.
Zaoferowaliśmy 16 mangust w niewoli et-IPA w trzech stężeniach: 0,14% (2,8 mg et-IPA w ~2 g matrycy przynęty; 3 samce [m], 3 samice [f]), 0,4% (2,8 mg et-IPA w blistrze o objętości 0,7 ml; 3m, 3f) i 1,0% (7,0 mg etylo-IPA w blistrze o objętości 0,7 ml; 2m, 2f). Całkowita dawka 2,8 mg odpowiada dawce 5 mg/kg27,36 i opiera się na średniej masie mangusty wynoszącej 560 g w Portoryko. Wybraliśmy 1% jako najwyższe stężenie, ponieważ badania sugerują, że awersja smaku do niektórych biomarkerów może wystąpić w stężeniach >1% u niektórych gatunków37. Zaoferowaliśmy tylko 1% dawkę w blistrze, ponieważ flokulacja zapobiegała rozpuszczeniu się substancji rozpuszczonej w rozpuszczalniku na tyle, aby mogła być równomiernie włączona do matrycy przynęty. Jedna grupa kontrolna (2m, 1f) otrzymała przynęty wypełnione sterylną wodą i bez IPA. Oferowaliśmy mangustom przynęty rano (~8 rano) w trakcie lub przed karmieniem ich dziennej dawki pokarmowej. Resztki przynęty zostały usunięte po około 24 godzinach. Pobraliśmy próbki krwi przed zabiegiem, jeden dzień po zabiegu, a następnie co tydzień do 8 tygodni po zabiegu. Znieczuliliśmy mangusty przez wdychanie izofluranu i zebraliśmy do 1,0 ml pełnej krwi przez nakłucie żyły głównej czaszki, jak opisano dla fretek38. Odwirowaliśmy próbki krwi pełnej, przenieśliśmy surowice do kriowiali i przechowywaliśmy je w temperaturze -80 °C do czasu analizy. Nie wszystkie zwierzęta zostały pobrane we wszystkich okresach, aby zminimalizować wpływ powtarzających się pobrań krwi na zdrowie zwierząt. Próbki od zwierząt kontrolnych pobierano w dniu 0, a następnie co tydzień przez okres do 8 tygodni po podaniu substancji.
Dostarczyliśmy me-IPA w trzech stężeniach: 0,035% (0,7 mg), 0,07% (1,4 mg) i 0,14% (2,8 mg), wszystkie włączone do matrycy przynęty, z 2 samcami i 2 samicami na grupę badaną. Dwa samce i dwie samice otrzymały przynęty wypełnione sterylną wodą i bez IPA. Czas składania przynęty i znieczulenie mangustą opisano powyżej. Pobraliśmy próbki krwi przed leczeniem w 1. dniu, a następnie co tydzień do 4 tygodni po zabiegu.
Sprawdziliśmy dane o stężeniu w surowicy pod kątem normalności i oszacowaliśmy średnie stężenia IPA w surowicy różnych grup leczenia. Użyliśmy liniowego modelu mieszanego, aby porównać średnie stężenia et-IPA w surowicy zebrane u różnych osób. Rodzaj przynęty (matryca/blister) był stałym efektem oprócz dnia eksperymentalnego, podczas gdy identyfikacja zwierząt była efektem losowym. Wszystkie procedury przeprowadzono przy użyciu powszechnie stosowanego oprogramowania statystycznego (Tabela materiałów), a istotność oceniono na poziomie α = 0,05.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie procedury zostały zatwierdzone przez instytucjonalny Komitet ds. Opieki i Wykorzystania Zwierząt (Animal Care and Use Committee) National Wildlife Research Center USDA zgodnie z zatwierdzonym protokołem badawczym QA-2597.
UWAGA: Poniższy protokół opisuje procedurę analityczną służącą do wykrywania kwasu metylo-iophenoxowego w surowicy mangusty. Metoda ta jest końcową wersją procesu iteracyjnego, który rozpoczął się od analizy kwasu etylo-iophenoxowego w surowicy mangusty. Podczas wstępnej oceny kwasu etylo-iophenoxowego wprowadzono niewielkie modyfikacje do metod, co doprowadziło do opracowania końcowego protokołu przedstawionego poniżej. Wyniki reprezentatywne obejmują dane uzyskane podczas obu iteracji.
1. Przygotowanie roztworów i standardów
- Należy zakupić me-IPA oraz et-IPA.
- W celu przygotowania fazy ruchomej A należy sporządzić 1 L 0,1% (v/v) kwasu mrówkowego w wodzie, łącząc 1 mL kwasu mrówkowego z 1 L wody ultrapurej (≥ 18 MΩ). W celu przygotowania fazy ruchomej B należy sporządzić 1 L 0,1% (v/v) kwasu mrówkowego w acetonitrylu (ACN), łącząc 1 mL kwasu mrówkowego z 1 L ACN.
- W celu przygotowania rozcieńczalnika należy sporządzić 200 mL 0,5% (v/v) kwasu trifluorooctowego (TFA) w ACN, łącząc 1 mL TFA z 200 mL ACN.
- Należy przygotować stężone roztwory stokowe IPA dla me-IPA i et-IPA w ACN o stężeniach około 1 000 µg/mL.
- Odważyć około 10 mg me-IPA na mikrowadze i zapisać masę z dokładnością do ± 0,0001 mg. Ilościowo przenieść me-IPA do kolby miarowej klasy A o pojemności 10 mL, używając 45 mL ACN. Sonicować przez 1 min w celu rozpuszczenia wszystkich ciał stałych, a następnie uzupełnić objętość ACN.
- Przenieść ~8 mL każdego roztworu stokowego do bursztynowych szklanych fiolek o pojemności 8 mL z nakrętkami z wkładką z politetrafluoroetylenu (PTFE). Przechowywać w temperaturze pokojowej (RT). Pozostałą część roztworu przekazać do utylizacji jako odpady niebezpieczne.
- W celu przygotowania roztworu stokowego 25x-7 me-IPA (Tabela 1), należy sporządzić roztwór stokowy me-IPA w ACN o stężeniu około 200 µg/mL. Przykład: przenieść 1 mL stężonego roztworu stokowego me-IPA z kroku 1.4.2 do kolby miarowej klasy A o pojemności 5 mL za pomocą szklanej strzykawki 1 000 µL. Rozcieńczyć ACN do objętości. Przenieść roztwór stokowy do bursztynowej szklanej fiolki 8 mL z nakrętką z wkładką PTFE. Przechowywać w RT.
- Przygotować sześć dodatkowych roztworów stokowych 25x me-IPA opisanych w Tabeli 1. Dla każdego roztworu połączyć wskazane objętości za pomocą pipety wielokrotnej w bursztynowej szklanej fiolce 8 mL z nakrętką z wkładką PTFE. Każdy roztwór stokowy przechowywać w RT.
- W celu przygotowania roztworu zastępczego (surrogate) 25x należy sporządzić roztwór zastępczy me-IPA w ACN o stężeniu około 10 µg/mL ze stężonego roztworu przygotowanego w kroku 1.4.2. Przenieść 0,100 mL stężonego roztworu stokowego me-IPA do kolby miarowej klasy A o pojemności 10 mL za pomocą szklanej strzykawki 100 µL, a następnie rozcieńczyć ACN do objętości.
- Przenieść ~8 mL do bursztynowej szklanej fiolki 8 mL z nakrętką z wkładką PTFE. Przechowywać w RT. Pozostałą część roztworu przekazać do utylizacji jako odpady niebezpieczne.
- Przygotować roztwory stokowe 4x zawierające oba anality w 2-mililitrowych szklanych fiolkach do autosamplera z nakrętką śrubową, zgodnie z opisem w Tabeli 2.
- Na przykład, aby przygotować roztwór stokowy 4x-7, do fiolki 2 mL dodać 0,20 mL roztworu stokowego 25x-7 me-IPA z kroku 1.5 za pomocą pipety wielokrotnej z końcówką o pojemności 0,5 mL. Dodać 0,20 mL roztworu zastępczego 25x et-IPA z kroku 1.7 za pomocą pipety wielokrotnej z końcówką o pojemności 0,5 mL.
- Dodać 0,85 mL ACN za pomocą pipety wielokrotnej z końcówką o pojemności 1 mL. Szczelnie zakręcić fiolkę i odwrócić 5 razy w celu wymieszania.
- Przygotować krzywą wzorcową w 2-mililitrowych fiolkach do autosamplera z nakrętką śrubową, zgodnie z opisem w Tabeli 3.
- Na przykład, aby przygotować wzorzec 7 (Std 7), do fiolki 2 mL dodać 0,20 mL roztworu stokowego 4x-7 z kroku 1.8.2 za pomocą pipety wielokrotnej z końcówką o pojemności 0,5 mL. Dodać 0,60 mL ultrapurej wody DI za pomocą pipety wielokrotnej z końcówką o pojemności 1 mL. Szczelnie zakręcić fiolkę i odwrócić 5 razy w celu wymieszania.
2. Przygotowanie próbek
OSTRZEŻENIE: Personel wykonujący tę procedurę musi przejść pełny cykl profilaktyki przedekspozycyjnej przeciwko wściekliznie i posiadać udokumentowany poziom przeciwciał przeciwko wściekliźnie powyżej 0.5 IU, potwierdzony przez placówkę medyczną wyznaczoną przez Federal Occupational Health. Personel musi przez cały czas podczas przeprowadzania ekstrakcji nosić fartuchy laboratoryjne i ochronę oczu. OSTRZEŻENIE: Kroki 2.3–2.6 należy wykonać w komorze bezpieczeństwa biologicznego klasy II.
- Dla każdej próbki przygotować probówkę do mikrocentryfugi o pojemności 1,5 mL zawierającą 200−300 mg NaCl. Umieścić probówki w plastikowym statywie na 80 miejsc. Odstawić do użycia w kroku 2.6.
UWAGA: W przypadku dużej liczby próbek zaleca się użycie mikrołopatki (lub innego małego urządzenia pomiarowego). - Dla każdej próbki oznakować dwie probówki do mikrocentryfugi o pojemności 1,5 mL: jedną jako „A”, a drugą jako „B”. Umieścić probówki w plastikowym statywie na 80 miejsc.
- Umieścić w komorze z laminarnym przepływem powietrza klasy II materiały i sprzęt niezbędne do ekstrakcji surowicy: probówki do mikrocentryfugi (w statywach) przygotowane w krokach 2.1 i 2.2, mieszadło wirówkowe (vortex), pipetę wielokrotnego dozowania z końcówkami o pojemności 0,5 mL i 5 mL, pipetę powietrzną 100−1,000 µL z końcówkami 1,000 µL, pojemniki zawierające około 100 mL rozcieńczalnika oraz ultraczystej wody dejonizowanej (DI) oraz pojemnik na odpady biologiczne.
- Wyjąć próbki surowicy z zamrażarki i ogrzać do temperatury pokojowej (RT) w komorze z laminarnym przepływem powietrza. Każdą próbkę surowicy wymieszać za pomocą vortexa przed pobraniem.
- Za pomocą pipety wielokrotnego dozowania z końcówką o pojemności 0,5 mL odmierzyć 0,050 mL surowicy mangusty do probówki „A” i dodać 0,050 mL 25-krotnego roztworu zapasowego substancji zastępczej. Następnie do probówki „A” dodać 0,950 mL rozcieńczalnika za pomocą pipety wielokrotnego dozowania z końcówką o pojemności 5 mL. Szczelnie zakręcić i mieszać za pomocą vortexa przez 10−15 s.
- Przenieść odważony wcześniej NaCl z kroku 2.1 do probówki „A” i wymieszać za pomocą vortexa 3 razy po 8−12 s. Przetrzeć zewnętrzne powierzchnie statywu z probówką „A” za pomocą 70% (v/v) izopropanolu.
UWAGA: Statyw z próbkami można teraz wyjąć z komory z laminarnym przepływem powietrza klasy II. - Wirować probówkę „A” przy 12,000 x g przez 1 min w celu rozdzielenia fazy wodnej i fazy ACN. Za pomocą pipety powietrznej 100−1,000 µL przenieść 0,80 mL górnej fazy ACN do probówki „B”. Pozostały roztwór z probówki „A” przelać do odpadów niebezpiecznych, a pustą probówkę wyrzucić do pojemnika na odpady biologiczne.
- Usunąć ACN i TFA z probówki „B” za pomocą delikatnego strumienia gazu N2 w łaźni wodnej o temperaturze 45 °C.
- Do probówki „B” dodać 0,250 mL ACN za pomocą pipety wielokrotnego dozowania, wymieszać za pomocą vortexa przez 4−5 s, a następnie krótko wirować (2−4 s) przy 12,000 x g, aby zebrać ciecz na dnie probówki.
- Do probówki „B” dodać 0,750 mL ultraczystej wody DI za pomocą pipety wielokrotnego dozowania z końcówką o pojemności 5 mL, wymieszać za pomocą vortexa przez 4−5 s, a następnie wirować przez 1 min przy 12,000 x g w celu sklarowania próbki.
- Przenieść 0,75 mL supernatantu do fiolki do autosamplera za pomocą pipety powietrznej 1,000 µL. Końcówki pipet wyrzucić do pojemnika na odpady biologiczne.
- Szczelnie zakręcić fiolki do autosamplera i poddać analizie LC-MS/MS (sekcja 4). Pozostały roztwór z probówki „B” przelać do odpadów niebezpiecznych, a pustą probówkę wyrzucić do pojemnika na odpady biologiczne. Wszystkie odpady biologiczne zutylizować poprzez autoklawowanie lub spalanie.
3. Próbki kontroli jakości
UWAGA: Należy przestrzegać ostrzeżeń opisanych w sekcji 2.
UWAGA: Poniższa procedura opisuje minimalną liczbę próbek kontroli jakości (QC) wymaganych do analizy. Zaleca się wykonanie powtórzeń na każdym poziomie, jeśli dostępna jest wystarczająca ilość surowicy mangusty do kontroli.
- Przygotować cztery probówki do mikrocentryfugi o pojemności 1.5 mL zawierające 200−300 mg NaCl. Umieścić probówki w plastikowym statywie na 80 miejsc.
- Dla każdej próbki QC oznakować dwie probówki do mikrocentryfugi o pojemności 1.5 mL: jedną jako „A”, a drugą jako „B”. Umieścić probówki w plastikowym statywie na 80 miejsc.
- Powtórzyć krok 2.3.
- Wyjąć kontrolne serum mangusty z mroźnika i ogrzać do RT w komorze z laminarnym przepływem powietrza. Przed pobraniem próbek wymieszać serum kontrolne w wirówce typu vortex.
- Rozdzielić 0.050 mL kontrolnego serum mangusty do czterech probówek „A” o pojemności 1.5 mL, używając pipety wielokrotnej z końcówką o pojemności 0.5 mL.
- Wzbogacić każdą z czterech próbek QC zgodnie z Tabelą 4, używając pipety wielokrotnej z końcówką o pojemności 0.5 mL. Szczelnie zakręcić każdą próbkę QC i mieszać w wirówce typu vortex przez 10−15 s.
- Przeprowadzić procedurę ekstrakcji zgodnie z opisem w krokach 2.6−2.12.
4. Analiza LC-MS/MS
- Skonfiguruj system LC-MS/MS zgodnie ze wszystkimi parametrami opisanymi w Tabeli 5. Włącz urządzenie LC-MS/MS i poczekaj, aż kolumna osiągnie temperaturę 70 °C, a następnie ustaw szybkość przepływu na 0.800 mL/min.
- W oprogramowaniu do akwizycji danych (Tabela materiałów) przygotuj sekwencję w celu wstrzyknięcia krzywej wzorcowej przed i po każdej serii obejmującej próbki kontroli jakości oraz próbki nieznane.
- Wstrzyknij wszystkie standardy i próbki, a następnie zarejestruj chromatogramy jonowe MRM, korzystając z parametrów wymienionych w Tabeli 5.
- Po zakończeniu sekwencji wyłącz system LC-MS/MS i zutylizuj wszystkie fiolki z autosamplera jako odpady niebezpieczne.
5. Ilościowe oznaczenie
- Użyj oprogramowania do analizy danych, aby wygenerować krzywą kalibracyjną odpowiedzi względnych w funkcji stężeń względnych dla me-IPA, stosując et-IPA jako standard wewnętrzny. Oblicz odpowiedzi względne, dzieląc sygnał z przejścia MRM kwantyfikacyjnego dla me-IPA (556.6 → 428.7) przez przejście MRM dla et-IPA (570.7 → 442.7). Sporządź 7-stopniową krzywą kalibracyjną przy użyciu funkcji kwadratowej drugiego rzędu z ważeniem 1/x, pomijając punkt zerowy.
- Oblicz stężenie w surowicy (Cserum) dla me-IPA, korzystając z następującego równania:
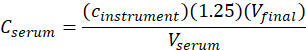
gdzie cinstrument to stężenie wyznaczone przez urządzenie z krzywej kalibracyjnej w jednostkach µg/mL, 1.25 to czynnik rozcieńczenia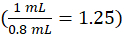 , Vfinal to końcowa objętość próbki (1.0 mL), a Vserum to objętość surowicy w mL (nominalnie 0.050 mL).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Reprezentatywne chromatogramy jonowe z analizy me-IPA przedstawiono na Rysunku 1. Surowica kontrolna mangusty (Rysunek 1A) obrazuje czas retencji et-IPA (analitu zastępczego) oraz brak me-IPA w wskazanym czasie retencji. Próbka kontroli jakości (Rysunek 1B) obrazuje rozdzielenie do linii bazowej me-IPA od et-IPA, a także przejścia ilościowe i jakościowe dla me-IPA. Rysunek 1C
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Metoda LC-MS/MS opracowana na potrzeby badań wykorzystywała selektywność monitorowania wielu reakcji w celu dokładnego ilościowego określenia me-IPA i et-IPA w surowicy mangusty. Selektywność wykrywania MS/MS pozwoliła również na prosty protokół oczyszczania opierający się wyłącznie na acetonitrylu w celu wytrącenia białek z surowicy przed analizą.
Kwasy jofenoksynowe są rozpuszczalne w ACN, ale są praktycznie nierozpuszczalne w wodzie. Aby wykluczyć wodę z ekstrakcji ACN, dodano chlorek sodu,...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy, AV i SO, są pełnoetatowymi pracownikami producenta doustnych przynęt na szczepionki przeciwko wściekliźnie.
Podziękowania
To badanie było częściowo wspierane przez wewnętrzny program badawczy Departamentu Rolnictwa USA, Inspekcji Zdrowia Zwierząt i Roślin, Służb Ochrony Dzikiej Przyrody, Narodowego Programu Zarządzania Wścieklizną oraz IDT Biologika (Dessau-Rosslau, Niemcy).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Acetonitryl, gatunek Optima | Fisher | A996 | |
| Waga analityczna | Kolumna Mettler Toledo | XS204 | |
| C18, 2,1 x 50 mm, 2,5-&mikro; m wielkość cząstek | Waters Corp. | ||
| Źródło ESI | Agilent | G1958-65138 | |
| Kwas etylowo-jofenoksynowy, 97 | Sigma Aldrich | N/A | Dużo MKBP5399V |
| Kwas mrówkowy, klasa LC/MS | Oprogramowanie Fisher | A117 | |
| LCMS | Akwizycja danych i analiza | Agilent | |
| Kwas metylo-jofenoksynowy, 97 % (w/w) | PR EuroChem Ltd. | Nie | dużo PR0709514717 |
| Waga mikroanalityczna | Mikrowirówka Mettler Toledo | XP6U | |
| Eppendorf | 5415C | ||
| MS/MS | Agilent | G6470A | |
| Organomacja | N-Evap | 115 | |
| Doustne przynęty przeciwko wściekliźnie | IDT Biologika, Dessau Rossleau, Niemcy | Nie dotyczy | |
| Kwas propylojofenoksynowy, 99 % (w/w) | PR EuroChem Ltd. | Nie | wielu PR100612108RR |
| powtarzania pipety | Eppendorf | M4 | |
| Zakręcane nakrętki fiolek z automatycznym samplerem, wyłożone PTFE | Agilent | 5190-7024 | |
| Chlorek sodu, certyfikowany pakiet | Fisher | S271 | |
| SAS Institute, Cary, Karolina Północna, USA | Nie dotyczy | ||
| kwasu trifluorooctowego, 99 % | Mieszalnik wirowy Alfa Aesar | L06374 | |
| UPLC | Agilent | 1290 Series | |
| Glas-Col | 099A PV6 | ||
| 0,2 ml Końcówki do pipet | Eppendorf | 30089.413 | |
| 0,5 ml | Eppendorf | 30089.421 | |
| Probówki do mikrowirówek 1,5 ml | Fisher | 14-666-325 | |
| 1250-& Mikro; Końcówki do pipet o pojemności L | GeneMate | P-1233-1250 | |
| Końcówki do pipet 1 ml | Eppendorf | 30089.43 | |
| 2-mL bursztynowe zakręcane fiolki do automatycznego podajnika | próbek Agilent | 5182-0716 | |
| 5-mL | Eppendorf | 30089.456 | |
| 80-pozycyjny stojak na probówki do mikrowirówek | Fisher | 05-541-2 | |
| Bursztynowe fiolki 8 ml z Nasadki z wykładziną PTFE | Wheaton | 224754 | |
| 70 % (v/v) izopropanol | Fisher | A459 | |
| 100-1000 µ Pipeta wyporowa L | Eppendorf | ES-100 |
Bibliografia
- Nel, L. H., et al. Mongoose rabies in southern Africa: a re-evaluation based on molecular epidemiology. Virus Research. 109 (2), 165-173 (2005).
- Zieger, Z., et al. The phylogeography of rabies in Grenada, West Indies, and implications for control. PLOS Neglected Tropical Diseases. 8 (10), e3251(2004).
- Monroe, B. P., et al. Rabies surveillance in the United States during 2014. Journal of the American Veterinary Medical Association. 248 (7), 777-788 (2015).
- Slate, D., et al. Status of oral rabies vaccination in wild carnivores in the United States. Virus Research. 111, 68-76 (2005).
- Blanton, J. D., et al. Vaccination of small Asian mongoose (Herpestes javanicus) against rabies. Journal of Wildlife Diseases. 42 (3), 663-666 (2006).
- Vos, A., et al. Oral vaccination of captive small Indian mongoose (Herpestes auropunctatus) against rabies. Journal of Wildlife Diseases. 49 (4), 1033-1036 (2013).
- Berentsen, A. R., Johnson, S. R., VerCauteren, K. C. Evaluation of ONRAB® bait matrix flavor preference by mongoose (Herpestes auropunctatus) in Puerto Rico: Implications for Oral Rabies Vaccination. Caribbean Journal of Science. 48 (1), 52-58 (2014).
- Ortmann, S., et al. Safety studies with the oral rabies virus vaccine strain SPBN GASGAS in the small Indian mongoose (Herpestes auropunctatus). BMC Veterinary Research. 14 (1), 90(2018).
- Linhart, S. B., et al. A field evaluation of baits for delivering oral rabies vaccines to raccoons (Procyon lotor). Journal of Wildlife Diseases. 30 (2), 185-194 (1994).
- Fry, T. L., Atwood, T., Dunbar, M. R. Evaluation of rhodamine B as a biomarker for raccoons. Human Wildlife Interactions. 4 (2), 275-280 (2010).
- Jones, C., Moller, H., Hamilton, W. A review of potential techniques for identifying individual stoats (Mustela erminea) visiting control or monitoring stations. New Zealand Journal of Zoology. 31 (3), 193-203 (2004).
- de Leeuw, A. N. S., Smith, G. C., Woods, J. A. Use of iophenoxic acid to assess bait uptake by European badgers. Advances in Vertebrate Pest Management. 4, 243-254 (2006).
- Southey, A. K., Sleeman, D. P., Gormley, E. Sulfadimethoxine and rhodamine B as oral biomarkers for European badgers (Meles meles). Journal of Wildlife Diseases. 38 (2), 378-384 (2002).
- Massei, G., Jones, A., Platt, T., Cowan, D. P. Iophenoxic Acid as a Long-Term Marker for Wild Boar. Journal of Wildlife Management. 73 (3), 458-461 (2009).
- Creekmore, T. E., et al. Field evaluation of baits and baiting strategies for delivering oral vaccine to mongooses in Antigua, West Indies. Journal of Wildlife Diseases. 30 (4), 497-505 (1994).
- Creekmore, T. E., Rock, R. E., Hurley, J. A baiting system for delivery of an oral plague vaccine to black-tailed prairie dogs. Journal of Wildlife Diseases. 38 (1), 32-39 (2002).
- Fernandez, J. R. R., Rocke, R. E. Use of Rhodamine B as a biomarker for oral plague vaccination of prairie dogs. Journal of Wildlife Diseases. 47 (3), 765-768 (2011).
- Johnston, J. J., et al. Evaluation and significance of tetracycline stability in rabies vaccine baits. Journal of Wildlife Diseases. 41 (3), 549-558 (2005).
- Algeo, T. P., et al. Oral rabies vaccination variation in tetracycline biomarking among Ohio Raccoons. Journal of Wildlife Diseases. 49 (2), 332-337 (2013).
- Crier, J. K. Tetracyclines as a fluorescent marker in bones and teeth of rodents. Journal of Wildlife Management. 34 (4), 829-834 (1970).
- Fisher, P. Review of using Rhodamine B as a marker for wildlife studies. Wildlife Society Bulletin. 27 (2), 318-329 (1999).
- Knowlton, F. K., Savarie, P. J., Wahlgren, C. E., Hayes, D. J. Physiological marks by coyotes ingesting baits containing iophenoxic acid, Mirex and Rhodamine B. Vertebrate Pest Control and Management Materials. Shumake, S. A., Bullard, R. W. , American Society for Testing and Materials. Philadelphia. 5th Volume. STP 974 141-147 (1987).
- Follmann, E. H., Savarie, P. J., Ritter, D. G., Baer, G. M. Plasma marking of arctic foxes with iophenoxic acid. Journal of Wildlife Diseases. 23 (4), 709-712 (1987).
- Saunders, G., Harris, S., Eason, C. T. Iophenoxic acid as a quantitative bait marker for foxes. Wildlife Research. 20, 297-302 (1993).
- Hadidian, J., et al. Acceptance of simulated oral rabies vaccine baits by urban raccoons. Journal of Wildlife Diseases. 25 (1), 1-9 (1989).
- Sweetapple, P. J., Nugent, G. Iophenoxic acid as a serum marker for red deer (Cervus elaphus scoticus). Wildlife Research. 25, 649-654 (1998).
- Ogilvie, S. C., Eason, C. T. Evaluation of iophenoxic acid and rhodamine B for marking feral ferrets (Mustela furo). New Zealand Journal of Zoology. 25 (2), 105-108 (1998).
- Eason, C. T., Batcheler, D., Frampton, C. M. Comparative pharmacokinetics of iophenoxic acid in cats and brushtail possums. Wildlife Research. 21, 377-380 (1994).
- Fisher, P. M., Marks, C. A. Evaluation of iophenoxic acid as a biomarker for swamp wallabies (Wallabia bicolor). Wildlife Research. 24, 97-103 (1997).
- Baer, G. M., Shaddock, J. H., Hayes, D. J., Savarie, P. Iophenoxic acid as a serum marker in carnivores. Journal of Wildlife Management. 49 (1), 49-51 (1985).
- Spurr, E. B. Iophenoxic acid as a systemic blood marker for assessment of bait acceptance by stoats (Mustela ermine) and weasels (Mustela nivalis). New Zealand Journal of Zoology. 29 (2), 135-142 (2002).
- Mudge, G. H., Strewler, G. J., Desbiens, N., Berndt, W. O., Wade, D. N. Excretion and distribution of iophenoxic acid. Journal of Pharmacology and Experimental Therapeutics. 178 (1), 159-172 (1971).
- Jones, A. High-performance liquid chromatographic determination of iophenoxic acid in serum. Journal of Chromatography B: Biomedical Sciences and Applications. 654 (2), 293-296 (1994).
- Wiles, M. C., Campbell, T. A. Liquid chromatography-electrospray ionization mass spectrometry for direct identification and quantification of iophenoxic acid in serum. Journal of Chromatography B. 832 (1), 144-157 (2006).
- Ballesteros, C., et al. Analysis by LC/ESI-MS of iophenoxic acid derivatives and evaluation as markers of oral baits to deliver pharmaceuticals to wildlife. Journal of Chromatography B. 878 (22), 1997-2002 (2010).
- Purdey, D. C., Petcu, M., King, C. M. A simplified protocol for detecting two systemic bait markers (Rhodamine B and iophenoxic acid) in small mammals. New Zealand Journal of Zoology. 30 (3), 175-184 (2003).
- Tobin, M. E., Koehler, A. E., Sugihara, R. Tetracyclines as a fluorescent marker in bones and teeth of rodents. Journal of Wildlife Management. 60 (1), 202-207 (1996).
- Briscoe, J. A., Syring, R. Techniques for emergency airway and vascular access in special species. Seminars in Avian and Exotic Pet Medicine. 13 (3), 118-131 (2004).
- Eason, C. T., Frampton, C. M. The plasma pharmacokinetics of iophenoxic and iopanoic acids in goat. Xenobiotica. 2 (2), 185-189 (1992).
- Hilton, H. E., Dunn, A. M. S. Mongooses: their natural history. , Oliver and Boyd. Edinburgh and London. (1967).
- Stevens, C. E., Hume, I. D. Comparative physiology of the vertebrate digestive system. Second edition. , Cambridge University Press. Cambridge. (1995).
- National Rabies Management Program (NRMP). Oral rabies vaccination draft operations manual. , USDA APHIS Wildlife Services. (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
