Mikroskopia lokalizacji pojedynczych cząsteczek 3D jest wykorzystywana do badania pozycji przestrzennych i trajektorii ruchu fluorescencyjnie znakowanych białek w żywych komórkach bakteryjnych. Opisany w niniejszym dokumencie protokół eksperymentalny i analizy danych określa dominujące zachowania dyfuzyjne białek cytozolowych w oparciu o zbiorcze trajektorie pojedynczych cząsteczek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia śledzenia pojedynczych cząsteczek - narzędzie do określania stanów dyfuzyjnych cząsteczek cytozolowych
W tym artykule
Podsumowanie
Streszczenie
Mikroskopia lokalizacji pojedynczych cząsteczek bada położenie i ruchy pojedynczych cząsteczek w żywych komórkach z kilkudziesięcionanometrową rozdzielczością przestrzenną i milisekundową czasową. Możliwości te sprawiają, że mikroskopia lokalizacji pojedynczych cząsteczek idealnie nadaje się do badania funkcji biologicznych na poziomie molekularnym w fizjologicznie istotnych środowiskach. W tym miejscu demonstrujemy zintegrowany protokół zarówno do pozyskiwania, jak i przetwarzania/analizy danych śledzenia pojedynczych cząsteczek w celu wyodrębnienia różnych stanów dyfuzyjnych, jakie może wykazywać białko będące przedmiotem zainteresowania. Informacje te można wykorzystać do ilościowego określenia tworzenia się kompleksów molekularnych w żywych komórkach. Przedstawiamy szczegółowy opis eksperymentu lokalizacji pojedynczej cząsteczki 3D opartego na kamerze, a także kolejnych etapów przetwarzania danych, które pozwalają uzyskać trajektorie poszczególnych cząsteczek. Trajektorie te są następnie analizowane przy użyciu ramy analizy numerycznej w celu wyodrębnienia dominujących stanów dyfuzyjnych fluorescencyjnie znakowanych cząsteczek i względnej obfitości tych stanów. Ramy analizy opierają się na stochastycznych symulacjach wewnątrzkomórkowych trajektorii dyfuzji Browna, które są przestrzennie ograniczone przez dowolną geometrię komórki. Na podstawie symulowanych trajektorii generowane i analizowane są surowe obrazy pojedynczych cząsteczek w taki sam sposób, jak obrazy eksperymentalne. W ten sposób eksperymentalne ograniczenia precyzji i dokładności, które są trudne do skalibrowania eksperymentalnie, są wyraźnie uwzględniane w przepływie pracy analizy. Współczynnik dyfuzji i względne frakcje populacji dominujących stanów dyfuzyjnych są wyznaczane przez dopasowanie rozkładów wartości eksperymentalnych za pomocą liniowych kombinacji symulowanych rozkładów. Pokazujemy użyteczność naszego protokołu, rozwiązując stany dyfuzyjne białka, które wykazuje różne stany dyfuzyjne po utworzeniu kompleksów homo- i heterooligomerycznych w cytozolu patogenu bakteryjnego.
Wprowadzenie
Badanie dyfuzyjnego zachowania biomolekuł dostarcza wglądu w ich biologiczne funkcje. Techniki oparte na mikroskopii fluorescencyjnej stały się cennymi narzędziami do obserwacji biomolekuł w ich natywnym środowisku komórkowym. Odzysk fluorescencji po fotowybielaniu (FRAP) i spektroskopia korelacji fluorescencji (FCS)1 zapewniają uśrednione zachowania dyfuzyjne. I odwrotnie, mikroskopia lokalizacji pojedynczych cząsteczek umożliwia obserwację pojedynczych fluorescencyjnie oznaczonych cząsteczek z wysoką rozdzielczością przestrzenną i czasową2,3,4. Obserwacja pojedynczych cząsteczek jest korzystna, ponieważ białko będące przedmiotem zainteresowania może występować w różnych stanach dyfuzyjnych. Na przykład dwa łatwe do odróżnienia stany dyfuzyjne powstają, gdy regulator transkrypcji, taki jak CueR w Escherichia coli, swobodnie dyfunduje w cytozolu lub wiąże się z sekwencją DNA i zostaje unieruchomiony na skali czasu pomiaru5. Śledzenie pojedynczych cząsteczek zapewnia narzędzie do bezpośredniej obserwacji tych różnych stanów, a do ich rozwiązania nie są wymagane zaawansowane analizy. Jednak coraz trudniej jest rozwiązać wiele stanów dyfuzyjnych i ich frakcji populacji w przypadkach, gdy ich współczynniki dyfuzji są bardziej podobne. Na przykład, ze względu na zależność wielkości współczynnika dyfuzji, różne stany oligomeryzacji białka objawiają się jako różne stany dyfuzyjne6,7,8,9,10. Takie przypadki wymagają zintegrowanego podejścia w zakresie pozyskiwania, przetwarzania i analizy danych.
Krytycznym czynnikiem wpływającym na szybkość dyfuzyjnej cząsteczek cytozolowych jest efekt uwięzienia przez granicę komórki. Ograniczenia nałożone na ruch molekularny przez granicę komórki bakteryjnej powodują, że zmierzona szybkość dyfuzji cząsteczek cytozolowych wydaje się wolniejsza, niż gdyby ten sam ruch zaszedł w nieograniczonej przestrzeni. W przypadku bardzo wolno dyfuzujących cząsteczek efekt uwięzienia komórek jest znikomy ze względu na brak kolizji z granicą. W takich przypadkach możliwe jest dokładne określenie stanów dyfuzyjnych poprzez dopasowanie rozkładów przemieszczeń molekularnych, r lub współczynników dyfuzji pozornej, D*, przy użyciu modeli analitycznych opartych na równaniach ruchu Browna (dyfuzja losowa)11,12,13. Jednak w przypadku szybko dyfuzyjnych cząsteczek cytozolowych rozkłady eksperymentalne nie przypominają już tych uzyskanych dla nieograniczonego ruchu Browna z powodu zderzeń dyfuzyjnych cząsteczek z granicami komórek. Należy uwzględnić efekty uwięzienia, aby dokładnie określić nieograniczone współczynniki dyfuzji cząsteczek znakowanych fluorescencyjnie. Ostatnio opracowano kilka podejść do uwzględniania efektów uwięzienia albo (pół)analitycznie 5,14,15,16 lub numerycznie za pomocą symulacji Monte Carlo dyfuzji Browna6,10,16,17,18,19.
Tutaj udostępniamy zintegrowany protokół do zbierania i analizowania danych z mikroskopii lokalizacji pojedynczych cząsteczek, ze szczególnym naciskiem na śledzenie pojedynczych molekuł. Ostatecznym celem protokołu jest rozwiązanie stanów dyfuzyjnych znakowanych fluorescencyjnie białek cytozolowych wewnątrz, w tym przypadku, komórek bakteryjnych w kształcie pręcików. Nasza praca opiera się na poprzednim protokole śledzenia pojedynczych cząsteczek, w którym wykazano, że polimeraza DNA, PolI, istnieje w stanie związanym i niezwiązanym DNA przez analizę dyfuzji20. W tym miejscu rozszerzamy analizę śledzenia pojedynczych cząsteczek do pomiarów 3D i wykonujemy bardziej realistyczne symulacje obliczeniowe w celu rozwiązania i ilościowego określenia wielu stanów dyfuzyjnych jednocześnie obecnych w komórkach. Dane są pozyskiwane za pomocą domowego mikroskopu fluorescencyjnego 3D o superrozdzielczości, który jest w stanie określić pozycję 3D emiterów fluorescencyjnych poprzez obrazowanie za pomocą funkcji rozrzutu punktu podwójnej helisy (DHPSF)21,22. Surowe obrazy pojedynczych cząsteczek są przetwarzane przy użyciu specjalnie napisanego oprogramowania w celu wyodrębnienia lokalizacji 3D pojedynczych cząsteczek, które są następnie łączone w trajektorie pojedynczych cząsteczek. Tysiące trajektorii są łączone w celu wygenerowania rozkładów pozornych współczynników dyfuzji. W ostatnim kroku rozkłady eksperymentalne są dopasowywane do rozkładów generowanych numerycznie uzyskanych za pomocą symulacji ruchu Browna w ograniczonej objętości w Monte Carlo. Stosujemy ten protokół do rozwiązania stanów dyfuzyjnych białka systemu wydzielania typu 3 YscQ u żywej Yersinia enterocolitica. Ze względu na swój modułowy charakter, nasz protokół ma ogólne zastosowanie do każdego rodzaju eksperymentu śledzenia pojedynczej cząsteczki lub pojedynczej cząstki w dowolnej geometrii komórki.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Kalibracja funkcji rozproszenia punktu podwójnej helisy
UWAGA: Obrazy opisane w tej i następnych sekcjach zostały uzyskane przy użyciu specjalnie skonstruowanego odwróconego mikroskopu fluorescencyjnego, zgodnie z opisem w pracy Rocha et al.23. Ta sama procedura ma zastosowanie do różnych implementacji mikroskopów zaprojektowanych do mikroskopii lokalizacji i śledzenia pojedynczych cząsteczek2,3,4. Wszystkie programy do akwizycji obrazów i przetwarzania danych opisane w tym artykule są dostępne pod adresem (https://github.com/GahlmannLab2014/Single-Molecule-Tracking-Analysis.git).
- Przygotowanie podkładek agarowych do montowania próbek na szkiełkach nakrywkowych do obserwacji pod mikroskopem.
- Do 5 mL buforu M2G (4,9 mM Na2HPO4, 3,1 mM KH2PO4, 7,5 mM NH4Cl, 0,5 mM MgSO4, 10 µM FeSO4, 0,5 mM CaCl2 oraz 0,2% glukozy) dodać agar o niskiej temperaturze topnienia w stężeniu 1,5-2% wagowo. Podgrzewać w mikrofalówce przez kilka sekund, aż cały agar się rozpuści. Nie doprowadzić do zagotowania roztworu.
- Pozostawić roztwór agarowy do ostygnięcia na kilka minut (2-3 min).
- Nanieść pipetą 600 µL roztworu agarowego na szkiełko nakrywkowe (22 mm x 22 mm). Ostrożnie położyć drugie szkiełko nakrywkowe na wierzchu agaru. W ten sposób powstanie cienka (~0,5 mm) podkładka z żelu agarowego pomiędzy dwoma szkiełkami.
- Pozostawić podkładki agarowe do zestalenia przez ok. 20 min.
- Ostrożnie rozdzielić szkiełka nakrywkowe. Podkładka agarowa przyklei się do jednego z nich.
- Za pomocą żyletki przeciąć podkładkę agarową na cztery kwadratowe sekcje o jednakowej wielkości. Każda sekcja może zostać wykorzystana do jednej próbki.
- Nanieść pipetą 1,5 µL roztworu kulek fluorescencyjnych na jedną podkładkę agarową. Roztwór kulek jest rozcieńczeniem 1/100000 roztworu zapasu w buforze M2G (patrz Tabela materiałów).
- Odwrócić podkładkę agarową i położyć ją na szkiełku nakrywkowym, które zostało oczyszczone w czyszczarce ozonowej przez 30 min. Czas czyszczenia wybrano tak, aby usunąć wszelkie cząsteczki fluorescencyjne przylegające do szkiełek.
- Zamocować szkiełko nakrywkowe z próbką w uchwycie mikroskopu fluorescencyjnego odwróconego i zabezpieczyć je za pomocą taśmy klejącej lub sprężynowych zacisków uchwytu na próbki.
- Nanieść kroplę oleju imersyjnego na obiektyw mikroskopu.
- Umieścić uchwyt na próbkę w mikroskopie i zabezpieczyć go w miejscu.
- Uruchomić graficzny interfejs użytkownika (GUI) do sterowania kamerą mikroskopu, stolikiem obiektowym i laserami wzbudzającymi. W tym celu do sterowania instrumentem wykorzystano dedykowane oprogramowanie napisane w MATLAB (Rycina uzupełniająca 1).
- Uruchomić oprogramowanie kamery HCImage Live. W zakładce Capture, w sekcji Camera Control, ustawić czas ekspozycji na 0,03 s. Kliknąć Live, aby rozpocząć podgląd na żywo z kamery.
- Włączyć laser, klikając Open 514 nm laser w interfejsie GUI, aby wzbudzić kulki fluorescencyjne na podkładce i obserwować emisję fluorescencji w kamerze w trybie strumieniowania na żywo (tj. bez zapisywania danych na dysku).
- Dostosować pozycje X i Y stolika mikroskopu, klikając strzałki „XY-Pos” w sekcji „Micro-Positioning Stage” interfejsu GUI, aby umieścić co najmniej jedną kulkę fluorescencyjną w centrum pola widzenia (FOV). Wielkość kroku można zmienić, klikając rozwijaną listę pod strzałkami.
- Dostosować pozycję Z stolika mikroskopu, klikając strzałki Z-Pos w sekcji Nano-Positioning Stage interfejsu GUI. Ustawić orientację funkcji rozsyłu punktu w kształcie podwójnej helisy (DHPSF) kulki fluorescencyjnej w pionie. Ta pionowa orientacja jest definiowana jako punkt startowy w kalibracji Z. Wielkość kroku można zmienić, klikając rozwijaną listę pod strzałkami.
- W programie HCImage Live, w sekcji Capture | Trigger Modes, Speed and Registration, zmienić tryb wyzwalania z Internal na External Level Trigger. Pozwoli to interfejsowi GUI MATLAB sterować kamerą.
- W sekcji Sequence | Scan Settings zmienić liczbę klatek na 1200. Wybrać folder docelowy zapisu, klikając przycisk opisany jako …. Na koniec kliknąć Start. Liczbę klatek ustawiono na 1200, aby można było zebrać 10 klatek dla każdego z 120 kroków pozycji Z.
- Przeskanować zakres pozycji Z (30 kroków powyżej i poniżej początkowej pozycji Z w przyrostach 50 nm) i zarejestrować 10 klatek na każdym kroku przy czasie ekspozycji 0,03 s. Rozpocząć zautomatyzowany proces, klikając GO w sekcji Z-Calibration interfejsu GUI.
UWAGA: Parametry kalibracji, w tym długość kroku, liczba kroków, czas ekspozycji kamery oraz liczba klatek na krok, mogą być tutaj również dostosowane. Przy czasie ekspozycji 0,03 s z jednej kulki fluorescencyjnej w jednej klatce można uzyskać około 105 fotonów, co skutkuje precyzją lokalizacji x,y,z na poziomie około 1 nm. - Wyłączyć oświetlenie laserowe, klikając Close 515 nm laser w GUI. W programie HCImage Live, w sekcji Capture | Trigger Modes, Speed and Registration, przywrócić tryb wyzwalania Internal. W sekcji Sequence | Scan Settings zmienić liczbę klatek na 200. Wybrać folder docelowy zapisu, klikając przycisk opisany jako …. Kliknąć Start, aby zebrać 200 klatek obrazów ciemnych przy czasie ekspozycji 0,03 s.
UWAGA: Nawet w przypadku braku światła padającego na detektor, każdy piksel odczyta wartość dodatnią (zwaną wartością offsetu ciemnego), która może się nieznacznie różnić między pikselami. Wartość offsetu ciemnego może zmieniać się w czasie. Dlatego konieczne jest zbieranie klatek ciemnych dla każdej kalibracji. - Dopasować DHPSF do modelu podwójnego Gaussa za pomocą oprogramowania Easy-DHPSF24, aby uzyskać pozycje X i Y kulki, a także krzywą kalibracyjną kąta względem Z.
- Uruchomić oprogramowanie Easy-DHPSF w MATLAB. W sekcji Setup ustawić Channel na G oraz Fitting Method na MLE with DG model. G odnosi się do zielonego kanału kamery, ponieważ białko fluorescencyjne używane do pozyskiwania danych emituje światło o długościach fal zielonych. MLE with DG Model odnosi się do metody maksymalnej wiarygodności (Maximum Likelihood Estimation) z modelem podwójnego Gaussa.
UWAGA: Rozmiar piksela i wzmocnienie konwersji zależą od konkretnej konfiguracji optycznej i mogą wymagać korekty. - W sekcji Calibrate DHPSF kliknąć Run. Kliknąć OK w następnym wyskakującym oknie, aby zachować ustawienia domyślne.
- Wybrać stos obrazów zapisany w krokach 1.13-1.14. Następnie wybrać stos obrazów z ciemnym tłem zapisany w kroku 1.15. Na koniec wybrać plik .txt, który został automatycznie zapisany podczas kroku 1.14. Plik ten zawiera pozycję Z stolika podczas całego procesu skanowania.
- W następnym wyskakującym oknie, jeśli nie wykorzystano całego sensora kamery dla pola widzenia, wprowadzić początkowe pozycje x0 i y0 na sensorze. W przeciwnym razie wprowadzić x0 = 1 i y0 = 1. Informacje te można znaleźć w programie HCImage Live w sekcji Binning and SubArrary.
- W kolejnym oknie zmienić rozmiar i przesunąć ramkę pojawiającą się nad obrazem kulek fluorescencyjnych tak, aby miała rozmiar około 100 x 100 pikseli i była wycentrowana na pojedynczym sygnale DHPSF kulki fluorescencyjnej. Następnie kliknąć dwukrotnie, aby kontynuować.
UWAGA: Wybrany sygnał DHPSF powinien być odizolowany od innych sygnałów DHPSF i w idealnym przypadku być najjaśniejszą możliwą kulką. - Kliknąć w centrum sygnału DHPSF, pomiędzy dwoma płatami, a następnie nacisnąć Enter. Następne okno pokazuje powiększony widok wybranego DHPSF. Bardziej precyzyjnie wybrać miejsce centrum DHPSF, klikając myszą.
UWAGA: Program dopasuje następnie DHPSF i wyświetli obraz surowy oraz rekonstrukcję z dopasowania. Wygeneruje również obrazy wzorcowe z kalibracji Z odpowiadające przekrojowi DHPSF w różnych pozycjach Z. Będą one później wykorzystane do dopasowania danych eksperymentalnych. Program poda oszacowane pozycje X, Y i Z dla każdej klatki. W dobrze wyrównanym systemie optycznym wartości X i Y powinny zmieniać się bardzo nieznacznie (odchylenie ~30 nm) przy zmianie pozycji Z. Jeśli zmienność wyników jest większa niż 30 nm, maska fazowa znajdująca się w płaszczyźnie Fouriera systemu obrazowania (Rycina 1) powinna zostać ponownie wyrównana, a kroki 1.9-1.16 powtórzone. - Zapisywać ustawienia GUI Easy-DHPSF, klikając ikonę Save w lewym górnym rogu GUI. Można je później wczytać, klikając ikonę Load w GUI.
UWAGA: Procedura kalibracji Z powinna być przeprowadzana każdego dnia eksperymentu, aby uwzględnić zmiany w ustawieniach mikroskopu, które mogły wystąpić z powodu wahań temperatury lub wibracji mechanicznych.
- Uruchomić oprogramowanie Easy-DHPSF w MATLAB. W sekcji Setup ustawić Channel na G oraz Fitting Method na MLE with DG model. G odnosi się do zielonego kanału kamery, ponieważ białko fluorescencyjne używane do pozyskiwania danych emituje światło o długościach fal zielonych. MLE with DG Model odnosi się do metody maksymalnej wiarygodności (Maximum Likelihood Estimation) z modelem podwójnego Gaussa.
2. Przygotowanie hodowli bakteryjnej
- Przygotować pożywkę wspomagającą wzrost komórek bakteryjnych. Dla Y. enterocolitica należy użyć 5 mL bulionu BHI (Brain Heart Infusion) zawierającego kwas nalidiksowy (35 µg/mL) i kwas 2,6-diaminopimeliowy (80 µg/mL). W tym przypadku zastosowano szczep Y. enterocolitica, w którym białko YscQ jest znakowane fluorescencyjnym białkiem eYFP23.
- Zaszczepić pożywkę kulturami bakteryjnymi z mrożonych zapasów lub z kultur szalkowych.
- Inkubować kulturę przez noc w temperaturze 28 °C z wytrząsaniem.
- Rozcieńczyć niewielką ilość (~250 µL) nasyconej kultury nocnej do objętości 5 mL za pomocą świeżej pożywki.
- Inkubować kulturę w temperaturze 28 °C z wytrząsaniem przez 60-90 min.
- Indukować ekspresję fluorescencyjnego białka fuzyjnego. Dla Y. enterocolitica należy poddać komórki szokowi termicznemu w temperaturze 37 °C w wytrząsarce wodnej, aby zindukować regulon yop.
- Inkubować komórki przez dodatkowe 3 h w temperaturze 37 °C z wytrząsaniem.
- Odwirować 1 mL kultury przy 5,000 x g przez 3 min w temperaturze pokojowej. Odrzucić nadsącz.
- Przemyć osad 3 razy za pomocą 1 mL pożywki M2G.
- Resuspendować odwirowane bakterie w ~250 µL pożywki M2G.
- Dodać fluorescencyjne kuleczki jako markery referencyjne. Roztwór kuleczek fluorescencyjnych należy dodać w odpowiednio rozcieńczonych ilościach, tak aby w polu widzenia (FOV) pod mikroskopem znajdowały się tylko 1-2 kuleczki.
- Delikatnie wymieszać zawiesinę pipetą lub w wirówce typu vortex, aby rozdzielić zagregowane komórki.
- Nanieść 1,5 µL zawiesiny na podkładkę z agarozy 1,5-2% przygotowaną z pożywki M2G.
- Odwrócić podkładkę agarozową i położyć ją na oczyszczonym ozonem szkiełku cover slip. Szkiełko powinno być umieszczone w oczyszczaczu ozonowym przez 30 min w celu zredukowania wrodzonego tła fluorescencyjnego.
3. Pozyskiwanie danych
- Zamocuj szkiełko nakrywki z próbką do uchwytu próbki odwróconego mikroskopu fluorescencyjnego i zabezpiecz je za pomocą taśmy klejącej lub sprężynowych klipsów uchwytu próbki.
- Nałóż kroplę olejku immersyjnego na obiektyw mikroskopu, następnie umieść uchwyt próbki w mikroskopie i zabezpiecz go w miejscu.
- Uruchom interfejs graficzny (GUI) do sterowania kamerą mikroskopu, stolikiem z próbką oraz laserami wzbudzenia. W tym przypadku do sterowania instrumentem zastosowano oprogramowanie napisane w języku MATLAB.
- Uruchom oprogramowanie kamery HCImage Live. W zakładce Capture w sekcji Camera Control ustaw czas ekspozycji na 0,025 s. Kliknij Live, aby rozpocząć podgląd na żywo z kamery.
- Dostosuj pozycje X i Y stolika mikroskopu, klikając strzałki XY-Pos w sekcji Micro-Positioning Stage interfejsu GUI, aby przeszukać próbkę i znaleźć pole widzenia (FOV) z odpowiednio gęstą populacją komórek bakteryjnych.
UWAGA: Aby zmaksymalizować przepływ danych, komórki powinny być jak najgęściej rozmieszczone, ale bez nakładania się lub dotykania. Pole widzenia powinno również zawierać co najmniej 1 fluorescencyjną kuleczkę, która będzie służyć jako marker referencyjny, najlepiej umieszczoną w rogu FOV. - Dostosuj pozycję Z stolika mikroskopu, klikając strzałki Z-Pos w sekcji Nano-Positioning Stage interfejsu GUI, tak aby płatki DHPSF fluorescencyjnej kuleczki były pionowe.
- W menu Sequence | Scan Settings zmień liczbę klatek na 20 000. Wybierz folder docelowy do zapisu, klikając przycisk oznaczony symbolem …. Następnie kliknij Start, aby zebrać do 20 000 klatek z kamery przy krótkim czasie ekspozycji 0,025 s. Fotomiganie eYFP jest inicjowane przy użyciu światła wzbudzenia o wysokiej intensywności o długości fali 514 nm19,25.
UWAGA: Tutaj do wstępnego wybielania i późniejszego obrazowania pojedynczych cząsteczek EYFP zastosowano intensywność lasera ~350 W/cm2 w płaszczyźnie ogniskowej. Podczas obrazowania nie stosowano fotoaktywacji cząsteczek eYFP falami UV. Na jedną komórkę bakteryjną powinien przypadać maksymalnie jeden sygnał pojedynczej cząsteczki. Jeśli gęstość sygnałów pojedynczych cząsteczek jest początkowo zbyt wysoka, należy kontynuować naświetlanie aż do wystąpienia wystarczającego fotowybielania przed rozpoczęciem akwizycji danych. - Wyłącz naświetlanie laserem, klikając Close 515 nm laser w GUI. Zbierz 200 klatek obrazów ciemnych przy tym samym czasie ekspozycji.
- W GUI zaznacz pole obok Thorlabs LED i kliknij Toggle Mirror Up. Przełączy to tor optyczny z toru fluorescencji na tor kontrastu fazowego.
- Uruchom oprogramowanie do akwizycji danych IC Capture 2.4. Służy ono do sterowania kamerą w torze kontrastu fazowego. Naciśnij przycisk Start/Stop Live Display, aby zobaczyć podgląd na żywo z kamery. Kliknij Capture | Save Image, aby zebrać obraz w kontraście fazowym komórek w polu widzenia.
- Powtórz kroki od 3.5 do 3.10 dla kolejnych pól widzenia. W tym przypadku dane zebrane z ~500 komórek bakteryjnych w dziesięciu różnych FOV są wykorzystywane w celu zwiększenia liczby trajektorii pojedynczych cząsteczek dostępnych do analizy.
OSTRZEŻENIE: Komórki zamontowane na podkładkach agarowych przez dłuższy czas mogą zachowywać się inaczej niż świeżo zamontowane komórki. Dodatkowo podkładka agarowa może z czasem stracić integralność, co może negatywnie wpłynąć na jakość danych. Zazwyczaj na jeden preparat stosuje się maksymalnie 3 FOV (~30 min na mikroskopie).
4. Przetwarzanie danych
UWAGA: Do analizy surowych klatek z kamery w celu wyodrębnienia lokalizacji pojedynczych cząsteczek w środowisku MATLAB wykorzystano zmodyfikowaną wersję oprogramowania Easy-DHPSF24. Easy-DHPSF służy konkretnie do dopasowywania lokalizacji DHPSF w obrazowaniu pojedynczych cząsteczek. Wprowadzono niestandardowe zmiany w celu zaimplementowania procedury dopasowania opartej na metodzie największej wiarygodności (MLE), która uwzględnia charakterystykę szumów zależną od piksela w nowoczesnych kamerach sCMOS26. Oprogramowanie zostało również zmodyfikowane tak, aby obsługiwało typ plików obrazów generowany przez program HCImage Live (.dcimg). Bardziej szczegółowe wyjaśnienie działania oprogramowania oraz poszczególnych etapów znajduje się w pracy Lew et al.24
- Uruchom interfejs GUI Easy-DHPSF w programie MATLAB (Supplementary Figure 2). Wczytaj plik zapisany w kroku 1.16.8.
- Wyznaczanie wartości progowych dla każdego z 7 szablonów wygenerowanych w kroku 1.16.7
- W sekcji Calibrate SM identification kliknij Run. Kliknij OK w dwóch kolejnych wyskakujących oknach, aby zachować ustawienia domyślne.
- Gdy pojawi się prośba, otwórz stos obrazów zawierający dane z pierwszego pola widzenia (FOV).
- Wybierz niewielki zakres klatek do dopasowania szablonów. Zazwyczaj używa się klatek 1001-2000, aby uniknąć gęstych, nakładających się sygnałów w pierwszych kilkuset klatkach. Kliknij OK w kolejnym wyskakującym oknie, aby zachować ustawienia domyślne. Kliknij Cancel, gdy w następnym oknie pojawi się prośba o plik dziennika sekwencji.
- Otwórz stos obrazów z ciemnym tłem zapisany w kroku 3.8. Kliknij „OK” w kolejnym wyskakującym oknie, aby pozostawić domyślne parametry szacowania tła. Domyślnie tło jest szacowane przy użyciu filtru medianowego27 obejmującego 100 kolejnych klatek kamery wokół aktualnej klatki.
- W następnym oknie zmień rozmiar ramki nałożonej na obraz tak, aby pokrywała całe FOV, a następnie kliknij dwukrotnie, aby kontynuować.
- Zdefiniuj obszar zainteresowania, klikając w kilku punktach obrazu w celu utworzenia wielokąta. Obszar zainteresowania powinien obejmować jak największą część pola widzenia, przy jednoczesnym zapewnieniu, że żadne kule fluorescencyjne (bardzo jasne obiekty) nie znajdują się wewnątrz wielokąta, a następnie kliknij dwukrotnie, aby kontynuować.
UWAGA: Oprogramowanie spróbuje dopasować szablony do obrazu i wyświetli obraz z zakreślonymi potencjalnymi dopasowaniami. - Po zakończeniu pracy oprogramowanie zapisze wiele obrazów znalezionych dopasowań szablonów i wyświetli odpowiadającą im wartość progową w predefiniowanym folderze. Wyższa wartość progowa odpowiada lepszemu dopasowaniu. Dla każdego numeru szablonu przeanalizuj przykładowe dopasowania i wyznacz najniższy próg, który wskazuje obraz DHPSF. Wprowadź te progi dla każdego z 7 szablonów w sekcji Calibrate SM Identification w GUI Easy-DHPSF.
UWAGA: Program spróbuje automatycznie wybrać i wprowadzić progi, jednak często są one niewiarygodne i powinny zostać sprawdzone ręcznie. Progi są dobierane tak, aby pominięto jak najmniej prawdziwych sygnałów pojedynczych cząsteczek, ale liczba fałszywie dodatnich kandydatów do dopasowania pozostała na poziomie obliczeniowo zarządzalnym. - Zapisz ponownie konfigurację GUI Easy-DHPSF, klikając ikonę Save w lewym górnym rogu.
- Dopasowanie kuli fluorescencyjnej w FOV do wykorzystania jako marker fiducyjny
- W sekcji Track fiduciaries w GUI Easy-DHPSF kliknij Run. Kliknij OK w dwóch kolejnych wyskakujących oknach, aby zachować ustawienia domyślne.
- Przesuń ramkę nałożoną na obraz i wyśrodkuj ją nad sygnałem DHPSF z kuli fluorescencyjnej, a następnie kliknij dwukrotnie.
- Kliknij w centrum sygnału DHPSF, w punkcie środkowym między dwoma płatami, a następnie naciśnij enter. Kliknij Cancel, gdy w następnym oknie pojawi się prośba o plik dziennika sekwencji.
UWAGA: Oprogramowanie dopasuje DHPSF we wszystkich klatkach kamery i wyświetli obraz surowy oraz obraz zrekonstruowany. Po zakończeniu pracy oprogramowanie wygeneruje wykresy z pozycjami X, Y i Z kuli fluorescencyjnej w czasie trwania akwizycji obrazu. - Zaznacz pole Use fiduciaries i ponownie zapisz konfigurację GUI Easy-DHPSF, klikając ikonę Save w lewym górnym rogu.
- Znajdź i dopasuj wszystkie lokalizacje we wszystkich klatkach kamery, używając progów szablonów uzyskanych w kroku 4.2.
- W sekcji Localize DHPSF SMs w GUI Easy-DHPSF kliknij Run. Kliknij OK w kolejnych wyskakujących oknach, aby zachować ustawienia domyślne. Kliknij Cancel, gdy w następnym oknie pojawi się prośba o plik dziennika sekwencji.
UWAGA: Oprogramowanie znajdzie i dopasuje DHPSF przy użyciu modelu podwójnego Gaussianu, jeśli jakość dopasowania przekroczy zdefiniowany przez użytkownika próg. Wyświetli obraz surowy z okręgami wokół dopasowań szablonów oraz obraz zrekonstruowanych dopasowań DHPSF. - Zapisz ponownie konfigurację GUI Easy-DHPSF, klikając ikonę Save w lewym górnym rogu.
- W sekcji Localize DHPSF SMs w GUI Easy-DHPSF kliknij Run. Kliknij OK w kolejnych wyskakujących oknach, aby zachować ustawienia domyślne. Kliknij Cancel, gdy w następnym oknie pojawi się prośba o plik dziennika sekwencji.
- Przeglądanie lokalizacji pojedynczych cząsteczek i filtrowanie niepożądanych lub niewiarygodnych lokalizacji
- W sekcji Output DHPSF SM localizations kliknij Filter Output.
- Kliknij OK w trzech kolejnych oknach, aby przeprowadzić interpolację pozycji X, Y i Z markerów fiducyjnych w czasie. W większości przypadków opcje domyślne są wystarczające. Jeśli czarna linia interpolacyjna nie odzwierciedla rozsądnej interpolacji czerwonej linii pozycji, zmień parametry interpolacji w wyskakującym oknie.
UWAGA: Linia interpolacyjna jest używana do korekcji dryfu stolika w lokalizacjach pojedynczych cząsteczek. - Gdy pojawi się prośba, otwórz odpowiadający obraz w kontraście fazowym dla analizowanego FOV. Kliknij OK w dwóch kolejnych wyskakujących oknach, aby zachować ustawienia domyślne.
- W dwóch następnych wyskakujących oknach zmień wartości filtrów, aby wprowadzić bardziej rygorystyczne lub łagodniejsze wymagania dotyczące lokalizacji pojedynczych cząsteczek, a następnie kliknij OK.
- W oknie, które się pojawi, przesuń lub zmień rozmiar ramki nałożonej na obrazy, aby wyświetlić wybrany obszar zainteresowania, a następnie kliknij dwukrotnie, aby kontynuować.
- Wyświetlana jest rekonstrukcja 3D lokalizacji pojedynczych cząsteczek. Użyj narzędzi wykresu do manipulowania rekonstrukcją (obracanie, powiększanie itp.). Kliknij Continue, aby wyświetlić kolejne okno dialogowe z pytaniem: „Would you like to replot with a different parameter set?” (Czy chcesz ponownie wykreślić dane z innym zestawem parametrów?). Jeśli wyniki są zadowalające, kliknij No. Jeśli nie, kliknij Yes.
UWAGA: Typowe przyczyny niezadowalających wyników to nieprawidłowe nałożenie obrazu w kontraście fazowym na dane lokalizacyjne lub zbyt niskie początkowe progi szablonów, co spowodowało powstanie wielu fałszywie dodatnich lokalizacji. Jeśli wybrano Yes, oprogramowanie powróci do kroku 4.5.4, aby można było zdefiniować nowe wartości parametrów. Jeśli wybrano No, wyniki zostaną zapisane.
5. Postprocesowanie danych
- Za pomocą autorskiego oprogramowania w programie MATLAB przytnij obraz w kontraście fazowym tak, aby pozostał jedynie obszar zawierający komórki obrazowane pod mikroskopem fluorescencyjnym. Krok ten jest konieczny, ponieważ obraz w kontraście fazowym obejmuje obszar znacznie większy niż obraz fluorescencyjny. Przycięcie obrazu upraszcza kolejny etap.
- Wysegmentuj poszczególne komórki, przetwarzając obraz w kontraście fazowym za pomocą oprogramowania OUFTI28 (Rysunek dodatkowy 3)
- Uruchom OUFTI w programie MATLAB. Wczytaj przycięty obraz w kontraście fazowym z poprzedniego kroku, klikając Load phase.
- Kliknij File, aby wybrać i nazwać lokalizację zapisu pliku wyjściowego.
- W sekcji Detection and Analysis wybierz opcję Independent frames.
- Kliknij Load Parameters, aby wczytać parametry detekcji komórek. Przykładowe parametry obejmują dopuszczalną powierzchnię komórki, szerokość komórki oraz próg podziału komórek.
UWAGA: Wszystkie te parametry powinny zostać dostosowane w celu maksymalizacji wydajności dla konkretnych rozmiarów komórek i jakości obrazu. Co ważne, parametr algorithm powinien zostać ustawiony na subpixel, aby umożliwić precyzyjny pomiar konturów komórek. - Kliknij This frame, aby rozpocząć segmentację komórek. Po zakończeniu procesu kontury komórek pojawią się na obrazie w kontraście fazowym.
- Korzystając z elementów sterujących w sekcji Manual, podziel komórki, dodaj komórki lub dopracuj kontury komórek, aby uzyskać obrysy dla komórek, które zostały błędnie wysegmentowane podczas procesu automatycznego.
- Wyeksportuj kontury komórek, klikając Save analysis.
- Użyj autorskiego oprogramowania w programie MATLAB, aby precyzyjnie nałożyć kontury uzyskane w poprzednim kroku na lokalizacje pojedynczych cząsteczek. Poniższe podpunkty szczegółowo opisują działanie oprogramowania.
- Ręcznie wybierz 5 par punktów kontrolnych w wyskakującym oknie, szacunkowo określając i klikając pozycje biegunów komórkowych tych samych pięciu komórek zarówno w danych lokalizacji pojedynczych cząsteczek, jak i w konturach komórek wygenerowanych w poprzednim kroku. Pozycję bieguna komórkowego można oszacować, wyobrażając sobie otoczkę wypukłą wokół lokalizacji pojedynczych cząsteczek należących do jednej komórki i wybierając punkt o największej krzywiźnie (Rysunek dodatkowy 4).
- Wygeneruj funkcję transformacji afinicznej 2D przy użyciu funkcji cp2tform w programie MATLAB i wykorzystaj ją do stworzenia wstępnego nałożenia konturów komórek na lokalizacje pojedynczych cząsteczek.
- Usuń komórki zawierające mniej niż 10 lokalizacji oraz usuń komórki, które znajdują się częściowo poza polem widzenia. Ręcznie usuń wszelkie dodatkowe, niepożądane komórki w wyskakującym oknie, klikając wewnątrz ich konturu (Rysunek dodatkowy 5).
- Wykorzystaj środek masy dla wszystkich pozostałych konturów komórek oraz lokalizacji pojedynczych cząsteczek w ich wnętrzu, aby utworzyć większy zbiór par punktów kontrolnych, ponownie oblicz funkcję transformacji 2D i użyj jej do wygenerowania końcowego nałożenia konturów komórek na lokalizacje pojedynczych cząsteczek.
- Przypisz lokalizacje znajdujące się w obrębie granicy konturu komórki do tej komórki. Odrzuć wszystkie lokalizacje, które nie znajdują się w żadnym konturze komórki (Rysunek 2a, Rysunek dodatkowy 6).
6. Śledzenie pojedynczych cząsteczek
UWAGA: Następująca sekcja jest realizowana przy użyciu autorskiego oprogramowania w środowisku MATLAB. Ta część opisuje kroki wykonywane przez oprogramowanie.
- Dla lokalizacji przypisanych do tej samej komórki w kolejnych klatkach obrazu oblicz odległość euklidesową między nimi. Jeśli odległość między lokalizacjami jest mniejsza niż próg 2,5 µm, połącz lokalizacje, przypisując je do tej samej trajektorii pojedynczej cząsteczki.
UWAGA: Ważne jest, aby brać pod uwagę wyłącznie lokalizacje w obrębie jednej komórki, aby lokalizacje w sąsiednich komórkach, które przypadkowo spełniają wymagania dotyczące progu przestrzennego i czasowego, nie zostały połączone. Próg 2,5 µm wybrano jako maksymalną odległość, jaką bardzo szybka cząsteczka (30 µm2/s) mogłaby przebyć w czasie ekspozycji (0,025 s), z dodatkowym 20% marginesem. - Odrzuć trajektorie krótsze niż 4 lokalizacje. Jeśli w komórce jednocześnie znajduje się dwie lub więcej lokalizacji (tj. dwa lub więcej fluorescencyjnych emiterów), odrzuć powiązane z nimi trajektorie. Ustalenie minimalnej długości ścieżki na 4 lokalizacje pozwala na uśrednienie kilku pomiarów odległości, co daje dokładniejszą ocenę współczynników dyfuzji.
- Oblicz średni kwadrat przemieszczenia (MSD) dla danej trajektorii zgodnie z wzorem:
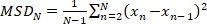 (1)
gdzie N to całkowita liczba lokalizacji w trajektorii, a xn to pozycja cząsteczki w punkcie czasowym n. - Oblicz pozorny współczynnik dyfuzji, D*, według wzoru:
 (2)
gdzie m = 2 lub 3 to wymiarowość pomiaru, a Δt to czas ekspozycji kamery.
UWAGA: Typowy eksperyment wygeneruje łącznie około 5 000–100 000 trajektorii, co skutkuje rozkładem pozornego współczynnika dyfuzji z taką liczbą pomiarów.
7. Symulacja Monte Carlo ruchów Browna w ograniczonej objętości
UWAGA: Należy utworzyć biblioteki symulowanych rozkładów pozornego współczynnika dyfuzji, przeprowadzając symulacje Monte Carlo ruchów Browna ograniczonych do objętości cylindrycznej, wykorzystując 64 wartości z zakresu 0,05–20 µm2/s jako parametry wejściowe (oprogramowanie dostępne od autorów na żądanie). Zakres ten wybrano tak, aby objął wcześniej oszacowane współczynniki dyfuzji białek fluorescencyjnych (fuzyjnych) w bakteriach. Wykorzystano 64 współczynniki dyfuzji, aby zapewnić wystarczające próbkowanie tego zakresu. Ta sekcja jest realizowana przy użyciu autorskiego oprogramowania napisanego w MATLAB i opisuje kroki automatycznie wykonywane przez program. Komórki Y. enterocolitica o kształcie pręcika użyte w tej metodzie są przybliżone przez objętość cylindryczną o długości l = 5 µm i średnicy d = 0,8 µm.
- Rozpocznij poszczególne trajektorie w losowej pozycji w objętości cylindrycznej i symuluj ich losowe (tj. brownowskie) kroki dyfuzji, stosując interwał czasowy 100 ns (interwał czasowy powinien być znacznie krótszy niż czas ekspozycji kamery, aby umożliwić wystarczające próbkowanie pozycji w czasie trwania jednej klatki kamery). Próbkuj każdy krok przemieszczenia dla danej wartości D z odpowiadającej funkcji rozkładu Gaussa poprzez przekształcenie równania 2 i dodaj go do poprzedniej pozycji:
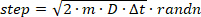 (3)
gdzie funkcja randn w programie MATLAB próbkuje liczbę losową z rozkładu normalnego. Jeśli krok spowoduje przemieszczenie cząsteczki poza objętość cylindra, odbij cząsteczkę z powrotem do wnętrza cylindra pod losowym kątem. - Dla każdego interwału czasowego wygeneruj obraz DHPSF odpowiadający chwilowej pozycji x,y,z symulowanego emitera.
- Aby dopasować do warunków eksperymentalnych, symuluj obrazy zawierające 1 000 fotonów na jedną lokalizację, z tłem laserowym wynoszącym 13 fotonów na piksel oraz szumem Poissona. Dodatkowo dodaj offset ciemny rzędu ~50 fotonów na piksel oraz gaussowski szum odczytu (σ ~1,5 fotona), zgodnie z eksperymentalnymi pomiarami kalibracji kamery. Na koniec pomnóż obraz przez eksperymentalnie zmierzony zysk kamery sCMOS zależny od piksela, aby otrzymać obraz w jednostkach zliczeń detektora.
UWAGA: Po tych operacjach stosunek sygnału do szumu końcowego obrazu wynosi ~2. - Wygeneruj obrazy z rozmyciem ruchu, odzwierciedlające zmieniającą się pozycję cząsteczek, poprzez zsumowanie 50 obrazów DHPSF symulowanych w czasie ekspozycji stosowanym podczas eksperymentalnego pozyskiwania danych. Aby ograniczyć koszt obliczeniowy, do wygenerowania obrazu wybrano tylko 50 okresowo próbkowanych pozycji (zamiast wszystkich 250 000 pozycji próbkowanych podczas ekspozycji 0,025 s przy interwale próbkowania 100 ns).
UWAGA: Długość (liczba klatek) symulowanych trajektorii powinna odpowiadać średniej długości trajektorii eksperymentalnych. W tym przypadku liczba klatek na trajektorię wynosi 6.
- Aby dopasować do warunków eksperymentalnych, symuluj obrazy zawierające 1 000 fotonów na jedną lokalizację, z tłem laserowym wynoszącym 13 fotonów na piksel oraz szumem Poissona. Dodatkowo dodaj offset ciemny rzędu ~50 fotonów na piksel oraz gaussowski szum odczytu (σ ~1,5 fotona), zgodnie z eksperymentalnymi pomiarami kalibracji kamery. Na koniec pomnóż obraz przez eksperymentalnie zmierzony zysk kamery sCMOS zależny od piksela, aby otrzymać obraz w jednostkach zliczeń detektora.
- Wygeneruj 5 000 trajektorii dla każdego z 64 symulowanych wejściowych współczynników dyfuzji.
- Przeanalizuj symulowane klatki kamery zgodnie z opisem w sekcji Przetwarzanie danych.
- Połącz lokalizacje w trajektorie zgodnie z opisem w sekcji Śledzenie pojedynczych cząsteczek.
- Interpoluj skumulowaną funkcję rozkładu (CDF) dla każdego symulowanego rozkładu, używając interpolacji B-splajnem rzędu 25. Interpolowane rozkłady są niezbędne, aby można było odpytywać je w dowolnych punktach.
- Interpoluj otrzymane krzywe B-splajn wzdłuż osi D (D to rzeczywisty, nieograniczony współczynnik dyfuzji sterujący ruchem symulowanych emiterów), używając funkcji scatteredInterpolant w programie MATLAB (określ metodę interpolacji jako „natural”). Pozwala to uzyskać ciągłą funkcję 2D, z której można odczytać dowolny rozkład pozornego współczynnika dyfuzji odpowiadający rzeczywistej wartości współczynnika dyfuzji w zakresie 0,05-20 µm2/s.
8. Dopasowanie rozkładu eksperymentalnego pozornego współczynnika dyfuzji
UWAGA: Dopasuj eksperymentalnie zmierzone rozkłady pozornych współczynników dyfuzji, wykorzystując kombinacje liniowe rozkładów symulowanych, wygenerowanych w poprzedniej sekcji (Symulacja Monte-Carlo ruchu Browna w ograniczonej objętości). Niniejsza sekcja jest realizowana przy użyciu autorskiego oprogramowania w programie MATLAB i opisuje kroki wykonywane automatycznie przez ten program. Więcej informacji i przykładów zastosowań można znaleźć w pracy Rocha et al.29
- Wykonaj ograniczony dopasowanie liniowe metodą najmniejszych kwadratów (używając funkcji lsqlin w programie MATLAB) dla eksperymentalnej CDF, wykorzystując okresowo próbkowany zestaw symulowanych CDF z biblioteki utworzonej w sekcji 7. Wynikiem tego kroku jest wektor parametrów zawierający współczynniki dyfuzji oraz ułamki populacji dominujących stanów dyfuzyjnych w rozkładzie eksperymentalnym.
- Połącz stany dyfuzyjne, których wartości współczynników dyfuzji różnią się o nie więcej niż 20%, w jeden stan dyfuzyjny poprzez uśrednianie ważone na podstawie względnego ułamka populacji. Stanowi to początkowy wektor parametrów.
UWAGA: Aby zmniejszyć złożoność modelu, stany dyfuzyjne z współczynnikami dyfuzji poniżej 0.5 µm2/s mogą pozostać stałe podczas wszystkich następujących kroków. - Utwórz tablice próbnych wektorów parametrów dopasowania z różną liczbą stanów dyfuzyjnych, od pojedynczego stanu dyfuzyjnego do zdefiniowanej przez użytkownika maksymalnej liczby stanów.
- Używając początkowego wektora parametrów, połącz sąsiednie stany dyfuzyjne poprzez uśrednianie ważone oraz podziel stany dyfuzyjne na dwa stany o równych ułamkach populacji i współczynnikach dyfuzji o 20% wyższym i niższym od wartości oryginalnej. Powtórz czynność dla wszystkich możliwości łączenia i dzielenia stanów.
- Użyj każdego próbnego wektora parametrów dopasowania do inicjalizacji nieliniowego dopasowania metodą najmniejszych kwadratów dla 5 oddzielnych podzbiorów danych (używając funkcji fmincon w programie MATLAB). Określ jakość dopasowania, wyznaczając sumę kwadratów residuów pomiędzy dopasowaniem a rozkładem odpowiadającym pozostałym podzbiorom (walidacja krzyżowa danych).
- Przyjmij średnią sumę kwadratów residuów z 5 oddzielnych dopasowań dla każdego wektora próbnego jako całkowitą jakość dopasowania; wyznacz wektor próbny o najlepszej jakości dopasowania dla każdej liczby stanów dyfuzyjnych.
- Wyznacz optymalną liczbę stanów, identyfikując wektor próbny, dla którego dodanie kolejnego stanu nie skutkuje poprawą jakości dopasowania o co najmniej 5%.
- Użyj tego wektora próbnego do inicjalizacji nieliniowego dopasowania metodą najmniejszych kwadratów dla pełnego zestawu danych.
- Oszacuj błąd dla poszczególnych parametrów poprzez ponowne próbkowanie danych metodą bootstrapowania i ponowne dopasowanie z tym samym wektorem próbnym.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W opisanych tutaj warunkach eksperymentalnych (20 000 klatek, minimalna długość trajektorii wynosząca 4 lokalizacje), a w zależności od poziomu ekspresji fluorescencyjnie znakowanych białek fuzyjnych, na komórkę można uzyskać około 200-3 000 lokalizacji, dających 10-150 trajektorii (Rycyna 2a,b). Duża liczba trajektorii jest niezbędna do uzyskania dobrze reprezentatywnego rozkładu pozornych współczynników dyfuzji. Wielkość pola widzenia (FOV)...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Czynnikiem krytycznym dla pomyślnego zastosowania przedstawionego protokołu jest zapewnienie, że sygnały jednocząsteczkowe są dobrze oddzielone od siebie (tj. muszą być rzadkie w przestrzeni i czasie (Ruch uzupełniający 1)). Jeśli w komórce znajduje się więcej niż jedna cząsteczka fluoryzująca w tym samym czasie, lokalizacja może być nieprawidłowo przypisana do trajektorii innej cząsteczki. Nazywa się to problemem z linkowaniem30. Warunki eksperymentalne, takie jak poziomy ekspres...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Alecii Achimovich i Ting Yan za krytyczną lekturę rękopisu. Dziękujemy Edowi Hallowi, starszemu pracownikowi naukowemu w grupie Advanced Research Computing Services na Uniwersytecie Wirginii, za pomoc w skonfigurowaniu procedur optymalizacyjnych wykorzystywanych w tej pracy. Fundusze na te prace zostały zapewnione przez Uniwersytet Wirginii.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas 2,6-diaminomeliczny | Chem Impex International | 5411 | Niezbędny do wzrostu komórek Y. enterocolitica zastosowanych. |
| Soczewki 4f | Thorlabs | AC508-080-A | f=80mm, laser 2" |
| 514 nm | Coherent | Genesis MX514 MTM | Służy do wzbudzania fluorescencji |
| agaroza | Inivtrogen | 16520100 | Służy do wytwarzania podkładek żelowych do montażu płynnej próbki bakteryjnej na mikroskopie. |
| Chlorek amonu | Sigma Aldrich | A9434 | Składnik M2G. |
| filtr pasmowo-przepustowy | Chroma | ET510/bp | Ścieżka wzbudzenia. |
| Brain Heart Infusion | Sigma Aldrich | 53286 | Pożywka wzrostowa dla Y. enterocolitica. |
| chlorek wapnia | Sigma Aldrich | 223506 | składnik M2G. |
| kamera | Źródło obrazowania | DMK 23UP031 | Kamera do obrazowania kontrastu fazowego. |
| dielektryczna maska fazowa | Double Helix, LLC | N/A | Wytwarza sygnał DHPSF. |
| Fosforan disodowy | Sigma Aldrich | 795410 | Składnik M2G. |
| kwas etylenodiaminotetraoctowy | Fisher Scientific | S311-100 | Chelaty Ca2+. Indukuje wydzielanie w T3SS. |
| lustro uchylne | Newport | 8892-K | Umożliwia przełączanie między ścieżkami fluorescencji i kontrastu fazowego. |
| fluosfery | Invitrogen | F8792 | Koraliki fluorescencyjne. 540/560 długości fal ekscytacji i emisji. Średnica 40 nm. |
| szkiełko nakrywkowe | VWR | 16004-302 | #1.5, 22mmx22mm |
| glukoza | Chem Impex International | 811 | M2G składnik. |
| olejek immersyjny | Olympus | Z-81025 | Umieszczony na soczewce obiektywu. |
| siarczan żelaza(II) | Sigma Aldrich | F0518 | M2G. |
| filtr długoprzepustowy | Semrock | LP02-514RU-25 | Ścieżka emisji. |
| siarczan magnezu | Fisher Scientific | S25414A | składnik M2G. |
| platforma mikroskopowa | Mad City Labs | niestandardowa | platforma do mikroskopu odwróconego. |
| Zastosowane komórki kwasu nalidyksowego | Sigma Aldrich | N4382 | Y. enterocolitica są odporne na kwas nalidyksowy. |
| soczewka obiektywu | Olympus | 1-U2B991 | 60X, 1.4 NA |
| Środek do czyszczenia ozonu | Novascan | PSD-UV4 | Służy do eliminowania fluorescencji tła na szkiełkach nakrywkowych. |
| fosforan potasu | Sigma Aldrich | 795488 | składnik M2G. |
| Czerwona dioda LED | Thorlabs | M625L3 | Oświetla próbkę do obrazowania kontrastu fazowego. 625nm. |
| Kamera sCMOS | Hamamatsu | ORCA-Flash 4.0 V2 | Kamera do obrazowania fluorescencyjnego. |
| filtr krótkoprzepustowy | Chroma | ET700SP-2P8 | Ścieżka emisji. |
| Soczewka tubusu | Thorlabs | AC508-180-A | f=180 mm, 2" |
| Yersinia enterocolitica dHOPEMTasd | N/ | A N/A | Szczep AD4442, eYFP-YscQ |
| ćwierćfalowa zerowego rzędu | Thorlabs | WPQ05M-514 | Ścieżka wzbudzenia. |
Bibliografia
- Kapanidis, A. N., Uphoff, S., Stracy, M. Understanding Protein Mobility in Bacteria by Tracking Single Molecules. Journal of Molecular Biology. , (2018).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313 (5793), 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-high resolution imaging by fluorescence photoactivation localization microscopy. Biophysical Journal. 91 (11), 4258-4272 (2006).
- Rust, M. J., Bates, M., Zhuang, X. W. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nature Methods. 3 (10), 793-795 (2006).
- Chen, T. Y., et al. Quantifying Multistate Cytoplasmic Molecular Diffusion in Bacterial Cells via Inverse Transform of Confined Displacement Distribution. Journal of Physical Chemistry B. 119 (45), 14451-14459 (2015).
- Mohapatra, S., Choi, H., Ge, X., Sanyal, S., Weisshaar, J. C. Spatial Distribution and Ribosome-Binding Dynamics of EF-P in Live Escherichia coli. mBio. 8 (3), (2017).
- Stracy, M., et al. Single-molecule imaging of UvrA and UvrB recruitment to DNA lesions in living Escherichia coli. Nature Communications. 7, 12568(2016).
- Persson, F., Lindén, M., Unoson, C., Elf, J. Extracting intracellular diffusive states and transition rates from single-molecule tracking data. Nature Methods. 10 (3), 265-269 (2013).
- Bakshi, S., Choi, H., Weisshaar, J. C. The spatial biology of transcription and translation in rapidly growing Escherichia coli. Frontiers in Microbiology. 6, 636(2015).
- Mustafi, M., Weisshaar, J. C. Simultaneous Binding of Multiple EF-Tu Copies to Translating Ribosomes in Live Escherichia coli. mBio. 9 (1), (2018).
- Michalet, X., Berglund, A. J. Optimal diffusion coefficient estimation in single-particle tracking. Physical Review E. 85 (6), (2012).
- Michalet, X. Mean square displacement analysis of single-particle trajectories with localization error: Brownian motion in an isotropic medium. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 82 (4 Pt 1), 041914(2010).
- Backlund, M. P., Joyner, R., Moerner, W. E. Chromosomal locus tracking with proper accounting of static and dynamic errors. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 91 (6), 062716(2015).
- Stracy, M., et al. Live-cell superresolution microscopy reveals the organization of RNA polymerase in the bacterial nucleoid. Proceedings of the National Academy of Sciences of the United States of America. 112 (32), E4390-E4399 (2015).
- Plochowietz, A., Farrell, I., Smilansky, Z., Cooperman, B. S., Kapanidis, A. N. In vivo single-RNA tracking shows that most tRNA diffuses freely in live bacteria. Nucleic Acids Research. 45 (2), 926-937 (2017).
- Koo, P. K., Mochrie, S. G. Systems-level approach to uncovering diffusive states and their transitions from single-particle trajectories. Physical Review E. 94 (5-1), 052412(2016).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proceedings of the National Academy of Sciences of the United States of America. 110 (20), 8063-8068 (2013).
- Bakshi, S., Bratton, B. P., Weisshaar, J. C. Subdiffraction-Limit Study of Kaede Diffusion and Spatial Distribution in Live Escherichia coli. Biophysical Journal. 101 (10), 2535-2544 (2011).
- Bakshi, S., Siryaporn, A., Goulian, M., Weisshaar, J. C. Superresolution imaging of ribosomes and RNA polymerase in live Escherichia coli cells. Molecular Microbiology. 85 (1), 21-38 (2012).
- Uphoff, S., Sherratt, D. J., Kapanidis, A. N. Visualizing Protein-DNA Interactions in Live Bacterial Cells Using Photoactivated Single-molecule Tracking. JoVE. (85), e51177(2014).
- Pavani, S. R. P., Piestun, R. Three dimensional tracking of fluorescent microparticles using a photon-limited double-helix response system. Optics Express. 16 (26), 22048-22057 (2008).
- Pavani, S. R. P., et al. Three-dimensional, single-molecule fluorescence imaging beyond the diffraction limit by using a double-helix point spread function. Proceedings of the National Academy of Sciences of the United States of America. 106 (9), 2995-2999 (2009).
- Rocha, J. M., et al. Single-molecule tracking in live Yersinia enterocolitica reveals distinct cytosolic complexes of injectisome subunits. Integrative Biology. 10 (9), 502-515 (2018).
- Lew, M. D., von Diezmann, A. R. S., Moerner, W. E. Easy-DHPSF open-source software for three-dimensional localization of single molecules with precision beyond the optical diffraction limit. Protocol Exchange. , (2013).
- Biteen, J. S., et al. Super-resolution imaging in live Caulobacter crescentus cells using photoswitchable EYFP. Nature Methods. 5 (11), 947-949 (2008).
- Huang, F., et al. Video-rate nanoscopy using sCMOS camera-specific single-molecule localization algorithms. Nature Methods. 10 (7), 653-658 (2013).
- Hoogendoorn, E., et al. The fidelity of stochastic single-molecule super-resolution reconstructions critically depends upon robust background estimation. Scientific Reports. 4, 3854(2014).
- Paintdakhi, A., et al. Oufti: An integrated software package for high-accuracy, high-throughput quantitative microscopy analysis. Molecular microbiology. 99 (4), 767-777 (2016).
- Rocha, J. M., Corbitt, J., Yan, T., Richardson, C., Gahlmann, A. Resolving Cytosolic Diffusive States in Bacteria by Single-Molecule Tracking. bioRxiv. , 483321(2018).
- Lee, A., Tsekouras, K., Calderon, C., Bustamante, C., Presse, S. Unraveling the Thousand Word Picture: An Introduction to Super-Resolution Data Analysis. Chemical Reviews. 117 (11), 7276-7330 (2017).
- Los, G. V., et al. HaloTag: A Novel Protein Labeling Technology for Cell Imaging and Protein Analysis. ACS Chemical Biology. , (2008).
- Gautier, A., et al. An Engineered Protein Tag for Multiprotein Labeling in Living Cells. Chemistry & Biology. 15 (2), 128-136 (2008).
- Bisson-Filho, A. W., et al. Treadmilling by FtsZ filaments drives peptidoglycan synthesis and bacterial cell division. Science. 355 (6326), 739-743 (2017).
- Douglass, K. M., Sieben, C., Archetti, A., Lambert, A., Manley, S. Super-resolution imaging of multiple cells by optimised flat-field epi-illumination. Nature Photonics. 10 (11), 705-708 (2016).
- Zhao, Z., Xin, B., Li, L., Huang, Z. L. High-power homogeneous illumination for super-resolution localization microscopy with large field-of-view. Optics Express. 25 (12), 13382-13395 (2017).
- Yan, T., Richardson, C. J., Zhang, M., Gahlmann, A. Computational Correction of Spatially-Variant Optical Aberrations in 3D Single Molecule Localization Microscopy. bioRxiv. , 504712(2018).
- Gahlmann, A., Moerner, W. E. Exploring bacterial cell biology with single-molecule tracking and super-resolution imaging. Nature Reviews Microbiology. 12 (1), 9-22 (2014).
- Liu, Z., Lavis, L. D., Betzig, E. Imaging live-cell dynamics and structure at the single-molecule level. Mol Cell. 58 (4), 644-659 (2015).
- Berglund, A. J. Statistics of camera-based single-particle tracking. Physical Review E. 82 (1), 011917(2010).
- Parry, B. R., et al. The bacterial cytoplasm has glass-like properties and is fluidized by metabolic activity. Cell. 156 (1-2), 183-194 (2014).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proceedings of the National Academy of Sciences of the United States of America. 108 (31), E365-E373 (2011).
- Niu, L. L., Yu, J. Investigating intracellular dynamics of FtsZ cytoskeleton with photoactivation single-molecule tracking. Biophysical Journal. 95 (4), 2009-2016 (2008).
- Coquel, A. S., et al. Localization of protein aggregation in Escherichia coli is governed by diffusion and nucleoid macromolecular crowding effect. PLoS Computational Biology. 9 (4), e1003038(2013).
- Nenninger, A., Mastroianni, G., Mullineaux, C. W. Size Dependence of Protein Diffusion in the Cytoplasm of Escherichia coli. Journal of Bacteriology. 192 (18), 4535-4540 (2010).
- Dix, J. A., Verkman, A. S. Crowding effects on diffusion in solutions and cells. Annual Review of Biophysics. 37, 247-263 (2008).
- Elliott, L. C., Barhoum, M., Harris, J. M., Bohn, P. W. Trajectory analysis of single molecules exhibiting non-brownian motion. Physical Chemistry Chemical Physics. 13 (10), 4326-4334 (2011).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Tagi
Mikroskopia lokalizacyjna 3Danaliza stanów dyfuzyjnychznaczniki w postaci fluorescencyjnych kulekfunkcja rozproszonego punktu w kształcie podwójnej helisyprzetwarzanie danych w programie MATLABpozorny współczynnik dyfuzjistruktura symulacji stochastycznejcytozolowe kompleksy białkoweobrazowanie patogenów bakteryjnych
