Prezentowany tutaj test wielomiejscowej analizy tandemowo-powtórzeniowej (MLVA) umożliwia niedrogie, solidne i przenośne genotypowanie w wysokiej rozdzielczości bakterii Yersinia ruckeri. Zaczynając od czystych kultur, test wykorzystuje multipleksową reakcję PCR i elektroforezę kapilarną w celu wytworzenia dziesięcioloci-loci profili MLVA do dalszych zastosowań.
Artykuł metodologiczny
Wielolocusowa analiza tandemowo-powtórzeniowa bakterii Yersinia ruckeri patogennej dla ryb metodą Multiplex PCR i elektroforezy kapilarnej
W tym artykule
Podsumowanie
Streszczenie
Yersinia ruckeri jest ważnym patogenem hodowlanych ryb łososiowatych na całym świecie, ale brakuje prostych narzędzi odpowiednich do badań epizootiologicznych (śledzenie infekcji itp.) tej bakterii. W związku z tym opracowano test wielomiejscowej analizy tandemowej liczby zmiennej (MLVA) jako łatwo dostępne i jednoznaczne narzędzie do genotypowania odzyskanych izolatów w wysokiej rozdzielczości. W przedstawionym tutaj teście MLVA DNA ekstrahuje się z hodowanych próbek Y. ruckeri poprzez gotowanie komórek bakteryjnych w wodzie, a następnie użycie supernatantu jako matrycy do PCR. Pary starterów ukierunkowane na dziesięć loci VNTR (Variant Twice) o zmiennej liczbie, przeplatane w całym genomie Y. ruckeri, są równomiernie rozmieszczone w dwóch pięciopaksowych reakcjach PCR przebiegających w identycznych warunkach cyklicznych. Startery do przodu są znakowane jednym z trzech barwników fluorescencyjnych. Po potwierdzeniu amplikonu za pomocą elektroforezy żelowej, produkty PCR rozcieńcza się i poddaje elektroforezie kapilarnej. Na podstawie otrzymanych profili elektroferogramu piki reprezentujące każde z loci VNTR są nazywane wielkością i wykorzystywane do obliczania liczby powtórzeń VNTR in silico. Uzyskane w ten sposób dziesięciocyfrowe profile MLVA są następnie wykorzystywane do generowania minimalnych drzew rozpinających, co umożliwia ocenę epizootiologiczną za pomocą analizy skupień. Wysoce przenośne dane wyjściowe, w postaci numerycznych profili MLVA, można szybko porównać między laboratoriami i umieścić w kontekście czasoprzestrzennym. Cała procedura, od hodowli kolonii do oceny epizootiologicznej, może zostać zakończona dla maksymalnie 48 izolatów Y. ruckeri w ciągu jednego dnia roboczego.
Wprowadzenie
Yersinia ruckeri, bakteria Gram-ujemna z rodziny Yersiniaceae, powoduje jersiniozę u hodowlanych ryb łososiowatych na całym świecie1. Można go łatwo zdiagnozować u zakażonych ryb poprzez hodowlę na wielu rodzajach pożywek agarowych, ale do niedawna niewiele było wiadomo na temat struktury populacji i epizootiologii Y. ruckeri na całym świecie i w różnych siedliskach (gatunki żywicielskie itp.). Istniejące systemy serotypowania Y. ruckeri są niespójne, brakuje im wzajemnej kompatybilności i oferują niską rozdzielczość epidemiologiczną. Przeprowadzono pewne badania molekularne bakterii, wykorzystując takie techniki, jak typowanie sekwencji Multilocus (MLST), elektroforeza żelowa w polu pulsacyjnym (PFGE) lub analiza sekwencji całego genomu (WGS)2,3,4,5. Jednak MLST nie zapewnia wystarczająco wysokiej rozdzielczości do rutynowego śledzenia infekcji, podczas gdy PFGE jest pracochłonny i daje wyniki, które nie są łatwe do przeniesienia między laboratoriami. Podczas gdy analiza WGS zapewniłaby niemal ostateczną rozdzielczość, ustanowienie i wdrożenie takich analiz wymagałoby wstępnych możliwości technicznych i bioinformatycznych, które pozostają jeszcze ograniczone do stosunkowo niewielkiej liczby laboratoriów.
Multi-locus Analiza tandemowo-liczbowa (MLVA) reprezentuje proste i łatwo dostępne narzędzie do typowania molekularnego, które oferuje rozdzielczość genetyczną w niektórych przypadkach prawie równą tej z analizy WGS6,7. Technika ta opiera się na zmienności liczby powtórzeń w wybranych loci tandem-repeat (VNTR) o zmiennej liczbie, co skutkuje danymi wyjściowymi, które są wysoce transportowalne, co ułatwia porównanie profilowanych izolatów z internetowymi bazami danych i między laboratoriami. Chociaż MLST pozostaje złotym standardem w epidemiologicznym typowaniu wielu patogenów bakteryjnych, coraz większa liczba badań wskazuje na znacznie większą moc dyskryminacyjną MLVA8,9,10. Opublikowano również kilka protokołów dotyczących bakterii chorobotwórczych dla ryb, takich jak Francisella noatunensis, Edwardsiella piscicida i Renibacterium salmoninarum11,12,13.
Przedstawiony tutaj protokół MLVA z dziesięcioma loci, który niedawno stał się podstawą do obszernego badania populacji Y. ruckeri14, obejmuje ekstrakcję DNA z kolonii hodowanych w agarze, multipleksowy PCR i elektroforezę kapilarną (CE), a następnie dalsze zastosowania in silico. Dla każdego badanego izolatu równolegle w identycznych warunkach przeprowadza się dwa multipleksowe PCR, oba zawierające pięć fluorescencyjnie znakowanych par starterów (6FAM, NED lub VIC), z których każda celuje w poszczególne regiony VNTR. Po weryfikacji amplikonów PCR za pomocą elektroforezy żelowej (GE), produkty PCR są rozcieńczane przed analizą CE, a piki reprezentujące odpowiednie loci VNTR są wywoływane pod względem wielkości na podstawie otrzymanych plików elektroferogramów. Wraz ze wzorami specyficznymi dla locus uwzględniającymi niewielkie, specyficzne dla sekwencji rozbieżności we wzorcach migracji CE, wywołania rozmiaru VNTR CE są następnie wykorzystywane do obliczania liczby powtórzeń VNTR, które są łączone w dziesięciocyfrowe profile MLVA. Są one wykorzystywane jako dane wejściowe do ocen epizootiologicznych (np. poprzez analizę skupień na diagramach minimalnego drzewa rozpinającego (MST)).
Protokół
UWAGA: Przez cały czas trwania protokołu zaleca się przeprowadzanie wszystkich procedur laboratoryjnych w warunkach sterylnych, z wykorzystaniem fartuchów laboratoryjnych, jednorazowych rękawiczek oraz sterylnych odczynników i sprzętu. Zaleca się również przygotowywanie reakcji PCR w osobnym pomieszczeniu (pre-PCR), które nie jest wykorzystywane do amplifikacji PCR i/lub obchodzenia się z produktami PCR (post-PCR). Wszystkie odczynniki należy przechowywać zgodnie z zaleceniami producenta. Szczegółowe informacje na temat wykorzystanych odczynników, sprzętu i oprogramowania znajdują się w Tabeli materiałów.
1. Hodowla bakterii i ekstrakcja genomicznego DNA
- Wysiać czyste kultury Y. ruckeri na dowolnym odpowiednim typie agaru (autorzy zastosowali agar z 5% krwią bydlęcą) i inkubować w temperaturze 22 °C przez 1-2 dni lub w 15 °C przez 3-4 dni.
- Z każdej płytki agarowej pobrać pętlą do szczepienia pojedynczą reprezentatywną kolonię i przenieść ją do probówek wirówkowych o pojemności 1,5 mL zawierających 50 µL wody ultrapurej. Zawiesić, krótko wymieszać w wortexie i inkubować przez 7 min w bloku grzewczym w temperaturze 100 °C.
- Wirować przy 16 000 x g przez 3 min, a następnie za pomocą pipety ostrożnie przenieść nadsącz do pustej probówki wirówkowej 1,5 mL. Przejść do następnego kroku, wykorzystując nadsącz jako matrycowe DNA, lub przechowywać w temperaturze -20 °C do momentu rozpoczęcia dalszych prac.
2. Przygotowanie reakcji multiplex PCR i warunki cykliczności
UWAGA: Każda reakcja multiplex PCR (dwie na izolat Y. ruckeri) powinna zawierać 12,5 µL 2x Multiplex PCR Plus master mix, od 0,1 do 0,2 µM każdej odpowiedniej pary starterów (Tabela 1) oraz 3 µL matrycowego DNA, uzupełnione wodą wolną od RNaz do końcowej objętości reakcji 25 µL. Należy dążyć do zminimalizowania ekspozycji na światło starterów forward znakowanych fluorescencyjnie (np. poprzez owinięcie probówek do ich przechowywania folią aluminiową).
- Dla każdego z dwóch testów multiplex PCR (Tabela 1) przygotować mieszaniny master mix zgodnie z powyższym opisem (bez matrycowego DNA), uwzględniając liczbę próbek oraz jedną kontrolę dodatnią i jedną kontrolę ujemną. Dodatkowo należy przewidzieć 10% zapasu objętości. Przygotowane mieszaniny master mix delikatnie wymieszać w wirówce typu vortex przy niskiej prędkości.
- Rozdzielić po 22 µL każdej mieszaniny master mix oddzielnie do poszczególnych dołków w paskach PCR lub płytkach, w zależności od liczby próbek, a następnie do każdego dołka dodać 3 µL matrycy (w przypadku kontroli dodatniej i ujemnej odpowiednio zastosować DNA z potwierdzonego szczepu Y. ruckeri oraz wodę ultrapurystyczną). Uszczelnić i krótko odwirować.
- Wszystkie próbki poddać amplifikacji w termocyklerze PCR zgodnie z następującym programem: (i) 5 min w 95 °C (ii) 30 cykli: 0,5 min w 95 °C, 1,5 min w 60 °C oraz 1 min w 72 °C, a następnie (iii) 60 min w 68 °C, po czym schłodzić do 4 °C i przechowywać w tej temperaturze. Program zakończy się w czasie krótszym niż 3 h.
3. Potwierdzenie amplikonu PCR za pomocą elektroforezy żelowej
- Zgodnie z zaleceniami producenta przygotować objętość 1,5% (w/v) żelu agarozy w 1x buforze tris-boranowo-EDTA (TBE), odpowiednią dla liczby testowanych reakcji PCR. Przed odlewaniem dodać 5 µL fluorescencyjnego barwnika kwasów nukleinowych na każde 50 µL roztworu żelu i wymieszać. Do odlewania użyć odpowiednich kuwet i grzebieni, pozostawiając odpowiednią liczbę oczek wolnych dla markerów wielkości DNA.
- Po stężeniu żel zanurzyć w 1x buforze TBE w systemie GE. Wymieszać 5 µL produktu PCR z 2 µL barwnika do nakładania i przenieść do oczek żelu. W wolne oczka nanieść 5 µL markera DNA w celu odniesienia.
- Elektroforezę prowadzić przy napięciu 110 V na 15 cm przez około 1 h, a następnie użyć systemu obrazowania/wizualizacji żeli opartego na UV, aby potwierdzić obecność wielu (do pięciu) prążków reprezentujących amplikony PCR (patrz przykład na Rysunku 1). Żel zutylizować. Przejść do następnego kroku lub przechowywać pozostałe produkty PCR w temperaturze 4 °C do czasu dalszego przetwarzania.
4. Konfiguracja elektroforezy kapilarnej i warunki prowadzenia analizy
- Po potwierdzeniu obecności amplikonów PCR, rozcień produkty PCR w stosunku 1:10 (v/v) w wodzie oczyszczonej. Zamknij szczelnie, wymieszaj i krótko odwiruj w wirówce.
- Pracując w dygestorium, przygotuj objętość master mixu składającą się z 9 µL formamidu i 0,5 µL standardu wielkości na każdy produkt PCR (przewidując 10% nadmiaru objętości). Krótko wymieszaj w wortexie i rozdziel 9,5 µL do dołków na płytce odpowiedniej dla dostępnego systemu CE, a następnie dodaj 0,5 µL rozcieńczonego produktu PCR. Zamknij szczelnie, wymieszaj i krótko odwiruj w wirówce.
OSTROŻNIE: Zachowaj ostrożność. Mieszanie formamidu z wodą powoduje powstanie kwasu mrówkowego, który jest toksyczny. - Używając termocyklera PCR, zdenaturuj próbki w temperaturze 95 °C przez 3 min, a następnie schłodź do 4 °C do czasu analizy. Krótko odwiruj w wirówce i załaduj płytkę do skalibrowanego systemu CE zgodnie z instrukcjami producenta.
- Przeprowadź analizę fragmentów metodą CE, używając odczynników odpowiednich dla wybranego urządzenia i stosując następujące ustawienia: 60 °C; wtryski 5 s przy 1,6 kV (32 V per cm); czas analizy 32 min przy 15 kV (300 V per cm). Analiza fragmentów CE dla 24 dołków w systemie 24-kapilarnym (50 cm) trwa zazwyczaj około 50 min.
5. Określanie wielkości VNTR, obliczanie liczby powtórzeń i profilowanie MLVA
UWAGA: Krok 5.1 opisuje wyznaczanie wielkości CE VNTR dla Y. ruckeri na podstawie plików elektroferogramów, przy użyciu specjalistycznego oprogramowania wymienionego w Tabeli materiałów. Szczegółowe informacje oraz rozwiązywanie problemów znajdują się w instrukcji obsługi oprogramowania. W przypadku korzystania z innego oprogramowania należy zapoznać się z odpowiednimi instrukcjami.
- Zaimportuj pliki z wynikami CE (dwa na izolat Y. ruckeri). Przed naciśnięciem przycisku Analyze ustaw Analysis Method na Microsatellite Default i wybierz odpowiedni produkt w sekcji Size Standard. Zweryfikuj prawidłową identyfikację fragmentów standardu wielkości w edytorze Size Match Editor i popraw wszelkie widoczne błędne przypisania.
- Po wybraniu próbek do odczytu kliknij przycisk Display Plots, a następnie naciśnij Ctrl+A, aby wyświetlić tabelę Sizing Table. W górnym panelu, trzymając klawisz Ctrl, klikaj kolejno pięć piku reprezentujących amplikony VNTR (w razie potrzeby korzystaj z narzędzia powiększania).
UWAGA: Dla każdego z produktów multipleksowej PCR elektroferogram wykaże pięć pików rozłożonych pomiędzy trzy zastosowane barwniki (patrz: znakowanie barwnikiem 5' starterów forward w Table 1 oraz dwa przykłady na Figure 2). - Naciśnij Ctrl+G, aby przefiltrować tabelę Sizing Table tak, by wyświetlała tylko charakterystyki pięciu zaznaczonych pików, a następnie zapisz wartości wielkości CE dla każdego locus VNTR (zgodnie z Table 1) do dalszego zastosowania.
- Po wybraniu próbek do odczytu kliknij przycisk Display Plots, a następnie naciśnij Ctrl+A, aby wyświetlić tabelę Sizing Table. W górnym panelu, trzymając klawisz Ctrl, klikaj kolejno pięć piku reprezentujących amplikony VNTR (w razie potrzeby korzystaj z narzędzia powiększania).
- Aby uwzględnić błędy w mobilności amplikonów podczas CE, oblicz dokładną liczbę powtórzeń VNTR zgodnie z poniższym wzorem, wykorzystując wyniki wielkości CE VNTR wraz ze zmiennymi specyficznymi dla danego locus (patrz: Table 1). Dla zwiększenia wydajności zaleca się zautomatyzowanie tego procesu (np. za pomocą szablonu w arkuszu kalkulacyjnym).
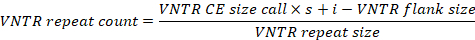
- Obliczone liczby powtórzeń VNTR zaokrąglij do najbliższej liczby całkowitej i połącz w dziesięciocyfrowe ciągi, z których każdy reprezentuje profil MLVA pojedynczego izolatu Y. ruckeri.
6. Analiza klastrów minimalnego drzewa rozpinającego dla danych MLVA
UWAGA: Krok 6 opisuje tworzenie diagramów MST na podstawie danych MLVA dla Y. ruckeri, przy użyciu konkretnego oprogramowania wymienionego w Tabeli materiałów. W celu uzyskania dodatkowych informacji i rozwiązywania problemów należy zapoznać się z instrukcją obsługi oprogramowania. W przypadku korzystania z innego oprogramowania należy zapoznać się z odpowiednimi instrukcjami.
- Utwórz nową bazę danych i wybierz opcję aktywacji wtyczki MLVA.
- Zaimportuj profile MLVA oraz metadane Y. ruckeri, wybierając Character type data, a następnie Import fields and characters (dalszy wybór zależy od formatu zapisu). Po pojawieniu się monitu określ zasady importu zgodnie z zawartością pliku importowanego: w kolumnie Destination type sklasyfikuj liczbę powtórzeń VNTR jako Character value: VNTR, a pozostałe metadane jako Entry information: Entry info field.
UWAGA: W celu porównania i uzyskania kontekstu możliwe jest również zaimportowanie całego opublikowanego zbioru danych (otwarty dostęp) wraz z oryginalnym artykułem wykorzystującym niniejszy protokół MLVA14. Profile MLVA i metadane zróżnicowanej kolekcji izolatów Y. ruckeri (n = 484) analizowanych w tym badaniu są dostępne w materiałach uzupełniających (Tabele S1 i S2) pod następującym linkiem: https://aem.asm.org/content/84/16/e00730-18/figures-only#fig-data-additional-files - W panelu Experiment type otwórz wpis VNTR i ustaw wartości minimalną oraz maksymalną dla każdego locus VNTR odpowiednio na 0 i 100. W sekcji General settings ustaw liczbę miejsc po przecinku na 0 i wybierz Numbers w sekcji Data type. Zaznacz opcję traktowania brakujących wartości jako zero.
- Wybierz zaimportowane próbki przeznaczone do analizy klastrów MST i kliknij przycisk Create new comparison (w panelu Comparison).
- Jeśli jest to pożądane dla prezentacji wizualnej MST, przypisz próbki do kolorowych grup (np. zgodnie z konkretną cechą z metadanych), korzystając z różnych opcji dostępnych w panelu Groups.
UWAGA: Grupy można również utworzyć lub zmienić retrospektywnie, po wykonaniu następnych kroków. - Wybierz Advanced cluster analysis... oraz MST for categorical data, aby wygenerować diagram MST na podstawie wybranych próbek.
- Dalej modyfikuj prezentację wizualną MST według uznania (np. dodając parametry partycjonowania, etykiety węzłów/gałęzi, połączenia krzyżowe, legendy itp.). Zobacz przykład na Rysunku 3.
UWAGA: Próg partycjonowania klastra (kompleksu klonalnego) wynoszący ≤4/10 nieidentycznych loci VNTR, a także ukrywanie połączeń gałęzi reprezentujących >5/10 nieidentycznych loci VNTR, były wcześniej stosowane w analizie klastrów MST w oparciu o dane MLVA wygenerowane przy użyciu tego protokołu14. Jeśli zaimportowano wspomniany zbiór danych 484 profili MLVA Y. ruckeri, próbki te można również włączyć do analizy klastrów MST (jak opisano powyżej), aby zapewnić globalny i historyczny kontekst. Ułatwi to np. identyfikację próbek powiązanych z wcześniej opisanymi kompleksami klonalnymi, a także tych reprezentujących dotąd nieopisane linie. W zależności od dostępnych metadanych, wynikowy diagram MST można analizować na różne sposoby, np. w celu wykrycia ewentualnych wzorców grupowania powiązanych z konkretnymi cechami (geografia, gospodarz, czas itp.). - W razie potrzeby wyeksportuj sfinalizowane MST w żądanym formacie, korzystając z opcji Export image.
- Jeśli jest to pożądane dla prezentacji wizualnej MST, przypisz próbki do kolorowych grup (np. zgodnie z konkretną cechą z metadanych), korzystając z różnych opcji dostępnych w panelu Groups.
Wyniki
Po przeprowadzeniu wielokrotnej reakcji PCR (multiplex PCR) zgodnie z opisem w niniejszej sekcji, typowy obraz z elektroforezy w żelu (GE), potwierdzający obecność wielu amplikonów z każdej reakcji PCR, przedstawiono na Rysunku 1. Dalsza analiza fragmentów metodą elektroforezy kapilarnej (CE), przeprowadzona na zweryfikowanych produktach PCR, pozwoli dla każdego badanego izolatu Y. ruckeri na uzyskanie dwóch plików elektroferezogramów wykorzystywanych do określenia wielkości odpowiednich loci VNTR (Rysunek 2). Na podstawie analizy 484 zróżnicowanych izolatów Y. ruckeri nie zaobserwowano nakładania się zakresów wielkości amplikonów pomiędzy loci VNTR znakowanymi tym samym barwnikiem w tej samej reakcji multiplex (Tabela 1)14. W związku z tym każdy z pików elektroforetycznych może zostać jednoznacznie zidentyfikowany na podstawie koloru.
Po imporcie profili MLVA i odpowiednich metadanych do wybranego oprogramowania można sporządzić diagramy MST, zgodnie z opisem, w celu analizy interesujących wzorców epidemiologicznych w materiale. W celu zapoznania się z dodatkowymi opcjami dostępnymi w poszczególnych programach należy skorzystać z odpowiednich instrukcji. Jako przykład, Rysunek 3 przedstawia porównanie za pomocą MST profili MLVA dla izolatów Y. ruckeri wyizolowanych z ryb pochodzących z pięciu różnych farm łososia w Norwegii.
Stałe rozmiary powtórzeń dziesięciu loci VNTR, a także ich stabilność in vitro i in vivo, zostały wcześniej zweryfikowane w pierwotnym badaniu, na którym oparto niniejszy protokół14. W skrócie, przeprowadzono to przy użyciu sekwencjonowania metodą Sangera (rozmiar powtórzeń) oraz typowania MLVA wielu izolatów po seryjnych pasażach (in vitro) oraz z poszczególnych ognisk choroby (in vivo). Ponadto badano stabilność środowiskową loci w czasie poprzez typowanie wielu izolatów „szczepów domowych” pozyskanych w ciągu kilku lat z stale zainfekowanych słodkowodnych zakładów hodowlanych łososia atlantyckiego.

Rycina 1: Elektroforeza żelowa potwierdzająca obecność wielu produktów PCR. Obraz potwierdza obecność wielu amplikonów PCR we wszystkich 12 ścieżkach zawierających próbki, przy czym pierwsza ścieżka stanowi użytą drabinę DNA. Wskazano rozmiary wybranych fragmentów drabiny, a także przypisanie każdej ścieżki do konkretnej analizy PCR i szczepu (patrz Tabela S1 w Gulla et al. 201814). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rysunek 2: Elektroforegramy przedstawiające piki odpowiadające amplikonom VNTR. Wskazano nazwy różnych loci VNTR, a w nawiasach podano barwniki (VIC = zielony; NED = czarny; 6FAM = niebieski). Dwa elektroforegramy (test PCR 1 na górze; test PCR 2 na dole) pochodzą z typowania pojedynczego izolatu Y. ruckeri. Pomarańczowe piki (barwnik LIZ) reprezentują zastosowany standard wielkości. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rysunek 3: Przykład minimalnego drzewa rozpinającego do oceny epidemiologicznej. Schemat oparto na profilach MLVA izolatów Y. ruckeri wyizolowanych z łososia atlantyckiego w pięciu różnych norweskich farmach (1-5; patrz legenda), w których występowały nawracające ogniska yerizniozy. Można zaobserwować wyraźną tendencję do grupowania się izolatów w zależności od farmy pochodzenia. Powiązania przedstawiają wszystkie możliwe połączenia obejmujące ≤1/10 nieidentycznych loci VNTR (patrz legenda). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 4: Elektroferogram obrazujący stutter i rozszczepione piki. W tym przypadku oba zjawiska występują jednocześnie, co nie zawsze ma miejsce. Dłuższy i wyższy pik, reprezentujący locus VNTR YR1070, jest łatwo rozróżnialny. Wyświetlanie jest powiększone i pokazuje tylko piki barwnika niebieskiego. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.

Tabela 1: Charakterystyka loci VNTR. Kluczowe cechy dziesięciu regionów VNTR Y. ruckeri objętych obecnym protokołem MLVA.
Dyskusja
Oba przedstawione tutaj multipleksowe PCR wydawały się stosunkowo wytrzymałe w obliczu niskiej jakości matrycowego DNA, ale mimo to czasami obserwowano brak amplifikacji PCR przy użyciu matryc o wyjątkowo wysokich stężeniach DNA. Problemy te można było łatwo rozwiązać, rozcieńczając szablony przed PCR. Mogą być również stosowane inne metody ekstrakcji DNA niż zastosowana tutaj (np. zestawy komercyjne).
Chociaż oczekuje się, że z każdej reakcji multipleksowej PCR oczekuje się pięciu amplikonów, nie zawsze należy oczekiwać pięciu wizualnie rozróżnialnych prążków od GE, ponieważ niektóre (inaczej oznakowane) loci VNTR w tej samej reakcji mają nakładające się zakresy rozmiarów. Ostateczny czas wydłużenia PCR wynoszący 60 minut może zostać skrócony w razie potrzeby, ale prawdopodobnie spowoduje to zwiększone występowanie rozszczepionych pików w kolejnych elektroferogramach CE (patrz poniżej). W szczególności, ponieważ celem etapu GE jest wyłącznie jakościowa weryfikacja amplikonów PCR, czas działania, napięcie i/lub receptura żelu mogą być dostosowywane zgodnie z preferencjami. Jeżeli GE zaobserwuje szczególnie słabe prążki, może być wskazane zmniejszenie współczynnika rozcieńczenia tych próbek przed CE.
Podczas gdy opisany tutaj protokół CE został uruchomiony na konkretnym komercyjnym aparacie do elektroforezy kapilarnej (patrz Tabela materiałów), różne systemy CE mogą mieć różne wymagania dotyczące próbek, co z kolei może skłonić do pewnych modyfikacji protokołu. Zapoznaj się z instrukcją odpowiedniego producenta systemu CE, aby uzyskać instrukcje dotyczące odpowiednich odczynników/sprzętu, kalibracji itp. do analizy fragmentów. Istnieje również możliwość, że tendencyjne wzorce ruchliwości amplikonów obserwowane podczas CE mogą się względnie różnić w zależności od systemów CE i/lub maszyn, jak to zostało wcześniej udokumentowane dla innych protokołów MLVA15,16. Jeśli wystąpi w stopniu, w którym wpłynie to na końcową (zaokrągloną) liczbę powtórzeń VNTR, oznacza to, że zmienne specyficzne dla locus s i i (Tabela 1), używane do określania liczby powtórzeń VNTR, muszą zostać ponownie skalibrowane. Obejmuje to regresję liniową na wykresach porównujących dokładne rozmiary sekwencji z wywołaniami o rozmiarze CE, zgodnie z opisem Gulla i in. 201814.
Rozszczepione piki i piki jąkania, oba dobrze znane artefakty w typie17 MLVA opartym na CE, można zaobserwować na elektroferogramach podczas wywoływania rozmiaru (Figura 4). Podczas gdy piki jąkania powinny być ignorowane, dłuższy pik powinien być konsekwentnie wybierany do dalszych zastosowań w przypadku podzielonych pików oddzielonych pojedynczą parą zasad. Co więcej, nieobecne piki wskazujące na brak określonych loci VNTR są rzadkie, ale mogą wystąpić, w takim przypadku należy przypisać powtórzoną liczbę "0". Jeżeli kultura wyjściowa, z której ekstrahuje się DNA, nie jest czysta (tj. zawiera więcej niż jeden podtyp Y. ruckeri ), po CE można zaobserwować wiele wysokich pików odpowiadających różnym allelom tego samego locus/loci. Wtórne hodowle muszą być następnie przeprowadzone z pojedynczych kolonii przed ekstrakcją nowego DNA w celu ponownego typowania.
Jak stwierdzono w protokole, matryca DNA do PCR powinna być domyślnie ekstrahowana z czystych kultur Y. ruckeri. Jednak w kilku przypadkach próbki płynu jajowego, które dały wynik pozytywny na obecność Y. ruckeri metodą qPCR (wartości Ct < 27) zostały z powodzeniem wpisane do MLVA bezpośrednio, bez uprzedniej hodowli, przy użyciu zwiększonej ilości genomowego DNA (wyekstrahowanego za pomocą komercyjnego zestawu) jako matrycy. Chociaż podejście to nie zostało dokładnie przetestowane ani zweryfikowane, wskazuje na potencjał tego testu MLVA do badania złożonych matryc biologicznych zawierających DNA z szeregu różnych organizmów oprócz Y. ruckeri.
Cała przedstawiona tutaj procedura typowania MLVA, od ekstrakcji DNA do oceny epizootiologicznej, może zostać zakończona w ciągu jednego dnia roboczego. Jednak liczba badanych próbek jest w subliniowej zależności od czasu wymaganego do ekstrakcji DNA, PCR i CE, a zatem metoda jest znacznie bardziej efektywna czasowo w przypadku jednoczesnego badania wielu próbek. Jest tak jednak w przypadku większości metod laboratoryjnych, a jako narzędzie do epidemiologicznego podtypowania Y. ruckeri, połączenie wysokiej rozdzielczości, prostoty i przenośności sprawia, że ten test MLVA jest lepszy od wcześniej opublikowanych protokołów 4,5. Wykorzystano go również do weryfikacji ograniczonego znaczenia epidemiologicznego serotypowania Y. ruckeri 14.
Dzięki kompleksowemu badaniu populacyjnemu opartemu na MLVA obejmującemu 484 izolaty Y. ruckeri odzyskane z różnych czasoprzestrzennych źródeł i siedlisk (ryby żywicielskie, środowisko itp.), nasza wiedza na temat epizootiologii i struktury populacji tego ważnego patogenu ryb znacznie się zwiększyła14. Typowanie MLVA umożliwiło śledzenie klonów rozprzestrzeniających się antropogenicznie przez dziesięciolecia, przypuszczalnie poprzez transport ryb, a także identyfikację lokalnie ograniczonych szczepów. Co więcej, podczas gdy niektóre kompleksy klonalne bakterii mogły być wyraźnie związane z chorobą u konkretnych ryb gospodarzy (odpowiednio pstrąg tęczowy i łosoś atlantycki), inne zostały odzyskane tylko ze źródeł środowiskowych i/lub klinicznie niedotkniętych próbek ryb. Możliwość zastosowania metody nie ogranicza się zatem wyłącznie do śledzenia zakażeń, ponieważ może ona również dostarczyć informacji o potencjalnym znaczeniu, np. dla opracowania szczepionki, oceny ryzyka i utrzymania krajowej bioasekuracji. Jest on obecnie aktywnie wykorzystywany w Norweskim Instytucie Weterynaryjnym jako narzędzie do badania diagnoz Y. ruckeri w norweskiej akwakulturze.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Niniejsze badanie zostało sfinansowane przez Norweski Fundusz Badań nad Owocami Morza, FHF (projekty nr 901119 i 901505). Pragniemy podziękować wszystkim, którzy przyczynili się do powstania izolatów bakteryjnych i próbek wykorzystanych podczas opracowywania metody.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 22° C/15° Inkubator C | Zgodnie z preferencjami. | Podkład | |
| 5', 10K PMOL, odsolony, suchy | Thermo Fisher Scientific | 450007 | sekwencje i oznakowanie w tabeli 1. Przygotuj robocze elementy w buforze TE. |
| Agaroza, uniwersalna, peqGOLD | VWR | 732-2789P/732-2788 | Stosowana podczas elektroforezy żelowej. |
| Analizator genetyczny Avant 3500xL | Thermo Fisher Scientific | A30469 | Służy do analizy fragmentów elektroforezy kapilarnej. |
| Moduły BioNumerics7 | Matematyka stosowana | NA | Służy do generowania minimalnych drzew rozpinających na podstawie danych MLVA. |
| Wirówka(y) | Zgodnie z preferencjami. | NA | |
| DNA Oligo, 25N, odsolone, suche | Thermo Fisher Scientific | A15612 | w tabeli 1. Przygotuj robocze elementy w buforze TE. |
| DNA Gel Loading Dye (6X) | Thermo Fisher Scientific | R0611 | Barwnik ładujący stosowany podczas elektroforezy żelowej. |
| Probówki Eppendorf Safe-Lock, 1,5 ml | Eppendorf | 30120086 | Probówki wirówkowe używane podczas ekstrakcji DNA. |
| Zamrażarka | według preferencji. | Dygestoria NA | |
| Preferowane. | NA | ||
| System elektroforezy żelowej | Zgodnie z preferencjami. | NA | |
| GelRed Nucleic Acid Stain, 10 000X w wodzie | Biotium | 41003 | Fluorescencyjny barwnik kwasu nukleinowego stosowany podczas elektroforezy żelowej. |
| Oprogramowanie GeneMapper 5 | Thermo Fisher Scientific | 4475073 | Służy do odczytu elektroferogramów z elektroforezy kapilarnej. |
| GeneRuler 50 bp DNA Ladder, gotowa do użycia | Thermo Fisher Scientific | SM0373 | stosowana podczas elektroforezy żelowej. |
| GeneScan 600 LIZ Rozmiar barwnika Standard v2.0 | Thermo Fisher Scientific | 4408399 | Wzorzec wielkości stosowany podczas elektroforezy kapilarnej. |
| Blok grzewczy | Zgodnie z preferencjami. | NA | |
| Hi-Di Formamid | Thermo Fisher Scientific | 4311320/4440753 | Dejonizowany formamid stosowany podczas elektroforezy kapilarnej. Przygotuj płyny robocze. |
| Woda Milli-Q | NA | NA | Oczyszczona woda używana podczas PCR i elektroforezy kapilarnej. Standardowa receptura; produkowane we własnym zakresie. |
| Multipleks PCR Plus Zestaw | Qiagen | 206151/206152 | |
| Termocykler PCR | Preferowany. | Polimer NA | |
| POP-7 do analizatorów genetycznych 3500 Dx/3500xL Dx | Thermo Fisher Scientific | A26077/4393713/4393709 | Matryca separacyjna stosowana podczas elektroforezy kapilarnej. |
| Czysta kultura Yersinia ruckeri | NA | NA | Np. kriokonserwowana lub świeża. |
| Woda wolna od RNaz | Qiagen | NA | In: Multiplex PCR Plus Zestaw |
| Tris-borate-EDTA (TBE) bufor | NA | NA | Standardowa receptura; wyprodukowany we własnym zakresie. |
| Trypsyna agar sojowy/agar z krwią bydlęcą | NA | NA Standardowa | receptura; produkowana we własnym zakresie. |
| System obrazowania/wizualizacji żelu na bazie UV | Zgodnie z preferencjami. | NA | |
| Vortexer | Zgodnie z preferencjami. | nie |
Bibliografia
- Barnes, A. C. Enteric redmouth disease (ERM) (Yersinia ruckeri). Fish Diseases and Disorders, Vol 3: Viral, Bacterial and Fungal Infections. 3, 484-511 (2011).
- Barnes, A. C., et al. Whole genome analysis of Yersinia ruckeri isolated over 27 years in Australia and New Zealand reveals geographical endemism over multiple lineages and recent evolution under host selection. Microbial Genomics. 2 (11), 000095(2016).
- Calvez, S., Mangion, C., Douet, D. G., Daniel, P. Pulsed-field gel electrophoresis and multi locus sequence typing for characterizing genotype variability of Yersinia ruckeri isolated from farmed fish in France. Veterinary Research. 46, 73(2015).
- Bastardo, A., Ravelo, C., Romalde, J. L. Multilocus sequence typing reveals high genetic diversity and epidemic population structure for the fish pathogen Yersinia ruckeri. Environmental Microbiology. 14 (8), 1888-1897 (2012).
- Wheeler, R. W., et al. Yersinia ruckeri biotype 2 isolates from mainland Europe and the UK likely represent different clonal groups. Diseases of Aquatic Organisms. 84 (1), 25-33 (2009).
- Eyre, D. W., et al. Comparison of multilocus variable-number tandem-repeat analysis and whole-genome sequencing for investigation of Clostridium difficile transmission. Journal of Clinical Microbiology. 51 (12), 4141-4149 (2013).
- Sun, M., et al. Multiple Locus Variable-Number Tandem-Repeat and Single-Nucleotide Polymorphism-Based Brucella Typing Reveals Multiple Lineages in Brucella melitensis Currently Endemic in China. Frontiers in Veterinary Science. 4, (2017).
- Bouchouicha, R., et al. Comparison of the performances of MLVA vs. the main other typing techniques for Bartonella henselae. Clinical Microbiology and Infection. 15, SUPPL 2 104-105 (2009).
- Dahyot, S., et al. Multiple-Locus Variable Number Tandem Repeat Analysis (MLVA) and Tandem Repeat Sequence Typing (TRST), helpful tools for subtyping Staphylococcus lugdunensis. Scientific Reports. 8 (1), (2018).
- Elberse, K. E. M., Nunes, S., Sá-Leão, R., van der Heide, H. G. J., Schouls, L. M. Multiple-locus variable number tandem repeat analysis for Streptococcus pneumoniae: Comparison with PFGE and MLST. PLoS ONE. 6 (5), (2011).
- Matejusova, I., et al. Multilocus variable-number tandem-repeat genotyping of Renibacterium salmoninarum, a bacterium causing bacterial kidney disease in salmonid fish. BMC microbiology. 13, 285(2013).
- Duodu, S., et al. An improved multiple-locus variable-number of tandem repeat analysis (MLVA) for the fish pathogen Francisella noatunensis using capillary electrophoresis. BMC Veterinary Research. 9, 252(2013).
- Abayneh, T., Colquhoun, D. J., Austin, D., Sørum, H. Multilocus variable number tandem repeat analysis of Edwardsiella piscicida isolates pathogenic to fish. Journal of Fish Diseases. 37 (11), 941-948 (2014).
- Gulla, S., et al. Multilocus variable-number tandem-repeat analysis of Yersinia ruckeri confirms the existence of host specificity, geographic endemism, and anthropogenic dissemination of virulent clones. Applied and Environmental Microbiology. 84 (16), (2018).
- Pasqualotto, A. C., Denning, D. W., Anderson, M. J. A cautionary tale: Lack of consistency in allele sizes between two laboratories for a published multilocus microsatellite typing system. Journal of Clinical Microbiology. 45 (2), 522-528 (2007).
- Lista, F., et al. Genotyping of Bacillus anthracis strains based on automated capillary 25-loci multiple locus variable-number tandem repeats analysis. BMC Microbiology. 6, 33(2006).
- Thermo Fisher Scientific DNA Fragment Analysis by Capillary Electrophoresis. , Available from: https://www.thermofisher.com/content/dam/LifeTech/global/Forms/PDF/fragment-analysis-chemistry-guide.pdf (2014).
Przedruki i uprawnienia
