Ten protokół jest przewodnikiem do implementacji mikroskopii odbicia interferencyjnego na standardowym mikroskopie fluorescencyjnym do bezznacznikowego, kontrastowego, szybkiego obrazowania mikrotubul przy użyciu testów powierzchni in vitro.
Artykuł metodologiczny
Implementacja mikroskopii interferencyjnej odbiciowej do bezznacznikowego, szybkiego obrazowania mikrotubul
W tym artykule
Podsumowanie
Streszczenie
Istnieje kilka metod wizualizacji oczyszczonych biomolekuł w pobliżu powierzchni. Mikroskopia fluorescencji całkowitego wewnętrznego odbicia (TIRF) jest powszechnie stosowaną metodą, ale ma tę wadę, że wymaga znakowania fluorescencyjnego, co może zakłócać aktywność cząsteczek. Problemem jest również fotowybielanie i fotouszkodzenia. W przypadku mikrotubul stwierdziliśmy, że obrazy o jakości podobnej do TIRF można uzyskać za pomocą mikroskopii interferencyjnej (IRM). Sugeruje to, że IRM może być ogólną techniką wizualizacji dynamiki dużych biomolekuł i oligomerów in vitro. W tym artykule pokazujemy, w jaki sposób mikroskop fluorescencyjny może być modyfikowany w prosty sposób w celu uzyskania obrazów IRM. IRM jest łatwiejszy i znacznie tańszy do wdrożenia niż inne techniki kontrastu, takie jak interferencja różnicowa, mikroskopia kontrastowa lub interferometryczna mikroskopia rozpraszająca. Jest również mniej podatna na defekty powierzchniowe i zanieczyszczenia roztworem niż mikroskopia ciemnego pola. Korzystając z IRM, wraz z oprogramowaniem do analizy obrazu opisanym w tym artykule, pole widzenia i liczba klatek na sekundę są ograniczone tylko przez kamerę; za pomocą kamery sCMOS i szerokokątnego oświetlenia długość mikrotubul może być mierzona z precyzją do 20 nm przy szerokości pasma 10 Hz.
Wprowadzenie
Obrazowanie mikrotubul bez znaczników jest interesujące, ponieważ omija potrzebę fluorescencyjnego znakowania tubuliny w celu generowania kontrastu na obrazach. Znakowanie fluorescencyjne ma kilka wad: nie jest wykonalne, jeśli stężenie białka jest niskie1, a fotowybielanie i fotouszkodzenia ograniczają czas obserwacji. Do obrazowania mikrotubul bez znaczników wykorzystano kilka technik, w tym mikroskopię kontrastową z interferencją różnicową (DIC) i mikroskopię ciemnego pola2,3,4,5. Ostatnio zastosowano również interferometryczną mikroskopię rozpraszania (iSCAT)6, mikroskopię rotaccyjno-koherentno-rozpraszającą (ROCS)7 oraz przestrzenną mikroskopię interferencji światła (SLIM)8. Wszystkie te techniki są zdolne do obrazowania mikrotubul i okazały się cenne w badaniu dynamiki mikrotubul. Jednak każdy z nich ma swoje ograniczenia. W DIC kontrast zależy od kąta między mikrotubulą a osią pryzmatu Nomarskiego. W ciemnym polu sygnał mikrotubul jest degradowany przez rozproszone światło pochodzące od zanieczyszczeń lub wad powierzchniowych. Chociaż iSCAT wykazuje niezwykłą czułość (aż do pojedynczych białek), a ROCS może obrazować mikrotubule głębiej w próbce, obie metody są technicznie wymagające i wymagają skanerów laserowych.
Ten protokół pokazuje, jak mikroskopia interferencyjna (IRM)9, 10 może być skonfigurowana jako alternatywna technika obrazowania mikrotubul bez znaczników. IRM jest łatwy do wdrożenia, ponieważ wymaga jedynie dodania niedrogiego lustra 50/50 do standardowego mikroskopu fluorescencyjnego. W połączeniu z opisanym tutaj oprogramowaniem, IRM tworzy obrazy mikrotubul o wysokim kontraście, może obrazować duże pola widzenia z dużą prędkością, wymaga jednorazowego wyrównania i może być łatwo łączony z innymi technikami, takimi jak obrazowanie fluorescencyjne.
Protokół
1. Modyfikacja mikroskopu i obiektyw
- Włóż lustro 50/50 do koła filtrów mikroskopu fluorescencyjnego, używając odpowiedniego kostki filtrującej (Ryc. 1). Należy obchodzić się z lustrem 50/50 ostrożnie, ponieważ często posiadają one powłokę antyrefleksyjną.
UWAGA: Użyliśmy lustra 50/50 w pustej kostce filtrującej mikroskopu. Lustro 50/50 umieszcza się w miejscu, w którym znajduje się lustro dichroniczne. - Użyj obiektywu olejowego o dużym powiększeniu i wysokiej aperturze numerycznej (NA).
UWAGA: W niniejszym protokole zastosowano obiektyw 100x/1.3 NA.
2. Przygotowanie komory w celu przytwierdzenia mikrotubul do powierzchni
- Oczyścić szkiełka przedmiotowe oraz kawiorki 22 mm x 22 mm (dla mikroskopu prostopadłego) lub kawiorki 22 mm x 22 mm i 18 mm x 18 mm (dla mikroskopów odwróconych). W razie potrzeby zmodyfikować powierzchnię. Na przykład oczyścić kawiorki za pomocą detergentu alkalicznego (patrz Tabela materiałów), a następnie 100% etanolu, przemywając wodą destylowaną pomiędzy etapami oraz po zakończeniu procesu11.
- Wyciąć paski plastikowej folii parafinowej o szerokości 3 mm (patrz Tabela materiałów), używając żyletki i drugiego szkiełka przedmiotowego jako prowadnicy.
- Umieścić dwa paski folii parafinowej w odstępie 3 mm na czystym kawiorku 22 x 22 mm. Następnie położyć kawiorek 18 mm x 18 mm, aby utworzyć kanał. W przypadku użycia mikroskopu prostopadłego, umieścić paski na czystym szkiełku przedmiotowym, a następnie przykryć je kawiorkiem.
- Umieścić kawiorek (lub szkiełko) na bloku grzejnym w temperaturze 100 °C na 10-30 s, aby folia parafinowa utworzyła szczelny kanał.
- Wprowadzić 50 µg/mL przeciwciał (w buforze Brinkleya 1980 (BRB80)) poprzez perfuzję za pomocą pipety. Inkubować przez 10 min.
UWAGA: Stosujemy przeciwciała anty-rhodaminowe, aby związać rhodaminą znakowane zarodniki mikrotubul z powierzchnią. Alternatywnie można użyć awidyny do związania biotynylowanych zarodników mikrotubul lub biotynilowanych cząsteczek złota. Aby po prostu obserwować mikrotubule w obecności tubuliny w roztworze (tj. w badaniu niedynamicznym), można zastosować przeciwciało anty-tubulinowe. - Przemyć pięciokrotnie buforem BRB80. Zaleca się filtrowanie roztworów za pomocą filtra 0,22 µm.
- Wprowadzić 1% poloksameru 407 (kopolimer triblockowy) w BRB80, aby zablokować powierzchnię przed niespecyficznym wiązaniem. Inkubować przez 10 min.
- Przemyć pięciokrotnie buforem BRB80.
- Próbka jest gotowa do umieszczenia w mikroskopie. Aby zapobiec wysychaniu próbki, dodać dwie krople buforu BRB80 na końcach kanału i uzupełniać w razie potrzeby.
3. Ustawienie mikroskopu
- Umieść próbkę na stole mikroskopu. Włącz źródło światła epi-oświetlenia.
- Ustaw ostrość na powierzchni próbki. Podczas przesuwania obiektywu w górę i w dół zaobserwujesz wiele płaszczyzn z powodu odbić wstecznych światła od elementów optycznych w torze optycznym. Dobrą metodą znalezienia powierzchni próbki jest ustawienie ostrości na krawędzi błony parafinowej. Po znalezieniu powierzchni ustaw pole widzenia na środek komory.
- Wycentruj przysłonę pola w polu widzenia, zamykając ją do połowy i korzystając z śrub regulacyjnych. Po wyrównaniu ponownie otwórz przysłonę.
UWAGA: Regulacja śrubami jest konieczna jedynie sporadycznie, prawdopodobnie co 3-6 miesięcy lub podczas rozwiązywania problemów. - Wsuń soczewkę Bertranda, aby zobaczyć źrenicę wyjściową (tylną płaszczyznę ogniskową) obiektywu.
- Przymknij przysłonę aperturową (AD) poza krawędzie źrenicy wyjściowej obiektywu.
- Użyj śrub regulacyjnych, aby wycentrować AD względem źrenicy wyjściowej. Sprawdź poprawność ustawienia, otwierając AD i dopasowując jej krawędzie do krawędzi źrenicy wyjściowej.
UWAGA: Ta regulacja jest konieczna jedynie sporadycznie. - Ustaw przysłonę aperturową na około 2/3 NA obiektywu. Szczegółowe procedury optymalizacji przysłony aperturowej znajdują się w sekcji 7.
4. Obrazowanie stabilizowanych mikrotubul lub cząsteczek złota o rozmiarze 40 nm
UWAGA: Stabilizowane mikrotubule oraz nanocząstki złota stanowią dobre próbki kontrolne. W celu oceny wydajności IRM oraz pomocy w ustawieniu optymalnego otworu przysłony (sekcja 7) zaleca się w pierwszym kroku obrazowanie mikrotubul lub nanocząstek złota przytwierdzonych do powierzchni.
- Ustaw czas naświetlania kamery na 10 ms i dostosuj oświetlenie tak, aby niemal nasycić zakres dynamiczny kamery.
- Wprowadź za pomocą pipety poprzez perfuzję 10 µL mikrotubul stabilizowanych GMPCCP (guanylylo-(alfa, beta)-metylenodifosfonianem) lub taksolem w BRB804,12,13 (lub cząsteczki złota 40 nm) do świeżej próbki i monitoruj wiązanie, obrazując powierzchnię. Gdy w polu widzenia zwiąże się od 10 do 20 mikrotubul, przemyj próbkę 2x BRB80.
UWAGA: Przy prawidłowo skalibrowanym mikroskopie mikrotubule powinny być widoczne bez odejmowania tła. - Pozyskaj 10 obrazów, ustawiając lapse czasowy z 1-sekundowym opóźnieniem przez 10 sekund (przy czasie naświetlania 10 ms).
- Pozyskaj obraz tła. W tym celu przesuń stolik za pomocą kontrolera stolika lub oprogramowania komputerowego wzdłuż długiej osi kanału, pozyskując 100 obrazów bez opóźnienia (tj. strumieniowo z prędkością bliską 100 fps przy czasie naświetlania 10 ms).
UWAGA: Tło stanowi mediana z 100 obrazów. Dzięki wyznaczeniu mediany zachowany zostaje profil oświetlenia i inne stacjonarne cechy, takie jak zabrudzenia optyki, podczas gdy wszystko inne zostaje odfiltrowane. Próbka nie powinna być nachylona, ponieważ spowoduje to zmianę pozycji osiowej podczas ruchu stolika i w konsekwencji pogorszy obraz tła. Jeśli nachylenia nie da się uniknąć, alternatywną metodą jest pozyskanie uśrednionych obrazów tła przed wprowadzeniem zarodków. - W celu przetwarzania i analizy obrazów przejdź do kroku 6.
5. Obrazowanie dynamiki mikrotubul
- W przypadku badania dynamiki mikrotubul z wykorzystaniem tubuliny mózgowej, ustaw temperaturę grzałki próbki na 37 °C.
- Podaj 10 µL zarodników mikrotubul stabilizowanych GMPCCP w buforze BRB8011 poprzez perfuzję pipetą do świeżej próbki i monitoruj ich wiązanie z powierzchnią, obserwując ją na żywo (tj. podczas strumieniowania). Po związaniu 10-20 zarodników w polu widzenia, przemyj próbkę dwukrotną objętością kanału buforem BRB80 (BRB80 powinien być uprzednio ogrzany do 37 °C lub znajdować się co najmniej w temperaturze pokojowej).
UWAGA: Przy prawidłowo skalibrowanym mikroskopie zarodniki powinny być widoczne bez odejmowania tła. - Podaj mieszaninę polimeryzacyjną (7,5 µM nieoznaczonej tubuliny + 1 mM guanozynotrifosforanu (GTP) + 1 mM ditiotreolu (DTT) w buforze BRB80). Aby zmierzyć wzrost mikrotubul, ustaw w oprogramowaniu akwizycyjnym tryb time-lapse tak, aby obraz był pobierany co 5 sekund (0,2 klatki na sekundę (fps)) przez 15 minut.
- W celu zwiększenia kontrastu pobierz 10 obrazów (zamiast jednego) w każdym punkcie czasowym i wyciągnij z nich średnią. W przypadku kurczenia się mikrotubul pobieraj obrazy z częstotliwością 100 fps, ustawiając opóźnienie czasowe na 0 i czas ekspozycji na 10ms (wyższe fps jest możliwe przy mniejszych obszarach zainteresowania, w zależności od użytej kamery).
- Pobierz obraz tła zgodnie z krokiem 4.4.
6. Przetwarzanie i analiza obrazów
UWAGA: Do analizy w niniejszym protokole wykorzystano program Fiji14, jednak czytelnik może użyć dowolnego oprogramowania, które uzna za odpowiednie.
- Otwórz zapisane obrazy tła.
- Oblicz obraz medianowy (tło), korzystając z funkcji Image > Stack > Z project > Median.
- Otwórz film z dynamiką mikrotubul jako stos (analogicznie dla mikrotubul niedynamicznych), korzystając z File > Open.
- Odejmij obraz tła od stosu, korzystając z Process > Image calculator. Upewnij się, że zaznaczono opcję „32bit (float) result”.
- W przypadku mikrotubul dynamicznych, za pomocą narzędzia linii (line tool) narysuj linię wzdłuż analizowanej mikrotubuli i dodaj ją do menedżera obszarów zainteresowania (ROI manager), naciskając klawisz „t”. Powtórz czynność dla wszystkich analizowanych mikrotubul.
- W przypadku mikrotubul dynamicznych uruchom makro Multi-Kymo (Plik uzupełniający 1). Makro wygeneruje wideo oraz kymograf dla każdej mikrotubuli znajdującej się w menedżerze ROI. Każda mikrotubula otrzyma unikalny identyfikator.
- W przypadku mikrotubul dynamicznych uruchom makro Kymo-Analysis (Plik uzupełniający 2) i postępuj zgodnie z jego instrukcjami, aby zmierzyć prędkości wzrostu i kurczenia się mikrotubul.
7. Rozmiar przysłony apertury
UWAGA: Ważnym czynnikiem pozwalającym na uzyskanie obrazów mikrotubul o wysokim kontraście przy użyciu IRM jest prawidłowe ustawienie numerycznej apertury oświetlenia (INA)10,15. Wartość INA można zmieniać poprzez modyfikację rozmiaru wpadającej wiązki oświetlającej w źrenicy wylotowej obiektywu, co jest kontrolowane przez wielkość przysłony aperturowej (AD) (AD znajduje się w płaszczyźnie sprzężonej ze źrenicą wylotową (tylną płaszczyzną ogniskową) obiektywu, Rysunek 1):
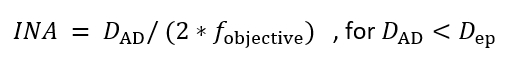
gdzie DAD jest średnicą przysłony aperturowej, fobjective to ogniskowa obiektywu, a Dep to średnica źrenicy wylotowej obiektywu. Zazwyczaj w obrazowaniu fluorescencyjnym AD pozostawia się całkowicie otwartą, zatem INA jest równa NA obiektywu. W mikroskopie fluorescencyjnym skala AD nie wskazuje jej średnicy, w związku z czym nie można obliczyć INA. Możliwa jest kalibracja rozmiaru AD przy pomocy obiektywu. Nie jest to jednak konieczne, ponieważ rozmiar AD zostałby ustalony na wartość zapewniającą najwyższy kontrast.
- Przygotować próbkę stabilizowanych mikrotubul znakowanych fluorescencyjnie, przytwierdzonych do powierzchni (kroki 4.1-4.2).
UWAGA: Użyliśmy mikrotubul znakowanych tetrametylorodaminą16 (Ex: 550 nm, Em: 580 nm). - Ustawić ostrość na mikrotubulach za pomocą pokrętła ostrości mikroskopu podczas obrazowania fluorescencyjnego (jeśli mikrotubule nie są znakowane, obrazować je za pomocą IRM15 lub DIC5).
- Ustawić czas ekspozycji kamery na 10 ms w oprogramowaniu kamery.
UWAGA: Czas ten jest dowolny; ekspozycja 100 ms również byłaby odpowiednia. - Zamknąć przysłonę aperturową (AD) do najmniejszego otworu. Dostosować oświetlenie tak, aby niemal nasycić zakres dynamiczny kamery lub osiągnąć maksimum możliwości.
UWAGA: Jako pomoc wykorzystać tablicę wyszukiwania (look up table) zazwyczaj dostarczaną przez oprogramowanie akwizycyjne. - Nabyć 10 obrazów (poprzez strumieniowanie lub wykonywanie zdjęcia co sekundę) pola widzenia zawierającego co najmniej 10 mikrotubul.
- Nabyć obraz tła zgodnie z krokiem 4.4.
- Zmieniać rozmiar AD i powtarzać kroki 7.5-7.6 dla całego zakresu otwarcia AD (od zamknięcia do rozmiaru źrenicy wyjściowej, Rysunek 2). Przy każdej zmianie rozmiaru AD dostosować intensywność oświetlenia zgodnie z krokiem 7.4.
- Dla każdego nabytego pola widzenia odjąć odpowiednie tło, korzystając z opcji process > image calculator i wybierając „subtract” z menu rozwijanego. Upewnić się, że zaznaczono opcję „32bit (float) result”. Następnie uśrednić uzyskane obrazy za pomocą image > stack > Z project > average.
- Zmierzyć stosunek sygnału do szumu tła (SBR) mikrotubul, zdefiniowany jako średnia intensywność sygnału z mikrotubuli (intensywność mikrotubuli pomniejszona o intensywność tła) podzielona przez odchylenie standardowe tła (Rysunek 3).
- Wyznaczyć optymalny rozmiar AD (tj. optymalna INA), obliczając średni SBR mikrotubul dla każdego rozmiaru otworu, a następnie ustawić rozmiar AD na taki, który daje najwyższy SBR (Rysunek 2). Możliwe jest, że istnieje zakres rozmiarów AD zapewniających porównywalny kontrast15.
Wyniki
Jak wspomniano powyżej, przy prawidłowo wyrównanym mikroskopie mikrotubule powinny być widoczne bez odejmowania tła (Rysunek 4A). Odjęcie tła (Rysunek 4B) zwiększa kontrast mikrotubul (Rysunek 4C). Aby dodatkowo zwiększyć kontrast, można zastosować uśrednianie, filtrowanie Fouriera lub kombinację obu tych metod (Rysunek 4D,F,E). Skanowanie liniowe na Rysunku 4G pokazuje stopniową poprawę jakości obrazu. Zwróć uwagę na redukcję szumów tła na każdym etapie przetwarzania.
Przykłady kymografów dynamiki mikrotubul wygenerowane z filmów time-lapse przedstawiono na Ryc. 5. Filmy zostały zarejestrowane przy dwóch częstotliwościach klatek: 0,2 fps (wolno) i 100 fps (szybko). Pierwsza z nich nadaje się do pomiaru szybkości wzrostu, natomiast druga jest bardziej odpowiednia do pomiaru szybkości skracania, która jest o rząd wielkości większa niż szybkość wzrostu.
W przypadku wykorzystania nanocząsteczek złota do ustawienia mikroskopu, przykładowy obraz przedstawiono na Rysunku 6. Nanocząsteczki złota zostały przytwierdzone do powierzchni metodą adsorpcji pasywnej. Chociaż zaleca się stosowanie cząsteczek o rozmiarze 40 nm, możliwe jest obrazowanie cząsteczek 20 nm, jednak przy niższym kontraście.

Rysunek 1. Schematyczne przedstawienie IRM. (A) Epi-oświetlenie ze źródła światła przechodzi przez przysłonę przed dotarciem do lustra 50/50. Przysłona ustawia szerokość wiązki, a tym samym NA oświetlenia. Lustro 50/50 częściowo odbija światło w górę do obiektywu w celu oświetlenia próbki. Światło odbite od próbki jest zbierane, a następnie rzutowane na matrycę kamery (przez soczewkę tubusową), gdzie interferuje, tworząc obraz. Kontrast obrazu jest wynikiem interferencji między światłem odbitym od granicy szkło/woda (I1) a światłem odbitym od granicy woda/mikrotubula (I2). W zależności od odległości mikrotubuli od powierzchni (h), różnica dróg optycznych między I1 a I2 spowoduje interferencję konstruktywną (jasny sygnał), destruktywną (ciemny sygnał) lub stan pośredni. Na przykład, jeśli do obrazowania używa się światła o długości fali 600 nm, kontrast będzie zmieniał się między ciemnym a jasnym, gdy wysokość mikrotubuli zmieni się o około 100 nm. Gwiazdki oznaczają płaszczyzny sprzężone (zmodyfikowano na podstawie15). (B) Przykład instalacji lustra 50/50. Otwarto odpowiednią kostkę filtra i w miejscu, gdzie zazwyczaj znajduje się lustro dichroiczne, wstawiono lustro. Lustro zorientowano zgodnie z instrukcjami producenta. Następnie kostkę włożono do koła filtrów, które zostało ponownie zamontowane w mikroskopie (nie pokazano). Podczas instalacji używano rękawiczek, a lustro trzymano wyłącznie za krawędzie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2. Optymalne ustawienie przysłony apertury. (A) Ten sam obszar widzenia został zobrazowany przy różnych stopniach otwarcia przysłony apertury bez odejmowania tła. Wizualnie kontrast wzrastał wraz ze zwiększaniem otworu przysłony apertury, aż do osiągnięcia plateau, po którym zaczął spadać. Zostało to potwierdzone przez (B) pomiary SBR dla obrazów z odjętym tłem. Słupki błędu przedstawiają odchylenie standardowe. Paski skali wynoszą 500 µm (AD) i 3 µm (mikrotubule). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3. Pomiar stosunku sygnału do szumu tła. Mikrotubule wyizolowano w obszarach zainteresowania. Każdy obszar zainteresowania poddano progowaniu w celu oddzielenia mikrotubuli od tła. Średni sygnał mikrotubuli uzyskano za pomocą skanowania liniowego w poprzek mikrotubuli. Szerokość linii skanowania ustawiono tak, aby była równa długości mikrotubuli. W ten sposób każdy punkt skanu stanowi średnią sygnałów wszystkich pikseli wzdłuż osi mikrotubuli, które są równoległe do tego punktu. Szum tła to odchylenie standardowe wszystkich pikseli znajdujących się poniżej progu odcięcia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 4. Przetwarzanie obrazu. Po pozyskaniu obrazów surowych (A)tło (B) odjęto (C) w celu zwiększenia kontrastu mikrotubul. Aby dodatkowo poprawić kontrast, obrazy zostały poddane uśrednianiu (D) lub przefiltrowane w dziedzinie Fouriera (E) lub oba (F)Skany liniowe (G), którego położenie zaznaczono czerwoną przerywaną linią w (A) są dopasowane kolorystycznie do poszczególnych obrazów w (A) Proszę podać tekst źródłowy do tłumaczenia. (F)Liczby w dolnym rogu to średnie wartości SBR zmierzone dla całego pola widzenia. Pasek skali wynosi 5 µm (zmodyfikowano z15) . Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
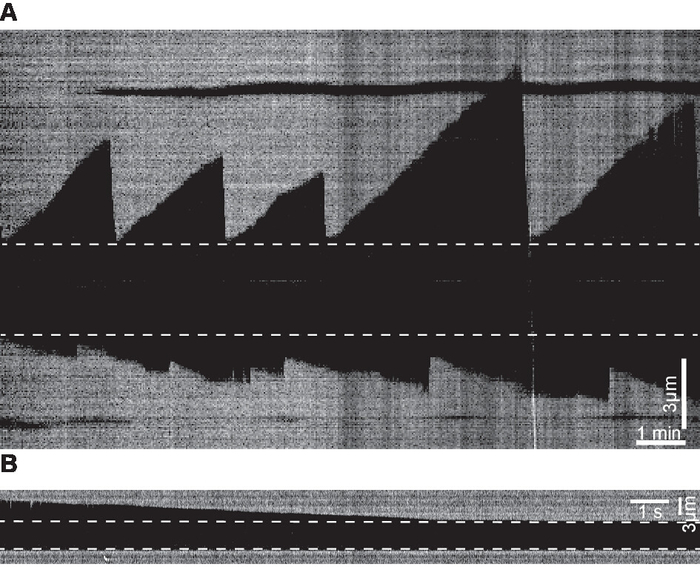
Rycina 5. Przykłady kymografów. (A) Przykłady kymografów dynamiki mikrotubul wygenerowane z filmów time-lapse zarejestrowanych z częstotliwością 0,2 fps. (B) Kymograf przedstawiający przykład zdarzenia skracania (shrinkage) wygenerowany z filmu zarejestrowanego z częstotliwością 100 fps. Linie przerywane oznaczają zarodniki (seeds). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rysunek 6. Przykład nanocząsteczek złota obrazowanych za pomocą IRM. Nanocząsteczki złota o rozmiarach 20 i 40 nm zostały przytwierdzone pasywnie do powierzchni. Pozyskano 10 obrazów. Po odjęciu tła obrazy uśredniono w celu zwiększenia kontrastu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 7. Precyzja śledzenia długości mikrotubul na obrazach IRM. Obrazowano ustabilizowane mikrotubule (o stałej długości) przy 200-krotnym powiększeniu i częstotliwości 100 fps, a następnie uśredniono do 10 fps w celu poprawy kontrastu. Następnie długości mikrotubul zmierzono przy użyciu oprogramowania do śledzenia Fiesta17. Dla każdej mikrotubuli obliczono średnią długość i odchylenie standardowe, jak pokazano na rycinie (linia przerywana reprezentuje średnią, a ciągłe czerwone linie reprezentują odchylenie standardowe, długość = 3971 ± 20 nm). Całkowita precyzja śledzenia była średnią odchylenia standardowego wszystkich śledzonych mikrotubul (n = 6 mikrotubul x 20 punktów danych = 120 punktów danych). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Plik uzupełniający 1. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Protokół ten wykazał udane wykorzystanie IRM do obrazowania i pomiaru dynamiki mikrotubul. Należy zwrócić uwagę na prawidłowe ustawienie przysłony numerycznej oświetlenia, ponieważ ma ona największy wpływ na kontrast obrazu. Ponadto używanie obiektywów o dużej aperturze numerycznej (NA) jest ważne dla uzyskania obrazów o wysokiej rozdzielczości/wysokim kontraście, ponieważ obiektywy o wyższej NA mają większą moc zbierania światła w porównaniu z obiektywami o niskiej NA. Im czystsza powierzchnia i użyte roztwory, tym niższy szum, ponieważ brud ostatecznie przyczepia się do powierzchni i dodaje (w trakcie eksperymentu) plamki przypominające szum do obrazów. Akwizycja obrazu tła jest ważna, ponieważ usuwa niejednorodności oświetlenia, szumy statyczne i nierówności powierzchni.
Zalecaną modyfikacją jest wprowadzenie filtra długoprzepustowego (>600 nm) w torze oświetlenia. Widmo źródeł światła białego zazwyczaj zawiera długości fal w promieniowaniu UV, które mogą uszkadzać mikrotubule. Ponadto wykorzystanie długiej długości fali dla IRM jest przydatne przy łączeniu IRM z fluorescencją (np. podczas badania wpływu białek związanych z mikrotubulami (MAP) na dynamikę mikrotubul). Należy pamiętać, że podczas obrazowania przez dłuższy czas dryf próbki (zwłaszcza wzdłuż osi optycznej) zmniejsza kontrast obrazu z powodu odchylenia płaszczyzny obrazu od płaszczyzny tła. Nowoczesne mikroskopy są często wyposażone w mechanizmy stabilizacji (np. perfect focus (Nikon), Definite focus.2 (Zeiss), IX3-ZDC2 (Olympus)). Alternatywnym rozwiązaniem jest stabilizacja termiczna układu pasywnie lub aktywnie18 lub poprzez korektę dryfu 19,20,21. Wreszcie, kontrast mikrotubul można zwiększyć, zmniejszając rozmiar przysłony pola (dobrym wyborem jest otwór 70%, ponieważ zapewnia równowagę między wzrostem kontrastu a wielkością pola widzenia)15.
Chociaż IRM nadaje się do obrazowania mikrotubul, nie jest wystarczająco czuły, aby wykryć pojedyncze białka. Do takiego zastosowania bardziej odpowiednią techniką jest iSCAT. Podobnie fluorescencja i iSCAT są lepiej przystosowane, jeśli wymagana jest precyzja śledzenia mniejsza niż 10 nm. W przypadku IRM zmierzona precyzja śledzenia długości wynosi ~20 nm, jak pokazano na rysunku 7.
Zastosowanie IRM w testach powierzchniowych może wykraczać poza mikrotubule; Na przykład silniki molekularne mogą być znakowane nanocząstkami złota i śledzone podczas interakcji z mikrotubulami. Ponadto bardziej zaawansowana forma IRM, znana jako refleksyjna interferencyjna mikroskopia kontrastowa (RICM)22 , może być zasadniczo stosowana w celu dalszego zwiększenia kontrastu mikrotubul i uzyskania wyższej precyzji śledzenia.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
Autorzy dziękują Annie Luchniak i Yin-wei Kuo za krytyczną lekturę i komentarze na temat protokołu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikroskop | Nikon | Ti-Eclipse | Odwrócony mikroskop służący do wykonywania analiz |
| rozdzielacz wiązki 50/50 | Chroma | 21000 | Kupując, upewnij się, że wybierasz wymiary rozdzielacza, które pasują do kostki używanej w mikroskopie |
| NIKON PLAN FLUOR 100X/0.5-1.3 Iris | Nikon | MRH02902 | Obrazowanie. Ten obiektyw ma regulację NA, tęczówkę, która została otwarta na NA 1.3 |
| Mucasol uniwersalny detergent | Sigma-aAldrich | Z637181-2L | Służy do czyszczenia szkiełek nakrywkowych i szkiełek |
| z tworzywa sztucznego folia parafinowa (nazwa handlowa Parafilm M) | Sigma-aAldrich | P7793 | Służy do budowy kanałów przepływowych |
| Przeciwciało anty-TAMRA | Invitrogen | A-6397 | Służy do wiązania cząsteczek znakowanych TAMRA (np. mikrotubuli) z powierzchnią próbki. RRID (AB_2536196) |
| Poloxamer 407 (nazwa handlowa Pluronic F-127) | Sigma-aAldrich | Służy do blokowania powierzchni kanału w celu zapobieżenia niespecyficznemu wiązaniu | |
| nanocząstek złota 40 nm | Sigma-aAldrich | 753637 | Stosowany jako próbka kontrolna |
| Nanocząstki złota 20 nm | Sigma-aAldrich | 753610 | Używany jako próbka kontrolna |
| Zyla 4.2 Aparat fotograficzny | Andor | Zyla 4.2 | 2048x2048 pikseli (6,5&mikro; m rozmiar piksela) z wydajnością kwantową 72% i 16-bitowym zakresem dynamiki |
| śledzące Feista | https://www.bcube-dresden.de/fiesta/wiki/FIESTA | ||
| Stabilizowane mikrotubule | przygotowane we własnym zakresie (patrz referencje w tekście) |
Bibliografia
- Widlund, P. O., et al. One-step purification of assembly-competent tubulin from diverse eukaryotic sources. Molecular Biology of the Cell. 23 (22), 4393-4401 (2012).
- Walker, R. A., et al. Dynamic instability of individual microtubules analyzed by video light microscopy: rate constants and transition frequencies. The Journal of Cell Biology. 107 (4), 1437-1448 (1988).
- Hotani, H., Horio, T. Dynamics of microtubules visualized by darkfield microscopy: Treadmilling and dynamic instability. Cell Motility and the Cytoskeleton. 10 (1-2), 229-236 (1988).
- Gittes, F., Mickey, B., Nettleton, J., Howard, J. Flexural rigidity of microtubules and actin filaments measured from thermal fluctuations in shape. The Journal of Cell Biology. 120 (4), 923-934 (1993).
- Bormuth, V., Howard, J., Schäffer, E. LED illumination for video-enhanced DIC imaging of single microtubules. J Microsc. 226 (Pt 1), 1-5 (2007).
- Andrecka, J., Ortega Arroyo, J., Lewis, K., Cross, R. A., Kukura, P. Label-free Imaging of Microtubules with Sub-nm Precision Using Interferometric Scattering Microscopy. Biophysical Journal. 110 (1), 214-217 (2016).
- Koch, M. D., Rohrbach, A. Label-free Imaging and Bending Analysis of Microtubules by ROCS Microscopy and Optical Trapping. Biophysical Journal. 114 (1), 168-177 (2018).
- Kandel, M. E., Teng, K. W., Selvin, P. R., Popescu, G. Label-Free Imaging of Single Microtubule Dynamics Using Spatial Light Interference Microscopy. ACS Nano. 11 (1), 647-655 (2017).
- Curtis, A. S. G. The Mechanism of Adhesion of Cells to Glass. The Journal of Cell Biology. 20 (2), 199-215 (1964).
- Weber, I. [2] Reflection interference contrast microscopy. Methods in Enzymology. 361, 34-47 (2003).
- Gell, C., et al. Chapter 13 - Microtubule Dynamics Reconstituted In Vitro and Imaged by Single-Molecule Fluorescence Microscopy. Methods in Cell Biology. 95, 221-245 (2010).
- Nitzsche, B., et al. Chapter 14 - Studying Kinesin Motors by Optical 3D-Nanometry in Gliding Motility Assays. Methods in Cell Biology. 95, 247-271 (2010).
- Schiff, P. B., Fant, J., Horwitz, S. B. Promotion of microtubule assembly in vitro by taxol. Nature. 277 (5698), 665-667 (1979).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Mahamdeh, M., Simmert, S., Luchniak, A., Schäffer, E., Howard, J. Label-free high-speed wide-field imaging of single microtubules using interference reflection microscopy. Journal of Microscopy. 272 (1), 60-66 (2018).
- Hyman, A., et al. [39] Preparation of modified tubulins. Methods in Enzymology. 196, 478-485 (1991).
- Ruhnow, F., Zwicker, D., Diez, S. Tracking Single Particles and Elongated Filaments with Nanometer Precision. Biophysical Journal. 100 (11), 2820-2828 (2011).
- Mahamdeh, M., Schäffer, E. Optical tweezers with millikelvin precision of temperature-controlled objectives and base-pair resolution. Optics Express. 17 (19), 17190-17199 (2009).
- Kim, K., Saleh, O. A. Stabilizing method for reflection interference contrast microscopy. Applied Optics. 47 (12), 2070-2075 (2008).
- Ortega Arroyo, J., Cole, D., Kukura, P. Interferometric scattering microscopy and its combination with single-molecule fluorescence imaging. Nature Protocols. 11 (4), 617-633 (2016).
- Carter, A. R., King, G. M., Ulrich, T. A., Halsey, W., Alchenberger, D., Perkins, T. T. Stabilization of an optical microscope to 0.1 nm in three dimensions. Appl Opt. 46 (3), 421-427 (2007).
- Limozin, L., Sengupta, K. Quantitative Reflection Interference Contrast Microscopy (RICM) in Soft Matter and Cell Adhesion. ChemPhysChem. 10 (16), 2752-2768 (2009).
Przedruki i uprawnienia
