Opisujemy protokół wykorzystujący fluorescencyjną hybrydyzację in situ (FISH) do wizualizacji wielu herpeswirusowych RNA w litycznych infekowanych komórkach ludzkich, zarówno w zawiesinie, jak i w adherentach. Protokół ten obejmuje kwantyfikację fluorescencji wytwarzającą stosunek nukleocytoplazmatyczny i może być rozszerzony o jednoczesną wizualizację białek gospodarza i wirusa za pomocą immunofluorescencji (IF).
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ilościowa fluorescencyjna hybrydyzacja in situ (FISH) i immunofluorescencja (IF) specyficznych produktów genowych w komórkach zakażonych KSHV
W tym artykule
Podsumowanie
Streszczenie
Mechanistyczny wgląd wynika z dokładnych badań i kwantyfikacji konkretnych RNA i białek. Względne lokalizacje tych biomolekuł w komórce w określonych momentach można uchwycić za pomocą fluorescencyjnej hybrydyzacji in situ (FISH) i immunofluorescencji (IF). Podczas zakażenia herpeswirusem litycznym wirus przejmuje kontrolę nad komórką gospodarza, aby preferencyjnie wyrażać geny wirusa, powodując zmiany w morfologii komórek i zachowaniu biomolekuł. Aktywność lityczna jest skoncentrowana w fabrykach jądrowych, zwanych przedziałami replikacji wirusa, które są dostrzegalne tylko w przypadku FISH i IF. Tutaj opisujemy adaptowalny protokół technik RNA FISH i IF dla komórek zakażonych wirusem opryszczki związanej z mięsakiem Kaposiego (KSHV), zarówno przylegających, jak i w zawiesinie. Metoda obejmuje etapy opracowywania specyficznych oligonukleotydów antysensownych, ryb z podwójnym RNA, RYBY RNA z IF oraz ilościowe obliczenia intensywności fluorescencji. Protokół ten został z powodzeniem zastosowany do wielu typów komórek, komórek niezakażonych, komórek utajonych, komórek litycznych, przebiegów czasowych i komórek traktowanych inhibitorami w celu analizy czasoprzestrzennej aktywności określonych RNA i białek zarówno od ludzkiego gospodarza, jak i KSHV.
Wprowadzenie
W swojej litycznej (aktywnej) fazie, herpeswirusy przejmują kontrolę nad komórką gospodarza, powodując zmiany w morfologii komórki i lokalizacji cząsteczek biologicznych, aby wytworzyć wiriony. Podstawą operacji jest jądro, w którym dwuniciowy genom wirusa DNA jest replikowany i pakowany w otoczkę białkową, zwaną capsid1. Po pierwsze, wirus wykazuje ekspresję własnych białek, przejmując kontrolę nad maszynerią gospodarza i zapobiegając ekspresji nieistotnych genów gospodarza, proces ten określa się mianem efektu wyłączenia gospodarza. Większość tej aktywności jest zlokalizowana w specyficznych regionach jądrowych wolnych od 4′,6-diamidino-2-fenyloindolu (DAPI) zwanych przedziałami replikacji wirusa, składającymi się zarówno z białek gospodarza, jak i wirusa, RNA i wirusowego DNA2. Komórka jest remontowana w celu zapewnienia miejsca i zasobów dla przedziałów replikacyjnych, a tym samym montażu kapsydów wirusowych. Gdy kapsyd opuści jądro, nie jest jasne, w jaki sposób kapsyd jest otoczony cytoplazmą w celu wytworzenia cząsteczki wirusa związanej z błoną, znanej również jako wirion. Zrozumienie lokalizacji i przesunięć przestrzennych biomolekuł zarówno gospodarza, jak i wirusa podczas fazy litycznej zapewnia głębszy mechanistyczny wgląd w układ przedziału replikacyjnego, efekt wyłączenia gospodarza, szlak wyjścia wirionu i inne procesy związane z infekcją i replikacją wirusa opryszczki.
Obecnie najlepszą metodą wykrywania i badania tych zmian jest wizualizacja białek i RNA w zainfekowanych komórkach odpowiednio za pomocą immunofluorescencji (IF) i fluorescencyjnej hybrydyzacji in situ (FISH). Zastosowanie przebiegu czasowego z tymi technikami ujawnia lokalizację biomolekuł w kluczowych punktach fazy litycznej lub po prostu danych czasoprzestrzennych. FISH i IF uzupełniają inne techniki biochemiczne, takie jak hamowanie procesu komórkowego (np. hamowanie replikacji wirusowego DNA), RT-qPCR (reakcja łańcuchowa polimerazy w czasie rzeczywistym), sekwencjonowanie RNA, plamy północne, spektrometria mas, Western blotting i analiza produkcji DNA wirusa, które mogą zapewnić bardziej globalny obraz aktywności komórkowej.
Opracowaliśmy strategie RNA FISH do badania produktów RNA z określonych genów oraz analizę obliczeniową, która ilościowo oblicza stosunek nukleocytoplazmatyczny określonego produktu genu. Przygotowanie próbki, zmodyfikowane na podstawie wcześniejszych publikacji Steitza i współpracowników3,4, jest stosunkowo łatwe i może być stosowane zarówno do komórek przylegających, jak i zawieszonych. Protokół można również dostosować do jednoczesnego stosowania wielu strategii RNA FISH (double RNA FISH) lub RNA FISH ze strategiami IF. Opracowanie konkretnej strategii FISH jest wyzwaniem, ale przedstawiono sugestie dotyczące poprawy sukcesu. Opisana tutaj analiza danych jest ilościowa, jeśli stosuje się koraliki fluorescencyjne i silne markery granic przedziałów, i oferuje dodatkowy wgląd w mikrofotografie, wgląd, który usuwa błąd obserwacji. Szczegółowy protokół jest przeznaczony zarówno dla komórek utajonych, jak i litycznych zakażonych herpeswirusem związanym z mięsakiem Kaposiego (KSHV) i może być stosowany z komórkami niezakażonymi lub komórkami zakażonymi innymi herpeswirusami5. Metody oznaczania ilościowego mają zastosowanie do badań nad przesunięciami nukleocytoplazmatycznym lub relokalizacją między przedziałami subkomórkowymi w większości komórek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Projektowanie oligosonda antysensownych dla fluorescencyjnej hybrydyzacji in situ (FISH) w celu wykrycia specyficznego transkryptu wirusa herpes
- Wybierz segmenty o długości od 25 do 40 nt z sekwencji interesującego RNA i przekształć je w sekwencje antysensowne. Skuteczna strategia FISH może obejmować od jednej do dziesięciu lub więcej różnych oligonukleotydów antysensownych. Podczas wyboru sekwencji należy wziąć pod uwagę następujące kwestie:
- Jeśli interesujące RNA zawiera unikalny region powtórek, należy wykorzystać tę cechę i zaprojektować oligonukleotyd antysensowny celujący w sekwencję powtórek.
UWAGA: Tycowski i współpracownicy5 przedstawili przykład tej strategii w odniesieniu do poliadenylowanego RNA jądrowego (PAN) rhadinowirusa pawianów (RRV). - Jeśli interesujące RNA zawiera znane miejsce wiązania białek lub strukturę pętli-trzonka, należy zaprojektować oligonukleotydy, które omijają te regiony.
- W zależności od celów eksperymentów, należy rozważyć sekwencję intronową i zdecydować, czy projektować dla niej oligonukleotyd antysensowny.
- Jeśli interesujące RNA zawiera unikalny region powtórek, należy wykorzystać tę cechę i zaprojektować oligonukleotyd antysensowny celujący w sekwencję powtórek.
- Przeprowadź proste analizy komputerowe wybranych sekwencji antysensownych, aby zapewnić specyficzność wiązania i ograniczyć agregację oligonukleotydów antysensownych.
- Sekwencje powinny być w około 50% bogate w GC (wysoka zawartość guaniny i cytozyny) i posiadać temperaturę topnienia w zakresie od 60 do 70 °C.
- Użyj narzędzia do analizy sekwencji, aby wybrać sekwencje, które nie tworzą samodimerów ani spinek o temperaturach topnienia powyżej 37 °C, czyli temperatury hybrydyzacji.
- Przeprowadź wyszukiwanie NCBI BLASTn (National Center for Biotechnology Information Basic Local Alignment Search Tool dla dopasowań nukleotydowych) wybranych sekwencji w transkryptomach gospodarza i wirusa, korzystając z ustawienia „somewhat similar”. Wyszukiwanie to pozwoli zidentyfikować unikalne oligonukleotydy antysensowne, które prawdopodobnie nie będą wiązać się z innymi transkryptami gospodarza lub wirusa.
UWAGA: Jeśli transkryptomy nie są dostępne, wykonaj wyszukiwanie BLAST z użyciem sekwencji genomicznych. Idealnie byłoby, gdyby wyszukiwania były przeprowadzane na sekwencjach wirusa wyizolowanego z zakażonych komórek użytych w eksperymencie, ponieważ szczepy dzikie mają tendencję do dywersyfikacji i zawierają kombinację sekwencji z różnych szczepów laboratoryjnych.
- Zamów oczyszczone oligonukleotydy DNA odpowiadające sekwencji antysensownej, która została zweryfikowana komputerowo jako unikalna i prawdopodobnie wiążąca się z docelowym RNA. W oligonukleotydach nie jest wymagane wprowadzanie żadnych specjalnych modyfikacji.
- Przetestuj zaprojektowane oligonukleotydy antysensowne pod kątem specyficzności wiązania za pomocą FISH i Northern blot.
- Używając niezakażonej linii komórkowej z tego samego gatunku gospodarza (np. 293T) i idealnie tego samego typu komórek, przeprowadź transfekcję plazmidem ekspresującym interesujące RNA z silnego promotora (CMV, cytomegalowirus) oraz transfekcję pustym wektorem (np. pcDNA3). Jako kontrolę pozytywną transfekcji zastosuj kotransfekcję plazmidem GFP (zielone białko fluorescencyjne) (np. pmaxGFP) lub wektorem zawierającym GFP.
UWAGA: Należy unikać linii komórkowych unieśmiertelnionych za pomocą wirusa Epsteina-Barra (EBV), ponieważ między herpeswirusami występują podobieństwa sekwencji. - Przeprowadź FISH zgodnie z opisem w sekcji 3 na obu zestawach komórek z użyciem oligonukleotydów antysensownych opisanych w tym protokole. Wyłonij udane kandydaty, porównując eksperymenty FISH z pojedynczymi oligonukleotydami antysensownymi, parami lub zestawami. Jako kontrolę pozytywną protokołu FISH zastosuj FISH dla U2 snRNA (małe jądrowe RNA), obecnego w ilości 500 000 kopii na ludzkie jądro komórkowe6 (Tabela 1).
- Sygnał fluorescencyjny powinien być specyficzny i silny w komórce zawierającej interesujące RNA. Zaprojektuj dodatkowe oligonukleotydy antysensowne, aby wzmocnić sygnał i odrzuć z rozważań oligonukleotydy antysensowne, które wiążą się niespecyficznie. Natężenie sygnału musi być powyżej tła i autofluorescencji.
- Przetestuj specyficzność wiązania za pomocą Northern blot.
- Używając niezakażonej linii komórkowej z tego samego gatunku gospodarza (np. 293T) i idealnie tego samego typu komórek, przeprowadź transfekcję plazmidem ekspresującym interesujące RNA z silnego promotora (CMV, cytomegalowirus) oraz transfekcję pustym wektorem (np. pcDNA3). Jako kontrolę pozytywną transfekcji zastosuj kotransfekcję plazmidem GFP (zielone białko fluorescencyjne) (np. pmaxGFP) lub wektorem zawierającym GFP.
2. Przygotowanie oligonukleotydów i komórek
- Zgodnie z instrukcjami producenta, należy użyć transferazy końcowej do znakowania oligonukleotydów antysensownych za pomocą digoksigeniny(DIG)-dUTP lub, w przypadku silnego wiązania, bezpośrednio nukleotydem fluorescencyjnym, takim jak Alexa Fluor 594-5-dUTP. Po znakowaniu dodatkowa puryfikacja nie jest konieczna. Znakowane oligonukleotydy należy przechowywać w temperaturze -20 °C przez okres do kilku lat, a w przypadku bezpośredniego znakowania w folii aluminiowej, aby zapobiec fotoblakaniu.
OSTRZEŻENIE: Roztwór do znakowania zawiera substancję toksyczną, kacodylan potasu. Reakcje znakowania należy przeprowadzać w rękawiczkach.
UWAGA: W celu oszczędności zasobów, kilka różnych oligonukleotydów antysensownych można znakować w jednej reakcji. Niniejszy protokół wykorzystuje znakowanie końca 3'. Znakowanie wewnętrzne jest trudne, ponieważ grupa chemiczna (np. DIG lub fluorofor) zostaje uwięziona lub nie jest w stanie wniknąć do centrum aktywnego polimerazy DNA. Eksperyment z dwoma różnymi RNA można przeprowadzić, stosując bezpośrednio znakowane oligonukleotydy antysensowne oraz immunofluorescencję przeciw-DIG z innym fluoroforem (np. FITC (fluoresceina) lub Alexa Fluor 488 wraz z Alexa Fluor 594). - Należy przytwierdzić komórki do szkiełek z ośmioma komorami.
UWAGA: Szkiełka z ośmioma komorami pozwalają na przeprowadzenie kilku eksperymentów jednocześnie, minimalizując zużycie cennych zasobów, takich jak przeciwciała. Alternatywą dla szkiełek z ośmioma komorami jest sterylna płytka do hodowli tkankowej z sześcioma studniami oraz standardowe sterylne szkiełka nakrywki (22 mm x 22 mm). Podobny układ jest możliwy przy zastosowaniu okrągłych szkiełek nakrywek i 24-dołkowej płytki do hodowli tkankowej. W obu przypadkach należy odpowiednio zwiększyć objętości podane w tym protokole: 10-15-krotnie (np. 1,75 mL roztworu do hybrydyzacji) lub 4-krotnie (np. 600 µL roztworu do hybrydyzacji).- W przypadku adherentnych komórek litycznych należy użyć 1x trypsyny/PBS w temperaturze 37 °C i 5% CO2 przez 10 min w celu zawieszenia komórek i rozcieńczenia ich do 60% konfluencji.
UWAGA: Linie komórkowe adherentne stosowane w eksperymentach FISH obejmowały komórki 293T, iSLK.2197 oraz iSLK-BAC368. - Należy nanieść 200 µL zawiesiny komórkowej do każdej komory sterylnych szkiełek ośmiokomorowych i pozwolić na wzrost osadów przez 12-24 h w temperaturze 37 °C i 5% CO2. Czas ten należy dostosować w razie potrzeby dla komórek rosnących wolno lub szybko oraz dla komórek łatwo uszkadzanych przez trypsynę.
UWAGA: Celem jest uzyskanie równomiernie rozmieszczonych komórek silnie przytwierdzonych do szkiełka. W przypadku kruchych komórek litycznych należy rozważyć indukcję fazy litycznej po adhezji. Wnioski wyciągnięte z eksperymentów z komórkami iSLK są ograniczone9. - W przypadku litycznych komórek w zawiesinie, szkiełka ośmiokomorowe należy wstępnie potraktować polilizyną w rozcieńczeniu 1:10 przez 5 min pod dygestorium do hodowli tkanek. Następnie szkiełka należy pozostawić do wyschnięcia przez noc w temperaturze pokojowej lub przez 1 h w 65 °C. 800 µL komórek litycznych o stężeniu 1 x 10⁶ komórek/mL należy inkubować na szkiełkach komorowych przez 30 min do 1 h w temperaturze 37 °C i 5% CO2.
UWAGA: Komórki w zawiesinie osadzą się w monowarstwie, przywierając do polilizyny, zatem nadmiar komórek nie stanowi problemu w porównaniu z komórkami adherentnymi. Komórki lityczne tworzące skupiska przypominające winogrona powinny być, jeśli to możliwe, rozdzielone przez delikatne wstrząsanie w wortexie lub metodami chemicznymi. Należy jednak przyznać, że autorzy nie odnieśli dużego sukcesu z takimi zaleceniami w przypadku litycznych komórek BJAB-RRV-GFP. Jeśli komórki w zawiesinie nie przywierają wystarczająco dobrze, należy rozważyć zwiększenie czasu lub stężenia inkubacji polilizyną.
- W przypadku adherentnych komórek litycznych należy użyć 1x trypsyny/PBS w temperaturze 37 °C i 5% CO2 przez 10 min w celu zawieszenia komórek i rozcieńczenia ich do 60% konfluencji.
3. Fixacja, immunofluorescencja (opcjonalnie), hybrydyzacja i wizualizacja viralnych RNA
- Usunąć medium i nadmiar komórek. W całym protokole do usuwania roztworów należy stosować odsysanie próżniowe, a do dodawania roztworów delikatne mikropipetowanie.
UWAGA: Siłę próżni można zmniejszyć, umieszczając końcówkę mikropipety 200 µL nad szklaną pipetą Pasteura. Końcówkę mikropipety należy wymieniać pomiędzy poszczególnymi etapami płukania, aby zapobiec kontaminacji. Każdy etap płukania musi być przeprowadzony szybko, ponieważ niezbędne jest, aby komórki nie wyschły. - Bezzwłocznie utrwalić komórki schłodzonym 4% formaldehydem w PBS (soli fosforanowej) przez 30 min w lodzie. Przepłukać komórki trzy razy 200 µL 1x PBS schłodzonego do 4 °C i inkubować przez 5 min w temperaturze pokojowej lub w lodzie.
- Przeprowadzić permeabilizację utrwalonych komórek za pomocą 200 µL schłodzonego 0,5% Triton-X/PBS (soli fosforanowej) przez 10 min w lodzie lub 750 µL schłodzonego 70% etanolu w 4 °C od 1 h (min) do 7 d (max).
UWAGA: Próbki białek, całkowitego RNA i DNA genomowego należy pobrać w momencie utrwalania, aby zapewnić spójność między obrazami a analizami biochemicznymi. Wszystkie płukania w całym protokole przeprowadza się w ten sam sposób, chyba że wskazano inaczej. 70% etanol rozluźnia klej między komorami a szkiełkiem, co ułatwia późniejszą separację, a także umożliwia znaczną przerwę w protokole. Niemniej jednak należy użyć folii parafinowej wokół szkiełka z komorami, aby ograniczyć parowanie, i sprawdzać poziom etanolu w każdej komorze mniej więcej co 8 h. 70% etanol spłaszcza również komórki, co pozwala uzyskać ostrzejszy obraz, podczas gdy Triton-X nie odwadnia komórek i nie zmienia ich wymiarów.
- Przeprowadzić permeabilizację utrwalonych komórek za pomocą 200 µL schłodzonego 0,5% Triton-X/PBS (soli fosforanowej) przez 10 min w lodzie lub 750 µL schłodzonego 70% etanolu w 4 °C od 1 h (min) do 7 d (max).
- Ostrożnie usunąć komory, aby zapobiec pęknięciu szkiełka. Jeśli eksperyment obejmuje immunofluorescencję (IF) białka wirusowego lub gospodarza z użyciem poliklonalnego przeciwciała pierwszorzędowego, należy przeprowadzić IF zgodnie z opisem poniżej przed przejściem do RNA FISH. Jeśli w immunofluorescencji stosowane jest monoklonalne przeciwciało pierwszorzędowe, należy przeprowadzić immunofluorescencję zgodnie z opisem w kroku 3.3.1 po kroku 3.11.
UWAGA: Należy użyć nowego urządzenia do usuwania lub takiego z niewielką ilością pozostałego kleju dostarczonego przez producenta i delikatnie zdjąć komory, aby zapobiec pęknięciu szkiełka. Użycie 70% etanolu jako odczynnika permeabilizującego przez 4 h znacznie zmniejsza prawdopodobieństwo pęknięcia. W przypadku pęknięcia należy kontynuować protokół na komorach nieobjętych pęknięciem i pamiętać o wyższym tempie utleniania w przypadku niedokładnie uszczelnionych szkiełek (tzn. skróconym czasie przechowywania ).- Przepłukać komórki schłodzonym 1x PBS i zablokować schłodzonym 4% BSA (albuminą surowicy bydlęcej) w 1x PBS przez 30 min w 4 °C.
UWAGA: Stosowanie BSA w całym protokole ogranicza nieswoiste znakowanie. - Usunąć roztwór blokujący i inkubować komórki z przeciwciałem pierwszorzędowym poliklonalnym w stosunku 1:200 lub innym w 0,1% BSA/1x PBS przez 1 h w 4 °C. Następnie przepłukać trzy razy 1x PBS.
UWAGA: Przeciwciało10 do detekcji SSB/ORF6 (wirusowego białka wiążącego jednoniciowe DNA) zastosowano w rozcieńczeniu 1:200. - Inkubować komórki z przeciwciałem wtórnym z fluorophorem kompatybilnym z przeciwciałem detekcyjnym FISH przez 1 h w 4 °C. Przepłukać trzy razy 1x PBS. Następnie utrwalić 4% formaldehydem/1x PBS przez 10-15 min i przeprowadzić permeabilizację za pomocą Triton-X lub 70% etanolu, jak opisano wcześniej, przed przejściem do FISH. Przykryć szkiełko folią aluminiową, aby zachować sygnał fluorescencyjny i zapobiec fotoblaknięciu.
- Przepłukać komórki schłodzonym 1x PBS i zablokować schłodzonym 4% BSA (albuminą surowicy bydlęcej) w 1x PBS przez 30 min w 4 °C.
- Przepłukać komórki raz 2x SSC (cytrynianem sodu w roztworze soli), a następnie nanieść 45 µL roztworu hybrydyzacyjnego składającego się z 50% formamidu, 10% siarczanu dekstranu, 2x SSC, 0,1% BSA, 500 µg/mL DNA z plemników łososia, 125 µg/mL tRNA E. coli oraz 1 mM kompleksów wanadylu z rybonukleozydami. Inkubować przez 1 h w 37 °C w komorze wilgotnościowej, którą może być szalka Petriego o średnicy 150 mm z nawilżonymi sterylnymi chusteczkami.
UWAGA: Świeży roztwór hybrydyzacyjny należy przygotować co najmniej godzinę przed użyciem. Siarczan dekstranu należy najpierw rozpuścić w wodzie, często mieszając w wstrząsarku (vortex) i inkubując w kąpieli wodnej o temperaturze 37 °C. - Obliczyć sugerowane stężenie 25 µM oligonukleotydów w 35-µL roztworze hybrydyzacyjnym na komorę. Dostosować stężenie oligonukleotydów antysensownych w razie potrzeby. Dodać wodę destylowaną do oligonukleotydów, aby uzyskać objętość denaturacji 10 µL.
UWAGA: Po reakcji znakowania oligonukleotydy są przechowywane w roztworze gaszącym zawierającym 0,18 M kacodylanu potasu, 23 mM Tris-HCl, 0,23 mg/mL BSA, 4,5 mM CoCl2, 18 mM EDTA, 2,7 mM fosforanu potasu i 6,8 mM KCl, 45 µM 2-merkaptoetanolu, 0,02% Triton X-100 oraz 2% glicerolu. Stężenia te są na tyle wysokie, że rozcieńczenie wodą sprowadzi roztwór denaturacyjny do stężeń zbliżonych do 1x TE (10 mM Tris-HCl i 1 mM EDTA), standardowego buforu do denaturacji oligonukleotydów. - Zdenaturować oligonukleotydy znakowane DIG i/lub Alexa Fluor 594 w 95 °C przez 5 min. Następnie dodać 35 µL świeżego roztworu hybrydyzacyjnego na każdą planowaną komorę do zdenaturowanych oligonukleotydów. W przypadku wykonywania podwójnego FISH oba zestawy oligonukleotydów antysensownych można denaturować i hybrydyzować razem.
- Usunąć roztwór przedhybrydyzacyjny, a następnie dodać do komórek roztwór hybrydyzacyjny zawierający znakowane oligonukleotydy. Inkubować przez noc w komorze wilgotnościowej w 37 °C pod folią aluminiową, aby chronić oligonukleotydy znakowane fluorophorem.
UWAGA: Inkubacja powinna trwać co najmniej 10 h, ale nie więcej niż 24 h. - Następnego dnia przepłukać komórki dwukrotnie 2x SSC przez 10 min w 37 °C, a następnie dwukrotnie 1x SSC przez 10 min w 25 °C.
- Utrwalić komórki schłodzonym 4% formaldehydem/1x PBS przez 10-15 min w lodzie. Następnie przepłukać komórki trzy razy PBS i przeprowadzić permeabilizację przez 1 h schłodzonym 70% etanolem lub przez 10 min schłodzonym 0,5% Triton-X/1x PBS w 4 °C.
- Inkubować komórki z przeciwciałem anti-DIG FITC w stosunku 1:200 w schłodzonym 0,1% BSA/1x PBS przez 1 h w 4 °C. Usunąć roztwór przeciwciał i przepłukać trzy razy 1x PBS.
- Utrwalić schłodzonym 4% formaldehydem/1x PBS przez 10-15 min w 4 °C, a następnie przepłukać trzy razy 1x PBS. Jeśli wykonywana jest immunofluorescencja białka gospodarza lub wirusowego z użyciem monoklonalnego przeciwciała pierwszorzędowego, należy przeprowadzić permeabilizację komórek, a następnie wykonać protokół IF opisany w kroku 3.3.1. W przeciwnym razie przejść do barwienia DAPI.
- Inkubować komórki z 0,4 µg/mL DAPI w schłodzonym 0,5% Triton-X/1x PBS przez 15 min w lodzie, a następnie przepłukać trzy razy 1x PBS.
- Zamontować szkiełka z użyciem kulek fluorescencyjnych (opcjonalnie) i medium montażowego. Następnie przykleić dewizory do szkiełka za pomocą bezbarwnego lakieru do paznokci.
- Używając mikroskopu konfokalnego, zebrać obrazy próbek w czasie od godziny do tygodnia od wykonania protokołu przy powiększeniu 630x. Nanieść kilka warstw lakieru do paznokci, aby uszczelnić dewizor i przedłużyć trwałość fluorophorów poprzez ograniczenie tempa utleniania.
UWAGA: Nie stosować medium montażowego zawierającego DAPI. Podczas zbierania obrazów należy dodać pasek skali do każdego zdjęcia w celu późniejszej kwantyfikacji. Kule fluorescencyjne służą jako kontrole natężenia fluorescencji między szkiełkami a preparatami próbek11. Zdjęcia należy wykonać w przekroju środkowym komórki dla kwantyfikacji dwuwymiarowej (2D) w kroku 4.
4. Kwantyfikacja obrazów FISH i IF w celu uwydatnienia lokalizacji subkomórkowej i określenia stosunku fluorescencji jądrowej do cytoplazmatycznej
- Przeprowadź analizę obrazu na zestawionym stosie różnorodnych obrazów barwionych fluorescencyjnie oraz obrazów scalonych, aby zapewnić spójność. Ustaw skalę w oprogramowaniu do analizy obrazu, korzystając z paska skali dołączonego podczas gromadzenia obrazów.
- Aby ilościowo określić intensywność fluorescencji w kilku kanałach w odniesieniu do jądrowego barwienia DAPI, użyj narzędzia linii oraz funkcji profilu wykresu. Następnie trwale zaznacz linię na kopii obrazu za pomocą markerów, które nie utrudniają ani nie wpływają na ocenę obserwatora.
- Ustal kryteria wyznaczania przebiegu linii, takie jak ślad obejmujący różnorodne cechy topograficzne (szczyty i doliny) wzdłuż osi centralnej lub linia, która nie przechodzi przez obszary nasycone.
UWAGA: Te ślady linii przedstawiają surową fluorescencję w komórce i są zatem ograniczone do porównywania lokalizacji barwnika, a nie jego intensywności. Aby porównać intensywności tego samego barwnika pomiędzy preparatami, traktowaniami lub próbkami, dodaj kuleczkę fluorescencyjną do preparatu jako kontrolę wewnętrzną podczas kroku 3.13. Kuleczkę fluorescencyjną należy dodać podczas procesu montowania i wykryć przy użyciu tych samych ustawień lasera wzbudzającego i fotopowielacza (konfokalnego).
- Ustal kryteria wyznaczania przebiegu linii, takie jak ślad obejmujący różnorodne cechy topograficzne (szczyty i doliny) wzdłuż osi centralnej lub linia, która nie przechodzi przez obszary nasycone.
- Aby ilościowo określić zmianę lokalizacji subkomórkowej, oblicz stosunki jądrowo-cytoplazmatyczne komórek poddanych różnym traktowaniom.
- Zmierz powierzchnię i surową intensywność fluorescencji zarówno jądra, jak i cytoplazmy, wykorzystując barwienie jądrowe DAPI do wyznaczenia wewnętrznej granicy. Uwzględnij kontrole jądrowe i cytoplazmatyczne, takie jak jądrowe RNA (np. KSHV PAN RNA) i cytoplazmatyczne RNA (np. gospodarcze mRNA GAPDH). Ponadto oblicz intensywność tła dla trzech obszarów przypominających komórki i uśrednij wartości na piksel lub µm2.
UWAGA: Wartości intensywności zazwyczaj nie mają jednostek, dlatego stosuje się termin „jednostki”. - Znormalizuj surowe wartości intensywności jądrowej i komórkowej, najpierw wyznaczając średnie tło dla tego samego obszaru, a następnie odejmując tę indywidualną wartość od surowej intensywności danego obszaru.
- Na przykład jądro litycznej komórki B ma powierzchnię 133,4 µm2 i surową intensywność 75976 jednostek, podczas gdy intensywność tła dla tego samego sygnału fluorescencyjnego została określona jako 0,67 jednostki na µm2. Znormalizowana intensywność jądrowa wyniesie
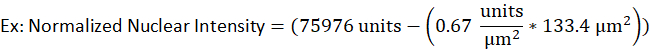
- Na przykład jądro litycznej komórki B ma powierzchnię 133,4 µm2 i surową intensywność 75976 jednostek, podczas gdy intensywność tła dla tego samego sygnału fluorescencyjnego została określona jako 0,67 jednostki na µm2. Znormalizowana intensywność jądrowa wyniesie
- Wprowadź wartości do poniższego równania.
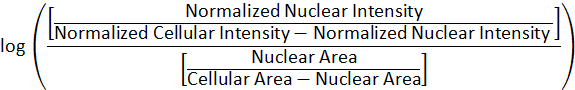
UWAGA: To obliczenie kontroluje zmiany w obszarze subkomórkowym. Indukcja lityczna i traktowanie lekami mogą odpowiednio powiększyć jądro lub zmienić rozmiar komórki. - Aby zinterpretować wyniki, stwórz wykres pudełkowy z wąsami. Równomierny rozkład sygnału fluorescencyjnego byłby bliski zeru, natomiast rozkład jądrowy sprzyjałby dodatniej wartości stosunku, a rozkład cytoplazmatyczny dążyłby w stronę ujemnej wartości stosunku.
- Zmierz powierzchnię i surową intensywność fluorescencji zarówno jądra, jak i cytoplazmy, wykorzystując barwienie jądrowe DAPI do wyznaczenia wewnętrznej granicy. Uwzględnij kontrole jądrowe i cytoplazmatyczne, takie jak jądrowe RNA (np. KSHV PAN RNA) i cytoplazmatyczne RNA (np. gospodarcze mRNA GAPDH). Ponadto oblicz intensywność tła dla trzech obszarów przypominających komórki i uśrednij wartości na piksel lub µm2.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Metody FISH i IF szczegółowo opisane w niniejszej pracy przedstawiono na Rysunku 1 wraz z ilościową analizą wyników za pomocą linii profilu intensywności fluorescencji. Przedstawione tutaj wyniki mają charakter półilościowy i pozwalają na wgląd w lokalizację, a nie na porównanie intensywności różnych barwień fluorescencyjnych, ponieważ w preparatach na szkiełkach nie zastosowano kulek fluorescencyjnych. Rysunek 1 wykazuje również...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół opisany w tym raporcie może być dostosowany do różnych typów komórek i obejmuje etapy dla podwójnego RNA FISH i RNA FISH z IF przy użyciu zarówno monoklonalnych, jak i poliklonalnych przeciwciał pierwszorzędowych. Chociaż przygotowane preparaty są zwykle obrazowane za pomocą mikroskopu konfokalnego, obrazowanie można wykonać za pomocą mikroskopu STED (stimulated emission depletion) po modyfikacji zwiększonego stężenia przeciwciał i innego podłoża montażowego. W celu lepszej analizy pojedynczych komórek, próbki p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
Dziękujemy Jonathanowi Rodenfelsowi, Kazimierzowi Tycowskiemu i Johannie B. Withers za porady dotyczące analizy danych. Dziękujemy również G. Haywardowi za przeciwciało anty-SSB. Prace te były wspierane przez granty T32GM007223 i T32AI055403 z National Institutes of Health (dla TKV) oraz grant NIH (CA16038) (dla JAS). JAS jest badaczem w Instytucie Medycznym Howarda Hughesa. Rysunki 1-3 i Tabela 1 zostały powielone za zgodą Amerykańskiego Towarzystwa Mikrobiologii na licencji Creative Commons Attribution z następującej publikacji: Vallery, T. K., Withers, J. B., Andoh, J. A., Steitz, J. A. Kaposi's Sarcoma-Associated Herpesvirus Accumulation in Nuclear Foci Is Influence by Viral DNA Replication and Viral Noncoding Polyadenyled Nuclear RNA. Journal of Virology. 92 (13), doi:10.1128/JVI.00220-18, (2018).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| AlexaFluor594-5-dUTP | Life Technologies | C1100 | |
| anti-DIG FITC | Jackson Lab Immunologicals | 200-092-156 | |
| Anty-królicze wtórne AlexaFluor594 Przeciwciało monoklonalne | Invitrogen | A-11037 | Kozie |
| przeciwciało anty-SSB | N/A | /A | Ref. Chiou et al. 2002 |
| BLASTn | NIH NCBI | N/A | Oprogramowanie do wyrównywania swobodnej sekwencji |
| Siarczan dekstranu | Sigma Aldrich | D8906 | Klasa biologii molekularnej |
| Zestaw do ogonowania oligonukleotydów DIG | Sigma Roche | # 03353583910 | |
| Ośmiokomorowe prowadnice | Nunc Lab Tek II | #154453 | Niebieska uszczelka sprzyja napięciu powierzchniowemu, ale dostępna jest również separacja za pomocą przezroczystego żelu. |
| Formamid | Sigma Aldrich | F9037 | Biologia molekularna klasy |
| GAPDH Sondy | Stellaris | SMF-2019-1 | Kompatybilny z protokołem, Quasar 670 |
| ImageJ | NIH, Bethesda, MD | N/A | Darmowe oprogramowanie do analizy obrazu, [http:rsb.info.nih.gov/ij/] |
| OligoAnalyzer | IDT | N/A | Free Oligonukleotyd Analyzer |
| pcDNA3 | Invitrogen | A-150228 | |
| pmaxGFP | Amaxa | VDF-1012 | |
| Poly L-Lysine | Sigma Aldrich | P8920 | |
| Transferaza końcowa | Sigma Roche | #003333574001 | |
| Kompleksy rybonukleozydowe wanadylu | NEB | S1402S | |
| Vectashield | Vector Laboratories, Inc. | H-1000 | DAPI w mediach montażowych rozprasza światło i zmniejsza kontrast. |
Bibliografia
- Amen, M. A., Griffiths, A. Packaging of Non-Coding RNAs into Herpesvirus Virions: Comparisons to Coding RNAs. Frontiers in Genetics. 2, 81(2011).
- Schmid, M., Speiseder, T., Dobner, T., Gonzalez, R. A. DNA virus replication compartments. Journal of Virology. 88 (3), 1404-1420 (2014).
- Pawlicki, J. M., Steitz, J. A. Primary microRNA transcript retention at sites of transcription leads to enhanced microRNA production. Journal of Cell Biology. 182 (1), 61-76 (2008).
- Borah, S., Darricarrere, N., Darnell, A., Myoung, J., Steitz, J. A. A viral nuclear noncoding RNA binds re-localized poly(A) binding protein and is required for late KSHV gene expression. Public Library of Science Pathogens. 7 (10), e1002300(2011).
- Tycowski, K. T., Shu, M. D., Borah, S., Shi, M., Steitz, J. A. Conservation of a triple-helix-forming RNA stability element in noncoding and genomic RNAs of diverse viruses. Cell Reports. 2 (1), 26-32 (2012).
- Weinberg, R. A., Penman, S. Small molecular weight monodisperse nuclear RNA. Journal of Molecular Biology. 38 (3), 289-304 (1968).
- Myoung, J., Ganem, D. Generation of a doxycycline-inducible KSHV producer cell line of endothelial origin: maintenance of tight latency with efficient reactivation upon induction. Journal of Virology Methods. 174 (1-2), 12-21 (2011).
- Brulois, K. F., et al. Construction and manipulation of a new Kaposi's sarcoma-associated herpesvirus bacterial artificial chromosome clone. Journal of Virology. 86 (18), 9708-9720 (2012).
- Sturzl, M., Gaus, D., Dirks, W. G., Ganem, D., Jochmann, R. Kaposi's sarcoma-derived cell line SLK is not of endothelial origin, but is a contaminant from a known renal carcinoma cell line. International Journal of Cancer. 132 (8), 1954-1958 (2013).
- Chiou, C. J., et al. Patterns of gene expression and a transactivation function exhibited by the vGCR (ORF74) chemokine receptor protein of Kaposi's sarcoma-associated herpesvirus. Journal of Virology. 76 (7), 3421-3439 (2002).
- Cole, R. W., Jinadasa, T., Brown, C. M. Measuring and interpreting point spread functions to determine confocal microscope resolution and ensure quality control. Nature Protocols. 6 (12), 1929-1941 (2011).
- Nakamura, H., et al. Global changes in Kaposi's sarcoma-associated virus gene expression patterns following expression of a tetracycline-inducible Rta transactivator. Journal of Virology. 77 (7), 4205-4220 (2003).
- Majerciak, V., Yamanegi, K., Zheng, Z. M. Gene structure and expression of Kaposi's sarcoma-associated herpesvirus ORF56, ORF57, ORF58, and ORF59. Journal of Virology. 80 (24), 11968-11981 (2006).
- Sun, R., Lin, S. F., Gradoville, L., Miller, G. Polyadenylylated nuclear RNA encoded by Kaposi sarcoma-associated herpesvirus. Proceedings of the National Academy Sciences U S A. 93 (21), 11883-11888 (1996).
- Vallery, T. K., Withers, J. B., Andoh, J. A., Steitz, J. A. Kaposi's Sarcoma-Associated Herpesvirus mRNA Accumulation in Nuclear Foci Is Influenced by Viral DNA Replication and Viral Noncoding Polyadenylated Nuclear RNA. Journal of Virology. 92 (13), (2018).
- Borah, S., Nichols, L. A., Hassman, L. M., Kedes, D. H., Steitz, J. A. Tracking expression and subcellular localization of RNA and protein species using high-throughput single cell imaging flow cytometry. RNA. 18 (8), 1573-1579 (2012).
- Bruce, A. G., et al. Quantitative Analysis of the KSHV Transcriptome Following Primary Infection of Blood and Lymphatic Endothelial Cells. Pathogens. 6 (1), (2017).
- Chen, C. P., et al. Kaposi's Sarcoma-Associated Herpesvirus Hijacks RNA Polymerase II To Create a Viral Transcriptional Factory. Journal of Virology. 91 (11), (2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
