Ten artykuł przedstawia protokół i narzędzie programowe do ilościowego oznaczania niepewności w kalibracji i analizie danych półciągłego termiczno-optycznego analizatora węgla organicznego/pierwiastkowego.
Artykuł metodologiczny
Analiza punktu podziału i kwantyfikacja niepewności termiczno-optycznych pomiarów węgla organicznego/pierwiastkowego
W tym artykule
Podsumowanie
Streszczenie
Badacze z niezliczonych dziedzin często starają się określić ilościowo i sklasyfikować stężenia aerozoli węglowych jako węgiel organiczny (OC) lub węgiel elementarny (EC). Jest to zwykle osiągane za pomocą termiczno-optycznych analizatorów OC/EC (TOA), które umożliwiają pomiar poprzez kontrolowaną pirolizę termiczną i utlenianie w określonych protokołach temperaturowych i w ograniczonej atmosferze. Istnieje kilka komercyjnych TOA, w tym półciągły przyrząd, który umożliwia analizy on-line w terenie. Ten przyrząd wykorzystuje procedurę kalibracji w teście, która wymaga stosunkowo częstej kalibracji. W tym artykule szczegółowo opisano protokół kalibracji dla tego półciągłego TOA i przedstawiono narzędzie programowe typu open source do analizy danych i rygorystycznej kwantyfikacji niepewności metodą Monte Carlo. Warto zauważyć, że narzędzie programowe zawiera nowatorskie metody korygowania dryftu przyrządów oraz identyfikacji i ilościowego określania niepewności w punkcie podziału OC/EC. Jest to znacząca poprawa w stosunku do szacowania niepewności w oprogramowaniu producenta, które ignoruje niepewność punktu podziału, a poza tym wykorzystuje stałe równania dla błędów względnych i bezwzględnych (co zazwyczaj prowadzi do niedoszacowanych niepewności i często daje wyniki niefizyczne, jak pokazano w kilku przykładowych zestawach danych). Zademonstrowany protokół kalibracji i nowe narzędzie programowe umożliwiające dokładne ilościowe określenie łącznych niepewności na podstawie kalibracji, powtarzalności i punktu podziału OC/EC zostały udostępnione z zamiarem pomocy innym badaczom w uzyskaniu lepszych pomiarów OC, EC i całkowitej masy węgla w próbkach aerozoli.
Wprowadzenie
Zdolność do dokładnego pomiaru stężeń związków węglowych w atmosferze jest niezwykle istotna dla wielu badaczy. Sugeruje się, że związki węglowe w zawiesinie pyłowej w powietrzu (PM, będącej największym środowiskowym czynnikiem ryzyka przedwczesnej śmierci1) są kluczowym składnikiem PM odpowiedzialnym za niekorzystne skutki i efekty zdrowotne2,3,4. Węgiel cząsteczkowy w atmosferze jest krytycznym zanieczyszczeniem klimatycznym, przy czym wiadomo, że różne związki węglowe mają zróżnicowany, a nawet przeciwstawny wpływ. Węgiel elementarny (black carbon) jest potencjalnie drugim najsilniejszym bezpośrednim wymuszaniem radiacyjnym w atmosferze ziemskiej5,6,7,8. Po osadzeniu się na śniegu i lodzie, węgiel elementarny zmniejsza również odblaskowość krajobrazu arktycznego, zwiększając absorpcję światła słonecznego i przyspieszając tempo topnienia9,10,11,12. W przeciwieństwie do tego, higroskopijne cząstki organicznego węgla działają jako jądra kondensacji chmur, zwiększając średnią odblaskowość ziemi i powodując efekt chłodzenia13. W związku z tym dokładna klasyfikacja pobranego materiału węglowego oraz równoczesna kwantyfikacja niepewności pomiarowych są niezbędnymi aspektami pomiarów zawiesiny pyłowej.
Różnicowanie węgla organicznego i elementarnego w próbce zawierającej cząstki stałe można przeprowadzić za pomocą analizy termiczno-optycznej14. Opracowano komercyjne systemy laboratoryjne do termiczno-optycznych analiz węgla15,16,17, w tym analizator on-line, półciągły18, który umożliwia wykonywanie analiz termiczno-optycznych w terenie. Niniejsza praca opisuje szczegółową procedurę kalibracji tego drugiego instrumentu OCEC (patrz Tabela materiałów) oraz udostępnia narzędzie programistyczne open-source do rygorystycznej kwantyfikacji niepewności kalibracji i analizy. Chociaż pierwsza wersja oprogramowania open-source została zaprojektowana dla formatu plików wyjściowych analizatora półciągłego, narzędzie to może zostać w przyszłości łatwo rozszerzone przez innych użytkowników w celu pracy z danymi generowanymi przez inne instrumenty.
Półciągły termiczno-optyczny analizator węgla organicznego/elementarnego (OCEC) służy do ilościowego oznaczania węgla organicznego (OC) i węgla elementarnego (EC) w pobranej objętości próbki. Procedura analizy składa się z czterech faz przedstawionych na Rysunku 1. W pierwszej kolejności objętość próbki jest zasysana przez instrument, gdzie materia zawieszona osadza się na filtrze kwarcowym, a związki organiczne w fazie gazowej są przez niego adsorbowane. Po zakończeniu pobierania próbki filtr kwarcowy jest podgrzewany zgodnie z określonym protokołem temperatury w obojętnej atmosferze helu (He). Podczas tej procedury część materiału węglowego ulega pirolizie termicznej z filtra kwarcowego. Gazowe spaliny są kierowane do pieca z tlenkiem manganu (MnO2) o stałej temperaturze, który przekształca spirolizowane związki węglowe w dwutlenek węgla (CO2). Rozdzielczo czasowo stężenie uwalnianego CO2 jest następnie mierzone przez niedyspersyjny detektor podczerwieni (NDIR). Po wstępnym ogrzewaniu w środowisku He, próbka jest ogrzewana zgodnie z podobnym protokołem w środowisku utleniającym (Ox). W obecności tlenu trudnotopliwe związki węglowe pozostałe na filtrze kwarcowym ulegają utlenieniu, a następnie są kierowane przez piec MnO2 i detektor NDIR w ten sam sposób. Gdy wszystkie pobrane związki węglowe zostaną całkowicie usunięte z filtra kwarcowego, przeprowadzana jest końcowa procedura kalibracji w trakcie testu. Do instrumentu wprowadza się stałą ilość (nominalnie 0,8 mL) 5% mieszaniny metanu (CH4) i helu, która zostaje utleniona w piecu MnO2, przekształcona w CO2, a następnie zmierzona przez NDIR. Zintegrowany sygnał NDIR podczas tej fazy kalibracji w trakcie testu (tzw. pętla CH4) odpowiada znanej masie węgla (wprowadzonej jako CH4), a tym samym pozwala określić czułość detektora NDIR, która może ulegać zmianom w czasie. Ta miara czułości NDIR jest następnie wykorzystywana do wyznaczenia mas węgla z sygnału NDIR uzyskanego podczas wcześniejszych faz He i Ox analizy.

Rycina 1: Procedura analizy termiczno-optycznej. Procedura analizy przy użyciu instrumentu termiczno-optycznego OCEC. Po pobraniu próbki na filtr kwarcowy (krok 0) wykonywane są trzy główne etapy analizy. Realizowane są dwa protokoły termiczne, najpierw w atmosferze helu (faza He, krok 1), a następnie w atmosferze utleniającej (faza Ox, krok 2), podczas których komponenty węglowe są pirolizowane/utleniane z filtra kwarcowego, następnie utleniane do CO2 w wtórnym piecu katalitycznym, a w konsekwencji mierzone przez detektor NDIR. Na koniec przeprowadzana jest procedura kalibracji w trakcie testu (pętla CH4, krok 3), w której utlenianie znanej masy metanu pozwala na określenie czułości detektora NDIR. Czułość detektora jest powiązana z ilością CO2 zmierzoną metodą NDIR podczas faz He i Ox w celu ilościowego określenia zawartości masy węgla na filtrze kwarcowym. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Masa wstrzykniętego węgla podczas pętli CH4 może być wrażliwa na warunki operacyjne, co wymaga okresowej kalibracji. W tej kalibracji wykorzystuje się wodny roztwór sacharozy o znanym stężeniu (około 0,99%m/m) jako wzorzec zewnętrzny. Przeprowadza się powtórne testy, w których różne znane objętości roztworu sacharozy są wprowadzane w losowej kolejności do instrumentu, a następnie wykonuje się analizę termiczno-optyczną. Każdy powtórzony test (tj. wyniki z każdego wtrysku i późniejszej analizy) dostarcza zintegrowany sygnał NDIR podczas pętli CH4 („pole kalibracyjne”) oraz zintegrowany sygnał NDIR dla całkowitego węgla (tj. sygnał podczas faz He i Ox; określany jako „pole całkowite”), który odpowiada znanej masie węgla w sacharozie. Regresja liniowa znanej masy węgla względem raportowanego przez instrument „pola całkowitego” pozwala określić średnią czułość NDIR. Czułość ta jest następnie powiązana ze średnim „polem kalibracyjnym”, aby uzyskać skalibrowaną wartość masy węgla wstrzykniętego podczas pętli CH4.
Poza kalibracją kluczowym wyzwaniem w interpretacji wyników z instrumentu OCEC jest określenie względnych frakcji OC i EC w zmierzonym próbce. Ponieważ OC ulega pirolizie podczas fazy He protokołu temperaturowego, część z niego zwęgla się na filtrze, zamiast zostać uwolniona, utleniona w piecu MnO2 i wykryta przez NDIR. Teoretycznie ten zwęglony, trudnopalny OC (nazywany węglem pirolizowanym, PC) pozostaje na filtrze aż do fazy Ox, kiedy zostaje utleniony wraz z EC. W konsekwencji, naiwne określanie całego węgla uwalnianego podczas fazy He jako OC, a węgla uwalnianego w fazie Ox jako EC, prowadzi do błędnych szacunków rzeczywistej frakcji OC i EC. Powszechnym sposobem zdefiniowania punktu podziału (tj. momentu w czasie, w którym całe wcześniejsze uwalnianie węgla uznaje się za OC, a całe późniejsze uwalnianie węgla za EC) jest metoda termicznego/optycznego przejścia (TOT)19. W tej metodzie laser jest kierowany przez filtr kwarcowy podczas analizy termicznej, a jego moc (za filtrem kwarcowym w torze optycznym) jest wykrywana przez fotodetektor. Zakładając, że OC nie jest optycznie aktywny przy długości fali lasera (tj. OC pochłania światło w stopniu zaniedbywalnym), a PC posiada właściwości optyczne wspólne z EC, można oszacować punkt podziału. Założeniem jest najpierw pomiar osłabionej mocy lasera na początku analizy. W miarę uwalniania się OC (częściowo w formie pochłaniającego światło PC), osłabienie lasera zwiększa się, co powoduje spadek sygnału fotodetektora. Po wejściu w fazę Ox, gdy EC i PC są uwalniane jednocześnie, osłabienie maleje, a sygnał fotodetektora zaczyna rosnąć. Punkt podziału definiuje się jako moment w czasie, w którym zmierzona moc lasera powraca do swojej wartości początkowej. Choć logika tego podejścia jest solidna, wynik opiera się na wspomnianych powyżej założeniach. Z tego powodu powszechnie przyjmuje się, że raportowane wyniki OC i EC są „zdefiniowane operacyjnie” — tzn. są specyficzne dla techniki zastosowanej do oceny punktu podziału14,20,21.
Choć w teorii OC wydziela się w fazie He, a PC/EC w fazie Ox, zaobserwowano, że wydzielanie PC/EC może w rzeczywistości zachodzić podczas fazy He w wyniku różnych mechanizmów22,23,24,25, co oznacza, że rzeczywisty punkt podziału może wystąpić przed wprowadzeniem tlenu. Ta niejednoznaczność w przewidywaniu położenia punktu podziału, w połączeniu z niepewnością dotyczącą założeń o właściwościach optycznych OC, PC i EC, sugeruje, że niepewność punktu podziału może być dominującym źródłem niepewności w pomiarach masy węgla. Na szczęście metodyczna estymacja punktu podziału za pomocą metody TOT umożliwia obiektywną ocenę niepewności punktu podziału. Według wiedzy autorów w oprogramowaniu producenta brakuje jednak bezpośredniej estymacji (i późniejszej propagacji) niepewności punktu podziału; raportowane niepewności całkowite są zamiast tego obliczane z ustalonymi składowymi względnymi i bezwzględnymi26. W ramach niniejszej pracy przedstawiono nową technikę estymacji niepewności punktu podziału – technikę „spadku tłumienia” (attenuation decline). W tej technice niepewność punktu podziału jest kwantyfikowana jako różnica między masą wydzielonego węgla w nominalnym punkcie podziału (za pomocą metody TOT) a masą wydzielonego węgla w kolejnym punkcie, w którym tłumienie laserowe spadło poniżej określonej wartości krytycznej, będącej zadaną częścią tłumienia początkowego. Krytyczny spadek tłumienia jest szacowany na podstawie niepewności tłumienia laserowego w stosunku do jego wartości początkowej; teoretycznie podejście to uwzględnia niepewność kluczowej zasady dopasowania tłumienia w metodzie TOT. Ponadto, aby uwzględnić (przynajmniej częściowo) niepewność punktu podziału wynikającą z przyjętych właściwości optycznych PC i EC, sugerowany krytyczny spadek tłumienia został zwiększony dwukrotnie.
Niniejszy artykuł przedstawia szczegółowy protokół kalibracji instrumentu OCEC wraz z narzędziem programistycznym do rygorystycznego określania niepewności kalibracji i analizy. W sekcjach 1–3 protokołu opisano instrukcje dotyczące przygotowania wodnego roztworu sacharozy, przygotowania instrumentu do kalibracji oraz pozyskiwania danych kalibracyjnych. Sekcja 4 wykorzystuje nowe, otwartoźródłowe narzędzie programistyczne (patrz Tabela materiałów) do analizy danych kalibracyjnych za pomocą graficznego interfejsu użytkownika oprogramowania. Sekcja 5 określa uwagi dotyczące pobierania próbki za pomocą instrumentu OCEC, a sekcja 6 opisuje wykorzystanie wspomnianego oprogramowania do obliczania mas węgla i związanych z nimi niepewności, w tym wkładu wynikającego z szacowania punktu podziału. Nowoczesne techniki usprawniające przetwarzanie danych OCEC — w tym opisana powyżej technika „spadku tłumienia” (attenuation decline) — są przedstawione w dokumentacji online oprogramowania.
W przedstawionym narzędziu programistycznym stałe kalibracji, zmierzone masy węgla oraz powiązane z nimi niepewności są obliczane przy użyciu metody Monte Carlo (MC). Procedura ta propaguje błędy, które – według wiedzy autorów – nie są obecnie uwzględniane w zastrzeżonym oprogramowaniu producenta. W przypadku kalibracji źródła błędów obejmują niepewność stężenia sacharozy w roztworze wodnym, dokładność objętości naniesionego roztworu sacharozy (dokładność urządzenia, odtwarzalność między użytkownikami i powtarzalność wewnątrz jednego użytkownika) oraz niepewność regresji liniowej. W odniesieniu do analizy danych uwzględnione źródła błędu obejmują niepewność kalibracji i powtarzalność, a co istotne, szacowaną niepewność punktu podziału (split point). Ostatecznie oprogramowanie umożliwia użytkownikowi dokładne określenie niepewności kalibracji instrumentu oraz propagację tej niepewności, wraz z niepewnością szacowania punktu podziału, do obliczeń mas węgla. Stanowi to znaczną poprawę w stosunku do protokołu producenta poprzez bezpośrednie uwzględnienie kluczowych źródeł błędu pomiarowego, zamiast szacowania niepewności cząstkowych za pomocą stałego równania.
Protokół
UWAGA: Przyrząd ten zawiera widoczny laser klasy 1. Chociaż ekspozycja na ten laser o niskiej mocy prawdopodobnie nie spowoduje szkody, urządzenie wyposażono w blokadę w postaci osłony lasera, która odcina dostęp użytkownika do ścieżki optycznej po otwarciu panelu dostępu. Zdjęcie osłony lasera dezaktywuje laser, dzięki czemu podczas realizacji przedstawionego protokołu nie powinno dojść do ekspozycji na wiązkę. Piece urządzenia mogą nagrzewać się do ~900 °C podczas normalnej pracy, a komponenty manipulowane w trakcie opisanego protokołu mogą stać się gorące. Przed rozpoczęciem prac w panelu dostępu urządzenia należy upewnić się, że oprogramowanie instrumentu wskazuje status „Idle” (bezczynny), a temperatura „Front Oven” (pieca przedniego) jest <90 °C. Należy zachować ostrożność podczas manipulowania komponentami w pobliżu jednostki pieca bezpośrednio po operacjach w wysokiej temperaturze.
1. Przygotowanie wodnego roztworu sacharozy.
- Na wadze precyzyjnej należy umieścić czyste, szczelne naczynie szklane o objętości minimum 1 L. Do naczynia należy dodać 10 g wysokiej czystości sacharozy oraz 1000 g destylowanej wody dejonizowanej (DDi).
- Naczynie należy zamknąć i dokładnie wymieszać poprzez wstrząsanie, aż do całkowitego rozpuszczenia sacharozy. Część roztworu należy przelać do małego, czystego słoika szklanego (Tabela materiałów) w celu pipetowania.
- Oba roztwory należy przechowywać w lodówce przez okres do sześciu miesięcy.
2. Przygotuj instrument do kalibracji.
- Włącz instrument i poczekaj, aż tylny piec osiągnie odpowiednią temperaturę.
- Przeprowadź co najmniej pięć CH4-pętli, aby umożliwić wygaszenie stanów przejściowych podczas uruchamiania.
- W Identyfikator próbki nr pole oprogramowania instrumentu, wpisz tekst wskazujący na uruchomienie, np. Rozgrzewanie instrumentuW PLIK PAR pole, kliknij … przycisk do przeglądania i wyboru OCECgo_WarmUp.par protokół. W ramach Wyeksportuj surowy plik danych pole, kliknij … przycisk umożliwiający przeglądanie i wybór lub utworzenie odpowiedniego pliku .txt, takiego jak rrrr-mm-dd_Rozgrzewka.txt.
UWAGA: Plik parametrów OCECgo_WarmUp.par jest dostępny w internetowym repozytorium oprogramowania dla OCECgo narzędzie programistyczne (Tabela materiałów). - Upewnij się, że Użyj czasów z pliku przykładowego pole wyboru jest odznaczone. W Przykładowy protokół menu rozwijane, wybierz 0Upewnij się, że Cykl pole wyboru jest zaznaczone. Kliknij Rozpocznij analizę przycisk. Pozostawić instrument włączony przez ok. 20 min.
UWAGA: Interakcja z Przykładowy protokół z posiedzenia wybór z menu rozwijanego musi zostać dokonany za pomocą myszy. Instrument nie rozpozna ręcznie wprowadzonego tekstu. - Podczas końcowej analizy odznacz Cykl zaznacz pole wyboru i pozwól na zakończenie bieżącej analizy.
- W Identyfikator próbki nr pole oprogramowania instrumentu, wpisz tekst wskazujący na uruchomienie, np. Rozgrzewanie instrumentuW PLIK PAR pole, kliknij … przycisk do przeglądania i wyboru OCECgo_WarmUp.par protokół. W ramach Wyeksportuj surowy plik danych pole, kliknij … przycisk umożliwiający przeglądanie i wybór lub utworzenie odpowiedniego pliku .txt, takiego jak rrrr-mm-dd_Rozgrzewka.txt.
- Wymiana filtrów kwarcowych (opcjonalnie).
UWAGA: Zalecane przez producenta instrumentu18 filtry są wymieniane co tydzień (przy założeniu regularnego użytkowania urządzenia).- Wyjmij kwarcowy wkład (probówkę).
- Otwórz panel dostępowy i zdejmij osłonę lasera (odłączając laser od zasilania). Zdejmij fotodetektor (nie są wymagane narzędzia), poluzowując biały element z polioksymetylenu (POM) nakrętkę za fotodetektorem, odłączając metalną złączkę rurki po lewej stronie fotodetektora i zsuwając obudowę fotodetektora z wkładki kwarcowej. Umieść fotodetektor w dolnej części urządzenia.
- Wyjąć wkład kwarcowy, poluzowawszy białą nakrętkę z POM utrzymującą wkład kwarcowy na miejscu, a następnie — w jednorazowych, plastikowych rękawiczkach bez pudru — wysunąwszy wkład kwarcowy z uchwytu z POM.
UWAGA: Wkładka kwarcowa jest bardzo krucha; należy ją stabilnie umieścić na ściereczce bezpyłowej na płaskiej powierzchni.
- Przy użyciu narzędzia do usuwania filtrów należy zdjąć i zutylizować istniejące filtry kwarcowe. Następnie należy zainstalować nowe filtry kwarcowe.
- Umieść duży filtr kwarcowy na chusteczce bezpyłowej na płaskiej powierzchni. Za pomocą wycinaka do filtrów wytnij jeden filtr.
- Za pomocą czystej pęsety należy wyjąć filtr z wycinaka i przyłożyć go do POM obudowę wkładu kwarcowego w taki sposób, aby teksturowana powierzchnia filtra była skierowana w stronę przeciwną do pieca. Używając jednorazowych, plastikowych rękawiczek bezpudrowych, należy za pomocą wkładu kwarcowego wsunąć filtr kwarcowy, aż zostanie on całkowicie osadzony przy piecu.
- Powtórzyć kroki 2.3.2.1 i 2.3.2.2, aby zainstalować dwa filtry kwarcowe.
- Wyjmij kwarcowy wkład (probówkę).
- Zainstaluj trzeci filtr kwarcowy (zwany „łódką” kwarcową) do wprowadzania wzorca sacharozy do instrumentu. Powtórz krok 2.3.2.1. Za pomocą czystej pęsety wyjmij filtr z wybijaka i umieść „łódkę” z filtra kwarcowego w końcówce wkładki kwarcowej w taki sposób, aby przekroje filtra i wkładki były prostopadłe względem siebie.
- Wymień komponenty i zamknij instrument.
- Zakładając jednorazowe, plastikowe rękawice bezpudrowe, ponownie umieść wkład kwarcowy w urządzeniu. Luźno dokręć ręką białą nakrętkę z POM, która mocuje wkład kwarcowy na miejscu.
- Wymień głowicę fotodetektora (nie są wymagane żadne narzędzia). Nasuń obudowę fotodetektora na koniec wkładki kwarcowej. Luźno podłącz metalną złączkę rurki po lewej stronie fotodetektora, aby zapewnić prawidłowe wyrównanie fotodetektora i wkładki kwarcowej. Luźno dokręć ręką białą nakrętkę z POM, mocującą głowicę fotodetektora do wkładki kwarcowej. Całkowicie dokręć ręką metalną złączkę rurki po lewej stronie fotodetektora.
- Należy upewnić się, że wszystkie nakrętki z POM są całkowicie dokręcone ręcznie i stabilnie zamocowane.
UWAGA: Kluczowe jest, aby piec urządzenia był szczelnie odizolowany od atmosfery. Oznacza to, że mimo zakazu używania narzędzi, należy dokręcić wszystkie nakrętki POM ręcznie tak mocno, jak to możliwe. Według doświadczeń autorów, wkład kwarcowy, choć delikatny, jest wytrzymały w kierunku obwodowym — mocne dokręcenie nakrętek POM, zapewniające szczelność, prawdopodobnie nie uszkodzi wkładu kwarcowego. - Załóż osłonę lasera (ponownie aktywując laser) i zamknij panel dostępowy.
- Oczyść nowo zainstalowane filtry kwarcowe, wykonując co najmniej jeden cykl czyszczenia w piecu. Kliknij przycisk Uruchom menu rozwijane na pasku narzędzi oprogramowania instrumentu i wybierz Czyszczenie pieca, co podnosi temperaturę przedniego pieca powyżej ~835 °C.
- Należy upewnić się, że pozostałości węgla zostały usunięte z filtra za pomocą ślepych cykli analitycznych.
- W PLIK PAR polu oprogramowania instrumentu, kliknij przycisk … aby przejrzeć i wybrać plik .par dla pożądanego protokołu termicznego. Należy upewnić się, że Użyj czasów z pliku próbki pole wyboru jest odznaczone. W Przykładowy protokół menu rozwijane, wybierz 0Upewnij się, że Cykl pole wyboru jest odznaczone. Kliknij Rozpocznij analizę przycisk, potwierdź, że pożądana jest tylko jedna analiza/cykl, i pozwól na przeprowadzenie analizy termicznej.
UWAGA: Interakcja z Wzór protokołu z posiedzenia Wybór z menu rozwijanego musi zostać dokonany za pomocą myszy. Instrument nie rozpozna ręcznie wpisanego tekstu.
- W PLIK PAR polu oprogramowania instrumentu, kliknij przycisk … aby przejrzeć i wybrać plik .par dla pożądanego protokołu termicznego. Należy upewnić się, że Użyj czasów z pliku próbki pole wyboru jest odznaczone. W Przykładowy protokół menu rozwijane, wybierz 0Upewnij się, że Cykl pole wyboru jest odznaczone. Kliknij Rozpocznij analizę przycisk, potwierdź, że pożądana jest tylko jedna analiza/cykl, i pozwól na przeprowadzenie analizy termicznej.
- Powtórzyć kroki 2.6 i 2.7 do momentu, aż całkowita masa węgla raportowana przez urządzenie będzie statystycznie równa zeru.
3. Pozyskanie danych kalibracyjnych.
- Wyznacz jeden punkt kalibracyjny.
- Wyjmij wkład kwarcowy zgodnie z krokiem 2.3.1 i, stosując zalecane przez producenta procedury pipetowania, pobierz 5 μL lub 10 μL roztworu sacharozy. Ostrożnie nanieś próbkę na łóreczkę kwarcową, jak najbliżej końca wkładu kwarcowego, wykonując procedurę wydmuchu, aby cała objętość została naniesiona na łóreczkę kwarcową.
- Ponownie wprowadź wkład kwarcowy, zamknij instrument zgodnie z krokiem 2.5 i osusz mokry filtr. Kliknij rozwijane menu Run na pasku narzędzi oprogramowania instrumentu i wybierz dry wet filter, co podniesie temperaturę przedniego pieca do 110 °C.
- Po ostygnięciu przedniego pieca uruchom protokół instrumentu, który będzie stosowany w pomiarach pokalibracyjnych (wybrany w kroku 5.3.1).
- W polu Sample ID # oprogramowania instrumentu wpisz tekst wskazujący naniesioną objętość sacharozy, np. 5 uL. W polu PAR FILE kliknij przycisk … , aby przejrzeć i wybrać plik .par odpowiedniego protokołu termicznego. W polu Output raw data file kliknij przycisk … , aby przejrzeć i wybrać lub utworzyć odpowiedni plik .txt, np. yyyy-mm-dd_Calibration.txt.
- Upewnij się, że pole wyboru Use Sample File Times jest odznaczone. W rozwijanym menu Sample Minutes wybierz 0. Upewnij się, że pole wyboru Cycle jest odznaczone. Kliknij przycisk Start Analysis, potwierdź, że wymagana jest tylko jedna analiza/cykl, i pozwól na wykonanie analizy termicznej.
UWAGA: Obsługa rozwijanego menu Sample Minutes musi odbywać się za pomocą myszy. Instrument nie rozpozna ręcznego wprowadzania tekstu.
- Wyznacz jeden punkt kalibracyjny dla próbki ślepej/tła. Wykonaj krok 3.1 bez nanoszenia próbki sacharozy na łóreczkę kwarcową.
UWAGA: Aby uzyskać dokładny pomiar ślepy/tło, upewnij się, że łóreczka kwarcowa jest wystawiona na działanie powietrza otoczenia w taki sam sposób, jak podczas nanoszenia próbki sacharozy. - Powtórz krok 3.1 w taki sposób, aby uzyskać po jednym punkcie kalibracyjnym dla 5 i 10 μL. Powtarzaj kroki 3.1 i 3.2 w razie potrzeby, aby osiągnąć pożądaną niepewność kalibracji obliczoną w kroku 4.
UWAGA: Sekcję 4 można wykonywać po każdej iteracji sekcji 3.3, aby pomóc użytkownikowi w określeniu satysfakcjonującej zbieżności kalibracji. - Wyjmij łóreczkę kwarcową. Wyjmij wkład kwarcowy zgodnie z krokiem 2.3.1. Używając czystej pęsety, usuń łóreczkę kwarcową z wkładu kwarcowego. Ponownie wprowadź wkład kwarcowy i zamknij instrument zgodnie z krokiem 2.5.
- Aby upewnić się, że instrument jest przygotowany do pomiarów pokalibracyjnych, uruchom co najmniej jeden cykl czyszczenia pieca, jak w kroku 2.6.
4. Obliczenie stałej kalibracji wraz z niepewnością.
UWAGA: Narzędzie programistyczne OCECgo wykorzystuje funkcje najeżdżania kursorem, aby pomóc użytkownikowi w wprowadzaniu danych i wyborze parametrów analizy. Dalsze informacje, w tym wartości domyślne i dopuszczalne zakresy dla pól edytowalnych przez użytkownika, są wymienione w dokumentacji online narzędzia.
- Uruchom narzędzie programowe (OCECgo) i kliknij, aby przejść do karty Calibration Tool (Narzędzie do kalibracji).
- Wprowadź dane kalibracyjne. W sekcji (1) interfejsu graficznego użytkownika (GUI) wprowadź następujące dane kalibracyjne: objętość nominalną zastosowanego roztworu sacharozy, zgłoszony przez instrument zintegrowany sygnał NDIR odpowiadający całkowitej ilości węgla („total area”), zgłoszony przez instrument zintegrowany sygnał NDIR podczas pętli CH4 („calibration area”) oraz wartość logiczną wskazującą, czy konkretne punkty powinny zostać użyte w kalibracji („1” dla tak; „0” dla nie). Powtórz czynność dla każdego punktu danych, dodając lub usuwając wiersze w tabeli w razie potrzeby za pomocą przycisków „+ Row” i „- Row”.
UWAGA: Użytkownik może alternatywnie kliknąć przycisk Import Calibration, aby przesłać do narzędzia programowego poprzednie dane kalibracyjne i parametry wejściowe. W przypadku skorzystania z tej opcji należy przejść do kroku 4.4, aby ponownie wygenerować wykresy w sekcji (3) GUI lub przejść bezpośrednio do sekcji 6 w celu analizy danych instrumentu. - Zdefiniuj dane dotyczące niepewności do wykorzystania w analizie Monte Carlo.
- W sekcji (2)(a) GUI wprowadź dane dotyczące wodnego roztworu sacharozy. Wprowadź masy sacharozy i wody DDi zmierzone w kroku 1.1 oraz bezwzględne odchylenie 2σ wagi [g] użytej do pomiaru mas wody DDi i sacharozy — bezwzględne odchylenie jest równoważne z deklarowaną dokładnością wagi. Wprowadź nominalną minimalną czystość sacharozy [%m/m] podaną na etykiecie naczynia z sacharozą oraz wprowadź zakres temperatur otoczenia [°C] zaobserwowanych podczas pozyskiwania danych kalibracyjnych.
UWAGA: 2σ odpowiada dwukrotności odchylenia standardowego, co w kontekście rozkładu normalnego (Gaussa) jest konserwatywną estymacją 95% przedziału ufności (CI). - W sekcji (2)(b) podaj dane dotyczące niepewności pipety. Wprowadź względną dokładność 2σ zgłoszoną przez producenta sprzętu (błąd systematyczny), zgłaszalną powtarzalność sprzętu (błąd precyzji), błąd precyzji odpowiadający powtarzalności wewnątrzoperatorowej oraz błąd systematyczny odpowiadający odtwarzalności międzyoperatorowej dla objętości pobranych 5 μL i 10 μL.
UWAGA: Domyślne niepewności pipety odpowiadają instrumentowi wymienionemu w Table of Materials (Tabeli materiałów). Domyślne błędy ludzkie 2σ zostały oszacowane na podstawie połączonych wariancji badań powtarzalności wewnątrzoperatorowej i odtwarzalności międzyoperatorowej dla każdej objętości. - W sekcji (2)(c) wprowadź pożądaną liczbę prób Monte Carlo do obliczenia parametrów kalibracji.
UWAGA: Liczba prób Monte Carlo odpowiada liczbie losowych obliczeń stałej kalibracji masy w ramach modelu Monte Carlo. Większe liczby dają bardziej spójne wyniki, ale wymagają dłuższego czasu przetwarzania (większy czas obliczeń). Wartość domyślna w OCECgo to 106, natomiast dopuszczalne wartości mieszczą się w zakresie [102, 108].
- W sekcji (2)(a) GUI wprowadź dane dotyczące wodnego roztworu sacharozy. Wprowadź masy sacharozy i wody DDi zmierzone w kroku 1.1 oraz bezwzględne odchylenie 2σ wagi [g] użytej do pomiaru mas wody DDi i sacharozy — bezwzględne odchylenie jest równoważne z deklarowaną dokładnością wagi. Wprowadź nominalną minimalną czystość sacharozy [%m/m] podaną na etykiecie naczynia z sacharozą oraz wprowadź zakres temperatur otoczenia [°C] zaobserwowanych podczas pozyskiwania danych kalibracyjnych.
- Uruchom analizę. W sekcji (3) GUI naciśnij
 , aby uruchomić analizę Monte Carlo w celu przetworzenia danych kalibracyjnych.
- Zaktualizuj plik kalibracji instrumentu wynikami przedstawionymi w sekcji (4). Otwórz plik parametrów instrumentu: SCInstrumentParameters.txt. Znajdź linię tekstu zawierającą istniejące dane kalibracyjne — linia ta zawiera po prawej stronie komentarz o treści „Calibration Constant…”. Zastąp dane numeryczne zgłaszaną wartością „Calibrated Carbon Mass” oraz „Mean Calibration (CH4-loop) Area”. Zapisz i zamknij plik parametrów, a następnie zrestartuj oprogramowanie instrumentu.
- Zapisz i/lub wyeksportuj wyniki kalibracji (opcjonalnie).
- Kliknij przycisk Save as Default Calibration, aby zapisać wynik kalibracji do domyślnego użytku przez oprogramowanie.
UWAGA: Wyniki kalibracji są przechowywane w pliku inicjalizacyjnym, który po ponownym uruchomieniu oprogramowania ładuje najnowszą kalibrację. Użytkownik jest ostrzegany, jeśli bieżąca data różni się o więcej niż 30 dni od daty ostatniej kalibracji. - Kliknij przycisk Export Calibration Results, aby wyeksportować dane kalibracyjne.
UWAGA: Dane numeryczne są eksportowane do sformatowanego pliku .xlsx, a wizualizacja wyników Monte Carlo jest eksportowana jako plik .png. Zapisany plik kalibracji jest przydatny, jeśli wyniki mają zostać ponownie przeanalizowane/zaimportowane w późniejszym terminie przy użyciu odpowiedniej kalibracji.
- Kliknij przycisk Save as Default Calibration, aby zapisać wynik kalibracji do domyślnego użytku przez oprogramowanie.
- Po zakończeniu kalibracji wyjmij łóreczkę kwarcową. Zgodnie z krokiem 2.3.1 wyjmij wkład kwarcowy z instrumentu. Za pomocą pęsety wyjmij łóreczkę kwarcową użytą do kalibracji. Zgodnie z krokiem 2.5 włóż z powrotem wkład kwarcowy i zamknij instrument.
5. Uzyskanie danych pomiarowych.
- Ustaw pożądany przepływ próbki (opcjonalnie). Otwórz plik sterowania zaworami instrumentu: valve_table.txt. Ustaw parametr „collect” dla „Valve A”, który reprezentuje docelowy przepływ próbki w litrach na minutę, na wartość całkowitą od 2 do 8 (włącznie).
UWAGA: Po wprowadzeniu zmian w pliku sterowania zaworami należy zrestartować oprogramowanie instrumentu. - Ustaw pożądany okres pobierania próbek.
- W przypadku chęci pobrania próbki natychmiastowo: Upewnij się, że pole wyboru Use Sample File Times jest odznaczone. Z menu rozwijanego Sample Minutes wybierz pożądany okres pobierania próbki w minutach. Jeśli pożądane jest pobranie wielu kolejnych próbek, upewnij się, że pole wyboru Cycle jest zaznaczone. W przeciwnym razie upewnij się, że pole Cycle jest odznaczone.
UWAGA: Interakcja z menu rozwijanym Sample Minutes musi odbywać się za pomocą myszy. Instrument nie rozpozna ręcznego wprowadzania tekstu. - W przypadku chęci opóźnienia pobierania próbki: Otwórz plik sterowania czasem pobierania próbek instrumentu: SamTimePar1.txt. Każdy wiersz tego pliku zawiera rozdzieloną przecinkiem parę wartości: czas rozpoczęcia i czas trwania pobierania próbki. Edytuj ten plik według uznania, a następnie zapisz go, zamknij i zrestartuj oprogramowanie instrumentu.
- W przypadku chęci pobrania próbki natychmiastowo: Upewnij się, że pole wyboru Use Sample File Times jest odznaczone. Z menu rozwijanego Sample Minutes wybierz pożądany okres pobierania próbki w minutach. Jeśli pożądane jest pobranie wielu kolejnych próbek, upewnij się, że pole wyboru Cycle jest zaznaczone. W przeciwnym razie upewnij się, że pole Cycle jest odznaczone.
- Przeprowadź analizę termiczną.
- W polu Sample ID # oprogramowania instrumentu wpisz tekst definiujący próbkę, np. Sample_01. W polu PAR FILE kliknij przycisk …, aby przejrzeć i wybrać plik .par pożądanego protokołu termicznego. W polu Output raw data file kliknij przycisk …, aby przejrzeć i wybrać lub utworzyć odpowiedni plik .txt, np. yyyy-mm-dd_Samples.txt.
- Kliknij przycisk Start Analysis. Jeśli zostanie zapytany, potwierdź, że pożądana jest tylko jedna analiza/cykl.
UWAGA: Doświadczenia z dwoma różnymi instrumentami wykazały, że wewnętrzny pomiar objętości próbki różni się od pomiarów wykonanych zewnętrznym, wysokoprecyzyjnym przepływomierzem masowym, przy czym błędy w niektórych przypadkach przekraczały 10%. Ponadto zauważono, że błędy w raportowanej przez instrument objętości próbki są zależne zarówno od przepływu, jak i czasu trwania pobierania próbki. Zaleca się zatem zewnętrzny pomiar objętości pobranej próbki na wylocie pompy próbkującej za pomocą wysokoprecyzyjnego przepływomierza masowego, takiego jak wymieniony w Tabeli materiałów.
6. Oblicz masy węgla i niepewności.
UWAGA: Narzędzie programistyczne OCECgo wykorzystuje funkcje najechania kursorem myszy, aby wspomóc użytkownika w wprowadzaniu danych i wyborze parametrów analizy. Dalsze informacje, w tym zakresy domyślne i dopuszczalne dla pól edytowalnych przez użytkownika, są wymienione w dokumentacji online narzędzia.
- Uruchom narzędzie programowe (OCECgo) i kliknij, aby przejść do karty Data Analysis – Inputs.
- Wczytaj dane z instrumentu w funkcji czasu — sekcja interfejsu GUI (1). W podsekcji (a) kliknij przycisk Browse… i w oknie wyboru plików wybierz plik z wynikami .txt określony w kroku 5.3.1. W podsekcji (b) sprawdź Sample IDs (zgodnie z definicją w kroku 5.3.1) i kliknij, aby wybrać interesującą analizę. W podsekcji (c) sprawdź metadane analizy, w szczególności znacznik czasu Sample Start danej analizy.
- Zdefiniuj opcje przetwarzania danych — sekcja interfejsu GUI (2).
- W podsekcji (a) wybierz pożądaną procedurę korekcji lasera: zależność kwadratową lub liniową od temperatury pieca.
UWAGA: Z doświadczenia autorów wynika, że procedura korekcji lasera ma zazwyczaj pomijalny wpływ — w związku z czym zalecana jest korekcja kwadratowa, która jest ustawiona jako wartość domyślna. - W podsekcji (b) wybierz pożądaną procedurę korekcji NDIR: korekcję za pomocą obwiedni wypukłej (convex hull) surowych danych NDIR lub korekcję liniową z wykorzystaniem obszarów NDIR raportowanych przez instrument (From results file).
UWAGA: Nowatorska technika obwiedni wypukłej (opisana krótko w dokumentacji online programu) koryguje sygnał NDIR poprzez dopasowanie obwiedni wypukłej jako dolnej granicy serii czasowej NDIR; technika ta umożliwia nieliniową (kawałkową) korekcję sygnału NDIR. Z doświadczenia autorów wynika, że liniowa korekcja detektora NDIR może w niektórych okolicznościach prowadzić do wyników niefizycznych — w związku z czym zalecana jest procedura „Convex Hull”, która jest ustawiona jako wartość domyślna. - W podsekcji (c), jeśli jest to pożądane, dostosuj parametry uogólnionego rozkładu t raportowane dla stałej kalibracji masy (obliczonej w kroku 4.4) oraz szacowanego błędu powtarzalności kalibracji.
UWAGA: Wykonanie kroku 4.4 lub import wcześniejszych wyników kalibracji (patrz krok 4.6.2) automatycznie aktualizuje parametry uogólnionego rozkładu t. Powtarzalność kalibracji instrumentu („Rep. [%]”) jest ustawiona na wartość domyślną 7,90%, w oparciu o testy powtarzalności przeprowadzone przez autorów27. - W podsekcji (d) naciśnij
 , aby utworzyć lub zaktualizować termogram analizy oraz wykresy AVEC (tłumienie lasera w funkcji wydzielonego węgla21).
UWAGA: Jeśli wybrany jest przycisk From results file (krok 6.3.2), w oknie wyboru plików wybierz plik z wynikami .xlsx utworzony przez instrument.
- W podsekcji (a) wybierz pożądaną procedurę korekcji lasera: zależność kwadratową lub liniową od temperatury pieca.
- Zdefiniuj procedurę wyznaczania punktu podziału — sekcje interfejsu GUI (3) i (4).
- W podsekcji (3)(a) wybierz pożądaną procedurę obliczania punktu podziału i związanej z nim niepewności: nowatorską procedurę „Attenuation decline” opisaną w sekcji wstępnej, ręcznie zdefiniowany punkt podziału i niepewność („Manual selection”) lub domyślną procedurę TOT producenta („Manufacturer”).
UWAGA: Szerokość zakresu punktu podziału przy stosowaniu procedury producenta jest ustawiona na zero (tj. procedura producenta nie uwzględnia niepewności punktu podziału). - W podsekcji (3)(b), w zależności od wybranej procedury obliczania punktu podziału i niepewności, zdefiniuj nominalny (średni) punkt podziału, niepewność punktu podziału, początkowe tłumienie lasera i/lub krytyczny spadek tłumienia.
UWAGA: Użytkownik wprowadza początkowe tłumienie lasera i próg spadku tłumienia dla procedury „Attenuation decline” oraz średnią i niepewność podziału dla procedury „Manual selection”. Początkowe tłumienie lasera nie jest używane w procedurze „Manual selection”, ale może być dostrajane, aby wspomóc ręczny wybór punktu podziału. - W sekcji (4) sprawdź dokładność i niepewność punktu podziału. Korzystając z wykresu AVEC, powtarzaj kroki 6.4.1 i 6.4.2 w razie potrzeby, aż do uzyskania satysfakcjonującego punktu podziału i rozsądnej niepewności punktu podziału. Używaj narzędzi przybliżania (
 ), oddalania (
 ) i przesuwania (
 ) w razie potrzeby, aby manipulować wykresem AVEC i wspomóc wybór punktu podziału oraz jego niepewności.
- W podsekcji (3)(a) wybierz pożądaną procedurę obliczania punktu podziału i związanej z nim niepewności: nowatorską procedurę „Attenuation decline” opisaną w sekcji wstępnej, ręcznie zdefiniowany punkt podziału i niepewność („Manual selection”) lub domyślną procedurę TOT producenta („Manufacturer”).
- Uruchom analizę Monte Carlo — sekcja interfejsu GUI (5).
- W podsekcji (a) wprowadź szacowaną precyzję całego instrumentu.
UWAGA: Precyzja instrumentu (powtarzalność) w jednostkach µg. Wartość domyślna w OCECgo (0,031 µg) opiera się na szacunkach autorów uzyskanych poprzez powtórne analizy ślepe. - W podsekcji (b) wprowadź pożądaną liczbę losowań Monte Carlo dla obliczenia mas węgla.
UWAGA: Liczba losowań Monte Carlo odpowiada liczbie losowych obliczeń mas węgla w ramach modelu Monte Carlo. Większe liczby dają dokładniejsze i bardziej spójne wyniki kosztem czasu obliczeń. Wartość domyślna w OCECgo to 106, natomiast dopuszczalne wartości mieszczą się w przedziale [102, 108]. - W podsekcji (c) naciśnij , aby uruchomić analizę Monte Carlo w celu obliczenia mas węgla i związanych z nimi niepewności.
UWAGA: Po wykonaniu analizy Monte Carlo użytkownik zostaje przeniesiony do karty Data Analysis Tool – Results.
- W podsekcji (a) wprowadź szacowaną precyzję całego instrumentu.
- Przejrzyj wyniki. Karta Data Analysis Tool – Results raportuje statystyki zmierzonego OC, EC i całkowitego węgla (TC); histogramy wyników Monte Carlo; oraz najlepiej dopasowany a posteriori rozkład prawdopodobieństwa mas węgla do użycia w kolejnych procedurach Monte Carlo, wybrany na podstawie kryterium informacyjnego Akaike28.
- Naciśnij przycisk Export Analysis Results, aby wyeksportować wyniki Monte Carlo.
UWAGA: Dane numeryczne są eksportowane do sformatowanego pliku .xlsx, a wizualizacja wyników Monte Carlo jest eksportowana jako plik .png.
- Naciśnij przycisk Export Analysis Results, aby wyeksportować wyniki Monte Carlo.
Wyniki
Reprezentatywne wyniki kalibracji instrumentu OCEC przedstawiono na podstawie przykładowych danych kalibracyjnych pozyskanych przez autorów, ukazanych w Tabeli 1. Zastosowano tutaj kalibrację sześciopunktową, przeprowadzoną przy użyciu opracowanego oprogramowania oraz zgodnie z przykładem producenta zawartym w instrukcji obsługi instrumentu18. Wyniki przedstawiono na Rysunku 2. Rysunek 2a prezentuje wyniki regresji liniowej danych kalibracyjnych w ramach modelu MC. Czarne punkty odpowiadają przedziałowi ufności 2σ dla każdego z sześciu punktów kalibracyjnych — tzn. masa węgla w osadzonej sacharozie znajduje się na osi poziomej, a całkowita powierzchnia zgłoszona przez instrument (kolumna 2 Tabeli 1) na osi pionowej. Czerwony obszar zacieniony reprezentuje 2σ CI regresji liniowej opartej na tych sześciu niepewnych punktach danych kalibracyjnych ― po dwa dla 0, 5 i 10 μL roztworu sacharozy (kolumna 1 Tabeli 1). Średnia masa węgla wstrzykniętego podczas pętli CH4 jest wyznaczana w metodzie MC. Dla każdego losowania MC (2×10⁷ w tym przykładzie), zrandomizowana powierzchnia kalibracyjna (oparta na rozkładzie średniej powierzchni kalibracyjnych z kolumny 3 Tabeli 1) jest łączona z niepewnym modelem liniowym w celu uzyskania estymaty MC masy węgla w pętli CH4. Poziome i pionowe niebieskie obszary zacienione odpowiadają 2σ CI średniej powierzchni kalibracyjnej oraz stałej kalibracji masy z analizy MC. Estymaty MC tych danych kalibracyjnych przedstawiono na wykresie rozrzutu z histogramem na Rysunku 2b. Ten przykładowy zestaw danych pozwolił uzyskać stałą kalibracji wynoszącą 18,49 μgC ± 2,78%.
| Dane kalibracyjne | ||
| Objętość roztworu sacharozya [μL] | "Suma" NDIR (niedyspersyjna spektroskopia w podczerwieni) Powierzchnia [-] | "Kalibracja" NDIR (niedyspersyjna spektroskopia podczerwieni) Obszar [-] (CH4-pętla) |
| 0 | 3041 | 31297 |
| 5 | 38229 | 31281 |
| 5 | 37321 | 32056 |
| 10 | 72472 | 31435 |
| 0 | 1589 | 31583 |
| 10 | 72914 | 30926 |
| a Stężenie nominalne 4,148 ± 0,022 gC/L przy 25 °C | ||
Tabela 1: Reprezentatywne dane kalibracyjne. Reprezentatywne dane kalibracyjne zawierające dwie próby ślepe oraz dwa pomiary dla 5 μL i 10 μL roztworu sacharozy, zgodnie z przykładem producenta w instrukcji obsługi urządzenia18.
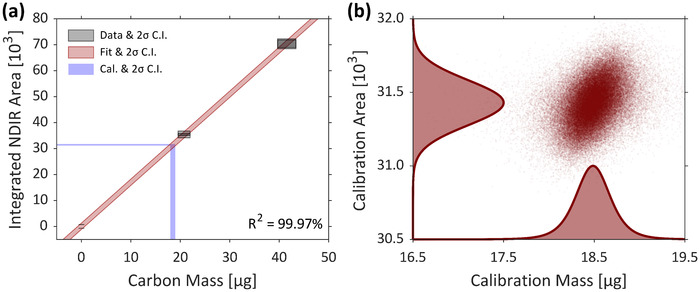
Rysunek 2: Reprezentatywne wyniki kalibracji. (a) Wyniki regresji MC sześciopunktowego zestawu danych kalibracyjnych uzyskanych przez autorów. Dane kalibracyjne z niepewnościami 2σ są przedstawione jako czarne prostokąty, a przedział ufności (CI) 2σ regresji liniowej jest pokazany w czerwonym zacieniowanym obszarze. Poziomy niebieski pasek odpowiada przedziałowi ufności 2σ średniej powierzchni NDIR podczas cykli CH4 („powierzchnie kalibracyjne”), które są powiązane z niepewną regresją liniową w celu wyznaczenia przedziału ufności 2σ stałej kalibracji masy (przedstawionego przez pionowy niebieski pasek). (b) Wykres rozrzutu z histogramem reprezentujący obliczone metodą MC dane kalibracyjne; stała kalibracji masy na osi poziomej i średnia powierzchnia kalibracyjna na osi pionowej. W tym przykładzie niepewność stałej kalibracji masy wynosiła około 2,78%. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Przedstawiono reprezentatywną analizę danych z wykorzystaniem opracowanego oprogramowania dla pomiaru emisji węglowych z laboratoryjnego generatora sadzy (MiniCAST 5201 Type C) spalającego paliwo propan rozcieńczone azotem29. Podsumowania danych z próbek w formie termogramu OCEC (wykresu przedstawiającego moc lasera, NDIR oraz temperaturę pieca podczas analizy OCEC) oraz wykresu AVEC21 — utworzonych w kroku 6.3.4 protokołu — pokazano odpowiednio na Rysunku 3a i Rysunku 3b. W tym przykładzie niepewność punktu podziału (split point) oszacowano za pomocą opisanej powyżej techniki „Attenuation decline” opracowanej przez autorów. Krytyczny spadek tłumienia określono na poziomie 1,342%, co przełożyło się na niepewność punktu podziału wynoszącą 4,50% masy TC. Kluczowe wyniki tej analizy ― statystyki masy węgla i najlepiej dopasowane rozkłady a posteriori ― zestawiono w Tabeli 2.
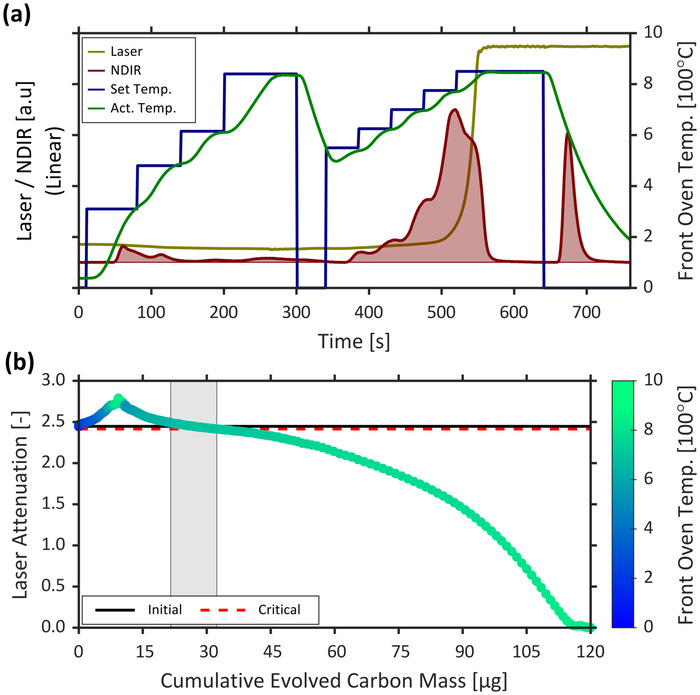
Rycina 3: Reprezentatywne dane analityczne. (a) Termogram mocy lasera mierzonej przez OCEC, sygnału NDIR oraz zadanej (set) i zmierzonej (actual, act.) temperatury pieca. (b) Wykres tłumienia w funkcji wydzielonego węgla (AVEC) odpowiadający przedstawionemu histogramowi. Punkty odpowiadają natychmiastowym danym raportowanym z częstotliwością 1 Hz, a kolor punktów reprezentuje chwilową temperaturę przedniego pieca (filtra). Pozioma czarna linia odpowiada początkowemu tłumieniu lasera (po pobraniu próbki, a przed analizą termiczną) wykorzystanemu do wyznaczenia punktu podziału, natomiast pozioma czerwona linia odpowiada spadkowi początkowego tłumienia lasera o 1,342% wykorzystanemu do oszacowania niepewności punktu podziału. Szary obszar zacieniowany reprezentuje 2σ CI punktu podziału dla tej analizy, który wynosi około 4,50% masy TC. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Typ węgla | Średnia masa [μgC] | 2σ Niepewność danych MC | Najlepiej dopasowany Dystrybucjaa |
| Organiczny Węgiel organiczny (OC) | 26.94 | -21.3% +22.2% | N(26,94, 2,925) |
| Pierwiastkowy Węgiel (EC) | 93.11 | -9.98% +10.4% | Γ(385.7, 0.2414) |
| Suma Węgiel całkowity (TC) | 120.05 | -8.32% +8.40% | N(120,1; 5,014) |
| a Normalny: N(μ, σ); Gamma: Γ(a, b[skala]) | |||
Tabela 2: Reprezentatywne wyniki masy węgla. Masowa zawartość OC, EC i TC obliczona metodą MC dla przykładowych danych przedstawionych na Rysunku 3 z niepewnością 2σ punktu podziału wynoszącą 4,50%, co odpowiada spadkowi początkowego tłumienia lasera o 1,342%. Podano wartości średnie i niepewności 2σ danych MC, a także najlepiej dopasowane rozkłady a posteriori.
Dyskusja
Tabela 3 przedstawia wkład poszczególnych źródeł niepewności w stałą kalibracji masy dla przypadku opisanego w Tabeli 1 i na Rysunku 2. Wymieniono skumulowaną niepewność kalibracji wynikającą z błędu systematycznego detektora NDIR, błędu systematycznego stężenia sacharozy oraz precyzji i błędu systematycznego objętości pipetowanych. Błąd systematyczny detektora NDIR (tj. wariancja „pola kalibracyjnego”) ma tendencję do dominowania, natomiast błąd systematyczny procedury pipetowania jest drugorzędny (choć w reprezentatywnym przykładzie jest on dość mały). Prawidłowa ocena błędu pipetowania jest zatem kluczowa dla zapewnienia dokładnej kwantyfikacji całkowitej niepewności kalibracji; odnosząc się do kroku 4.3.2 protokołu, sugeruje się, aby powtarzalność wewnątrzoperatorka oraz odtwarzalność międzyoperatorska zostały ocenione dla każdej grupy użytkowników i pipety. W przeciwieństwie do tego, niepewność wynikająca ze stężenia sacharozy w standardzie zewnętrznym jest pomijalnie mała. Ponadto wkład niepewności regresji wydaje się być nieznaczący, co jest prawdopodobną konsekwencją dobrej liniowości instrumentu – współczynnik determinacji (R2) dla dopasowania liniowego danych kalibracyjnych zazwyczaj przekracza 99,95%. Jeśli dane kalibracyjne nie są wystarczająco liniowe, oprogramowanie automatycznie ostrzega użytkownika, który może następnie zdiagnozować problem w zbiorze danych za pomocą kontroli Boolean wspomnianej w kroku 4.2 protokołu; użytkownik może wtedy zmodyfikować swój zbiór danych kalibracyjnych poprzez pozyskanie danych zastępczych w razie potrzeby.
| Uwzględnione niepewności | Pełna kalibracja (6-punktowa) |
| błąd systematyczny NDIR | ± 2.61% |
| + Roztwór sacharozy | ± 2.61% |
| + Pipeta | ± 2.78% |
| Wynik nominalny [μgC] | 18.49 |
Tabela 3: Niepewności stałej kalibracji masy. Reprezentatywny wkład niepewności w kalibracji instrumentu OCEC dla przykładowej kalibracji sześciopunktowej (patrz Tabela 1). Całkowita niepewność kalibracji jest zdominowana przez błąd systematyczny detektora NDIR, podczas gdy błąd wynikający z dokładności pipetowania roztworu sacharozy, w tym błędy ludzkie (odtwarzalność między użytkownikami i powtarzalność w obrębie jednego użytkownika), jest drugorzędny, a następnie następują niepewności regresji liniowej oraz stężenia sacharozy (które są pomijalne).
Kalibracja instrumentu OCEC jest procedurą czasochłonną, zazwyczaj wymagającą od 2 do 3 godzin do ukończenia, w zależności od długości zastosowanego protokołu termicznego. Pożądana jest szybsza procedura kalibracji. W tym celu, przy użyciu zaprezentowanego narzędzia programistycznego, przeanalizowano skuteczność zmodyfikowanego, skróconego protokołu kalibracji. Opracowaną procedurę MC wykonano przy użyciu wszystkich możliwych podzbiorów przykładowych danych kalibracyjnych wymienionych w Tabeli 1 — ograniczając się do przypadków z trzema lub większą liczbą danych i co najmniej jednym pomiarem tła. Wszystkie wynikowe stałe kalibracji masy z tej analizy przedstawiono na Rysunku 4 jako funkcję liczby użytych danych kalibracyjnych, gdzie stałe kalibracji zostały znormalizowane względem pełnego (6-punktowego) wyniku kalibracji. Przewidywalnie, niepewność stałej kalibracji wzrasta wraz z redukcją dostępnych danych kalibracyjnych. Co ważne, średnie ze wszystkich skróconych kalibracji mieszczą się w przedziale 2σ CI pełnego wyniku kalibracji, co jest konsekwencją wspomnianej wyżej liniowości instrumentu. Ta spójność średniej MC sugeruje, że zmodyfikowana, szybsza kalibracja składająca się z niewielu danych kalibracyjnych może być stosowana jako szybka weryfikacja („bump test”) kalibracji instrumentu OCEC. Oznacza to, że jeśli średnia MC z 3-punktowego zestawu danych kalibracyjnych mieści się w przedziale 2σ CI istniejącej kalibracji, prawdopodobne jest, że instrument OCEC nie wymaga ponownej kalibracji. Na Rysunku 4 wyraźnie widać również, że niepewność kalibracji zmniejsza się wraz z większą liczbą danych kalibracyjnych, jednak redukcja ta wykazuje malejące korzyści. Odwołując się do Tabeli 3 i powyższej dyskusji, skoro niepewności kalibracji są zdominowane przez błąd NDIR (ilościowo określony jako błąd standardowy „pól kalibracyjnych”), marginalny spadek niepewności kalibracji poprzez włączenie nth punktu danych można oszacować za pomocą czynnika √(1−1/n). W konsekwencji, w reprezentatywnym przykładzie, marginalna redukcja niepewności jest większa przy przejściu z kalibracji trzy- do czteropunktowej niż przy przejściu z kalibracji pięcio- do sześciopunktowej. Opracowane narzędzie programistyczne, które może być uruchamiane po pozyskaniu każdego punktu danych kalibracyjnych (tj. po każdym powtórzeniu kroku protokołu 3.3), pozwala użytkownikowi ilościowo określić niepewność kalibracji w trakcie gromadzenia danych. Co kluczowe, możliwość ta pozwala użytkownikowi nie tylko zdecydować o odpowiedniej zbieżności kalibracji w kontekście jej niepewności, ale także wykryć obecność błędnych danych — tzn. przyrostowy spadek niepewności kalibracji, który jest wyraźnie inny niż oczekiwany, sygnalizuje użytkownikowi, że ostatnio pozyskany punkt danych kalibracyjnych może być wadliwy.

Rysunek 4: Ocena wpływu wielkości próby na niepewność kalibracji. Obliczona stała kalibracji masy dla wszystkich możliwych kombinacji danych kalibracyjnych wymienionych w Tabeli 1 (wymagających minimum trzech danych, w tym co najmniej jednej próby ślepej) znormalizowana względem wyniku uzyskanego przy użyciu wszystkich sześciu danych. Względna niepewność stałej kalibracji zmniejsza się wraz ze wzrostem liczby danych kalibracyjnych. Niebieski obszar zacieniowany na rysunku odpowiada przedziałowi ufności 2σ dla stałej kalibracji obliczonej przy użyciu wszystkich danych kalibracyjnych. Wyraźnie widać, że wszystkie wyniki nominalne mieszczą się w tym przedziale ufności, co sugeruje, że — mimo niepewności — skrócona procedura kalibracji obejmująca zaledwie trzy punkty danych kalibracyjnych mogłaby być stosowana jako „test sprawdzający” (bump test) kalibracji instrumentu. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Obliczone masy węgla oraz niepewności dla czterech przykładowych zestawów danych szczegółowo przedstawiono w Tabeli 4; dane te pochodzą z pomiarów emisji węglowych z płomieni węglowodorowych27,29, turbin gazowych29 oraz drobnych cząstek węglowych (< 2 μm) uzyskanych z próbek osadów podoceanicznych30. Obliczone (średnie MC) masy OC, EC i TC przedstawiono w Tabeli 4 wraz z obliczonym krytycznym spadkiem tłumienia oraz stosunkiem EC/TC dla każdego zestawu danych, co obrazuje rozpiętość przykładowych danych w kontekście składu węgla w próbkach. W Tabeli 4 podsumowano źródła i całkowite niepewności masy węgla przy użyciu przedstawionego narzędzia programowego w porównaniu z wartościami raportowanymi przez instrument. W ramach narzędzia programowego kombinacja (rozkład iloczynowy) niepewności kalibracji i powtarzalności daje całkowitą niepewność masy TC obliczonej metodą MC (określoną w niniejszej pracy jako −8,32/+8,40%), która jest niezależna od niepewności punktu podziału i w związku z tym stanowi dolną granicę niepewności mas OC i EC. Te reprezentatywne niepewności kalibracji są stosowane do każdego przykładowego zestawu danych przy zachowaniu nominalnej stałej kalibracji masy użytej w oryginalnych analizach.

Tabela 4: Niepewności w analizie danych. Wkład w niepewność mas węgla mierzonych metodą OCEC dla czterech przykładowych zestawów danych z szerokiego zakresu źródeł, wykonanych przez różne laboratoria27,29,30. (a) Kluczowe wyniki liczbowe z przykładowych zestawów danych: masy OC, EC i TC, krytyczny spadek tłumienia dla kwantyfikacji niepewności punktu podziału oraz stosunek węgla elementarnego do całkowitego. (b) Podsumowanie niepewności obliczonych mas węgla. Źródła przyczyniające się do niepewności obejmują stałą kalibracji masy, powtarzalność procedury kalibracji oraz niepewność punktu podziału (w stosunku do masy TC) odpowiadającą krytycznemu spadkowi tłumienia wymienionemu w (a). W części (b) przedstawiono również niepewności mas węgla obliczone przy użyciu stałych równań (równanie (1)) stosowanych przez instrument. Czerwone i żółte wyróżnienie danych odpowiada odpowiednio niedoszacowaniu i przeszacowaniu niepewności przy użyciu stałych równań w stosunku do obecnej metody. W większości przypadków instrument niedoszacowuje niepewności masy węgla, jednak jeśli zmierzona masa OC lub EC jest mała, instrument może przeszacować niepewność w porównaniu z obecnym oprogramowaniem. Kliknij tutaj, aby pobrać ten plik.
W przedstawionych przykładach zastosowano technikę spadku tłumienia w celu ilościowego określenia niepewności punktu podziału. Obliczone za pomocą OCECgo wartości krytyczne spadku tłumienia mieściły się w zakresie od 1,342% do 2,059%, co przełożyło się na niepewność punktu podziału od 0,10% do 4,50% masy TC. Choć zastosowane wartości spadku tłumienia są w pewnym stopniu subiektywne – w szczególności czynnik wykorzystany do oszacowania niepewności punktu podziału wynikającej z właściwości optycznych – przykłady te podkreślają zależność niepewności punktu podziału od konkretnych danych analitycznych. Przykładowo, niepewność punktu podziału jest wrażliwa na nachylenie wykresu AVEC w pobliżu nominalnego punktu podziału. Rozważmy zestaw danych „A”, odpowiadający danym przykładowym na Ryc. 3, oraz zestaw danych „D”; mimo podobnych krytycznych wartości spadku tłumienia, stosunkowo niewielkie i duże nachylenia ich odpowiednich wykresów AVEC (np. patrz Ryc. 3b dla zestawu danych „A”) prowadzą do odpowiednio największej i najmniejszej niepewności punktu podziału, wynoszącej 4,50% i 0,10% masy TC. Dodatkowo dane przykładowe pokazują, że wpływ niepewności punktu podziału zależy w dużej mierze od jego skali w stosunku do nominalnych mas OC i EC. Rozważmy przykładowe zestawy danych „B” i „C”, które mają niemal identyczną niepewność punktu podziału (≈1,22% masy TC); zestaw „C” zawiera ≈43% OC, podczas gdy zestaw „B” zawiera ≈8%; niższa względna ilość OC w tym drugim przypadku skutkuje niemal dwukrotnym wzrostem niepewności masy OC. Co istotne, wyniki te podkreślają konieczność bezpośredniego uwzględnienia niepewności punktu podziału w kontekście danych AVEC z analizy oraz całkowitych mas węgla.
W Tabeli 4 przedstawiono również niepewności mas węgla podane przez producenta. Szacunki te nie uwzględniają bezpośrednio niepewności kalibracji i punktu podziału, lecz są obliczane przy użyciu stałych zależności przedstawionych w równaniu (1)26, gdzie mi oznacza masę nominalną konkretnego składnika węglowego.

(1) 
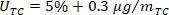
Te stałe zależności sprawiają, że szacowane niepewności masy OC i/lub EC mogą być sztucznie niższe niż niepewność masy TC ― warunek ten występuje, gdy masa OC lub EC stanowi mniej niż jedną trzecią masy TC, co ma miejsce w przypadku zbiorów danych „A”, „B” oraz „D”. Wynik ten jest niefizyczny, ponieważ relatywna niepewność mas OC i EC musi być ograniczona od dołu przez niepewność masy TC, co jest konsekwencją propagacji niepewności punktu podziału na obliczone masy OC i EC. Komórki wyróżnione na czerwono i żółto w tabeli odpowiadają niedo- i przeszacowaniu niepewności masy węgla przy zastosowaniu równania (1) od producenta. Stałe równania niedoszacowują niepewności masy TC we wszystkich czterech przykładach, co jest konsekwencją wystarczająco dużych obliczonych mas TC. W większości przypadków stałe równania niedoszacowują również niepewności mas EC i OC, z wyjątkiem sytuacji, w których OC (zbiór danych „B”) i EC (zbiór danych „D”) były wystarczająco małe, aby spowodować przeszacowanie za pomocą równania (1). Ten asymptotyczny wzrost niepewności wynikający z równania (1) jest zgodny z obecnym oprogramowaniem, ponieważ niepewność mas OC i EC wynikająca z niepewności punktu podziału zależy od ich wartości bezwzględnych; jednakże niepewności wyznaczone za pomocą stałych równań nie pokrywają się z wynikami obecnego oprogramowania, które bezpośrednio uwzględnia i propaguje niepewność punktu podziału w kontekście konkretnych danych analitycznych.
Wykorzystanie frameworku MC w prezentowanym narzędziu programistycznym jest niezbędne do dokładnej propagacji niepewności komponentów poprzez nieliniowe algorytmy termiczno-optycznych analiz OC/EC. Należy jednak zauważyć, że ze względu na swój immanentnie losowy charakter, metody MC nie są deterministyczne i mają tendencję do generowania niespójnych wyników, jeśli zastosowana liczba losowań/powtórzeń MC (patrz kroki protokołu 4.3.3 i 6.5.2) jest niewystarczająca ― podobnie jak w przypadku statystycznie zbyt małej próby. Zatem podczas przetwarzania danych za pomocą OCECgo należy wziąć pod uwagę inherentny kompromis między spójnością a czasem obliczeń. Zaleca się użytkownikom przeprowadzenie wstępnego przetwarzania i rozwiązywania problemów z danymi przy użyciu niewielkiej liczby losowań MC (np. 104). Gdy obliczenia przyniosą satysfakcjonujące rezultaty, użytkownik powinien zwiększyć liczbę losowań MC (do 106-108), aby uzyskać wynik w mniejszym stopniu obarczony wpływem dyskretnego i losowego charakteru metody MC. Poza niezbędną „definicją operacyjną” analiz termiczno-optycznych OC/EC, istnieją inne ograniczenia w przetwarzaniu tych danych, które muszą zostać uwzględnione podczas używania OCECgo do obliczania i raportowania danych OC/EC. Po pierwsze, instrumenty oparte na NDIR (takie jak wymienione w Tabeli Materiałów) cierpią na dryf sygnału NDIR, który musi zostać skorygowany. W niniejszym protokole (patrz krok 6.3.2 oraz dokumentacja OCECgo) użytkownik może opcjonalnie zastosować nowatorskie podejście do korekcji dryfu detektora NDIR. Choć w doświadczeniu autorów przynosi to lepsze rezultaty niż standardowa liniowa korekcja NDIR producenta, należy zaznaczyć, że niepewność tej korekcji NDIR jest trudna, jeśli nie niemożliwa do ilościowego określenia, a zatem pozostaje nieuwzględnionym komponentem niepewności w obliczeniach mas węgla. W podobnym tonie, trudne jest również ilościowe określenie niepewności niezbędnego założenia, że PC i EC dzielą te same właściwości optyczne. Jeśli zostanie wybrana (patrz krok protokołu 6.4.1), technika krytycznego spadku tłumienia próbuje konserwatywnie ograniczyć wpływ tego założenia poprzez subiektywny współczynnik rozszerzenia. Co ważne, jest to jednak jedynie szacunek, a użytkownikowi sugeruje się ocenę wpływu tego współczynnika rozszerzenia (tj. krytycznego spadku tłumienia) na jego specyficzne dane. OCECgo jest udostępnione jako narzędzie open-source, aby mogło być łatwo rozszerzane przez autorów i innych zainteresowanych współpracowników, nie tylko w celu integracji z innymi instrumentami, ale także w celu włączenia innych użytecznych, specyficznych dla danej dziedziny funkcjonalności. Ogólnie rzecz biorąc, opracowane narzędzie programistyczne open-source w połączeniu ze szczegółową procedurą kalibracji ma pomóc w uzyskaniu dokładniejszych pomiarów masy OC, EC i TC w próbkach aerozoli, jednocześnie usprawniając rzetelne obliczanie niepewności pomiarowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez Natural Sciences and Engineering Research Council of Canada (NSERC) FlareNet Strategic Network (Grant # 479641), NSERC Discovery Research Grants (Grant #06632 i 522658), oraz Natural Resources Canada (Project Manager, Michael Layer). Autorzy są wdzięczni tym, którzy udostępnili pliki z surowymi danymi do wykorzystania jako reprezentatywne przykłady w tej pracy.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10% tlenu gazowego w helu | Lokalny dostawca gazu | -- - | Preferowany podstawowy lub certyfikowany standard |
| 5% metanu w helu | Lokalny dostawca gazu | -- - | Preferowany podstawowy lub certyfikowany standard |
| Destylowana, dejonizowana woda | Harleco | 6442-85 | ASTM D1193-91 Typ II lub Typ I (preferowany) |
| Narzędzie do dziurkowania filtrów | Sunset Laboratories Inc. | - - - | W zestawie z analizatorem węgla |
| Narzędzie do usuwania filtrów | Sunset Laboratories Inc. | - - - | W zestawie z analizatorem węgla |
| Szklany słoik (4 uncje) | ULINE | S-17982P-BL | Lub odpowiedni odpowiednik; preferowane szkło borokrzemianowe |
| Gaz helowy | Lokalny dostawca gazu | - - - | Bardzo wysoka czystość (> 99,999%) lub lepsza preferowana |
| Precyzyjny termiczny przepływomierz masowy gazu | Bronkhorst | EL-FLOW Prestige | Aby uzyskać dokładny pomiar objętości próbki (patrz Protokół krok 5) |
| Sacharoza Sigma o wysokiej czystości | Aldrich | S9378 | Czystość ≥ 99%m/m lub wyższa |
| Chusteczki niestrzępiące się | Kimtech | 34155 | Lub odpowiedni odpowiednik |
| MatLab Runtime (R2016a lub nowszy) | MathWorks Inc. | mathworks.com | Wyszukaj "kompilator środowiska uruchomieniowego" i zainstaluj odpowiednią wersję dla systemu operacyjnego |
| Niepudrowane, jednorazowe, plastikowe rękawiczki | VWR | 89428-752 | Lub odpowiednie, odpowiednio dobrane odpowiednik |
| OCECgo oprogramowanie | Carleton University, Energy and Emissions Research Lab. | Repozytorium GitHub | Dystrybucja źródłowa i kompilacji oprogramowania są dostępne na GitHub |
| Pułapka tlenowa | Supelco | 22449 | Lub odpowiedni odpowiednik o jakości GC |
| Pipeta | Eppendorf | 3120000020 | Model: Badania® Plus 0,5 - 10 μ L - Lub dowolna pipeta jednokanałowa, o regulowanej objętości, ręczna |
| Końcówki do pipet | Eppendorf | 022492012 | Model: epT.I.P.S.® Standardowy, 0,1 - 20 μ L |
| Precyzyjna waga / waga | AND | FX-3000IWP | Waga precyzyjna o pojemności > 1 kg |
| Filtry kwarcowe | Pall | 7202 | Model: Tissuquartz 2500 QAT-UP - 47 mm |
| Półciągły termiczno-optyczny analizator węgla organicznego/pierwiastkowego | Sunset Laboratories Inc. | - - - | Analizator półciągły Model 4 |
Bibliografia
- Cohen, A. J., et al. Estimates and 25-year trends of the global burden of disease attributable to ambient air pollution: an analysis of data from the Global Burden of Diseases Study. The Lancet. 389 (10082), 1907-1918 (2015).
- Grahame, T. J., Klemm, R., Schlesinger, R. B. Public health and components of particulate matter: The changing assessment of black carbon. Journal of the Air & Waste Management Association. 64 (6), 620-660 (2014).
- Kim, S. -Y., et al. The short-term association of selected components of fine particulate matter and mortality in the Denver Aerosol Sources and Health (DASH) study. Environmental Health. 14 (1), (2015).
- Basagaña, X., et al. Short-term effects of particulate matter constituents on daily hospitalizations and mortality in five South-European cities: Results from the MED-PARTICLES project. Environment International. 75, 151-158 (2015).
- Jacobson, M. Z. Strong radiative heating due to the mixing state of black carbon in atmospheric aerosols. Nature. 409 (6821), 695-697 (2001).
- Sato, M., et al. Global atmospheric black carbon inferred from AERONET. Proceedings of the National Academy of Sciences. 100 (11), 6319-6324 (2003).
- Ramanathan, V., Carmichael, G. Global and regional climate changes due to black carbon. Nature Geoscience. 1 (4), 221-227 (2008).
- Bond, T. C., et al. Bounding the role of black carbon in the climate system: A scientific assessment. Journal of Geophysical Research: Atmospheres. 118 (11), 5380-5552 (2013).
- Jacobson, M. Z. Short-term effects of controlling fossil-fuel soot, biofuel soot and gases, and methane on climate, Arctic ice, and air pollution health. Journal of Geophysical Research. 115, 1-24 (2010).
- Doherty, S. J., Grenfell, T. C., Forsström, S., Hegg, D. L., Brandt, R. E., Warren, S. G. Observed vertical redistribution of black carbon and other insoluble light-absorbing particles in melting snow. Journal of Geophysical Research: Atmospheres. 118 (11), 5553-5569 (2013).
- Sterle, K. M., McConnell, J. R., Dozier, J., Edwards, R., Flanner, M. G. Retention and radiative forcing of black carbon in eastern Sierra Nevada snow. The Cryosphere. 7 (1), 365-374 (2013).
- Goelles, T., Bøggild, C. E., Greve, R. Ice sheet mass loss caused by dust and black carbon accumulation. The Cryosphere. 9 (5), 1845-1856 (2015).
- Kopp, R. E., Mauzerall, D. L. Assessing the climatic benefits of black carbon mitigation. Proceedings of the National Academy of Sciences of the United States of America. 107 (26), 11703-11708 (2010).
- Cavalli, F., Viana, M., Yttri, K. E., Genberg, J., Putaud, J. -P. Toward a standardised thermal-optical protocol for measuring atmospheric organic and elemental carbon: the EUSAAR protocol. Atmospheric Measurement Techniques. 3 (1), 79-89 (2010).
- Chen, L. -W. A., et al. Multi-wavelength optical measurement to enhance thermal/optical analysis for carbonaceous aerosol. Atmospheric Measurement Techniques. 8 (1), 451-461 (2015).
- Chow, J. C., et al. Optical Calibration and Equivalence of a Multiwavelength Thermal/Optical Carbon Analyzer. Aerosol and Air Quality Research. 15 (4), 1145-1159 (2015).
- Chow, J. C., et al. Separation of brown carbon from black carbon for IMPROVE and Chemical Speciation Network PM 2.5 samples. Journal of the Air & Waste Management Association. 68 (5), 494-510 (2018).
- Sunset Laboratory Inc. Organic Carbon and Elemental Carbon Field Instrument: Model 4 User’s Manual. , Hillsborough, NC. (2019).
- Turpin, B. J., Cary, R. A., Huntzicker, J. J. An In Situ, Time-Resolved Analyzer for Aerosol Organic and Elemental Carbon. Aerosol Science and Technology. 12 (1), 161-171 (1990).
- Petzold, A., et al. Recommendations for reporting “black carbon” measurements. Atmospheric Chemistry and Physics. 13 (16), 8365-8379 (2013).
- Nicolosi, E. M. G., Quincey, P., Font, A., Fuller, G. W. Light attenuation versus evolved carbon (AVEC) - A new way to look at elemental and organic carbon analysis. Atmospheric Environment. , 145-153 (2018).
- Chow, J. C., Watson, J. G., Crow, D., Lowenthal, D. H., Merrifield, T. Comparison of IMPROVE and NIOSH Carbon Measurements. Aerosol Science and Technology. 34 (1), 23-34 (2001).
- Chow, J. C., Watson, J. G., Chen, L. -W. A., Arnott, W. P., Moosmüller, H., Fung, K. Equivalence of Elemental Carbon by Thermal/Optical Reflectance and Transmittance with Different Temperature Protocols. Environmental Science & Technology. 38 (16), 4414-4422 (2004).
- Subramanian, R., Khlystov, A., Robinson, A. Effect of peak inert-mode temperature on elemental carbon measured using thermal-optical analysis. Aerosol Science and Technology. 40 (10), 763-780 (2006).
- Wang, Y., Chung, A., Paulson, S. E. The effect of metal salts on quantification of elemental and organic carbon in diesel exhaust particles using thermal-optical evolved gas analysis. Atmospheric Chemistry and Physics. 10 (23), 11447-11457 (2010).
- Peterson, M. R. Standard Operating Procedure for the Determination of Organic, Elemental, and Total Carbon in Particulate Matter Using a Thermal/Optical-Transmittance Carbon Analyzer. Research Triangle. , (2009).
- Conrad, B. M., Johnson, M. R. Mass Absorption Cross-Section of Flare-Generated Black Carbon: Variability, Predictive Model, and Implications. Carbon. 149, 760-771 (2019).
- Akaike, H. A new look at the statistical model identification. IEEE Transactions on Automatic Control. 19 (6), 716-723 (1974).
- Saffaripour, M., et al. Raman spectroscopy and TEM characterization of solid particulate matter emitted from soot generators and aircraft turbine engines. Aerosol Science and Technology. 51 (4), 518-531 (2017).
- Lu, S., Irino, T., Igarashi, Y. Biomass burning history in East Asia during the last 4 million years recorded in elemental carbon variability at IODP site. U1423. Progress in Earth and Planetary Science. 5 (1), (2018).
Przedruki i uprawnienia
