Dostępny jest tutaj protokół do badania interakcji między natywnymi formami, prefibrylarnymi i dojrzałymi fibrylami amyloidowymi różnych peptydów i białek z mitochondriami izolowanymi z różnych tkanek i różnych obszarów mózgu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Interakcje i przenikanie błony mitochondriów mózgowych przez fibryle amyloidowe
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Coraz więcej dowodów wskazuje, że przenikanie błon, w tym błon wewnętrznych, takich jak mitochondria, jest powszechną cechą i głównym mechanizmem toksyczności indukowanej przez agregaty amyloidowe w chorobach neurodegeneracyjnych. Jednak większość doniesień opisujących mechanizmy rozrywania błon opiera się na systemach modelowych fosfolipidów, a badania bezpośrednio ukierunkowane na zdarzenia zachodzące na poziomie błon biologicznych są rzadkie. Opisano tutaj model do badania mechanizmów toksyczności amyloidu na poziomie błony. Do izolacji mitochondriów stosuje się pożywkę o gradiencie gęstości w celu uzyskania preparatów o minimalnym zanieczyszczeniu mieliną. Po potwierdzeniu integralności błony mitochondrialnej bada się interakcję włókienek amyloidowych powstających z α-synukleiny, insuliny bydlęcej i lizozymu białka jaja kurzego (HEWL) z mitochondriami mózgu szczura, jako model biologiczny in vitro. Wyniki pokazują, że leczenie mitochondriów mózgu zespołami fibrylarnymi może powodować różne stopnie przepuszczalności błony i zwiększenie zawartości ROS. Wskazuje to na zależne od struktury interakcje między włókienkami amyloidowymi a błoną mitochondrialną. Sugeruje się, że właściwości biofizyczne włókienek amyloidowych i ich specyficzne wiązanie z błonami mitochondrialnymi mogą stanowić wyjaśnienie niektórych z tych obserwacji.
Wprowadzenie
Zaburzenia związane z amyloidem, znane jako amyloidozy, stanowią dużą grupę chorób definiowanych przez pojawienie się nierozpuszczalnych złogów białkowych w różnych tkankach i narządach1,2. Wśród nich zaburzenia neurodegeneracyjne są najczęstszymi formami, w których agregaty białkowe pojawiają się w ośrodkowym lub obwodowym układzie nerwowym2. Chociaż zaproponowano szereg mechanizmów związanych z toksycznością agregatów amyloidowych3, coraz więcej dowodów wskazuje na rozerwanie błony komórkowej i przepuszczalność jako główny mechanizm patologii amyloidu4,5. Oprócz błony komórkowej może to również dotyczyć organelli wewnętrznych (tj. mitochondriów).
Interesujące, pojawiające się dowody sugerują, że dysfunkcja mitochondriów odgrywa kluczową rolę w patogenezie chorób neurodegeneracyjnych, w tym chorób Alzheimera i Parkinsona6,7. Zgodnie z tym problemem, liczne raporty wskazują na wiązanie i akumulację amyloidowego β-peptydu, α-synukleiny, huntingtyny i zmutowanych białek SOD1 związanych z ALS z mitochondriami8,9,10,11. Uważa się, że mechanizm przenikania błony przez agregaty amyloidu zachodzi albo poprzez tworzenie dyskretnych kanałów (porów) i/lub poprzez niespecyficzny mechanizm podobny do detergentu5,12,13. Warto zauważyć, że większość tych wniosków została oparta na doniesieniach dotyczących modelowych systemów fosfolipidowych, a badania bezpośrednio ukierunkowane na zdarzenia zachodzące w błonach biologicznych są rzadkie. Oczywiste jest, że te sztuczne dwuwarstwy lipidowe niekoniecznie odzwierciedlają wewnętrzne właściwości błon biologicznych, w tym mitochondriów, które są strukturami niejednorodnymi i składają się z szerokiej gamy fosfolipidów i białek.
W obecnym badaniu, mitochondria wyizolowane z mózgów szczurów są używane jako model biologiczny in vitro do zbadania destrukcyjnych skutków włókienek amyloidowych powstających z α-synukleiny (jako białka amyloidogennego), insuliny bydlęcej (jako modelowego peptydu wykazującego znaczącą homologię strukturalną z ludzką insuliną zaangażowaną w amyloidozę zlokalizowaną iniekcyjnie) oraz lizozymu białka jaja kurzego (HEWL; jako powszechne białko modelowe do badania agregacji amyloidu). Interakcje i możliwe uszkodzenia błon mitochondrialnych wywołane przez włókienka amyloidowe są następnie badane, obserwując uwalnianie dehydrogenazy jabłczanu mitochondriów (MDH) (zlokalizowanej w macierzy mitochondrialnej) i wzmocnienie mitochondriów reaktywnych form tlenu (ROS).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty na zwierzętach zostały przeprowadzone zgodnie z wytycznymi Instytucjonalnego Komitetu ds. Opieki i Wykorzystania Zwierząt (IACUC) Uniwersytetu Nauk Medycznych w Teheranie. Dołożono wszelkich starań, aby zminimalizować cierpienie i niekorzystne skutki dla szczurów poprzez naostrzenie ostrzy gilotyny oraz stosowanie zdecydowanych i szybkich ruchów ostrza.
1. Homogenizacja mózgu i izolacja mitochondriów
UWAGA: Wszystkie odczynniki do izolacji mitochondriów zostały przygotowane zgodnie z procedurą opracowaną przez Simsa i Andersona14.
- Przygotowanie buforów do izolacji mitochondriów
- Przygotować 100 mM roztwór Tris-HCl: odważyć 0,605 g Tris-HCl i rozpuścić w około 40 mL wody dejonizowanej (DW) w zlewce. Przenieść roztwór do kolby miarowej o pojemności 50 mL i uzupełnić objętość końcową do 50 mL wodą DW.
- Przygotować 10 mM roztwór EDTA: odważyć 0,202 g EDTA i rozpuścić w około 40 mL DW w zlewce. Przenieść roztwór do kolby miarowej o pojemności 50 mL i uzupełnić objętość końcową do 50 mL wodą DW.
UWAGA: Oba roztwory można przechowywać w temperaturze 4 °C przez co najmniej 4 tygodnie. - Przygotować roztwór stokowy Tris-HCl/EDTA/sacharoza: dodać 30 mL 100 mM Tris-HCl i 30 mL 10 mM EDTA do zlewki. Odważyć 32,86 g sacharozy i dodać do zlewki, mieszając za pomocą mieszadła magnetycznego. Po rozpuszczeniu sacharozy przenieść roztwór do kolby miarowej o pojemności 100 mL i uzupełnić objętość końcową do 100 mL wodą DW.
UWAGA: Roztwór ten można przechowywać w temperaturze 4 °C do 3 dni. - Przygotować bufor do izolacji (IB): dodać 100 mL roztworu stokowego Tris-HCl/EDTA/sacharoza do około 150 mL DW. Dostosować pH do 7,4 poprzez dodanie 0,1 M HCl. Uzupełnić objętość końcową do 300 mL wodą DW.
- Przygotować 15% (v/v) medium do gradientu gęstości w IB, dodając 1,5 mL medium do gradientu gęstości do 8,5 mL zimnego buforu IB.
- Przygotować 10 mg/mL roztwór albuminy surowicy bydlęcej (BSA): odważyć 20 mg BSA wolnej od kwasów tłuszczowych i rozpuścić w około 1,5 mL DW w fiolce o pojemności 2 mL. Uzupełnić objętość końcową do 2 mL wodą DW i przechowywać na lodzie do momentu użycia.
UWAGA: Roztwory z kroków 1.1.4–1.1.6 należy przygotować świeżo w dniu izolacji mitochondriów i przechowywać na lodzie do momentu użycia.
- Izolacja mózgu szczura
UWAGA: Dekapitację i usunięcie mózgu samców szczurów (150–200 g) przeprowadzono zgodnie z metodą Simsa i Andersona14.- Umieścić zlewkę o pojemności 30 mL w pojemniku z lodem i dodać do niej 10 mL zimnego buforu IB.
- Przeprowadzić dekapitację szczura za pomocą gilotyny do małych zwierząt i usunąć mózg z czaszki w ciągu 1 min od dekapitacji, aby ograniczyć pogorszenie właściwości mitochondriów.
- Szybko przenieść mózg do zlewki zawierającej zimny bufor IB.
- Homogenizacja mózgu i przygotowanie mitochondriów
UWAGA: Frakcje mitochondrialne izolowano zgodnie z protokołem opisanym przez Simsa i Andersona14, z pewnymi modyfikacjami opisanymi wcześniej15. Ważne jest, aby pracować szybko i utrzymywać wszystkie elementy na lodzie przez całą procedurę.- Przemyć tkankę 2x 30 mL buforu IB, przenieść do zlewki z zimnym IB i drobno posiekać mózg nożyczkami.
- Dodać 10 objętości schłodzonego buforu IB (około 10 mL IB na mózg szczura).
- Przenieść zawiesinę tkankową do zimnego homogenizatora Dounce'a o pojemności 20 mL.
- Zhomogenizować fragmenty tkanki, wykonując dziewięć ruchów góra-dół za pomocą zmotoryzowanego tłoka.
UWAGA: Po każdej serii trzech ruchów homogenizacji pozostawić mieszaninę na lodzie przez około 30 s, aby zapewnić utrzymanie niskiej temperatury homogenatu. - Przenieść homogenat do schłodzonej probówki wirówkowej o pojemności 10 mL i wirować przy 1 300x g i 4 °C przez 3 min.
- Ostrożnie zlać nadsącz, przenieść go do schłodzonej probówki wirówkowej o pojemności 10 mL i wirować przy 21 000x g w 4 °C przez 10 min.
- Usunąć nadsącz i resuspendować osad w zimnym 15% roztworze medium do gradientu gęstości (5 mL na każdy mózg), delikatnie mieszając zawiesinę pipetą.
- Wirować w rotorze z kątem stałym przy 30 700x g w 4 °C przez 5 min, stosując powolne przyspieszanie (45 s od 0 rpm do 500 rpm, a następnie normalne przyspieszanie) oraz hamowanie (bez hamulców). Powinno to doprowadzić do powstania dwóch wyraźnych pasm materiału (Rysunek 1A, lewo).
- Za pomocą pipety Pasteura usunąć wyraźne pasmo materiału zgromadzone na górze gradientu, które składa się głównie z mieliny. Następnie usunąć w miarę możliwości roztwór medium do gradientu gęstości znajdujący się nad materiałem (w paśmie 2), nie tracąc przy tym wzbogaconej frakcji mitochondrialnej w paśmie 2.
UWAGA: Pasmo 2 zawiera zarówno mitochondria synaptyczne, jak i niesynaptyczne. - Dodać 8 mL buforu IB do frakcji mitochondrialnej, delikatnie mieszając zawiesinę pipetą.
- Wirować przy 16 700x g w 4 °C przez 10 min i ostrożnie usunąć nadsącz, nie naruszając luźnego osadu na dnie.
- Dodać 1 mL 10 mg/mL BSA wolnej od kwasów tłuszczowych do probówki wirówkowej, delikatnie mieszając zawiesinę końcówką pipety. Uzupełnić objętość końcową do 5 mL na mózg, dodając bufor IB.
- Wirować przy 6 900x g w 4 °C przez 10 min, co powinno doprowadzić do powstania zwartego osadu (Rysunek 1A, prawo).
- Zlać nadsącz i delikatnie resuspendować osad mitochondrialny w buforze IB, rozdzielić na aliquoty do probótek 0,5 mL i przechowywać w ciekłym azocie do momentu użycia.
2. Oznaczanie stężenia białka
UWAGA: Stężenie białka jest mierzone metodą Lowry'ego i współpracowników16.
- Przygotowanie roztworów do oznaczenia metodą Lowry'ego
- Przygotuj roztwór A: odważ 0,4 g NaOH oraz 2 g Na2CO3 i rozpuść w 80 mL DW, następnie przelej roztwór do kolby miarowej o pojemności 100 mL i dopełnij DW do 100 mL.
- Przygotuj roztwór B: odważ 0,1 g winianu potasu i sodu oraz 0,05 g CuSO4 i rozpuść w 8 mL DW, następnie przelej roztwór do kolby miarowej o pojemności 10 mL i dopełnij DW do 10 mL.
UWAGA: Zarówno roztwór A, jak i B mogą być przechowywane w temperaturze 4 °C do 6 miesięcy. - Przygotuj roztwór C: dodaj 0,5 mL odczynnika Folina do 7,5 mL DW.
UWAGA: Roztwór C należy przygotować bezpośrednio przed użyciem i przechowywać w ciemności. - Przygotuj standardy BSA o stężeniach końcowych 0, 20, 40, 60, 80, 100 i 120 µg/mL, łącząc odpowiednio 0, 20, 40, 60, 80, 100 i 120 µL BSA o stężeniu 1 mg/mL z odpowiednią ilością DW, aby uzyskać 1000 µL roztworu.
- Pomiar stężenia białka
UWAGA: Dla uzyskania większej dokładności należy wykonać ten etap w trzech powtórzeniach.- Do każdego dołka płytki 96-dołkowej dodaj 50 µL roztworów standardowych oraz homogenatu mitochondrialnego, a następnie dodaj 45 µL roztworu A. Następnie inkubuj płytkę przez 10 min w łaźni wodnej ustawionej na 50 °C.
- Dodaj 5 µL roztworu B i inkubuj płytkę przez 10 min w ciemności w temperaturze pokojowej (RT).
- Dodaj 150 µL roztworu C i inkubuj płytkę przez 10 min w łaźni wodnej ustawionej na 50 °C.
- Wstaw płytkę do czytnika płytek i zmierz wartości absorbancji dla standardów oraz zawiesiny mitochondrialnej przy 650 nm. Następnie, korzystając z krzywej kalibracyjnej, oblicz zawartość białka w mitochondriach.
3. Oznaczanie integralności błony mitochondrialnej
UWAGA: Integralność błony mitochondrialnej potwierdza się poprzez pomiar aktywności dehydrogenazy jabłczanowej (MDH) w wyizolowanych mitochondriach przed i po przerwaniu błony za pomocą Triton X-100.
- Rozcieńczyć homogenat mitochondrialny do stężenia 1 mg/mL zimnym buforem IB i przenieść do dwóch probówek o pojemności 1,5 mL (zazwyczaj 195 μL mitochondriów na probówkę).
- Do jednej probówki dodać 5 µL 20% (v/v) Triton X-100 (rozcieńczonego w DW) (jako kontrolę pozytywną dla maksymalnej aktywności enzymu), a do drugiej 5 µL DW (jako kontrolę), a następnie wymieszać za pomocą mieszadła.
- Inkubować probówki przez 10 min w ciepłej łaźni wodnej ustawionej na 30 °C.
- Osadzić mitochondria poprzez wirowanie probówek w rotorze kątowym przy 16 000 x g i 4 °C przez 15 min.
- Ostrożnie zebrać otrzymane nadnadtopłyny w celu oznaczenia aktywności mitochondrialnej MDH przy użyciu standardowego testu spektrofotometrycznego opisanego w następnej sekcji.
- Obliczyć integralność błony mitochondrialnej według następującego wzoru:
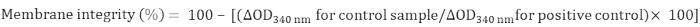
4. Oznaczanie aktywności MDH
UWAGA: Aktywność MDH mierzono spektrofotometrycznie zgodnie z opisem Sottocasy i wsp.17.
- Przygotowanie roztworów do oznaczenia aktywności MDH
- Przygotować 50 mM roztwór Tris-HCl (pH = 7,5): przygotować roztwór o stężeniu 7,9 mg/mL w DW przy użyciu Tris-HCl i dostosować pH do 7,5 w temperaturze 25 °C za pomocą 1,0 M NaOH.
- Przygotować 50 mM roztwór szczawiooctanu: przygotować roztwór o stężeniu 6,6 mg/mL przy użyciu szczawiooctanu w Tris-HCl.
UWAGA: Roztwór ten jest niestabilny po rozpuszczeniu i powinien zostać przygotowany bezpośrednio przed użyciem. - Przygotować 10 mM roztwór β-NADH: przygotować roztwór o stężeniu 7,81 mg/mL przy użyciu β-NADH w Tris-HCl.
- Oznaczanie aktywności MDH
UWAGA: Końcowe stężenia w 1,0 mL mieszaniny reakcyjnej wynoszą 50 mM Tris-HCl, 5 mM szczawiooctanu i 0,1 mM β-NADH.- Ustawić spektrofotometr na 25 °C i 340 nm. Do kuwety ślepej pipetować 890 µL buforu Tris-HCl, 100 µL roztworu szczawiooctanu i 10 µL roztworu NADH, a do kuwety z próbką 880 µL buforu Tris-HCl, 100 µL roztworu szczawiooctanu i 10 µL roztworu NADH.
- Inkubować kuwety w spektrofotometrze przez 3–4 min i przeprowadzić zerowanie względem próby ślepej.
- Następnie dodać 10 µL homogenatu mitochondrialnego (1 mg/mL) do kuwety z próbką, natychmiast wymieszać przez odwrócenie i rejestrować spadek absorbancji wynikający z utleniania NADH przy 340 nm przez 1 min.
5. In vitro formowanie włókien α-synukleiny, insuliny wołowej i HEWL
- Przygotowanie białek
- α-synukleina:
UWAGA: Ekspresja i oczyszczanie rekombinowanej α-synukleiny są przeprowadzane zgodnie z opisem Hoyera i wsp.18 z pewnymi modyfikacjami, a czystość α-synukleiny jest potwierdzana za pomocą SDS-PAGE.- Oczyszczoną α-synukleinę dializować przez noc przeciwko roztworowi soli fosforanowo-buforowanej (PBS).
- Oznaczyć stężenie białka, korzystając z współczynnika wymierania 5600 M-1 cm-1 przy 275 nm19.
- Białko podzielić na alykwooty w probówkach 1,5 mL i przechowywać w temperaturze -80 °C do momentu użycia.
- Insulina wołowa i HEWL:
- Przygotować insulinę wołową oraz HEWL.
- Każde białko rozpuścić w 50 mM buforze glicynowym (pH = 1,6; pH skorygować za pomocą HCl).
- Oznaczyć stężenie insuliny wołowej i HEWL, korzystając z współczynnika wymierania odpowiednio 1,0 oraz 2,63 dla 1,0 mg/mL przy 276 nm i 280 nm20,21.
- α-synukleina:
- Indukcja fibrylacji amyloidowej
- Przygotowanie roztworów do fibrylacji amyloidowej:
- Przygotować bufor do tioflawiny T (ThT): odważyć 0,3 g NaH2PO4 i rozpuścić w 80 mL DW, skorygować pH do 6,5, a następnie uzupełnić objętość do 100 mL wodą DW.
- Przygotować roztwór stokowy ThT (5 mM): odważyć 1,6 mg ThT i rozpuścić w 1 mL buforu ThT, przefiltrować przez papier filtracyjny 0,22 μm i przechowywać w ciemności w temperaturze 4 °C do momentu użycia.
UWAGA: Roztwór ten można przechowywać w temperaturze 4 °C do 4 tygodni. - Przygotować roztwór ThT (1 mM): dodać 200 µL roztworu stokowego ThT (5 mM) do 800 µL buforu ThT.
UWAGA: Roztwór ten można przechowywać w temperaturze 4 °C do 1 tygodnia.
- In vitro tworzenie włókien amyloidowych α-synukleiny:
- Do probówek 1,5 mL dodać alykwooty (294 µL) roztworu białka (200 μM) oraz 6 µL roztworu ThT (1 mM), a następnie wymieszać.
- Inkubować probówki w termomikserze w temperaturze 37 °C przy stałym mieszaniu z prędkością 800 rpm przez 4 dni.
- Pobrać alykwooty (10 µL) inkubowanych próbek w regularnych odstępach czasu i dodać 490 µL buforu ThT, dokładnie wymieszać i inkubować przez 5 min w temperaturze pokojowej (RT).
- Ustawić szerokości szczelin wzbudzenia i emisji odpowiednio na 5 nm i 10 nm, a następnie zmierzyć fluorescencję ThT przy wzbudzeniu 440 nm i emisji 485 nm za pomocą spektrofluorometru.
- In vitro tworzenie włókien amyloidowych insuliny wołowej:
- Do probówki 1,5 mL dodać 637 µL roztworu białka (250 µM). Następnie dodać 13 µL roztworu ThT (1 mM) i wymieszać.
- Do każdego dołka płytki 96-dołkowej z przezroczystym dnem dodać alykwooty (200 µL) roztworu białka (250 µM) zawierającego 20 µM ThT i uszczelnić płytkę przezroczystą taśmą uszczelniającą.
- Włożyć płytkę do czytnika płytek fluorescencyjnych i inkubować w temperaturze 57 °C bez wstrząsania.
- Mierzyć fluorescencję ThT w odstępach 30 min, przy wzbudzeniu 440 nm i emisji 485 nm, przez 12 h.
UWAGA: Wstrząsnąć płytką przez 5 s przed każdym pomiarem.
- In vitro tworzenie włókien amyloidowych HEWL:
- Do każdego dołka płytki 96-dołkowej z przezroczystym dnem dodać alykwooty (200 µL) roztworu białka (1 mM) zawierającego 20 µM ThT i uszczelnić płytkę przezroczystą taśmą uszczelniającą.
- Włożyć płytkę do czytnika płytek fluorescencyjnych i inkubować w temperaturze 57 °C bez wstrząsania.
- Mierzyć fluorescencję ThT w odstępach 2 h, przy wzbudzeniu 440 nm i emisji 485 nm, przez 4 dni.
UWAGA: Dla wszystkich trzech białek tworzenie włókien amyloidowych potwierdzono za pomocą mikroskopii sił atomowych (Rycina 2B).
- Przygotowanie roztworów do fibrylacji amyloidowej:
6. Traktowanie mitochondriów fibrylami amyloidowymi, test uwalniania MDH i pomiar ROS
- Inkubacja wyizolowanych mitochondriów z włóknami amyloidowymi
- Włączyć wirówkę oraz łaźnię wodną i ustawić je odpowiednio na 4 °C i 30 °C.
- Przy użyciu IF rozcieńczyć homogenat mitochondrialny do stężenia końcowego 1 mg/mL.
- Przygotować dwie serie probówek 1,5 mL zawierających homogenaty mitochondrialne (jedną serię do testu uwalniania MDH, a drugą do pomiaru mitochondrialnych ROS).
- Do homogenatu mitochondrialnego (objętość końcowa = 200 µL) dodać alikwoty świeżych lub amyloidowych włókien α-synukleiny, insuliny bydlęcej lub HEWL (w stężeniach końcowych 5 µM, 10 µM, 20 µM i 25 µM; jako kontrolę zastosować PBS lub bufor glicynowy) (patrz Tabela 1, Tabela 2 oraz Tabela 3), a następnie delikatnie wymieszać roztwór pipetą.
UWAGA: W teście uwalniania MDH jako kontrolę pozytywną maksymalnego uwalniania enzymu zastosować Triton X-100 (w stężeniu końcowym 0,5% [v/v]). - Inkubować probówki zawierające zawiesiny mitochondrialne przez 30 min w łaźni wodnej ustawionej na 30 °C.
- Zmierzyć uwalnianie mitochondrialnej MDH oraz zawartość ROS zgodnie z opisem w sekcjach 6.2 i 6.3.
- Test uwalniania mitochondrialnej MDH
- Inkubowane homogenaty mitochondrialne wirować przy 16,000 x g przez 15 min, a następnie ostrożnie zebrać otrzymane nadnadlewki w celu oznaczenia aktywności mitochondrialnej MDH zgodnie z opisem w sekcji 4.
- Obliczyć uwalnianie MDH jako ułamek efektu maksymalnego (Triton X-100) w następujący sposób:
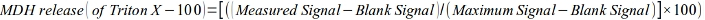
- Pomiar mitochondrialnych form reaktywnych tlenu (ROS)
UWAGA: Zawartość mitochondrialnych ROS jest określana z wykorzystaniem wrażliwego na utlenianie fluorogennego prekursora dihydrodichlorocybokarbofluoresceiny diadcetanu (DCFDA)22.- Przygotować roztwory do pomiaru mitochondrialnych ROS. Przygotować roztwór DCFDA o stężeniu 50 µM poprzez rozpuszczenie w metanolu (przygotować świeżo) oraz roztwór bursztynianu o stężeniu 200 mM poprzez rozpuszczenie w DW.
- Do każdego dołka płytki 96-dołkowej pipetować 191 µL inkubowanego homogenatu mitochondrialnego, a następnie dodać 4 µL DCFDA 50 µM (stężenie końcowe 1 µM) oraz 5 µL bursztynianu 200 mM (stężenie końcowe 5 mM).
- Inkubować płytkę przez 30 min w ciepłej łaźni wodnej ustawionej na 30 °C, delikatnie mieszając.
- Włożyć płytkę do fluorescencyjnego czytnika płytek i zmierzyć intensywność fluorescencji przy wzbudzeniu 485 nm i emisji 530 nm.
7. Analiza statystyczna
- Wszystkie eksperymenty należy przeprowadzić co najmniej 2 lub 3 razy, stosując pomiary w trzech powtórzeniach, a następnie wykonać odpowiednie testy statystyczne. W niniejszym opracowaniu wyniki przedstawiono jako średnia ± SD, a zastosowano test t Studenta dla prób zależnych tDo obliczenia istotności statystycznej wykorzystano test -. Wartości p mniejsze niż 0,01 oraz 0,05 uznano za statystycznie istotne (*p < 0,05; **p < 0.01).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Protokół opisuje model badania oddziaływań włókien amyloidowych z mitochondriami mózgu szczura jako in vitro model biologiczny. Do preparatyki mitochondriów zastosowano 15% (v/v) medium do gradientu gęstości w celu usunięcia mieliny jako głównego zanieczyszczenia tkanki mózgowej14. Jak pokazano na Rysunku 1A, wirowanie przy 30 700 × g doprowadziło do powstania dwóch wyraźnych prążków materiału: mieliny (jako głównego skła...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Liczne wyniki eksperymentalne potwierdzają hipotezę, że cytotoksyczność agregatów fibrylarnych jest istotnie związana z ich zdolnością do interakcji z błonami biologicznymi i przenikania przez nie 4,5. Jednak większość danych opiera się na sztucznych dwuwarstwach lipidowych, które niekoniecznie odzwierciedlają wewnętrzne właściwości błon biologicznych, które są niejednorodnymi strukturami z szeroką gamą fosfolipidów i białek. W tym miejscu, wykorzystując mitochon...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez granty z Rady Badawczej Instytutu Zaawansowanych Studiów Nauk Podstawowych (IASBS), Zanjan, Iran.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dioctan 2&,,7&-dichlorodihydrofluoresceiny | Sigma | 35845 | |
| Siarczan amonu | Merck | 1012171000 | |
| płytka 96-dołkowa | Corning | ||
| Black Przezroczysta płytka 96-dołkowa | Corning | ||
| Insulina bydlęca | Sigma | I6634 | |
| Surowica bydlęca Albumina (BSA) | Sigma | A2153 | |
| BSA zasadniczo wolna od kwasów tłuszczowych | Sigma | A6003 | |
| Wirówka | Sigma | ||
| Krystalicznie przezroczysta taśma uszczelniająca | Corning | ||
| CuSO4 | Sigma | 451657 | |
| Worek do dializy (odcięty 2 KDa) | Sigma | D2272 | |
| Homogenizator | DouncePotter Elvehjem | ||
| EDTA | Sigma | E9884 | |
| Czytnik płytek fluorescencyjnych | BioTek | ||
| Spektrofotometr fluorescencyjny | Cary Eclipse VARIAN | ||
| Folin | Merck | F9252 | |
| Gilotyna Glycine | Sigma | G7126 | |
| Wyprodukowana w Iranie | |||
| HCl | Merck | H1758 | |
| Lizozym białka jaja kurzego (HEWL) | Sigma | L6876 | |
| Na2CO3 | Sigma | S7795 | |
| NaH2PO4 | Sigma | S7907 | |
| NaOH | Merck | S8045 | |
| Szczawiooctan | Sigma | O4126 | |
| Percoll | GE Opieka zdrowotna | ||
| Bufor fosforanowy sól fizjologiczna (PBS) | Sigma | CS0030 | |
| PMSF | Sigma | P7626 | |
| Winian potasu sodu | Sigma | 217255 | |
| Kuweta kwarcowa | Sigma | ||
| Spektrofotometr | analityczny analytik jena | SPEKOL 2000 model | |
| Succinate | Sigma | S2378 | |
| Sacharoza | Merck | 1076871000 | |
| Thermomixer | Eppendorph | ||
| T Sigma | T3516 | ||
| Tris-HCl | Merck | 1082191000 | |
| Triton X-100 | Sigma | T9284 | |
| Trypton | QUELAB | ||
| Kąpiel wodna | Memmert | ||
| Ekstrakt z drożdży | QUELAB | ||
| β-NADH | Sigma | N8129 |
Bibliografia
- Merlini, G., Bellotti, V. Molecular mechanisms of amyloidosis. New England Journal of Medicine. 349, 583-596 (2003).
- Berg, I. Modeling amyloid disease in Drosophila melanogaster, Linköping Studies in Science and Technology Dissertation No. 1320. , Linköping University. Linköping Institute of Technology, Department of Physics, Chemistry and Biology (2010).
- Kagan, B. L. Protein aggregation, ion channel formation, and membrane damage. Protein Misfolding, Aggregation, and Conformational Diseases. Uversky, V. N., Fink, A. L. , Springer US. New York. 223-236 (2006).
- Demuro, A., et al. Calcium dysregulation and membrane disruption as a ubiquitous neurotoxic mechanism of soluble amyloid oligomers. The Journal of Biological Chemistry. 280, 17294-17300 (2005).
- Kayed, R., et al. Permeabilization of lipid bilayers is a common conformation-dependent activity of soluble amyloid oligomers in protein misfolding diseases. The Journal of Biological Chemistry. 279, 46363-46366 (2004).
- Manczak, M., Park, B. S., Jung, Y., Reddy, P. H. Differential expression of oxidative phosphorylation genes in patients with Alzheimer's disease: implications for early mitochondrial dysfunction and oxidative damage. Neuromolecular Medicine. 5, 147-162 (2004).
- Vila, M., Ramonet, D., Perier, C. Mitochondrial alterations in Parkinson's disease: new clues. Journal of Neurochemistry. 107, 317-328 (2008).
- Petersen, C. A. H., et al. The amyloid β-peptide is imported into mitochondria via the TOM import machinery and localized to mitochondrial cristae. Proceedings of the National Academy of Sciences of the United States of America. 105, 13145-13150 (2008).
- Devi, L., Raghavendran, V., Prabhu, B. M., Avadhani, N. G., Anandatheerthavarada, H. K. Mitochondrial import and accumulation of α-synuclein impair complex I in human dopaminergic neuronal cultures and Parkinson disease brain. The Journal of Biological Chemistry. 283, 9089-9100 (2008).
- Costa, V., Scorrano, L. Shaping the role of mitochondria in the pathogenesis of Huntington's disease. EMBO Journal. 31, 1853-1864 (2012).
- Vande Velde, C., Miller, T. M., Cashman, N. R., Cleveland, D. W. Selective association of misfolded ALS-linked mutant SOD1 with the cytoplasmic face of mitochondria. Proceedings of the National Academy of Sciences of the United States of America. 105, 4022-4027 (2008).
- Kagan, B. L., Azimov, R., Azimova, R. Amyloid peptide channels. The Journal of Membrane Biology. 202, 1-10 (2004).
- Lashuel, H. A., Hartley, D., Petre, B. M., Walz, T., Lansbury, P. T. Neurodegenerative disease: amyloid pores from pathogenic mutations. Nature. 418, 291(2002).
- Sims, N. R., Anderson, M. F. Isolation of mitochondria from rat brain using Percoll density gradient centrifugation. Nature Protocols. 3, 1228-1239 (2008).
- Ghobeh, M., et al. Interaction of Aβ (25-35) Fibrillation Products with Mitochondria: Effect of Small-Molecule Natural Products. Peptide Science. 102, 473-486 (2014).
- Lowry, O. H., Rosebrough, N. J., Farr, A. L., Randall, R. J. Protein measurement with the folin phenol reagent. The Journal of Biological Chemistry. 193, 265-275 (1951).
- Sottocasa, G. L., Kuylenstierna, B., Ernester, L., Bergstrand, A. Separation and some enzymatic properties of the inner and outer membrane of rat liver mitochondria. Methods in Enzymology. 10, 448-463 (1967).
- Hoyer, W., et al. Dependence of a-Synuclein Aggregate Morphology on Solution Conditions. Journal of Molecular Biology. 322, 383-393 (2002).
- Weinreb, P. H., et al. NACP, a protein implicated in Alzheimer's disease and learning, is natively unfolded. Biochemistry. 35, 13709-13715 (1996).
- Porter, R. R. Partition chromatography of insulin and other proteins. The Biochemical Journal. 53, 320-328 (1953).
- Goldberg, M. E., Rudolph, R., Jaenicke, R. A kinetic study of the competition between renaturation and aggregation during the refolding of denatured reduced egg white lysozyme. Biochemistry. 30, 2790-2797 (1991).
- Young, T. A., Cunningham, C. C., Bailey, S. M. Reactive oxygen species production by the mitochondrial respiratory chain in isolated rat hepatocytes and liver mitochondria: studies using myxothiazol. Archives of Biochemistry and Biophysics. 405, 65-72 (2002).
- Meratan, A. A., Ghasemi, A., Nemat-Gorgani, M. Membrane integrity and amyloid cytotoxicity: a model study involving mitochondria and lysozyme fibrillation products. Journal of Molecular Biology. 409, 826-838 (2011).
- Katebi, B., Mahdavimehr, M., Meratan, A. A., Ghasemi, A., Nemat-Gorgani, M. Protective effects of silibinin on insulin amyloid fibrillation, cytotoxicity and mitochondrial membrane damage. Archives of Biochemistry and Biophysics. 659, 22-32 (2018).
- Fink, A. L. The aggregation and fibrillation of alpha-synuclein. Accounts of Chemical Research. 39, 628-634 (2006).
- Diraviyam, K., Stahelin, R. V., Cho, W., Murray, D. Computer modeling of the membrane interaction of FYVE domains. Journal of Molecular Biology. 328, 721-736 (2003).
- Van Rooijen, B. D., Claessens, M., Subramaniam, V. Lipid bilayer disruption by oligomeric α-synuclein depends on bilayer charge and accessibility of the hydrophobic core. Biochimica et Biophysica Acta. 1788, 1271-1278 (2009).
- Kourie, J. I., Henry, C. L. Ion channel formation and membrane-linked pathologies of misfolded hydrophobic proteins: the role of dangerous unchaperoned molecules. Clinical and Experimental Pharmacology & Physiology. 29, 741-753 (2002).
- Bucciantini, M., et al. Inherent toxicity of aggregates implies a common mechanism for protein misfolding diseases. Nature. 416, 507-511 (2002).
- Bolognesi, B., et al. ANS binding reveals common features of cytotoxic amyloid species. ACS Chemical Biology. 5, 735-740 (2010).
- Posse, E., De Arcuri, B. F., Morero, R. D. Lysozyme interactions with phospholipid vesicles: relationships with fusion and release of aqueous content. Biochimica et Biophysica Acta. 1193, 101-106 (1994).
- Roqanian, S., et al. Polyphenols protect mitochondrial membrane against permeabilization induced by HEWL oligomers: possible mechanism of action. International Journal of Biological Macromolecules. 103, 709-720 (2017).
- Ulmer, T. S., Bax, A., Cole, N. B., Nussbaum, R. L. Structure and dynamics of micelle-bound human alphasynuclein. The Journal of Biological Chemistry. 280, 9595-9603 (2005).
- Stockl, M., Fischer, P., Wanker, E., Herrmann, A. Alpha-synuclein selectively binds to anionic phospholipids embedded in liquid-disordered domains. Journal of Molecular Biology. 375, 1394-1404 (2008).
- Devi, L., et al. Mitochondrial import and accumulation of α-synuclein impair complex I in human dopaminergic neuronal cultures and Parkinson disease brain. The Journal of Biological Chemistry. 283, 9089-9100 (2008).
- Ghio, S., Kamp, F., Cauchi, R., Giese, A., Vassallo, N. Interaction of α-synuclein with biomembranes in Parkinson's disease-role of cardiolipin. Progress in Lipid Research. 61, 73-82 (2016).
- Petersen, C. A. H., et al. The amyloid β-peptide is imported into mitochondria via the TOM import machinery and localized to mitochondrial cristae. Proceedings of National Academy of Sciences of the United States of America. 105, 13145-13150 (2008).
- Costa, V., Scorrano, L. Shaping the role of mitochondria in the pathogenesis of Huntington's disease. EMBO Journal. 31, 1853-1864 (2012).
- Vande Velde, C., Miller, T. M., Cashman, N. R., Cleveland, D. W. Selective association of misfolded ALS-linked mutant SOD1 with the cytoplasmic face of mitochondria. Proceedings of National Academy of Sciences of the United States of America. 105, 4022-4027 (2008).
- Oladzad Abbasabadi, A., et al. Disruption of mitochondrial membrane integrity induced by amyloid aggregates arising from variants of SOD1. International Journal of Biological Macromolecules. 61, 212-217 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
