Szczegółowa metoda jest tutaj opisana jako oczyszczanie, ponowne fałdowanie i charakterystyka samoorganizujących się nanocząstek białkowych (SAPN) do wykorzystania w opracowywaniu szczepionek.
Artykuł metodologiczny
Wytwarzanie samoorganizujących się nanocząstek białkowych z ekspresją E. coli do szczepionek wymagających prezentacji epitopów trymerycznych
W tym artykule
Podsumowanie
Streszczenie
Samoorganizujące się nanocząstki białkowe (SAPN) funkcjonują jako powtarzalne wyświetlacze antygenów i mogą być wykorzystane do opracowania szerokiej gamy szczepionek na różne choroby zakaźne. W tym artykule przedstawiono metodę wytwarzania rdzenia SAPN zawierającego wiązkę sześciu helis (SHB), która jest zdolna do prezentowania antygenów w konformacji trimerycznej. Opisujemy ekspresję SHB-SAPN w układzie E. coli, a także niezbędne etapy oczyszczania białek. Uwzględniliśmy etap płukania izopropanolem w celu zmniejszenia pozostałości lipopolisacharydu bakteryjnego. Jako wskaźnik tożsamości i czystości białka, białko reagowało ze znanymi przeciwciałami monoklonalnymi w analizach Western blot. Po ponownym fałdowaniu wielkość cząstek spadła w oczekiwanym zakresie (od 20 do 100 nm), co zostało potwierdzone przez dynamiczne rozpraszanie światła, analizę śledzenia nanocząstek i transmisyjną mikroskopię elektronową. Opisana tutaj metodologia jest zoptymalizowana pod kątem SHB-SAPN, jednak z niewielkimi modyfikacjami może być stosowana do innych konstrukcji SAPN. Metodę tę można również łatwo zastosować w produkcji na dużą skalę w celu wytwarzania GMP dla szczepionek dla ludzi.
Wprowadzenie
Podczas gdy tradycyjne opracowywanie szczepionek skupiało się na inaktywowanych lub atenuowanych patogenach, nacisk nowoczesnych szczepionek przesunął się w kierunku szczepionek podjednostkowych1. Takie podejście może prowadzić do bardziej ukierunkowanej odpowiedzi i potencjalnie skuteczniejszych kandydatów na szczepionki. Jednak jedną z głównych wad jest to, że szczepionki podjednostkowe nie są cząstkami stałymi, jak całe organizmy, co może skutkować zmniejszoną immunogennością2. Nanocząstka jako powtarzalny system wyświetlania antygenu może przynieść korzyści zarówno z ukierunkowanego podejścia opartego na szczepionce podjednostkowej, jak i z charakteru cząstek stałych całego organizmu1,3.
Wśród istniejących typów nanoszczepionek, racjonalnie zaprojektowane zespoły białek pozwalają na projektowanie i rozwój kandydatów na szczepionki, które mogą prezentować wiele kopii antygenu, potencjalnie w natywnej konformacji1,4,5,6. Jednym z przykładów takich zespołów białkowych są samoorganizujące się nanocząstki białkowe (SAPN)7. SAPN są oparte na domenach zwiniętych cewek i są tradycyjnie wyrażane w Escherichia coli8. Kandydaci na szczepionki SAPN zostali opracowani dla różnych chorób, takich jak malaria, SARS, grypa, toksoplazmoza i HIV-19,10,11,12,13,14,15,16,17, 18,19. Konstrukcja każdego kandydata na SAPN jest specyficzna dla patogenu będącego przedmiotem zainteresowania, jednak techniki produkcji, oczyszczania i ponownego fałdowania mają na ogół szerokie zastosowanie.
Jednym z naszych obecnych zainteresowań jest skuteczna szczepionka przeciwko HIV-1. W RV144 – jedynym badaniu klinicznym III fazy szczepionki przeciwko HIV-1, które wykazało skromną skuteczność – zmniejszone ryzyko infekcji było skorelowane z przeciwciałami IgG przeciwko pętli V1V2 białka otoczki20,21. Uważa się, że natywna prezentacja trimeryczna tego regionu jest ważna dla ochronnej immunogenności22. Aby przedstawić pętlę V1V2 w konformacji jak najbardziej zbliżonej do natywnej, opracowaliśmy kandydata na szczepionkę SAPN typu proof of principle, który zawierał wiązkę sześciu helis (SHB) otoczki HIV-1 po fuzji, aby przedstawić pętlę V1V2 w prawidłowej konformacji9. Kandydat ten został rozpoznany na podstawie znanych przeciwciał monoklonalnych przeciwko białku otoczkowemu HIV-1. Myszy zaszczepione V1V2-SHB-SAPN wytworzyły przeciwciała specyficzne dla V1V2, które, co najważniejsze, wiązały się z gp70 V1V2, prawidłowymi epitopami konformacyjnymi9. Rdzeń SHB-SAPN może pełnić inne funkcje poza rolą nośnika pętli HIV-1 V1V2. Tutaj opisujemy szczegółową metodologię ekspresji, oczyszczania, ponownego składania i walidacji rdzenia SHB-SAPN. Selekcja sekwencji, projektowanie nanocząstek, klonowanie molekularne i transformacja E. coli zostały wcześniej opisane9.
Protokół
1. Ekspresja białka SHB-SAPN w E. coli BL21(DE3)
- Zmieszać 95 ml składnika A i 5 ml składnika B pożywki w sterylnej szklanej kolbie Erlenmeyera o pojemności 2 litrów, zgodnie z instrukcjami producenta (patrz tabela materiałów). Dodać ampicylinę do końcowego stężenia 100 μg/ml.
- Zaszczepić pożywkę bakterią E. coli z wcześniej ustalonej kultury podstawowej glicerolu. Inkubować kulturę w temperaturze 30 °C z wytrząsaniem przy 200 obrotach na minutę (obr./min) przez 48 h.
UWAGA: Użyta podstawa E. coli BL21 (DE3) zawierała wektor ekspresyjny oporny na ampicylinę23 z genem SHB-SAPN. Chociaż ogólny protokół pożywek zaleca 24 godziny inkubacji w temperaturze 37 °C, 48 godzin inkubacji w temperaturze 30 °C dało wyższą wydajność dla SHB-SAPN. - Przenieść kulturę do dwóch stożkowych probówek o pojemności 50 ml. Odwirować probówki o stężeniu 4 000 x g przez 10 minut z wirnikiem o stałym kącie nachylenia w temperaturze 4 °C. Usunąć supernatant i zachować osad do zebrania komórek.
UWAGA: Granulat komórkowy można natychmiast przetworzyć lub zamrozić w temperaturze -80 °C do momentu użycia.
2. Liza E. coli BL21(DE3) przez sonikację
UWAGA: Używaj niepirogennych naczyń z tworzywa sztucznego i szkła pieczonych w temperaturze 250 °C przez co najmniej 30 min. Tris(2-karboksetylo)fosfina (TCEP) jako środek redukujący rozbija wiązania dwusiarczkowe wewnątrz i między białkami. TCEP jest niezbędny w podczas tego protokołu, jeśli wyświetlany antygen zawiera wiązania S-S. Tylko w przypadku rdzenia SHB-SAPN obecność TCEP w nie jest niezbędna.
- Przygotować bufor wolny od imidazolu (8 M mocznika, 50 mM fosforan sodu jednozasadowy, 20 mM zasada Tris, 5 mM TCEP) pH 8,0 (dostosowany za pomocą 5 N NaOH) i przefiltrować go za pomocą jednostki filtracji butelkowej próżniowej 0,22 μm.
- Zawiesić granulowane komórki (od kroku 1.3) z 40 ml buforu wolnego od imidazolu w jednej stożkowej probówce o pojemności 50 ml. Sonikować zawieszone komórki za pomocą sondy na lodzie przez 5 minut (4 s sonikacji, 6 s odpoczynku) z mocą sonikacyjną 150 W.
- Odwirować lizat komórkowy (40 ml) w temperaturze 29 000 x g w temperaturze 4 °C przez 25 minut w wirniku o stałym kącie w celu wytworzenia oczyszczonego supernatantu. Przenieść supernatant do sterylnej kolby o pojemności 150 ml i wyrzucić osad. Rozcieńczyć supernatant do objętości 100 ml przy użyciu buforu wolnego od imidazolu (w dalszej części protokołu określanego jako "próbka").
UWAGA: Ten etap rozcieńczania jest potrzebny, aby zapobiec zbyt wysokiemu ciśnieniu w układzie FPLC podczas ładowania lizatu na kolumnę.
3. Oczyszczanie białka za pomocą kolumny Hisa
UWAGA: Ten protokół został przeprowadzony przy użyciu instrumentu FPLC, ale można go dostosować do przepływu grawitacyjnego.
- Przygotować następujące i przefiltrować je za pomocą jednostki filtracji butelkowej próżniowej o wielkości 0,22 μm: (i) bufor bezimidazolowy "bufor A" (8 M mocznik, 50 mM fosforan sodu jednozasadowy, 20 mM zasada Tris, 5 mM TCEP) pH 8,0; (ii) 500 mM bufor imidazolowy "Bufor B" (8 M mocznik, 50 mM fosforan sodu jednozasadowy, 20 mM zasada Tris, 5 mM TCEP, 500 mM Imidazol) pH 8,0; oraz (iii) płukanie izopropanolem (20 mM Tris, 60% izopropanolu) pH 8,0,
UWAGA: pH dla każdego buforu dostosowano za pomocą 5 N NaOH. - Zrównoważ kolumnę Jego.
UWAGA: W przypadku produkcji na skalę laboratoryjną w tym protokole używana jest wstępnie zapakowana kolumna His o pojemności 5 ml, ale można użyć dowolnej kolumny o większym rozmiarze.- Otwórz oprogramowanie FPLC i kliknij opcję Nowa metoda. Natychmiast otworzy się w menu ustawień metody. W menu rozwijanym dla pozycji kolumny wybierz port C1 3.
- Z menu rozwijanego Pokazane przez technikę wybierz powinowactwo. Z menu rozwijanego Typ kolumny wybierz inne, Histrap HP, 5 mL. Objętość kolumny i skrzynie ciśnieniowe zostaną automatycznie ustawione na odpowiednie wartości.
- Kliknij przycisk Konspekt metody. Przeciągnij następujące przyciski z menu kontekstowego Biblioteka faz: równowaga, przykładowe zastosowanie, mycie kolumny i elucja obok strzałki w tej dokładnie kolejności. Zamknij menu Biblioteka faz.
- Kliknij przycisk równoważenia. Wartości podane w tabeli to "bufor początkowy B" (4%), "bufor końcowy B" (4%) i "objętość (CV)" 5.
- Kliknij pole Przykładowa aplikacja. W polu ładowania próbki kliknij przycisk radiowy Wstrzyknij próbkę do kolumny z pompą do próbki. Upewnij się, że pole obok ustawień Użyj natężenia przepływu z metody jest zaznaczone w polu wtrysk próbki z pompą systemową. Obok pola głośności po prawej stronie ekranu zmień wartość na 20 ml.
- Kliknij przycisk Mycie kolumny. Wartości podane w tabeli to "bufor początkowy B" (4%), "bufor końcowy B" (4%) i "objętość (CV)" 5. Obok schematu zbierania ułamków odznacz pole Włącz.
- Kliknij przycisk elucji. Wartości podane w tabeli powinny to "bufor początkowy B" 0%, "bufor końcowy B" 100% i "objętość (CV)" 5. Obok schematu zbierania frakcji kliknij pole Włącz. Usuń zaznaczenie opcji Użyj rozmiaru frakcji z ustawień metody i dostosuj rozmiar frakcji do 4 ml w polu wypełniania poniżej.
- Kliknij przycisk Zapisz jako w górnej części oprogramowania. Nazwij plik "equilibration".
- Podłącz paczkowaną kolumnę His o pojemności 5 ml do odpowiedniego portu kolumny 3 w FPLC. Zarówno rurki pompy A, jak i pompy B, a także rurki pompy próbki należy umieścić w przefiltrowanej wodzie dejonizowanej o średnicy 0,22 μm. Uruchom program równoważenia.
- Umieścić zarówno pompę A, jak i pompę B, a także rurkę pompy próbki w buforze wolnym od imidazolu (bufor A) i ponownie uruchomić protokół równoważenia.
- Związać próbkę z kolumną i oczyścić białko.
- Otwórz oprogramowanie FPLC i kliknij opcję Nowa metoda. Natychmiast otworzy się w menu ustawień metody. W menu rozwijanym w polu Pozycja kolumny wybierz pozycję C1 port 3. Z menu rozwijanego Pokazane przez technikę wybierz powinowactwo. Z menu rozwijanego typu kolumny wybierz inne, Histrap HP, 5 mL. Objętość kolumny i skrzynie ciśnieniowe zostaną automatycznie ustawione na odpowiednie wartości.
- Kliknij przycisk Konspekt metody. Przeciągnij przyciski z menu kontekstowego Biblioteka faz: równowaga, aplikacja próbki, mycie kolumny (Mycie 1), mycie kolumny (Mycie 2), mycie kolumny (Mycie 3) i elucja obok strzałki w dokładnie tej kolejności. Zamknij menu Biblioteka faz.
- Kliknij przycisk Równowaga. Wartości podane w tabeli powinny być następujące: "bufor początkowy B" 4%, "bufor końcowy B" 4% i "objętość (CV)" 5.
- Kliknij pole Przykładowa aplikacja. W polu ładowania próbki kliknij przycisk radiowy dla opcjiNakładam próbkę na kolumnę z pompą do próbki. Upewnij się, że pole obok ustawień Użyj natężenia przepływu z metody jest zaznaczone w polu wtrysk próbki z pompą systemową.
- Obok pola głośności po prawej stronie ekranu zmień wartość na 100 ml. Obok schematu zbierania frakcji kliknij przycisk Włącz. Usuń zaznaczenie pola Użyj wielkości frakcji z ustawień metody, a następnie zmień rozmiar frakcji na 4 ml.
- Kliknij przycisk mycia pierwszej kolumny (Umyj 1). Wartości podane w tabeli powinny być następujące: "bufor początkowy B" 4%, "bufor końcowy B" 4% i "objętość (CV)" 10. Obok schematu zbierania ułamków kliknij pole Włącz. Usuń zaznaczenie opcji Użyj wielkości frakcji z metody, a następnie zmień rozmiar frakcji na 4 ml.
- Kliknij przycisk mycia drugiej kolumny (Wash 2). Wartości podane w tabeli powinny być następujące: "bufor początkowy B" 0%, "bufor końcowy B" 0% i "objętość (CV)" 5. Obok schematu zbierania ułamków kliknij pole Włącz. Usuń zaznaczenie opcji Użyj wielkości frakcji z metody, a następnie zmień rozmiar frakcji na 4 ml.
- Kliknij przycisk mycia trzeciej kolumny (Wash 3). Wartości podane w tabeli powinny być następujące: "bufor początkowy B" 0%, "bufor końcowy B" 0% i "objętość (CV)" 5. Obok schematu zbierania ułamków kliknij przycisk Włącz. Usuń zaznaczenie pola Użyj wielkości frakcji z ustawień metody, a następnie zmień rozmiar frakcji na 4 ml.
- Kliknij przycisk Eliminacja. W tabeli kliknij prawym przyciskiem myszy wymienione informacje, a następnie w wyświetlonym menu kliknij polecenie Usuń krok. Przeciągnij dwukrotnie przycisk gradientu izokratycznego na tabelę, tak aby były dwa wpisy.
- Wartość dla pierwszego wpisu powinna brzmieć "bufor początkowy B" 30%, "bufor końcowy B" 30% i "Objętość (CV)" 10. Wartość dla drugiego wpisu powinna brzmieć "bufor początkowy B" 100%, "bufor końcowy B" 100% i "objętość (CV)" 10. Obok schematu zbierania frakcji kliknij przycisk Włącz. Kliknij pole obok opcji Użyj rozmiaru ułamka z ustawień metody.
- Kliknij Zapisz jako przycisk w górnej części oprogramowania. Nazwij plik "oczyszczanie". Rurkę pompy A FPLC należy umieścić w buforze płuczącym bez imidazolu, natomiast rurkę pompy B należy umieścić w buforze imidazolowym 500 mM. Rurkę pompy do pobierania próbek należy umieścić w próbce o pojemności 100 ml.
- Uruchom program "oczyszczanie" i poczekaj na czas, w którym 60% izopropanol będzie potrzebny (Wash 2). Wstrzymaj program, przenieś rurkę pompy A z mycia bez imidazolu do mycia 60% izopropanolem. Uruchom ponownie program.
- Po zakończeniu etapu izopropanolu ponownie wstrzymaj program i przenieś rurkę pompy A z powrotem do buforu płuczącego bez imidazolu. Uruchom ponownie program oczyszczania (reszta przebiegu jest zautomatyzowana).
4. Ocena czystości i identyfikacja białka za pomocą SDS-PAGE
- Połączyć wszystkie frakcje odpowiadające (i) przepływowi (lizatowi komórkowemu, który nie związał się z kolumną He), (ii) przepłukaniu 1, (iii) przepłukaniu 3 (przemycie 60% izopropanolem) i (iv) przepłukaniu 3 w oddzielnych stożkowych probówkach o pojemności 50 ml. Nie łączyć 2 ml frakcji z etapów elucji.
- Zmieszać 15 μl z każdej z połączonych frakcji i wszystkie frakcje z etapów elucji z 2x buforem do próbek Laemmli w probówce mikrowirówkowej o pojemności 0,5 ml i poddać ich denaturacji w temperaturze 95 °C przez 10 minut.
- Podczas denaturacji białka należy skonfigurować aparat do biegania żelu z 3 bezplamiącymi 4-20% prefabrykowanymi żelami poliakrylamidowymi w buforze do biegania 1x Tris-glycine SDS-PAGE.
- Załadować 8 μl markera masy cząsteczkowej do pierwszego dołka i 30 μl zdenaturowanej próbki do pozostałych studzienek żelu. Uruchom żele pod napięciem 200 V, aż czoło barwnika dotknie dna żelu (około 30 min). Wyjmij żele z aparatu i krótko spłucz wodą dejonizowaną. Natychmiast zobrazuj żel za pomocą systemu obrazowania bez plam.
- Zidentyfikuj frakcje, które zawierają prążki białkowe o odpowiedniej wielkości (18,07 kDa). Zbierz wszystkie te frakcje.
5. Identyfikacja białka za pomocą western blot
- Przeprowadź western blot przy użyciu przeciwciała specyficznego dla His (anty-6x HisTag) i przeciwciała swoistego dla SHB (167-D-IV) w celu identyfikacji oczyszczonego białka o pełnej długości. Przeciwciało anty-6x HisTag rozpoznaje koniec N białka, a przeciwciało 167-D-IV rozpoznaje koniec C, co świadczy o obecności białka o pełnej długości.
- Oznaczyć stężenie białka w (i) przepływowym, (ii) przemyciu 1, (iii) przepłukaniu 2 (przemycie 60% izopropanolem), (iv) przepłukaniu 3 i wszystkich frakcji z etapów elucji za pomocą spektrometru przy absorbancji 280 nm. Wytwarzać rozcieńczenia zawierające 100 ng białka w 15 μl buforu wolnego od imidazolu dla każdej z tych grup.
- Dodać 15 μl 2x buforu do próbek Laemmli do każdych 15 μl próbek i poddać je denaturacji zgodnie z krokiem 4.1. Po zakończeniu denaturacji odwiruj probówki, aby upewnić się, że całe białko może zostać przeniesione.
- Załaduj próbki i wstępnie wybarwiony marker do nieplamiącego 4–20% prefabrykowanego żelu poliakrylamidowego. Uruchom elektroforezę pod napięciem 200 V, aż czoło barwnika dotrze do dna żelu.
- Podczas pracy żelu przygotuj 1 l TBS-T (20 mM Tris, 150 mM NaCl i 0,1% Tween 20) i 200 ml 5% mleka beztłuszczowego w TBS-T.
- Użyj systemu transferu western blot, aby przenieść białko na błonę nitrocelulozową. Użyj wstępnie zmontowanego stosu transferowego i umieść na nim żel. Ustaw system tak, aby działał przy napięciu 25 V przez 7 minut. Sprawdzić, czy na membranie nitrocelulozowej znajduje się wstępnie wybarwiony marker wskazujący na całkowite przeniesienie.
UWAGA: Wszystkie kolejne kroki są wykonywane na wytrząsarce orbitalnej ustawionej na 100 obr./min w temperaturze pokojowej (RT). - Po zakończeniu transferu przemyj kleksy dwa razy TBS-T przez 10 minut każdy.
- Zatkać błony nitrocelulozowe (osuszyć) 5% mlekiem beztłuszczowym w TBS-T na co najmniej 1 godzinę. Przemyć bloty dwa razy TBS-T przez 10 minut każdy.
- Rozcieńczyć pierwszorzędowe przeciwciała 167-D-IV i anty-6x HisTag do 1 mg/ml w TBS-T (zapas Ab). Rozcieńczyć podstawowe Abs 167-D-IV 10 000 razy i anty-6x HisTag 5 000 razy, dodając 2 μl podstawowego 167-D-IV i 4 μL podstawowych przeciwciał anty-6x HisTag do dwóch różnych probówek zawierających 20 ml TBS-T. Dodać całkowitą objętość 20 ml przeciwciał pierwszorzędowych, po jednym do każdej plamy, i inkubować bloty przez 1 godzinę. Umyj bloty dwa razy TBS-T przez 10 minut.
- Rozcieńczyć 4 μl 1 mg/ml mysiego przeciwciała drugorzędowego przeciwko człowiekowi sprzężonego z fosfatazą alkaliczną w 20 ml TBS-T (rozcieńczenie 1:5 000). Rozcieńczyć 4 μl 1 mg/ml koziego przeciwciała drugorzędowego przeciwko mysi sprzężonego z fosfatazą alkaliczną w 20 ml TBS-T (rozcieńczenie 1:5 000). Dodaj przeciwciała drugorzędowe do odpowiednich blots.
UWAGA: Przeciwciało anty-ludzkie drugorzędowe wiąże się z 167-D, a przeciwciało anty-mysie wiąże się z anty-6x HisTag. Umyj bloty dwa razy TBS-T przez 10 minut. - Dodaj wystarczającą ilość substratu fosfatazy alkalicznej BCIP/NBT, aby pokryć plamy. Rozwijaj kleksy przez około 10 minut, aż pojawią się prążki. Opłucz plamy zimną wodą z kranu i pozostaw do wyschnięcia przed skanowaniem za pomocą skanera płaskiego.
6. Ponowne składanie SHB-SAPN
- Dodaj białko zbiorcze (łącznie 10\u201220 ml) do odciętej kasety dializacyjnej o masie cząsteczkowej 10 kDa i dializuj je do 8 M mocznika, 20 mM Tris, 5% glicerolu, 5 mM TCEP pH 8,5 w temperaturze RT (18\u201226 °C) przez noc.
- Powoli dializować mocznik z próbki, stopniowo zmniejszając stężenie mocznika w buforze do dializy o 2 M co 2 godziny. Przy stężeniu mocznika 2 M przesunąć aparat do dializy na 4 °C (nie używać TCEP w buforze dializacyjnym od tego etapu). Zakończyć ponowne składanie, dializując próbkę do 120 mM mocznika, 20 mM Tris, 5% glicerolu, pH 8,5 w 4 °C przez noc.
- Wyjąć ponownie złożone białko (SHB-SAPN) z kasety dializy. Przefiltruj SHB-SAPN za pomocą strzykawki z filtrem 0,22 μm z polifluorku winylidenu (PVDF). Podwielokrotność SHB-SAPN rozlać do sterylnych probówek i zamrozić w temperaturze -80 °C, pozostawiając co najmniej 100 μl w temperaturze pokojowej do dalszych analiz.
7. Walidacja cząsteczek według wielkości i wyglądu
- Dynamiczne rozpraszanie światła (DLS)
- Zmierz średnią wielkość cząstek SHB-SAPN za pomocą następujących parametrów: wybierz białko jako materiał, utwórz złożony bufor na 120 mM mocznika, 20 mM Tris, 5% glicerolu 25 °C dla temperatury, wybierz jednorazowe kuwety do analizy, wybierz pomiar automatyczny, ustaw na 5 przebiegów.
- Dodaj 45 μl SHB-SAPN do jednorazowej kuwety i uruchom oprogramowanie, klikając zieloną strzałkę. Wybierz procentową głośność odczytu.
- Analiza śledzenia nanocząstek (NTA)
- Rozcieńczyć próbkę w stosunku 1:20 w buforze do ponownego składania. Przygotować 10 ml rozcieńczonej próbki.
- Używając strzykawek o pojemności 3 ml, przepłucz instrument NTA buforem do ponownego składania i załaduj około 1,5 ml próbki, aby zrównoważyć instrument. Do analizy należy wykorzystać pozostałą część próbki.
- Utwórz nową SOP w oprogramowaniu NTA, klikając zakładkę SOP. Pod zakładką zmień liczbę przechwyć na 3 i zmień czas przechwytywania na 30 s. Naciśnij przycisk autofokusa po lewej stronie ekranu, aby ustawić ostrość próbki. Użyj pokrętła ręcznego ustawiania ostrości z boku urządzenia, aby precyzyjnie dostroić ostrość.
- Uruchom utworzony SOP, gdy system poprosi o załadowanie małej objętości próbki za pomocą strzykawki. Po wykonaniu wszystkich przechwyceń system automatycznie wyświetli ekran analizy. Przesuń pasek granicy wykrywalności tak, aby wszystkie rzeczywiste cząstki były oznaczone czerwonymi krzyżykami. Naciśnij przycisk uruchamiania analizy, a analiza rozpocznie się automatycznie.
- Transmisyjna mikroskopia elektronowa (TEM)
- Folie nośne TEM z siatki jarzeniowej / węglowej 400 mesh miedzianej.
- Dodać 3 μl próbki o stężeniu 0,075 mg/ml do siatki na 30 s. Odsącz płyn za pomocą bibuły filtracyjnej.
- Umyj kratkę trzykrotnie 3 μl wody dejonizowanej, za każdym razem odprowadzając wodę bibułą filtracyjną.
- Dodaj 3 μl 0,5% octanu uranylu do folii nośnej i pozostaw ją na 30 sekund. Odwadź większość octanu uranylu, ale pozostaw cienką warstwę na powierzchni. Pozostawić próbki do wyschnięcia przed zobrazowaniem ich pod transmisyjnym mikroskopem elektronowym.
- Obraz próbek przy napięciu 80 kV na TEM.
8. Oznaczanie poziomów endotoksyn w próbkach za pomocą kinetycznego lizatu amebocytów limufla (LAL)
- Wyjąć zestaw i próbki z lodówki i pozostawić do zrównoważenia do RT.
- Do przeprowadzenia tego testu wymagany jest czytnik płytek z blokiem grzewczym i możliwością odczytu próbek przez 40 odczytów o długości fali 405 nm w temperaturze 37 °C. Napisz szablon programu tak, aby studzienki były odczytywane co 150 s w celu zidentyfikowania punktu czasowego początku (OD wzrósł o 0,2 w porównaniu z pierwszym odczytem).
- Rozcieńczyć próbkę do stężenia dawki uodparniającej w PBS.
UWAGA: pH buforu do ponownego fałdowania wykracza poza zakres testu LAL. Rozcieńczenie próbki w PBS ustawi pH w dopuszczalnym zakresie. - Zawiesić kontrolną endotoksynę w odpowiedniej objętości wolnej od endotoksyn wody LAL, zgodnie z certyfikatem analizy, aby wytworzyć 50 EU/ml. Energicznie wirować fiolkę przez 15 minut, aby zapewnić całkowite ponowne zawieszenie endotoksyny.
- Wygeneruj krzywą wzorcową endotoksyny, formując 10-krotne seryjne rozcieńczenie w szklanych fiolkach w zakresie od 50 EU do 0,005 EU/ml. Do każdego rozcieńczenia dodać 0,1 ml poprzedniego rozcieńczenia do 0,9 ml wody RAL. Wirować energicznie po połączeniu przez 1 min.
- Dodać rozcieńczenia krzywej wzorcowej i próbki SHB-SAPN w dwóch egzemplarzach do płytki 96-dołkowej. Użyj wody LAL jako kontroli negatywnej w dwóch egzemplarzach. Wstępnie inkubować płytkę w temperaturze 37 °C przez 15 minut.
- Pod koniec inkubacji ponownie zawiesić fiolkę z odczynnikiem do oznaczania w 2,6 ml wody LAL. Delikatnie wymieszaj zawartość pipetą serologiczną.
- Dodać 100 μl odczynnika do oznaczania do każdego dołka na 96-dołkowej płytce. Szybko przenieś tabliczkę do czytnika płytek i uruchom szablon programu napisany w kroku 8.2.
- Po zakończeniu programu wygeneruj krzywą standardową, używając wartości logarytmicznej elementów sterujących w funkcji wartości logarytmicznej czasu rozpoczęcia. Użyj wzoru wygenerowanego na podstawie tej krzywej, aby obliczyć stężenie endotoksyn w próbkach.
Wyniki
W pełni złożony SHB-SAPN pokazany tutaj został zbudowany na podstawie sekwencji białkowych (Rysunek 1A), których przewiduje się, że pofałdują się w cząsteczkę zawierającą 60 kopii monomeru (Rysunek 1B). Rysunek 2 przedstawia schemat metody produkcji, oczyszczania i identyfikacji rdzenia SHB-SAPN. Bakterie E. coli z zapasu w glicerolu, zawierającego wektor ekspresyjny pPep-T z sekwencją genu rdzenia SHB-SAPN, poddano indukcji w szczepie BL21 (DE3) E. coli. Komórki bakteryjne zostały pomyślnie wyhodowane i poddane lizie w warunkach denaturujących i redukujących.
Całkowity lizat komórkowy wykorzystano do oczyszczania monomerów SHB-SAPN za pomocą FPLC przy użyciu kolumny Ni2+ (Rycina 3A). Chromatogram FPLC wykazuje, że białko eluowało zarówno przy 150 mM, jak i 50 mM imidazolu (Rycina 3A). Chromatogram pokazuje również dwa inne piki przy całkowitej objętości 185 mL i 210 mL, odpowiadające odpowiednio płukaniu izopropanolem oraz płukaniu bez imidazolu. Frakcje oraz czystość białka rekombinowanego zidentyfikowano za pomocą żeli SDS-PAGE w gradiencie (Rycina 3B). Białko docelowe znajdowało się głównie w frakcjach 68‒79 (całkowita objętość 278‒30 mL). Frakcje te połączono do dalszych analiz. Western blot z użyciem przeciwciała anty-His (N-koniec) oraz przeciwciała 167-D-IV (C-koniec) wykazał, że połączone frakcje rzeczywiście zawierały białko docelowe (Rycina 4A,B). Analizy te wykazały również obecność multimerów SHB-SAPN. Wcześniejsze frakcje płukania i elucji miały tendencję do zawierania wyższego stężenia zmultimeryzowanego białka, dlatego zostały one odrzucone.
Próbki zawierające interesujące białkowe monomery zostały sfałdowane w całkowicie zmontowane SHB-SAPN poprzez dializę. Rozkład wielkości cząstek określono za pomocą DLS oraz analizy śledzenia nanocząstek (Rysunek 5A,B). Metoda DLS zidentyfikowała cząstki o średnicy hydrodynamicznej Z-average wynoszącej 67 nm, natomiast system NTA zmierzył średnią wielkość 81 nm. Niewielkie różnice w rozmiarach wynikały z zastosowanych technik pomiarowych, jednak wyniki z obu analiz mieściły się w oczekiwanym zakresie 20‒10 nm8,24,25. SHB-SAPNs zostały zwizualizowane za pomocą TEM, a uzyskane obrazy ukazały dobrze uformowane pojedyncze cząstki o rozkładzie wielkości zgodnym z wynikami otrzymanymi z obu technik pomiarowych (Rysunek 5C).
Podczas oczyszczania białka kolumnę przemyto izopropanolu w celu zmniejszenia zanieczyszczenia LPS w końcowym produkcie SHB-SAPN. Aby sprawdzić, czy poziom endotoksyn był dopuszczalny do immunizacji, stężenie LPS w próbkach SHB-SAPN oczyszczonych z i bez etapu płukania izopropanolem określono za pomocą kinetycznego testu LAL. Wyniki wykazały, że płukanie izopropanolem obniżyło poziom endotoksyn z >0,25 EU/µg do 0,010 EU/µg białka SHB-SAPN (Tabela 1).
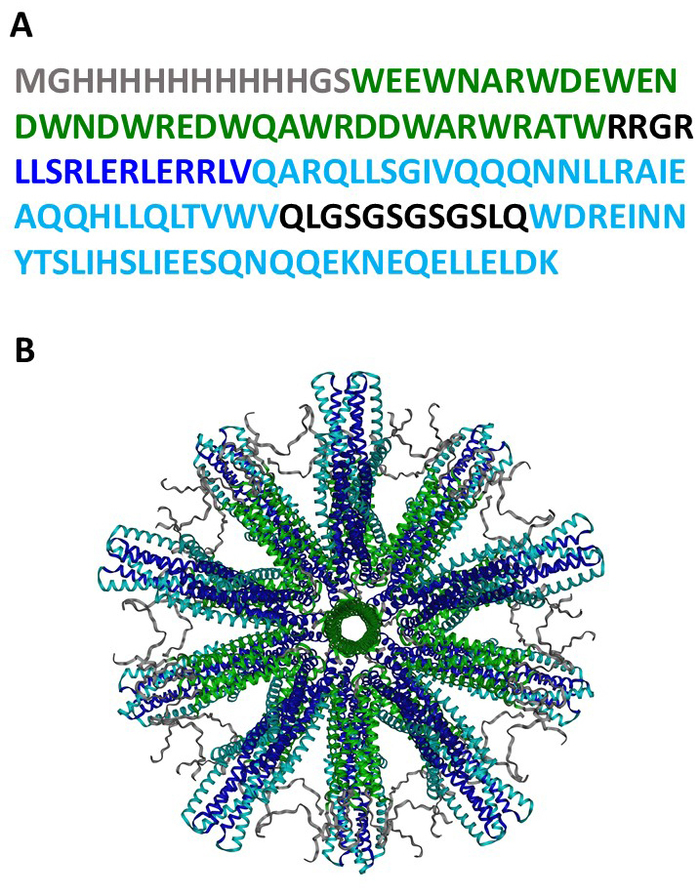
Rysunek 1: Sekwencja i struktura białka SHB-SAPN. (A) Sekwencja aminokwasowa monomeru SHB-SAPN. (B) Model komputerowy struktury w pełni zmontowanego rdzenia SHB-SAPN składającego się z 60 monomerów białkowych. Schemat kolorystyczny dla sekwencji aminokwasowych: szary = HisTag; zielony = pentamer; ciemnoniebieski = trimer zaprojektowany de novo; jasnoniebieski = wiązka sześciu helis. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 2: Schemat blokowy protokół produkcji SHB-SAPNSchemat kolorystyczki: czarny = ekspresja monomeru białka w E. coli; Ciemnoszary = oczyszczanie monomeru; Średnioszary = identyfikacja monomeru; Jasnoszary = refolding i charakterystyka; Biały = w pełni zmontowany produkt SHB-SAPN. W krokach oznaczonych kolorem ciemnoszarym i średnioszarym białko znajduje się w warunkach denaturujących i redukujących. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.

Rysunek 3: Oczyszczanie białka monomerów SHB-SAPN. (A) Chromatogram z oczyszczania metodą FPLC. Zielona linia nad chromatogramem wskazuje kolejne etapy oczyszczania. Niebieska linia na chromatogramie reprezentuje gęstość optyczną frakcji przy długości fali 280 nm. Czarna linia pokazuje procentową zawartość buforu B (8 M mocznik, 20 mM Tris, 50 mM wodorofosforan sodu, 5 mM TCEP, 50 mM imidazol, pH 8,5) wykorzystanego na każdym etapie oczyszczania. (B) Żele SDS-PAGE z połączonych frakcji lizatu (L), przepływu (FT), pierwszego przemywania (W1), przemywania izopropanolem (W2), trzeciego przemywania (W3) oraz poszczególnych frakcji z etapów elucji 150 mM imidazolem (E150) i 500 mM imidazolem (E50) procesu oczyszczania. Markery cząsteczkowe w pierwszej ścieżce (M) identyfikują prążki w zakresie od 10 do 250 kDa. Białko docelowe wskazano czarną strzałką. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 4: Identyfikacja białka metodą western blot. Do wszystkich ścieżek naniesiono 10 ng białka.A) Wyniki western blotu z użyciem przeciwciał anty-6x HisTag. (B) Wyniki analizy western blot z użyciem przeciwciała monoklonalnego przeciwko HIV-1 167-D-IV. Oznaczenie ścieżek: M = marker masy cząsteczkowej; 1 = lizat; 2 = przeływ (flow through); 3 = pierwsze przemycie; 4 = przemycie izopropanolem (drugie przemycie); 5 = trzecie przemycie; 6 = połączone frakcje objętościowe 56‒61 (pierwszy piki elucji), 7 = połączone frakcje objętościowe 62‒67 (między dwoma pikami), 8 = połączone frakcje objętościowe 68‒78 (drugi pik elucji). Białko docelowe o oczekiwanej wielkości prążka 18,07 kDa, odpowiadające monomerowi SHB-SAPN, wskazano czarną strzałką. Dodatkowe prążki w ścieżkach 7 i 8 to dimery, trimery i multimery SHB-SAPN (czerwona strzałka). Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 5: Charakterystyka refoldowanego SHB-SAPN. (A). Rozkład wielkości cząstek wyznaczony metodą DLS. (B) Wielkość cząstek określona za pomocą (systemu) śledzenia nanocząstek. (C) Wizualizacja cząsteczek SHB-SAPN za pomocą TEM. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Próbka | Endotoksyna (EU/ml) | Endotoksyna (EU/µg białka) |
| SAPN z przemywaniem izopropanolem | 2.02 | 0.01 |
| SAPN bez przemywania izopropanolem | >50 | >0.25 |
| Kontrola ujemna | Poniżej poziomu wykrywalności | N/D |
Tabela 1: Poziomy endotoksyn w refoldowanych SHB-SAPN. Poziomy endotoksyn w próbkach SHB-SAPN oczyszczonych z przemywaniem izopropanolem lub bez, przedstawione zarówno jako jednostki endotoksyn/mL, jak i jednostki endotoksyn/µg białka SHB-SAPN.
Dyskusja
Nanotechnologia zapewnia wiele korzyści i rozwiązań w zakresie opracowywania szczepionek podjednostkowych. Nanoszczepionki mogą wielokrotnie prezentować antygeny w postaci cząstek stałych układowi odpornościowemu gospodarza, zwiększając immunogenność26. Chociaż istnieje wiele różnych rodzajów nanoszczepionek, uważamy, że te składające się z białka zaprojektowanego de novo wydają się być najsilniejszym podejściem do opracowania szczepionki1. Można je zaprojektować bez żadnej homologii sekwencji do białek gospodarza i prezentować interesujący antygen w konformacji zbliżonej do natywnej, zapewniając jednocześnie niskie koszty produkcji i wysoką wydajność produktu. Doskonałym przykładem takiego podejścia jest technologia SAPN, którą zastosowaliśmy do szczepionek przeciwko wielu chorobom zakaźnym7. Rozwiązując trudności w opracowywaniu szczepionki przeciwko HIV-1, zaprojektowaliśmy unikalny rdzeń SHB-SAPN, aby skutecznie prezentować antygen V1V2 w natywnej konformacji trimerycznej9. Wiele szczepionek, szczególnie przeciwko chorobom wirusowym, występuje w postaci trimerów27. Zjawisko to wskazuje, że nasz projekt SAPN ma szerokie implikacje dla rozwoju szczepionek podjednostkowych.
W tej metodzie pokazujemy, jak wytwarzać SHB-SAPN w systemie ekspresji E. coli . Stwierdziliśmy wysoką wydajność białka (około 6 mg/100 ml hodowli). Białko zawierało 10 histydyn i było łatwe do oczyszczenia za pomocą unieruchomionej chromatografii powinowactwa do metali z kolumną Ni2+ . Stwierdzono, że ta długość His-Tag jest optymalna dla najwyższego uzysku białka. Oczyszczone białko zawierało całą długość zaprojektowanego białka, na co wskazuje obecność zarówno N-końcowego HisTag, jak i C-końcowego powtórzenia heptadowego. Wykorzystaliśmy powszechnie akceptowane techniki i zoptymalizowaliśmy je pod kątem ekspresji, produkcji i charakterystyki rdzenia SHB-SAPN. Brak produkcji białka o pełnej długości podczas opracowywania SAPN zawierającego nowy epitop białkowy może wskazywać na problem z ekspresją genu w komórce gospodarza. Jeśli tak się stanie, gen i system ekspresji muszą zostać przeprojektowane i dostosowane do opisanego protokołu. Modyfikacja czasu lub intensywności sonikacji może również zwiększyć stężenie przewidywanego białka o pełnej długości.
Ponownie sfałdowane cząstki mieściły się w oczekiwanym zakresie wielkości (od 20 do 100 nm)8,24,25, zgodnie z DLS i analizą śledzenia nanocząstek. Wyniki te zostały dodatkowo potwierdzone przy użyciu TEM. Jeśli na tym etapie występują problemy, zwykle jest to spowodowane problemem z pH lub siłą jonową buforu do ponownego fałdowania. Gdy cząstki o dużych rozmiarach są wykrywane w technikach wymiarowania cząstek, wskazuje to na agregację, której można uniknąć, zwiększając pH buforu do ponownego fałdowania. Jeśli cząstki nie zostaną wykryte przez DLS, należy sprawdzić stężenie białka i sprawdzić pH buforu. Końcowe stężenie białka dla DLS powinno wynosić co najmniej 100 μg/ml. Jeśli stężenie nie jest problemem, wskazuje na obfitość małych, nie do końca uformowanych cząstek, których stężenie można zmniejszyć poprzez obniżenie pH. Alternatywnie, stężenie chlorku sodu można dostosować do optymalnego zakresu, aby zminimalizować obecność cząstek o niepożądanej wielkości.
Wreszcie, stosując etap płukania izopropanolem podczas oczyszczania, byliśmy w stanie zmniejszyć zanieczyszczenie LPS od gospodarza E. coli do 0,01 EU/μg SAPN, co jest poniżej limitu Agencji ds. Żywności i Leków (FDA) wynoszącego 5 EU/kg masy ciała dla produktów do wstrzykiwań28. Poziom ten można dodatkowo obniżyć, stosując kolumnę wymiany anionów, znaną również jako kolumna Q. Jeśli wysoki poziom endotoksyn jest nadal obecny, sprawdź wszystkie materiały, które zostały użyte do przygotowania buforu. Pamiętaj, aby w tej metodzie używać wyłącznie szkła odpylonego i wyrobów z tworzyw sztucznych wolnych od endotoksyn.
Wyniki te wskazują, że udało nam się opracować metodę wytwarzania rdzenia SHB-SAPN, który może być wykorzystany do przedklinicznych badań immunizacji. Metoda ta, z niewielkimi modyfikacjami, jeśli takie istnieją, może być stosowana do oczyszczania SHB-SAPN po dodaniu antygenu będącego przedmiotem zainteresowania. Przyjmując tę metodę jako punkt wyjścia, jedną z głównych zmian jest etap elucji. Różne białka eluują przy różnych stężeniach imidazolu, które należy określić doświadczalnie. Inną istotną różnicą może być skład bufora do ponownego składania. Optymalizacja wymagałaby przetestowania różnych warunków pH, a także siły jonowej.
Biorąc pod uwagę przyszłe prace, potrzebne są tylko dwie niewielkie modyfikacje, aby umożliwić stosowanie SHB-SAPN przez ludzi. Pierwszym z nich jest to, że wektor ekspresji musi zostać zmieniony na marker selektywny oporności na kanamycynę z powodu alergii na ampicylinę u ludzi29. Innym ważnym wymogiem związanym z produkcją białek stosowanych u ludzi jest wytwarzanie SHB-SAPN w pożywkach niezawierających produktów zwierzęcych. Już badanie przeprowadzone na małą skalę wykazało rozsądną wydajność białka w pożywce roślinnej. Przedstawione tutaj prace są łatwo skalowalne w celu uzyskania ostatecznej produkcji GMP, jak wykazano na przykładzie kandydata na szczepionkę przeciwko malarii, FMP01416. Ta produkcja FMP014-SAPN na dużą skalę obejmowała zarówno etap wymiany anionowej, jak i kationowej w celu dalszej redukcji zawartości LPS i Ni2+ w produkcie końcowym. Ten SAPN z ekspresją bakteryjną został już zwiększony na potrzeby zbliżającego się badania klinicznego fazy 1/2a.
Oświadczenia
Wyrażone poglądy są poglądami autorów i nie powinny być interpretowane jako reprezentujące stanowisko armii amerykańskiej lub Departamentu Obrony. Peter Burkhard ma udziały w firmie o nazwie Alpha-O Peptides AG i posiada patenty na tę technologię. Pozostali autorzy nie są powiązani ani zaangażowani finansowo z żadną firmą mającą interes finansowy w tematyce przedstawionej w niniejszym artykule.
Podziękowania
Ta praca była wspierana przez umowę o współpracy (W81XWH-11-2-0174) pomiędzy Fundacją Henry'ego M. Jacksona na rzecz Rozwoju Medycyny Wojskowej, Inc., a Departamentem Obrony USA. Przeciwciało anty-HIV-1 gp41 mAb 167-D IV otrzymano od dr Susan Zolla-Pazner za pośrednictwem programu odczynnikowego NIH AIDS.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10x Tris/Glycine/SDS | BioRad | 1610732 | 1 L |
| 2-merkaptoetanol | BioRad | 1610710 | 25 ml |
| 2-propanol | Fisher | BP26181 | 4 L |
| 2x Laemmli Bufor do próbek | BioRad | 1610737 | 30 ml |
| 40ul Kuwet 100 sztuk z korkami | Malvern Panalytical | ZEN0040 | opakowanie |
| 100 szt.4– 20% prefabrykowane żele białkowe Mini-PROTEAN TGX, 10-dołkowe, 30 i mikro; l | BioRad | 4561093 | 10 sztuk |
| Ampicillin | Fisher | BP1760-25 | 25 g |
| Przeciwciało anty-6X His tag [HIS. H8] | AbCam | ab18184 | 100 mg |
| anty-HIV-1 gp41 Monoklonalny (167-D IV) | Repozytorium odczynników AIDS | 11681 | 100 mg |
| BCIP/NBT Substrate, roztwór | Southern Biotech | 0302-01 | 100 ml |
| Corning Jednorazowe systemy filtrów próżniowych / przechowywania | Fisher | 09-761-108 | Różne rozmiary |
| Siatka Formvar / Carbon 400, Miedź ok. Rozmiar otworu siatki: 42 i mikro; m | Ted Pella, Inc | 01754-F | 25 sztuk |
| GE Healthcare 5 ml HisTrap HP Paczkowane kolumny | GE HealthCare | 45-000-325 | 5 sztuk |
| Glicerol | Fisher | BP229-4 | 4 L |
| Kozia IgG Przeciw Myszom H& L (fosfataza alkaliczna) | ABCam | ab97020 | 1 mg |
| Imidazol | Fisher | O3196-500 | 500 g |
| Instant beztłuszczowe mleko w proszku | jakości biologiczne | A614-1003 | 10 sztuk |
| Kinetic-QCL Kinetyczny chormogenny test LAL | Lonza Walkersville | 50650U | 192 Zestaw testowy |
| LAL Odczynnik LAL Płytki wielodołkowe | Lonza Walkersville | 25-340 | 1 talerz |
| Magic Media E. coli Expression Medium | ThermoFisher | K6803 | 1 L |
| MilliporeSigma Millex Sterylna strzykawka 0,22 mm Filtry | Millipore | SLGV033RB | 250 Opakowanie |
| Mysz Anti-Human IgG Fc-AP | Southern Biotech | 9040-04 | 1,0 ml |
| One Shot BL21 Star (DE3) Chemicznie kompetentny E. coli | ThermoFisher | C601003 | 20 fiolek |
| Precision Plus Protein Unstained Protein Standards, rekombinowany ze znacznikiem Strep, | BioRad | 1610363 | 1 mL |
| Kasety dializacyjne Slide-A-Lyzer, 10K MWCO, 12 mL | ThermoFisher | 66810 | 8 |
| Chlorek sodu | Fisher | BP358-212 | 2,5 kg |
| Fosforan sodu jednozasadowy | Fisher | BP329-500 | 500 g |
| Tris Base | Fisher | BP152-1 | 1 kg |
| Chlorowodorek tris-(2-karboksetylo)fosfiny | Biosynth International | C-1818 | 100 g |
| Octan uranylu, odczynnik, A.C.S | Usługi mikokopii elektronowej | 541-09-3 | 25 g |
| Mocznik | Fisher | BP169-500 | 2,5 kg |
| Bibuła filtracyjna jakościowa Whatman | Sigma Aldrich | WHA10010155 | opakowanie 500 |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Sprzęt | |||
| ChromLab Software ver 4 | Oprogramowanie BioRad | 12009390 | |
| Epoch 2 Spektrofotometr mikropłytek | BioTek | EPOCH2 | Czytnik płytek |
| Fiberlite F14-14 x 50cy Rotor o stałym kącie nachylenia | ThermoFisher | 096-145075 | Rotor |
| Gel Doc EZ Gel Documentation System | BioRad | 1708270 | Gel Imager do Żele bezplamiste |
| JEOL TEM | JEOL | 1400 | Transmisyjny mikroskop elektronowy |
| Pionowe ogniwo elektroforetyczne Mini-PROTEAN Tetra do mini żeli prefabrykowanych | BioRad | 1658004 | Do uruchamiania żeli |
| NanoDrop One Mikroobjętość Spektrofotometr UV-Vis | ThermoFisher | ND-ONE-W | do stężenia białka |
| NanoSight NS300 | Malvern Panalytical | Particle Wymiarowanie | |
| Oprogramowanie NanoSight NTA NTA | Malvern Panalytical Particle | Sizing | |
| New Brunswick Innova 44/44R | Eppendorf | M1282-0000 | Inkubator/wytrząsarka |
| System chromatograficzny NGC Quest 10 | BioRad | 7880001 | FPLC wspomagający oczyszczanie białek |
| System czyszczenia wyładowań PELCO easiGlow | Ted Pella, INC | 91000S | Do czyszczenia kratek |
| Zasilacz uniwersalny PowerPac | BioRad | 1645070 | Do uruchamiania żeli |
| Rocker Shaker | Daigger | EF5536A | Dla Western |
| Sonifer 450 | Branson | znany również jako 096-145075 | Sonifikacji |
| Wirówka Superspeed Thermo Scientific Sorvall LYNX 4000 | Wirówka ThermoFisher | 75-006-580 | |
| Wirówka Trans-Blot Turbo Mini Zestawy transferowe nitrocelulozy | BioRad | 1704158 | do systemu |
| Western Trans-Blot Turbo Transfer | BioRad | 1704150 | Dla Western |
| Vortex-Genie 2 | Daigger | EF3030A | Vortex |
| Zetasizer Nano ZS | Malvern Panalytical | Particle Sizing | |
| Oprogramowanie Zetasizer | Malvern Panalytical Panalytical | Particle Sizing |
Bibliografia
- Karch, C. P., Burkhard, P. Vaccine technologies: From whole organisms to rationally designed protein assemblies. Biochemical Pharmacology. 120, 1-14 (2016).
- Snapper, C. M. Distinct Immunologic Properties of Soluble Versus Particulate Antigens. Frontiers in Immunology. 9, 598(2018).
- Kelly, H. G., Kent, S. J., Wheatley, A. K. Immunological basis for enhanced immunity of nanoparticle vaccines. Expert Review of Vaccines. , 1-12 (2019).
- Yeates, T. O. Geometric Principles for Designing Highly Symmetric Self-Assembling Protein Nanomaterials. Annual Review of Biophysics. 46, 23-42 (2017).
- Marcandalli, J., et al. Induction of Potent Neutralizing Antibody Responses by a Designed Protein Nanoparticle Vaccine for Respiratory Syncytial Virus. Cell. 176 (6), 1420-1431 (2019).
- Ross, J. F., et al. Decorating Self-Assembled Peptide Cages with Proteins. ACS Nano. 11 (8), 7901-7914 (2017).
- Karch, C. P., Matyas, G. R., Burkhard, P., Beck, Z. Self-Assembling Protein Nanoparticles: implications for HIV-1 vaccine development. Nanomedicine (Lond). 13 (17), 2121-2125 (2018).
- Raman, S., Machaidze, G., Lustig, A., Aebi, U., Burkhard, P. Structure-based design of peptides that self-assemble into regular polyhedral nanoparticles). Nanomedicine. 2 (2), 95-102 (2006).
- Karch, C. P., et al. Design and characterization of a self-assembling protein nanoparticle displaying HIV-1 Env V1V2 loop in a native-like trimeric conformation as vaccine antigen. Nanomedicine. , (2018).
- Karch, C. P., et al. The use of a P. falciparum specific coiled-coil domain to construct a self-assembling protein nanoparticle vaccine to prevent malaria. Journal of Nanobiotechnology. 15 (1), 62(2017).
- Li, J., et al. A self-adjuvanted nanoparticle based vaccine against infectious bronchitis virus. PLoS One. 13 (9), e0203771(2018).
- Wahome, N., et al. Conformation-specific display of 4E10 and 2F5 epitopes on self-assembling protein nanoparticles as a potential HIV vaccine. Chemical Biology & Drug Design. 80 (3), 349-357 (2012).
- El Bissati, K., et al. Effectiveness of a novel immunogenic nanoparticle platform for Toxoplasma peptide vaccine in HLA transgenic mice. Vaccine. 32 (26), 3243-3248 (2014).
- Kaba, S. A., et al. A nonadjuvanted polypeptide nanoparticle vaccine confers long-lasting protection against rodent malaria. Journal of Immunology. 183 (11), 7268-7277 (2009).
- Kaba, S. A., et al. Protective antibody and CD8+ T-cell responses to the Plasmodium falciparum circumsporozoite protein induced by a nanoparticle vaccine. PLoS One. 7 (10), e48304(2012).
- Seth, L., et al. Development of a self-assembling protein nanoparticle vaccine targeting Plasmodium falciparum Circumsporozoite Protein delivered in three Army Liposome Formulation adjuvants. Vaccine. 35 (41), 5448-5454 (2017).
- Kaba, S. A., et al. Self-assembling protein nanoparticles with built-in flagellin domains increases protective efficacy of a Plasmodium falciparum based vaccine. Vaccine. 36 (6), 906-914 (2018).
- El Bissati, K., et al. Protein nanovaccine confers robust immunity against Toxoplasma. NPJ Vaccines. 2, 24(2017).
- Karch, C. P., et al. Vaccination with self-adjuvanted protein nanoparticles provides protection against lethal influenza challenge. Nanomedicine. 13 (1), 241-251 (2017).
- Haynes, B. F., et al. Immune-correlates analysis of an HIV-1 vaccine efficacy trial. New England Journal of Medicine. 366 (14), 1275-1286 (2012).
- Rerks-Ngarm, S., et al. Vaccination with ALVAC and AIDSVAX to prevent HIV-1 infection in Thailand. New England Journal of Medicine. 361 (23), 2209-2220 (2009).
- O' Connell, R. J., Kim, J. H., Excler, J. L. The HIV-1 gp120 V1V2 loop: structure, function and importance for vaccine development. Expert Review of Vaccines. 13 (12), 1489-1500 (2014).
- Babapoor, S., et al. A Novel Vaccine Using Nanoparticle Platform to Present Immunogenic M2e against Avian Influenza Infection. Influenza Research and Treatment. 2011, 126794(2011).
- Indelicato, G., Burkhard, P., Twarock, R. Classification of self-assembling protein nanoparticle architectures for applications in vaccine design. Royal Society Open Science. 4 (4), 161092(2017).
- Indelicato, G., et al. Principles Governing the Self-Assembly of Coiled-Coil Protein Nanoparticles. Biophysical Journal. 110 (3), 646-660 (2016).
- Doll, T. A., Raman, S., Dey, R., Burkhard, P. Nanoscale assemblies and their biomedical applications. Journal of the Royal Society Interface. 10 (80), 20120740(2013).
- Rey, F. A., Lok, S. M. Common Features of Enveloped Viruses and Implications for Immunogen Design for Next-Generation Vaccines. Cell. 172 (6), 1319-1334 (2018).
- Bacterial Endotoxins. United States Pharmacopeia (USP). , Ch. 85 (2011).
- Points to Consider (PTC) in the Characterization of Cell Lines Used to Produce Biologicals. , Food and Drug Adminstration. Maryland. Available from: https://www.fda.gov/media/76255/download (1993).
Przedruki i uprawnienia
