Tutaj opisujemy protokół tworzenia dyskretnych i dokładnych nieorganicznych nanostruktur na podłożach, używając kształtów origami DNA jako szablonów prowadzących. Metoda jest demonstrowana poprzez tworzenie plazmonicznych złotych anten w kształcie muszki na przezroczystym podłożu (szafirze).
Artykuł metodologiczny
Nanowzorce substratów DNA origami struktur nieorganicznych do zastosowań detekcyjnych
W tym artykule
Podsumowanie
Streszczenie
Nanotechnologia strukturalnego DNA stanowi realną drogę do budowania od dołu do góry przy użyciu DNA jako materiału konstrukcyjnego. Najpopularniejsza technika nanowytwarzania DNA nazywa się origami DNA i umożliwia wysokoprzepustową syntezę dokładnych i bardzo wszechstronnych struktur z precyzją na poziomie nanometrów. W tym miejscu pokazano, w jaki sposób informacja przestrzenna origami DNA może być przeniesiona do metalicznych nanostruktur poprzez połączenie oddolnego origami DNA z konwencjonalnie stosowanymi podejściami litografii odgórnej. Pozwala to na wytworzenie miliardów maleńkich nanostruktur w jednym kroku na wybranych podłożach. Metoda została zademonstrowana przy użyciu origami DNA z muszki do tworzenia metalicznych struktur antenowych w kształcie muszki na podłożach z azotku krzemu lub szafiru. Metoda ta opiera się na selektywnym wzroście warstwy tlenku krzemu na wierzchu podłoża do osadzania origami, w wyniku czego uzyskuje się maskę wzorcową do naśladowania etapów litografii. Te wyposażone w nanostrukturę powierzchnie mogą być dalej wykorzystywane jako czujniki molekularne (np. spektroskopia Ramana ze wzmocnieniem powierzchniowym (SERS)) oraz w różnych innych zastosowaniach optycznych w zakresie widzialnych długości fal ze względu na małe rozmiary elementów (poniżej 10 nm). Technika ta może zostać rozszerzona na inne materiały poprzez modyfikacje metodologiczne; W związku z tym uzyskane optycznie aktywne powierzchnie mogą znaleźć zastosowanie w rozwoju metamateriałów i metapowierzchni.
Wprowadzenie
Nanotechnologia strukturalna DNA szybko rozwinęła się w ciągu ostatniej dekady1,2, a najbardziej wpływowym osiągnięciem w tej dziedzinie było prawdopodobnie wynalezienie origami DNA3,4. Technika origami DNA pozwala na wytworzenie praktycznie dowolnego nanokształtu o dokładnych cechach strukturalnych3,4. Ta potężna metoda może być stosowana w precyzyjnym (sub)nanometrowym układzie przestrzennym i zakotwiczeniu innych nanoobiektów, takich jak nanorurki węglowe5, nanocząstki metali6,7,8,9, enzymy/białka10,11,12,13 i materiały terapeutyczne14,15,16,17. Co ważne, struktury te są nie tylko statyczne, ale można je również zaprogramować tak, aby działały w sposób dynamiczny18,19. Niezliczone zastosowania origami DNA obejmują dostarczanie leków20,21,22 do elektroniki molekularnej/plazmoniki5,23,24,25 oraz od materiałoznawstwa26,27 do nowatorskiego obrazowania i kalibracji techniques28.
Oprócz zastosowań wymienionych powyżej, ekstremalna rozdzielczość przestrzenna kształtów origami DNA może być wykorzystana w nanowzorcach i delikatnej litografii nanoskalowej29,30. Protokół ten opisuje metodę litograficzną do tworzenia dyskretnych i dokładnych nieorganicznych nanostruktur na podłożach przy użyciu matryc origami DNA. Szablony te mogą być efektywnie produkowane w różnych kształtach i dużych ilościach31, i bez wysiłku umieszczane na wybranych podłożach w dużych skalach32. Właściwości te pozwalają na wysoce równoległe wytwarzanie miliardów nanostruktur w jednym kroku, w przeciwieństwie do powszechnie stosowanej, ale raczej powolnej litografii wiązką elektronów lub innych technik nanowytwarzania opartych na skanowaniu.
Tutaj proces produkcji jest demonstrowany poprzez tworzenie struktur w kształcie złotej muszki na podłożach z azotku krzemu i szafiru; innymi słowy, informacja przestrzenna origami DNA jest przenoszona do całkowicie metalicznych nanostruktur. Jak omówiono tutaj, technika ta nie ogranicza się do wybranej struktury origami DNA z muszką, ponieważ metoda ta umożliwia użycie praktycznie dowolnego kształtu origami DNA. Co więcej, dzięki metodycznym modyfikacjom, technika może zostać rozszerzona na różne metale i podłoża, torując drogę do wytwarzania metasurfaces33.
Powierzchnie wzorowane za pomocą DNA za pośrednictwem origami mogą służyć jako wszechstronne czujniki; na przykład, mogą być używane w powierzchniowo wzmocnionej spektroskopii Ramana (SERS). Ze względu na niewielkie gabaryty poszczególnych nanokształtów, powstałe powierzchnie mogą znaleźć zastosowanie w aplikacjach optycznych i plazmonicznych w zakresie widzialnym długości fali.
Protokół
1. Projekt origami DNA
UWAGA: W tym protokole opisano proces nanowzorcowania przy użyciu dwuwymiarowej (2D) struktury origami DNA z muszki (Rysunek 1)34. Aby zaprojektować nowy kształt origami DNA, postępuj zgodnie z poniższymi wskazówkami:
- Zaprojektuj pożądany kształt i wymagane sekwencje nici zszywek origami DNA za pomocą caDNAno35. Aby wytworzyć płaskie, jednowarstwowe origami, zastosuj opcję kwadratowej sieci caDNAno i ręcznie dostosuj odstępy między krzyżującymi się, pomijając niektóre zasady w projekcie (zobacz Rysunek 1 i uzupełniający plik caDNAno), aby usunąć skręt strukturalny wynikający z upakowania w kwadratową siatkę36,37.
- Przedłuż końce każdej helisy DNA za pomocą nici zawierających zwisy poli-T (8 nt); zapobiegnie to multimeryzacji obiektów poprzez interakcje końca i układania zasad (Rysunek 1 i uzupełniający plik caDNAno).
- Przeprowadź analizę obliczeniową projektu. CanDo38,39 może być używany do przewidywania trójwymiarowego (3D) kształtu i sztywności strukturalnej origami DNA. CanDo jest również przydatnym narzędziem do iteracji liczby przeskoków bazowych potrzebnych do korekcji skrętu i odpowiedniego dostosowania projektu.
- W caDNAno wybierz preferowaną długość rusztowania i wygeneruj pasma zszywek potrzebne do złożenia konstrukcji. Do budowy muszki użyto rusztowania M13mp18 o długości 7249 nt i 205 unikalnych pasm zszywek (patrz dodatkowy plik caDNAno).
UWAGA: Dostępne są również inne narzędzia obliczeniowe do projektowania struktur origami DNA40,41,42,43. W zależności od wybranego narzędzia/oprogramowania można również użyć innych narzędzi symulacyjnych43,44.
2. Składanie origami DNA
- Przygotuj zapas pasm zszywek, mieszając równe ilości wszystkich oligonukleotydów potrzebnych do budowy muszki (w sumie 205 zszywek)34. Wszystkie oligonukleotydy powinny mieć takie samo stężenie początkowe (np. 100 μM w wodzie wolnej od RNaz).
- Przygotować mieszaninę reakcji fałdowania DNA origami w ilościach 100 μl w probówce PCR o pojemności 0,2 ml, mieszając 20 μl nici rusztowania M13mp18 (typ p7249, przy 100 nM), 40 μl roztworu podstawowego zszywek, gdzie każda nić ma wartość 500 nM (co daje ~ 10x molowy nadmiar zszywek w porównaniu z rusztowaniem) i 40 μl 2,5x buforu składającego (FOB). FOB zawiera bufor Tris - kwas octowy - kwas etylenodiaminotetraoctowy (EDTA) (TAE) uzupełniony o MgCl2. Patrz tabela 1 w celu zapoznania się ze stężeniami składnika FOB.
- Wyżarzyć mieszaninę reakcyjną w termocyklerze z temperatury od 90 °C do 27 °C. Użyć termicznej rampy do składania przedstawionej w tabeli 2.
3. Oczyszczanie origami DNA
UWAGA: Nadmiar nici zszywek może być usunięty z roztworu origami DNA za pomocą nieniszczącej metody oczyszczania z poli(glikolu etylenowego) (PEG). Protokół został zaadaptowany z Stahl et al.45.
- Rozcieńczyć 200 μl złożonych struktur origami DNA za pomocą 600 μl 1x FOB (patrz Tabela 1), aby uzyskać początkową objętość 800 μL.
- Wymieszaj rozcieńczony roztwór origami DNA w stosunku 1:1 z 800 μl buforu wytrącającego PEG (15% PEG 8000 (w/v), 1x TAE, 505 mM NaCl) i dokładnie wymieszaj, pipetując tam i z powrotem.
- Odwirowywać mieszaninę przez 30 minut przy 14 000 x g i temperaturze pokojowej.
- Ostrożnie usunąć supernatant za pomocą pipety.
- Dodać 200 μl 1x FOB i delikatnie wymieszać pipetując. Można również dodać inną ilość 1x FOB, aby uzyskać pożądane stężenie origami DNA.
- Aby ponownie rozpuścić struktury origami DNA (mały przezroczysty osad na dnie probówki), inkubuj oczyszczone struktury origami DNA PEG przez noc w temperaturze pokojowej.
- Oszacować stężenie origami DNA po oczyszczeniu PEG, mierząc absorbancję przy długości fali 260 nm za pomocą spektrofotometru UV/Vis. Do obliczeń należy użyć prawa Beera-Lamberta i współczynnika ekstynkcji 1,1∙108 M-1 cm-1 do obliczeń6. Typowe stężenie DNA origami po oczyszczeniu PEG wynosi 15-20 nM.
- Struktury origami oczyszczonego DNA PEG należy przechowywać w temperaturze 4 °C. Struktury origami DNA są zwykle stabilne przez wiele miesięcy, dzięki czemu można przygotować duże ilości bulionu do późniejszego wykorzystania.
UWAGA: Nadmiar pasm zszywek można również usunąć za pomocą innych technik oczyszczania46, takich jak filtracja wirowa47, szybkość wirowania strefowego48 i ekstrakcja żelu agarozowego49. Struktury origami DNA są stabilne w różnych roztworach buforowych50, a w razie potrzeby nośnik pamięci można zmienić po oczyszczeniu PEG poprzez filtrację spinową51.
4. Elektroforeza w żelu agarozowym
UWAGA: Jakość składania i usuwania nadmiaru pasm zszywek można sprawdzić za pomocą elektroforezy w żelu agarozowym.
- Przygotować ~2% (w/v) żel agarozowy, dodając 1 g agarozy i 45 ml 1x TAE do kolby Erlenmeyera. Podgrzej mieszaninę w kuchence mikrofalowej, aż agaroza całkowicie się rozpuści i powstanie klarowny roztwór.
- Schłodzić roztwór pod bieżącą wodą, aż kolba będzie przyjemna w dotyku (50–60 °C).
- Dodać 5 ml 110 mM MgCl2 i 40 μl roztworu bromku etydyny (0,58 mg mL-1) do roztworu i delikatnie wstrząsnąć mieszaniną.
UWAGA: Bromek etydyny jest potencjalnym czynnikiem rakotwórczym i należy obchodzić się z nim ostrożnie. - Ustaw tackę do odlewania żelu i wlej płynną agarozę do tacki odlewniczej. Pozwól żelowi zestalić się w temperaturze pokojowej przez co najmniej 30 minut.
- Wyjmij żel z tacki odlewniczej i umieść go w komorze do elektroforezy żelowej. Napełnij komorę buforem do pracy (1x TAE o 11 mM MgCl2).
- Dodać 1 μl 6x barwnika w żelu na 5 μl roztworu próbki i dokładnie wymieszać. Załaduj próbki, ostrożnie pipetując żądaną ilość roztworów próbek do oddzielnych kieszeni żelowych.
- Uruchom żel agarozowy przy stałym napięciu 95 V przez 45 minut. Utrzymuj komorę elektroforezy żelu na łaźni lodowej na czas pracy, aby uniknąć uszkodzenia żelu przez wysoką temperaturę.
- Wizualizacja żelu w świetle ultrafioletowym za pomocą systemu obrazowania żelu (Rysunek 2A).
5. Przygotowanie podłoża (Rysunek 3A)
UWAGA: Wszystkie poniższe kroki są wykonywane w czystym pomieszczeniu, z wyjątkiem wzrostu SiO2 (Krok 9). Etapy czyszczenia można również zastąpić standardowym czyszczeniem na bazie roztworu piranii, jeśli proces ten nie wystarcza do usunięcia wszystkich pozostałości z podłoża.
- Wytnij wióry o wymiarach 7 mm x 7 mm z wafla, które mają być użyte jako podłoże. W przypadku SiN użyj piły do krzemu, diamentowego pisaka tnącego lub podobnego narzędzia. Szafir do krojenia w kostkę (Al2O3) będzie wymagał specjalistycznego narzędzia lub brzeszczotu. Rozmiar żetonu nie musi być dokładny.
- Czyszczenie wiórów.
- Zanurz pokrojone w kostkę frytki w szklance z gorącym acetonem (aceton podgrzany do 52 °C) i utrzymuj je w cieple przez co najmniej 15 minut. W zależności od początkowej czystości podłoża może być konieczne dłuższe czas.
- Gdy są jeszcze w gorącej kąpieli acetonowej, delikatnie przetrzyj wióry bawełnianym wacikiem, aby mechanicznie usunąć wszelkie pozostałości filmu.
- Za pomocą pęsety wyjmij frytki z gorącego acetonu i za pomocą butelki do mycia spłucz je acetonem o temperaturze pokojowej.
- Zanurz frytki w szklance z izopropanolem i ultradźwiękami na 2 minuty.
- Wyjmij wióry z izopropanolu za pomocą pęsety i natychmiast i dokładnie wysusz je za pomocą przepływu azotu. Dotykaj i trzymaj tylko boki i krawędzie wiórów, ponieważ obszary pokryte pęsetą nie wyschną prawidłowo, pozostawiając potencjalne pozostałości i inne zanieczyszczenia w miejscach kontaktu. Aby uzyskać najlepsze wyniki, należy stosować jak największy przepływ i utrzymywać powierzchnie wiórów równolegle do kierunku przepływu.
- Przechowuj wióry w zakrytym pojemniku w pomieszczeniu czystym do późniejszego wykorzystania.
6. Plazmowe chemiczne osadzanie z fazy gazowej (PECVD) warstwy amorficznego krzemu (a-Si) (Rysunek 3B)
- Umieścić wióry w urządzeniu PECVD.
- Ustaw parametry osadzania, aby wyhodować około 50 nm amorficznego krzemu (a-Si). Dokładne ustawienia różnią się w zależności od modelu sprzętu i kalibracji. Parametry stosowane w tym miejscu znajdują się w tabeli 3. Uruchom program osadzania a-Si, aby powiększyć warstwę.
- Po przetworzeniu przechowuj wióry w zakrytym pojemniku w standardowych warunkach pomieszczenia czystego.
7. Plazma tlenowa warstwy a-Si (Rysunek 3B)
UWAGA: Ten krok sprawi, że powierzchnia podłoża będzie lekko ujemnie naładowana i hydrofilowa, dzięki czemu struktury origami DNA będą mogły być później skutecznie adsorbowane na powierzchni za pomocą dodatkowych jonów magnezu.
- Umieść wióry w sprzęcie do reaktywnego trawienia jonowego (RIE).
- Ustaw parametry trawienia, aby wygenerować plazmę tlenową. Ponownie, dokładne ustawienia różnią się w zależności od modelu sprzętu i kalibracji. Parametry stosowane w tym miejscu znajdują się w tabeli 3. Uruchom program obróbki plazmą tlenową.
- Natychmiast przejdź do następnego kroku, ponieważ efekty zabiegu szybko się pogorszą. Zazwyczaj podłoża należy zużyć w ciągu kolejnych 30 minut po zabiegu plazmowym.
8. Osadzanie origami DNA (Rysunek 3C)
- Przygotuj mieszaninę origami DNA do osadzania, mieszając 5 μl złożonego/oczyszczonego roztworu origami DNA (~20 nM) z 4 μL 1x FOB i 1 μL 1 M MgCl2. Otrzymany roztwór zawiera ~10 nM DNA origami i około 100 mM Mg2+.
- Umieścić 10 μl mieszaniny origami DNA na chipie poddanym plazmie tlenowej i inkubować pod przykryciem przez 5 minut w temperaturze pokojowej. Pokrycie zapobiega niezamierzonemu wysuszeniu i pomaga w późniejszym usuwaniu obcej soli i struktur origami DNA.
- Po inkubacji umyć powierzchnię, najpierw pipetując 100 μl wody destylowanej (np. MilliQ) na chip. Opłucz wodę kilka razy w przód iw tył pipetą, unikając dotykania środka chipa. Usuń większość wody z powierzchni za pomocą pipety. Powoduje to, że na powierzchni pozostają tylko odpowiednio zaadsorbowane origami.
- Powtórz ten cykl prania (kroki 8.3) 3 do 4 razy.
- Po umyciu należy natychmiast wysuszyć próbkę strumieniem azotu. Zrób to w taki sam sposób, jak suszenie podczas przygotowywania podłoża (krok 5). Ważne jest, aby wysuszyć próbkę tak dokładnie, jak to możliwe.
UWAGA: Gęstość zdeponowanych struktur, a tym samym gęstość nanostruktur metalowych, można modyfikować poprzez dostosowanie stężenia origami DNA i Mg2+ w roztworze do osadzania. Wyższe stężenie Mg2 + poprawia adhezję DNA origami, a tym samym zwiększa gęstość, ale ostatecznie spowoduje również aglomerację struktur origami DNA. Tak więc, przede wszystkim należy najpierw dostosować stężenie origami DNA.
9. Wzrost maski SiO2 (Rysunek 3D)
UWAGA: Ten krok można wykonać poza pomieszczeniem czystym. Następna wersja da wzór tonów ujemnych, ale możliwe jest zmodyfikowanie procesu, aby zamiast tego uzyskać wzór tonów dodatnich. Proces wzrostu SiO2 jest zaadaptowany z Surwade et al.52, rozwijany dalej przez autorów53, i ostatecznie zoptymalizowany dla tego protokołu.
- Weźmy zamykany eksykator (1,5 l), szalkę Petriego, która mieści się wewnątrz eksykatora (opcjonalnie) i perforowaną płytkę, która może pełnić funkcję platformy wewnątrz eksykatora.
- Wziąć 100 g żelu krzemionkowego i wymieszać go z 30 g wody destylowanej na szalce Petriego lub bezpośrednio w eksykatorze. Wykonaj ten krok najlepiej co najmniej 24 godziny wcześniej, aby żel krzemionkowy mógł się ustabilizować.
UWAGA: Służy do kontrolowania wilgotności wewnątrz eksykatora, a tym samym również szybkości wzrostu i morfologii filmu SiO2. Wyższa wilgotność skutkuje wyższą szybkością i grubszą strukturą. Alternatywnie żel krzemionkowy można utwardzić w klimatycznej komorze testowej. - Umieścić żel krzemionkowy w eksykatorze i oddzielić go od płytki perforowanej.
- Umieścić chipsy z zaadsorbowanym origami DNA, jak również otwartą fiolkę z (świeżymi) 10 ml ortokrzemianu tetraetylu (TEOS) i kolejną fiolkę z 10 ml 25% wodorotlenku amonu (NH4OH) w eksykatorze, na perforowanej platformie. Umieścić fiolki w pobliżu i po przeciwnych stronach próbek. Najlepiej użyć korka kolby lub podobnego płaskiego cokołu, aby lekko podnieść wióry z platformy.
UWAGA: Zarówno NH4OH, jak i TEOS są szkodliwe w przypadku kontaktu ze skórą, a ich opary mogą powodować podrażnienie zarówno oczu, jak i dróg oddechowych. Używaj w dobrze wentylowanym pomieszczeniu i nosić rękawice ochronne, okulary ochronne i odzież ochronną. - Zamknij komorę i inkubuj przez 20 godzin w temperaturze pokojowej. W ten sposób wyrośnie film SiO2 w obszarach, w których nie znajdują się struktury origami DNA, tworząc wzorzystą maskę o długości 10-20 nm z otworami w kształcie origami DNA (Rysunek 4).
- Po inkubacji wyjąć próbki z komory. Przechowywać w zakrytym pojemniku. W tym miejscu można wstrzymać przetwarzanie. Zużyte TEOS i NH4OH należy utylizować w ostateczności. Partia żelu krzemionkowego może być użyta 2-3 razy, jeśli jest szczelnie zamknięta w eksykatorze między użyciami i zużyta w ciągu 2-3 tygodni.
10. Reaktywne trawienie jonowe (RIE) SiO2 i a-Si (Rysunek 3E)
- Umieść wióry w sprzęcie do reaktywnego trawienia jonowego (RIE).
- Ustaw parametry trawienia tak, aby wytrawiać tylko 2-5 nm SiO2 w celu odsłonięcia warstwy a-Si pod otworami w masce SiO2. Dokładne ustawienia muszą być określone doświadczalnie dla poszczególnych urządzeń. Stosowane tutaj parametry przedstawiono w tabeli 3. Uruchom anizotropowy program do wytrawiania plazmowego SiO2.
- Ustaw parametry trawienia tak, aby przebijały się przez warstwę a-Si 50 nm. Zastosowane tutaj parametry przedstawiono ponownie w tabeli 3. Uruchom program do izotropowego wytrawiania plazmowego a-Si.
- Wyjmij próbki ze sprzętu RIE i przechowuj pod przykryciem. W tym miejscu przetwarzanie może zostać ponownie zawieszone.
11. Fizyczne osadzanie z fazy gazowej (PVD) metali (Rysunek 3F)
- Załaduj wióry do komory parowania przyrządu PVD.
- Wybierz metal docelowy. Najpierw wybierz metal samoprzylepny. W tym przypadku stosuje się 2 nm chromu (Cr).
- Skonfiguruj program kontroli grubości dla docelowego materiału i grubości. Metoda kontroli jest zależna od instrumentu. W tym przypadku używana jest mikrowaga kwarcowa (QCM). Zmierzona grubość jest dostosowywana na podstawie docelowej gęstości materiału i współczynnika Z i musi być skorygowana za pomocą eksperymentalnie określonego współczynnika oprzyrządowania, który jest specyficzny dla urządzenia i każdego materiału docelowego.
- Uruchom wiązkę elektronów, wyrównaj wiązkę do celu i zwiększaj prąd wiązki, aż do osiągnięcia szybkości osadzania 0,05 nm/s. Odparować aż do osiągnięcia końcowej grubości 2 nm.
- Wybierz drugi metal docelowy (np. złoto) bez odpowietrzania komory lub przerywania procesu. Przerwy lub wentylacja pozwolą metalowi adhezyjnemu zacząć się utleniać i zmniejszyć jego użyteczność jako kleju.
- Powtórz kroki od 11.3 do 11.4. Odparować aż do osiągnięcia 20 nm. W ten sposób stworzy metalową strukturę w kształcie origami DNA przez otwory maski SiO2 o łącznej wysokości 22 nm.
- Odpowietrzyć komorę i usunąć próbki.
- W tym miejscu przetwarzanie można wstrzymać, jeśli próbki są przechowywane pod przykryciem.
12. Start z kwasem fluorowodorowym (HF) (Rysunek 3G)
- Wlej 50% roztwór wytrawiacza na bazie HF do odpowiedniego plastikowego pojemnika. Do mieszaniny nie należy stosować HCl, ponieważ HCl wytrawiłby Cr w próbce.
UWAGA: HF jest wyjątkowo, powoduje silne podrażnienia i oparzenia oraz może być śmiertelny w kontakcie ze skórą lub w przypadku wdychania. Używaj HF tylko w dedykowanym dygestorium lub wentylowanej mokrej ławce z fartuchem ochronnym, odpornymi na chemikalia rękawicami i osłoną twarzy lub w inny sposób pełną ochroną chemiczną. - Zanurz próbki w wytrawiaczu na bazie HF i delikatnie wymieszaj plastikową pęsetą.
- Poczekaj, aż warstwa SiO2 całkowicie się wytrawi, a warstwa metalowa odczepi. Czas będzie się zauważalnie różnił w zależności od gęstości otworów maski. Większa liczba otworów przełoży się na szybsze trawienie. Jeśli warstwa metalu jest trudna do odklejenia, można zastosować krótkie ultradźwięki przez 5 do 10 s.
- Po oderwaniu metalowej folii przepłukać próbki podwójnie destylowaną wodą i izopropanolem.
- Po wypłukaniu wysuszyć próbki strumieniem azotu w taki sam sposób, jak zgodnie z instrukcjami dotyczącymi przygotowania podłoża (krok 5). Unikaj kontaktu pęsety ze środkiem chipa, ponieważ może to zniszczyć powstałe nanostruktury.
UWAGA: W tym miejscu próbki mogą być przechowywane, a przetwarzanie zawieszone.
13. RIE pozostałych a-Si (Rysunek 3H)
- Umieść wióry w sprzęcie do reaktywnego trawienia jonowego (RIE).
- Ustaw parametry trawienia, aby dokładnie usunąć wszystkie 50 nm a-Si. Parametry mogą być takie same jak w kroku 10, ale można zastosować nieco dłuższy czas trawienia (40 s), aby zapewnić usunięcie całego układu a-Si. Parametry stosowane w tym miejscu znajdują się w tabeli 3. Uruchom program izotropowego wytrawiania plazmowego a-Si, aby usunąć pozostały a-Si.
- Wyjmij próbki ze sprzętu RIE i przechowuj pod przykryciem. Na tym zakończy się przetwarzanie próbki.
14. Mikroskopia sił atomowych (AFM)
UWAGA: Mikroskopia sił atomowych i skaningowa mikroskopia elektronowa mogą być używane do monitorowania sukcesu wzrostu filmu i wzoru, a także do obrazowania złożonych struktur origami DNA (Rysunek 2B,C). Następujący etap przygotowania próbki można pominąć, jeśli obrazowane są przetworzone próbki z kroków 5-13.
- Przygotowanie próbki do AFM
- Aby zobrazować pofałdowane origami DNA, weź chip substratu miki.
- Przymocuj chip miki do szklanego szkiełka mikroskopowego za pomocą kleju.
- Przygotuj 10 μl roztworu origami DNA, rozcieńczając ~20 nM origami DNA 50 razy w 1x FOB do stężenia około 0,4 nM. Rozcieńczanie przeprowadza się w celu zapobieżenia przepełnieniu podłoża.
- Oderwij górną warstwę arkusza miki słabą taśmą, aby uzyskać świeżo rozszczepioną, naładowaną powierzchnię.
- Umieść rozcieńczony roztwór origami DNA na świeżo rozciętej mice i inkubuj próbkę pod przykryciem przez 1 minutę w temperaturze pokojowej.
- Po inkubacji przemyć powierzchnię 3-4 razy 100 μl wody destylowanej za pomocą pipety. Powoduje to, że na powierzchni pozostają tylko odpowiednio zaadsorbowane origami.
- Osadź 100 μl wody destylowanej na powierzchni miki.
- Przechyl i ostro postukaj w szkiełko mikroskopu na stole, aby odłączyć większość wody.
- Powtórz ten cykl prania 3-4 razy.
- Natychmiast po umyciu dokładnie osuszyć próbkę strumieniem azotu. Próbka jest następnie gotowa do obrazowania AFM.
- Umieść próbki DNA origami lub przetworzone chipy w AFM i wykonaj skanowanie. Rozmiar skanu 1-10 μm jest odpowiedni do prawidłowej rozdzielczości struktur.
15. Skaningowa mikroskopia elektronowa (SEM)
- Umieść próbki w SEM. Przetworzone wióry można wykorzystać w takiej postaci, w jakiej są (dalsze przygotowanie próbki nie jest konieczne).
- Wybierz napięcie przyspieszenia. Stosować niskie napięcia (5-10 kV), aby zmniejszyć efekty ładowania, ponieważ podłoże próbki (Al,2, O, 3 lub SiN) jest izolatorem.
- Skanuj dowolne obszary zainteresowania. Zminimalizuj czas skanowania, aby skrócić ładowanie i uniknąć osadzania się zanieczyszczeń.
Wyniki
Schematyczny rysunek projektu origami DNA w kształcie kokardki oraz jego szczegóły strukturalne przedstawiono na Rysunku 1. Elektroforeza w żelu agarozowym oraz AFM są wykorzystywane do analizy zwijania origami DNA oraz jakości oczyszczania za pomocą PEG (Rysunek 2). Przepływ procesu etapów nanolitografii przedstawiono na Rysunku 3. Reprezentatywne obrazy AFM po wzroście maski SiO2 pokazano na Rysunku 4 (etap ten przedstawiono na Rysunku 3D), natomiast obrazy SEM końcowych metalicznych nanostruktur można zobaczyć na Rysunku 5 (etap ten przedstawiono na Rysunku 3H). Rysunek 6 demonstruje funkcjonalność optyczną metalicznych nanostruktur wytworzonych na matrycy z origami DNA w kształcie kokardki.
| Stężenia składników buforu fałdowania (FOB) [mM] | |||||
| Tris | Kwas octowy | EDTA | Chlorek magnezu | pH | |
| 2,5x FOB | 100 | 47.5 | 2.5 | 31.25 | ~8,3 |
| 1x FOB | 40 | 19 | 1 | 12.5 | ~8,3 |
Tabela 1: Skład buforu do zwijania (FOB).
| Zakres temperatur [oC] | Szybkość chłodzenia |
| 90-70 | -0.2 °C / 8 s |
| 70-60 | -0.1 °C / 8 s |
| 60-27 | -0.1 °C / 2 s |
| 12 | Przytrzymać do momentu zatrzymania |
Tabela 2: Profil rampy termicznej dla składania origami w kształcie kokardy.Po wyżarzaniu origami będzie przechowywane w temperaturze 12 oC do momentu ręcznego zatrzymania programu.
| Parametry PECVD i RIE | ||||||
| Gaz | Przepływ gazu [sccm] | Ciśnienie w komorze [mTorr] | Moc RF [W] | Temperatura [oC] | Czas trwania [s] | |
| PECVD a-Si | 5% SiH4 w N2 | 500 | 1000 | 15 | 250 | 90 |
| Obróbka plazmą O2 | O2 | 50 | 40 | 200 | 30 | 1200 |
| RIE SiO2 | CHF3 | 25 | ||||
| Ar | 25 | 30 | 100 | 25 | 10-22 | |
| RIE a-Si | O2 | 8 | ||||
| SF6 | 100 | 90 | 50 | 30 | 35 | |
| RIE pozostałego a-Si | O2 | 8 | ||||
| SF6 | 100 | 90 | 50 | 30 | 35-40 |
Tabela 3: Parametry procesu dla plazmowo-wspomaganego chemicznego osadzania z fazy gazowej (PECVD) oraz reaktywnego trawienia jonowego (RIE).Parametry procesu dla tych urządzeń są specyficzne dla poszczególnych instrumentów i mogą wymagać dostosowania podczas użytkowania.
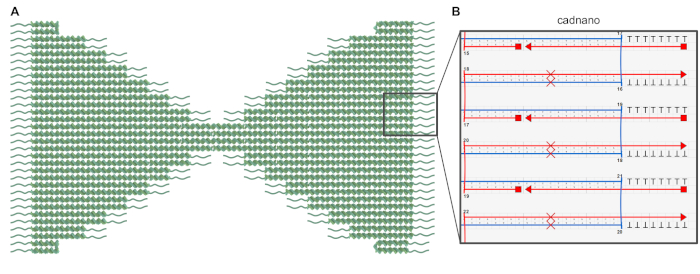
Rysunek 1: Projekt origami DNA w kształcie muszki. (A) Schematyczne przedstawienie projektu origami w kształcie muszki, w którym struktura rdzenia ukazana jest jako podwójne helisy, a nawisy polyT jako linie faliste. (B) Zrzut ekranu fragmentu projektu origami w kształcie muszki w oprogramowaniu caDNAno. Czerwone krzyżyki oznaczają pominięcie par zasad w celu korekcji skręcenia, a nawisy T8 zostały dodane, aby zapobiec staplowaniu zasad na tępych końcach. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
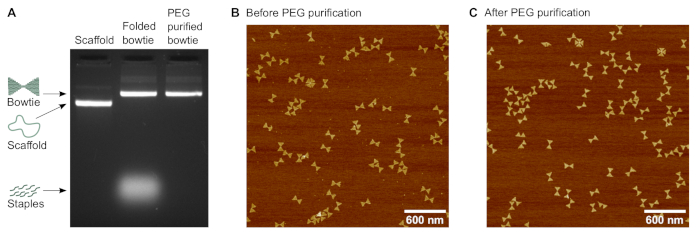
Rysunek 2: Charakterystyka struktury origami DNA w kształcie muszki. (A) Elektroforeza w żelu agarozowym struktury w kształcie muszki przed i po oczyszczaniu za pomocą glikolu polietylenowego (PEG). Jako referencję wykorzystano rusztowanie (scaffold) o długości 7249 nukleotydów. (B) Obraz z mikroskopii sił atomowych (AFM) struktur w kształcie muszki przed oczyszczaniem. (C) Obraz z AFM struktur w kształcie muszki po oczyszczaniu PEG. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
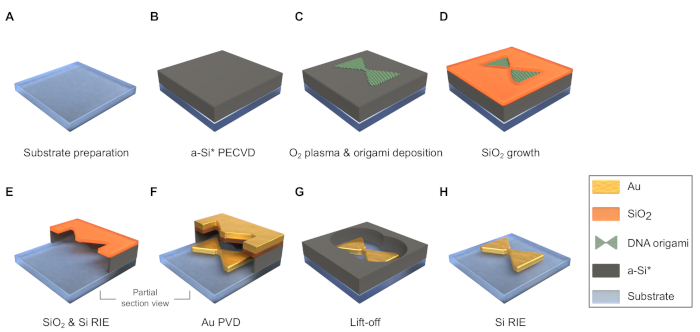
Rysunek 3: Schemat procesu wytwarzania (wymiary nie są w skali). (A) Docięcie i czyszczenie podłoża. (B) Osadzanie warstwy a-Si metodą chemicznego osadzania z fazy gazowej wspomaganego plazmą (PECVD). *Możliwe jest zastosowanie dodatkowej warstwy poświęcalnej pod a-Si, aby umożliwić lift-off przy użyciu innego trawia niż HF. (C) Traktowanie powierzchni próbki plazmą O2 i osadzanie na niej origami DNA. (D) Hodowla maski SiO2 w desykatorze. (E) Trawienie cienkiej warstwy SiO2 oraz znajdującej się pod nią warstwy a-Si metodą reaktywnego trawienia jonowego (RIE). (F) Osadzanie metalu przez maskę metodą fizycznego osadzania z fazy gazowej (PVD). (G) Lift-off przy użyciu HF. (H) Usunięcie pozostałego a-Si metodą RIE. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
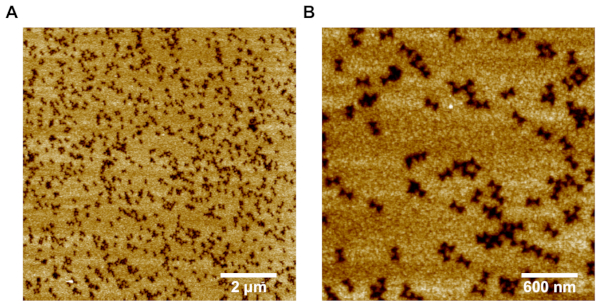
Rycina 4: Reprezentatywne obrazy AFM warstwy SiO2 z wzorem uformowanym przez origami DNA. (A) Obszar skanowania 10 μm x 10 μm wykazuje wysoką wydajność tworzenia wzoru. (B) Skan o większym powiększeniu 3 μm x 3 μm pokazuje precyzyjne pojedyncze wzory w warstwie SiO2. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
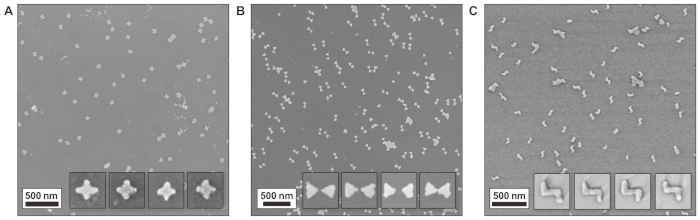
Rysunek 5: Reprezentatywne obrazy z transmisyjnej mikroskopii elektronowej (SEM) nanostruktur metalicznych uformowanych na matrycach z różnych strukturalnie origami DNA. (A) DNA origami w kształcie krzyża, tzn. tzw. origami z płytek Seemana54. (B) Anteny w kształcie kokardki. (C) Chiralne struktury podwójnego L (CDL). Wstawki pokazują pojedyncze struktury o rozmiarach okna 150 nm x 150 nm. Wydajność wytwarzania dokładnych struktur wynosi do 76% dla origami w kształcie kokardki i ~ 50% dla pozostałych zaprezentowanych tutaj struktur34. Rysunek został zaadaptowany i zmodyfikowany na podstawie pracy Shen i wsp.34. Rysunek powielono za zgodą autorów i wydawcy The American Association for the Advancement of Science, 2018. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
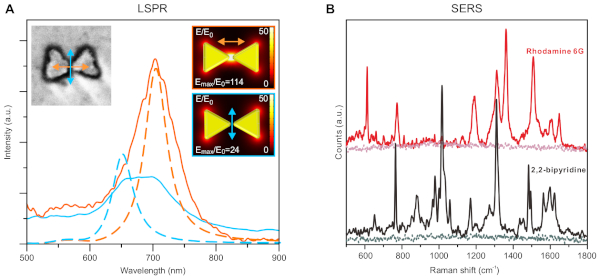
Rysunek 6: Reprezentatywne właściwości optyczne/funkcjonalne otrzymanych nanostruktur. (A) Pomiary lokalnego powierzchniowego rezonansu plazmonowego (LSPR) pojedynczej złotej struktury typu bowtie przy różnej polaryzacji (oznaczonej kolorami pomarańczowym i niebieskim). Linie ciągłe przedstawiają widma zmierzone, a linie przerywane wyniki symulacji. Wstawki pokazują obraz SEM zmierzonej cząstki (po lewej) oraz model wykorzystany do symulacji (po prawej). (B) Powierzchniowo wzmocniona spektroskopia Ramana (SERS) rodaminy 6G oraz 2,2-bipirydyny zmierzona na powierzchni pokrytej nanostrukturami typu bowtie. Linia bazowa dla każdej próbki pokazuje poziom sygnału w przypadku braku nanostruktur. Rysunek został zaadaptowany i zmodyfikowany na podstawie pracy Shen et al.34. Rysunek powielony za zgodą autorów i opublikowany przez The American Association for the Advancement of Science, 2018. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Plik uzupełniający 1: Plik CaDNAno Prosimy kliknąć tutaj, aby pobrać ten plik.
Plik uzupełniający 2: sekwencja m13mp18 Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Sekwencja nici stapler Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Protokół zapewnia dużą swobodę i dokładność w kształcie wytwarzanych nanostruktur. Zmieniając konstrukcję origami DNA, można kontrolować kształt nanostruktur metalowych. Ostateczny, dokładny kształt struktur metalowych jest dodatkowo determinowany przez etap wzrostu maski (Krok 9) oraz w mniejszym stopniu przez trawienie maski (Krok 10), jeśli nie jest ono anizotropowe. Jeśli czas wzrostu maski zostanie wystarczająco wydłużony, otwory w masce zaczną się zamykać. Można to wykorzystać do pominięcia najcieńszych cech niektórych struktur i kontrolowania rozmiarów przerw, jak pokazano w Shen et al.34 z oddzielonymi trójkątami origami z muszką (ryc. 5B). I odwrotnie, cieńsze kształty mogą być lepiej zachowane poprzez skrócenie czasu wzrostu tlenku. Oznacza to, że możliwe jest dostrojenie właściwości optycznych przedstawionych na rysunku 6, nie tylko poprzez zmianę zastosowanej konstrukcji origami, ale także poprzez dostrojenie wzrostu filmu SiO2 .
Jeśli grubość maski zostanie znacznie zmieniona, zmiana ta musi być również odzwierciedlona w kroku SiO2 RIE. Tylko bardzo cienka warstwa SiO2 powinna być wytrawiona (2-5 nm), aby ledwo przebijała przez otwory maski. Jest to najbardziej wrażliwa i kluczowa część całego procesu. Ponieważ czas trawienia jest niezwykle krótki, tylko 10-20 s, dokładne ustawienia muszą zostać eksperymentalnie określone przy pierwszej próbie z nowym sprzętem. Dotyczy to również kroku 10.4, ponieważ część SiO2 jest również wytrawiana podczas trawienia a-Si. O tym, jak bardzo trawiony jest SiO2 decyduje selektywność zastosowanych parametrów wytrawiania a-Si, wyposażenia, a nawet kalibracji poszczególnych urządzeń. Należy uważać, aby podczas tych dwóch procesów nie wytrawić całej warstwy SiO2 .
Kolejnym wrażliwym krokiem jest wzrost SiO2 . Proces wzrostu jest zależny zarówno od wilgotności komory, jak i aktualnej aktywności zastosowanego TEOS. TEOS ulega degradacji, ponieważ adsorbuje wodę z powietrza, co powoduje, że z wiekiem staje się mniej skuteczny. Może to objawiać się znacznie wolniejszym, mniej kontrolowanym tempem wzrostu w ciągu kilku miesięcy, nawet przy prawidłowym przechowywaniu substancji chemicznej. 34 Jeśli powstała warstwa SiO2 jest cieńsza niż powinna, może to wskazywać na problem z TEOS, a nie na wilgotność w komorze. Chociaż niższa wilgotność może również skutkować niższym tempem wzrostu i cieńszą folią, powstała folia powinna być również gładsza niż normalnie. Tymczasem gruboziarnista i szorstka warstwa wskazywałaby na problem z wysoką wilgotnością.
Możliwe jest również wykonanie tego protokołu na dowolnym innym dowolnie wybranym podłożu z dwoma wymaganiami: musi tolerować zarówno trawienie HF (krok 12), jak i temperatury 200-300 °C PECVD (krok 6). Temperaturę można bezpiecznie obniżyć do 100 °C dla PECVD a-Si, jeśli używane jest bardziej wrażliwe podłoże, ale HF nie można uniknąć, jeśli protokół jest przestrzegany dokładnie tak, jak opisano. Aby obejść HF, wymagane byłoby zastosowanie dodatkowej warstwy protektorowej. Jeśli wymóg trawienia HF zostanie usunięty, protokół ten stanie się kompatybilny z szerszym wyborem materiałów podłoża i metali.
Ponieważ protokół ten składa się z powszechnie stosowanych i solidnych procesów mikro- i nanoprodukcyjnych, można go łączyć z dowolną liczbą innych protokołów mikrowytwarzania, w których pożądane są małe rozmiary elementów i złożone kształty metalu. W niedalekiej przyszłości, zwłaszcza wraz z nadejściem taniej masowej produkcji origami DNA31, istnieje potencjał, aby metoda ta ułatwiła zarówno powszechne zastosowanie, jak i wysokoprzepustowe nanowzorce dla nanofotoniki i plazmoniki opartej na interfejsie55.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Prace te były wspierane przez Akademię Fińską (projekty 286845, 308578, 303804, 267497), Fundację Jane i Aatos Erkko oraz Fundację Sigrid Jusélius. Prace te zostały zrealizowane w ramach programu Centra Doskonałości Akademii Finlandii (2014–2019). Potwierdzamy zapewnienie zaplecza i wsparcia technicznego przez Aalto University Bioeconomy Facilities oraz OtaNano – Nanomicroscopy Center (Aalto-NMC) i Micronova Nanofabrication Center.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aceton | Honeywell | 40289H | Półprzewodnikowy gatunek ULSI, ≥ 99,5 % |
| Agaroza | Bioreagenty Fishera | 1036603 | Nisko-EEO, wielozadaniowy i klasy biologii molekularnej |
| Wodorotlenek amonu | Fisher Chemical | 10652251 | 25% roztwór amoniaku, certyfikowany AR do analizy, d = 0,91 |
| BRANSON 5510 | Kąpiel ultradźwiękowa | Branson | |
| Ikona wymiaru | Bruker | Mikroskop sił atomowych | |
| Parownik wiązki elektronów IM-9912 | Parownik Instrumentti Mattila | do | |
| bromku etydyny | Sigma Aldrich | E8751 | Barwnik fluorescencyjny do barwienia DNA |
| Spektrofotometr Eon Microplate Spektrofotometr | BioTek | UV/Vis używany do pomiarów | |
| stężenia origami DNASystem Dokumentacji Gel Doc XR+ System obrazowania | BioRad | Gel | |
| Loading Dye, Niebieski (6&razy;) | New England Biolabs | B7021S | Barwnik obciążeniowy na bazie błękitu bromofenolowego do elektroforezy w żelu agarozowym |
| G-storm GS1 Termocykler | Gene Technologies | ||
| HBR 4 | IKA | Łaźnia grzewcza | |
| Kwas fluorowodorowy | Honeywell | 40213H | Klasa półprzewodnikowa, 49,5-50,5 |
| Izopropanol | Honeywell | 40301H | Klasa półprzewodnikowa VLSI, ≥ 99,8 % |
| Chlorek magnezu | Sigma Aldrich | M8266 | Bezwodny, ≥ 98 % |
| Mini-Sub Cell GT System do elektroforezy poziomej | BioRad | ||
| Plasmalab 80+ PECVD | Oxford Instruments | System PECVD | |
| Plasmalab 80+ RIE | Oxford Instruments | RIE system | |
| Poli(glikol etylenowy) | Sigma Aldrich | 89510 | BioUltra, 8,000 |
| PowerPac HC Zasilacz wysokoprądowy | Podłoże BioRad | ||
| Sapphire (Al2O3) | Grubość wafla | uniwersyteckiego: 430 μ m, polski: DSP, Rozmiar: 50,8 mm | |
| Sigma VP | Zeiss | Skaningowy mikroskop elektronowy | |
| Żel krzemionkowy | Merck | 1019691000 | Ze wskaźnikiem (pomarańczowy żel), granulat ~1-3 mm |
| Rusztowanie jednoniciowe DNA, typ p7249 | Tilibit Nanosystems | Przy stężeniu 100 nM | |
| Chlorek sodu | Sigma Aldrich | S9888 | Odczynnik ACS, ≥ 99,0 % |
| Nici zszywkowe (oligonukleotydy) | Zintegrowane technologie | Sekwencje można zamówić np. przy 100 mikromolach w wodzie wolnej od rnazy | |
| Bufor TAE (50&krotnie) pH 8,0 | VWR Chemicals | 444125D | Electran Klasa elektroforezy |
| Take3 mikro-objętość | BioTek | Używany do pomiarów stężenia DNA origami | |
| Ortokrzemian tetraetylu | Sigma Aldrich | 86578 | ≥ 99.0 % (GC) |
Bibliografia
- Seeman, N. C., Sleiman, H. F. DNA nanotechnology. Nature Reviews Materials. 3 (1), 17068(2017).
- Linko, V., Dietz, H. The enabled state of DNA nanotechnology. Current Opinion in Biotechnology. 24 (4), 555-561 (2013).
- Rothemund, P. W. K. Folding DNA to create nanoscale shapes and patterns. Nature. 440 (7082), 297-302 (2006).
- Hong, F., Zhang, F., Liu, Y., Yan, H. DNA Origami: Scaffolds for Creating Higher Order Structures. Chemical Reviews. 117 (20), 12584-12640 (2017).
- Maune, H. T., et al. Self-assembly of carbon nanotubes into two-dimensional geometries using DNA origami templates. Nature Nanotechnology. 5 (1), 61-66 (2010).
- Hung, A. M., et al. Large-area spatially ordered arrays of gold nanoparticles directed by lithographically confined DNA origami. Nature Nanotechnology. 5 (2), 121-126 (2010).
- Kuzyk, A., et al. DNA-based self-assembly of chiral plasmonic nanostructures with tailored optical response. Nature. 483 (7389), 311-314 (2012).
- Zhang, T., et al. 3D DNA Origami Crystals. Advanced Materials. 30 (28), 1800273(2018).
- Julin, S., et al. DNA origami directed 3D nanoparticle superlattice via electrostatic assembly. Nanoscale. 11 (10), 4546-4551 (2019).
- Fu, J., Liu, M., Liu, Y., Yan, H. Spatially-Interactive Biomolecular Networks Organized by Nucleic Acid Nanostructures. Accounts of Chemical Research. 45 (8), 1215-1226 (2012).
- Linko, V., et al. DNA-based enzyme reactors and systems. Nanomaterials. 6 (8), 139(2015).
- Ramakrishnan, S., Subramaniam, S., Stewart, A. F., Grundmeier, G., Keller, A. Regular Nanoscale Protein Patterns via Directed Adsorption through Self-Assembled DNA Origami Masks. ACS Applied Materials & Interfaces. 8 (45), 31239-31247 (2016).
- Grossi, G., Jaekel, A., Andersen, E. S., Saccà, B. Enzyme-functionalized DNA nanostructures as tools for organizing and controlling enzymatic reactions. MRS Bulletin. 42 (12), 920-924 (2017).
- Douglas, S. M., Bachelet, I., Church, G. M. A logic-gated nanorobot for targeted transport of molecular payloads. Science. 335 (6070), 831-834 (2012).
- Li, S., et al. A DNA nanorobot functions as a cancer therapeutic in response to a molecular trigger in vivo. Nature Biotechnology. 36 (3), 258-264 (2018).
- Zhao, Y. -X., et al. DNA origami delivery system for cancer therapy with tunable release properties. ACS Nano. 6 (10), 8684-8691 (2014).
- Kollmann, F., et al. Superstructure-Dependent Loading of DNA Origami Nanostructures with a Groove-Binding Drug. ACS Omega. 3 (8), 9441-9448 (2018).
- Zhang, D. Y., Seelig, G. Dynamic DNA nanotechnology using strand-displacement reactions. Nature Chemistry. 3 (2), 103-113 (2011).
- Ijäs, H., Nummelin, S., Shen, B., Kostiainen, M. A., Linko, V. Dynamic DNA Origami Devices: from Strand-Displacement Reactions to External-Stimuli Responsive Systems. International Journal of Molecular Sciences. 19 (7), 2114(2018).
- Li, J., Fan, C., Pei, H., Shi, J., Huang, Q. Smart Drug Delivery Nanocarriers with Self-Assembled DNA Nanostructures. Advanced Materials. 25 (32), 4386-4396 (2013).
- Linko, V., Ora, A., Kostiainen, M. A. DNA Nanostructures as Smart Drug-Delivery Vehicles and Molecular Devices. Trends in Biotechnology. 33 (10), 586-594 (2015).
- Jiang, Q., Liu, S., Liu, J., Wang, Z. G., Ding, B. Rationally Designed DNA-Origami Nanomaterials for Drug Delivery In Vivo. Advanced Materials. , (2018).
- Shen, B., Linko, V., Dietz, H., Toppari, J. J. Dielectrophoretic trapping of multilayer DNA origami nanostructures and DNA origami-induced local destruction of silicon dioxide. Electrophoresis. 36 (2), 255-262 (2015).
- Kuzyk, A., Jungmann, R., Acuna, G. P., Liu, N. DNA Origami Route for Nanophotonics. ACS Photonics. 5 (4), 1151-1163 (2018).
- Liu, N., Liedl, T. DNA-Assembled Advanced Plasmonic Architectures. Chemical Reviews. 118 (6), 3032-3053 (2018).
- Bathe, M., Rothemund, M. DNA Nanotechnology: A Foundation for Programmable Nanoscale Materials. MRS Bulletin. 42 (12), 882-888 (2017).
- Pilo-Pais, M., Acuna, G. P., Tinnefeld, P., Liedl, T. Sculpting light by arranging optical components with DNA nanostructures. MRS Bulletin. 42 (12), 936-942 (2017).
- Graugnard, E., Hughes, W. L., Jungmann, R., Kostiainen, M. A., Linko, V. Nanometrology and super-resolution imaging with DNA. MRS Bulletin. 42 (12), 951-959 (2017).
- Zhong, J., et al. Metallized DNA nanolithography for encoding and transferring spatial information for graphene patterning. Nature Communications. 4, 1663(2013).
- Zhang, G., Surwade, S. P., Zhou, F., Liu, H. DNA nanostructure meets nanofabrication. Chemical Society Reviews. 42 (7), 2488-2496 (2013).
- Praetorius, F., Kick, B., Behler, K. L., Honemann, M. N., Weuster-Botz, D., Dietz, H. Biotechnological mass production of DNA origami. Nature. 552 (7683), 84-87 (2017).
- Linko, V., et al. One-step large-scale deposition of salt-free DNA origami nanostructures. Scientific Reports. 5, 15634(2015).
- Arbabi, A., Horie, Y., Bagheri, M., Faraon, A. Dielectric metasurfaces for complete control of phase and polarization with subwavelength spatial resolution and high transmission. Nature Nanotechnology. 10 (11), 937-943 (2015).
- Shen, B., et al. Plasmonic nanostructures through DNA-assisted lithography. Science Advances. 4 (2), (2018).
- Douglas, S. M., et al. Rapid prototyping of 3D DNA-origami shapes with caDNAno. Nucleic Acids Research. 37 (26), 5001-5006 (2009).
- Ke, Y., et al. Multilayer DNA Origami Packed on a Square Lattice. Journal of the American Chemical Society. 131 (43), 15903-15908 (2009).
- Dietz, H., Douglas, S. M., Shih, W. M. Folding DNA into twisted and curved nanoscale shapes. Science. 325 (5941), 725-730 (2009).
- Castro, C. E., et al. A primer to scaffolded DNA origami. Nature Methods. 8 (3), 221-229 (2011).
- Kim, D. -N., Kilchherr, F., Dietz, H., Bathe, M. Quantitative prediction of 3D solution shape and flexibility of nucleic acid nanostructures. Nucleic Acids Research. 40 (7), 2862-2868 (2011).
- Benson, E., et al. DNA rendering of polyhedral meshes at the nanoscale. Nature. 523 (7561), 441-444 (2015).
- Veneziano, R., et al. Designer nanoscale DNA assemblies programmed from the top down. Science. 352 (6923), 1534(2016).
- Linko, V., Kostiainen, M. A. Automated design of DNA origami. Nature Biotechnology. 34 (8), 826-827 (2016).
- Nummelin, S., Kommeri, J., Kostiainen, M. A., Linko, V. Evolution of Structural DNA Nanotechnology. Advanced Materials. 30 (24), 1703721(2018).
- Maffeo, C., Yoo, J., Aksimentiev, A. De novo reconstruction of DNA origami structures through atomistic molecular dynamics simulation. Nucleic Acids Research. 44 (7), 3013-3019 (2016).
- Stahl, E., Martin, T. G., Praetorius, F., Dietz, H. Facile and Scalable Preparation of Pure and Dense DNA Origami Solutions. Angewandte Chemie International Edition. 53 (47), 12735-12740 (2014).
- Shaw, A., Benson, E., Högberg, B. Purification of Functionalized DNA Origami Nanostructures. ACS Nano. 9 (5), 4968-4975 (2015).
- Kuzyk, A., Yurke, B., Toppari, J. J., Linko, V., Törmä, P. Dielectrophoretic Trapping of DNA Origami. Small. 4 (4), 447-450 (2008).
- Lin, C., Perrault, S. D., Kwak, M., Graf, F., Shih, W. M. Purification of DNA-origami nanostructures by rate-zonal centrifugation. Nucleic Acids Research. 41 (2), 40(2013).
- Douglas, S. M., et al. Self-assembly of DNA into nanoscale three-dimensional shapes. Nature. 459 (7245), 414-418 (2009).
- Ramakrishnan, S., Ijäs, H., Linko, V., Keller, A. Structural stability of DNA origami nanostructures under application-specific conditions. Computational and Structural Biotechnology Journal. 16, 342-349 (2018).
- Kielar, C., et al. On the Stability of DNA Origami Nanostructures in Low-Magnesium Buffers. Angewandte Chemie International Edition. 57 (30), 9470-9474 (2018).
- Surwade, S. P., et al. Nanoscale growth and patterning of inorganic oxides using DNA nanostructure templates. Journal of the American Chemical Society. 135 (18), 6778-6781 (2013).
- Shen, B., Linko, V., Tapio, K., Kostiainen, M. A., Toppari, J. J. Custom-shaped metal nanostructures based on DNA origami silhouettes. Nanoscale. 7 (26), 11267-11272 (2015).
- Liu, W., Zhong, H., Wang, R., Seeman, N. C. Crystalline Two-Dimensional DNA-Origami Arrays. Angewandte Chemie International Edition. 50 (1), 264-267 (2011).
- Shen, B., Kostiainen, M. A., Linko, V. DNA Origami Nanophotonics and Plasmonics at Interfaces. Langmuir. 34 (49), 14911-14920 (2018).
Przedruki i uprawnienia
