Prezentowany tutaj jest protokół hodowli komórek na membranach z azotku krzemu i zamrażania wgłębnego przed obrazowaniem fluorescencji rentgenowskiej za pomocą synchrotronowej kriogenicznej nanosondy rentgenowskiej. Gdy zapewniona jest tylko nanoanaliza w temperaturze pokojowej, zamrożone próbki można dalej liofilizować . Są to kluczowe kroki w celu uzyskania informacji na temat wewnątrzkomórkowego składu pierwiastków.
Artykuł metodologiczny
Hodowla komórkowa na membranach z azotku krzemu i kriopreparatyka do nanoanalizy synchrotronowej fluorescencji rentgenowskiej
W tym artykule
Podsumowanie
Streszczenie
Bardzo mało wiadomo o rozkładzie jonów metali na poziomie subkomórkowym. Jednak te pierwiastki chemiczne pełnią podstawowe funkcje regulacyjne, a ich zaburzona homeostaza jest zaangażowana w różne choroby. Najnowocześniejsze synchrotronowe nanosondy fluorescencyjne promieniowania rentgenowskiego zapewniają wymaganą czułość i rozdzielczość przestrzenną, aby wyjaśnić dwuwymiarowy (2D) i trójwymiarowy (3D) rozkład i koncentrację metali wewnątrz całych komórek na poziomie organelli. Otwiera to nowe, ekscytujące obszary badań naukowych nad rolą metali w fizjopatologii komórki. Przygotowanie komórkowe jest kluczową i często złożoną procedurą, szczególnie w przypadku analizy podstawowej. Chociaż techniki fluorescencji rentgenowskiej są obecnie szeroko rozpowszechnione i stosowano różne metody przygotowania, bardzo niewiele badań dotyczyło zachowania w najlepszym razie zawartości pierwiastków w komórkach i do tej pory nie opublikowano szczegółowego protokołu krioprzygotowania komórek adherentnych do nanosond fluorescencji rentgenowskiej. Jest to opis protokołu, który zapewnia stopniowe przygotowanie komórkowe do szybkiej kriofiksacji, aby umożliwić synchrotronową nanoanalizę fluorescencji rentgenowskiej komórek w stanie zamrożonym, uwodnionym, gdy dostępne jest środowisko kriogeniczne i transfer. W przypadku, gdy nanoanaliza musi być przeprowadzona w temperaturze pokojowej, zapewnia się dodatkową procedurę liofilizacji preparatu komórkowego przylegającego do kriofiksu. Proponowane protokoły zostały z powodzeniem wykorzystane w poprzednich pracach, ostatnio w badaniu wewnątrzkomórkowej dystrybucji 2D i 3D związku metaloorganicznego w komórkach raka piersi.
Wprowadzenie
Nowo zaprojektowane nanosondy synchrotronowej fluorescencji rentgenowskiej (SR-XRF) umożliwiają wizualizację subkomórkowego rozkładu pierwiastków w sposób w pełni ilościowy. Na przykład ta zdolność analityczna umożliwia badanie absorpcji nanocząstek1 lub cząsteczek metaloorganicznych, takich jak kompleksy na bazie osmu2, zapewniając wgląd w wewnątrzkomórkowy wychwyt cząsteczek na bazie metali o silnych właściwościach przeciwnowotworowych. Jako technika wielopierwiastkowa, SR-XRF3 z nanosondą umożliwia jednoczesne ilościowe i lokalizowanie wewnątrzkomórkowo najważniejszych biologicznie pierwiastków, w tym fosforu, siarki, potasu, wapnia, żelaza, miedzi i. Rzeczywiście, zastosowanie twardego promieniowania rentgenowskiego zapewnia dużą głębokość penetracji w celu zobrazowania całych zamrożonych, uwodnionych komórek w sposób bezznacznikowy. Ponadto, zapewniając dostęp do krawędzi K większości interesujących elementów, fluorescencja promieniowania rentgenowskiego jest wzbudzana najbardziej efektywnie. Zastosowanie metod kriogenicznych pozwala na zmniejszenie uszkodzeń radiacyjnych oraz optymalizację zachowania struktury komórkowej i rozmieszczenia pierwiastków.
Większość dostępnych technik analitycznych w rozdzielczości przestrzennej do badania metali w komórkach to techniki powierzchniowe, które wymagają bardzo cienkich i płaskich odcinków komórek. Obejmuje to głównie skaningową transmisyjną mikroskopię elektronową z analizą rentgenowską z dyspersją energii (STEM-EDX), transmisyjną mikroskopią elektronową z filtrem energii (EF-TEM) oraz nanoskalową spektrometrię mas jonów wtórnych (nanoSIMS). Tej ostatniej nie można przeprowadzić na zamrożonych, uwodnionych skrawkach komórek, podczas gdy krioanalizę można przeprowadzić za pomocą mikroskopii elektronowej o niezrównanej rozdzielczości przestrzennej, ale słabej czułości pierwiastkowej. Emisja promieniowania rentgenowskiego indukowana cząstkami (PIXE) pozwoliła na badanie rozkładów pierwiastków w całych komórkach. Ma tę zaletę, że jest w pełni ilościowy z dobrą czułością pierwiastkową w skali mikronowej, a nawet w rozdzielczości submikronowej4, ale cierpi z powodu uszkodzeń spowodowanych promieniowaniem i braku zdolności kriogenicznych do badania zamrożonych i uwodnionych komórek. Wszystkie te techniki analityczne uzupełniają się nawzajem w obrazowaniu pierwiastkowym komórek, ale w przypadku wszystkich technik procedura przygotowania próbki jest kluczowym krokiem. Powinien być prosty, aby ograniczyć możliwe zanieczyszczenie, a także redystrybucję pierwiastków i/lub wyciek, aby uzyskać miarodajne wyniki. Jak wykazano w mikroskopii elektronowej, kriogeniczny przebieg pracy, w tym kriounieruchomienie komórki i kriotransfer do etapu krioskanowania, pozwala na optymalne zachowanie pierwiastków na poziomie subkomórkowym jak najbardziej zbliżonym do stanu natywnego5,6,7,8,9,10. Wiedza ta została z powodzeniem wykorzystana do rozwoju synchrotronowej kriomiękkiej mikroskopii rentgenowskiej (np. mikroskopów pełnopolowych i mikroskopów skaningowych) w celu uzyskania ultrastrukturalnego obrazowania całych zamrożonych i uwodnionych komórek w 2D lub 3D. Opracowano różne kriogeniczne procesy pracy11 dla miękkich mikroskopów rentgenowskich na linii badawczej 2.1 (XM-2) zaawansowanego źródła światła w Lawrence Berkeley National Laboratory12, linia badawcza U41-XM w pierścieniu magazynowania elektronów BESSY II (Niemcy)13, linia MISTRAL źródła światła ALBA (Hiszpania)14, oraz na linii B24 diamentowego źródła światła15, między innymi. Niedawno wykazano, że podobny przebieg pracy jest najbardziej niezawodną metodą przygotowania i konserwacji wewnątrzkomórkowej analizy pierwiastkowej przy użyciu mikrosond rentgenowskich16,17.
Chociaż techniki nanosond rentgenowskich zaczynają być szeroko stosowane do analizy pierwiastków komórkowych, szczególnie wraz z pojawieniem się możliwości kriogenicznych SR-XRF, żaden protokół krokowy nie został jak dotąd rozpowszechniony wśród społeczności naukowej. W tym miejscu przedstawiono szczegółową procedurę przygotowania kriofiksowanych komórek adherentnych hodowanych jako monowarstwy na membranach z azotku krzemu do analizy w warunkach kriogenicznych. Przewidziano również etap liofilizacji, który należy zastosować po protokole, w przypadku gdy analiza rentgenowska musi być przeprowadzona w temperaturze pokojowej. Chociaż proponowany protokół został z powodzeniem zastosowany w przypadku ludzkich komórek raka piersi MD-MB-2312, a liofilizację zademonstrowano m.in. na mysich neuronach18,20,21, można go łatwo rozszerzyć na różne typy komórek ludzkich lub zwierzęcych.
Protokół
Procedury eksperymentalne zostały zatwierdzone przez komitet ds. opieki nad zwierzętami Wydziału Nauk Przyrodniczych CEA (CETEA, A14-006). Zostały one przeprowadzone zgodnie z ustawodawstwem francuskim oraz Dyrektywą Rady Wspólnoty Europejskiej z dnia 24 listopada 1986 r. (86/609/EWG).
1. Przygotowanie podpory membranowej z azotku krzemu (Si3N4)
UWAGA: Ponieważ membrana jest delikatna i delikatna, jej podparcie (silikonowa ramka o grubości 200 μm) musi być obsługiwane delikatnie, najlepiej za pomocą cienkiej pęsety węglowej lub pęsety Dumont #5, prostej cienkiej końcówki samozamykającej. W protokole tym wykorzystano membrany z azotku krzemu o ramie 5 mm x 5 mm i rozmiarze membrany 1,5 mm x 1,5 mm. Membranę należy przygotować na około 12 godzin przed rozpoczęciem eksperymentu (tj. wysiewu komórek). Membrany można przygotować pod koniec dnia i pozostawić do wyschnięcia na noc pod okapem z przepływem laminarnym klasy II, aby były gotowe do użycia następnego ranka. Grubość ramy silikonowej 200 μm jest standardem dla większości firm sprzedających okna z azotku krzemu. Jeśli produkt używany w tym protokole nie jest dostępny, można zastosować rozmiar membrany w zakresie 0,5−1,5 mm ze standardowym rozmiarem ramy 5 mm x 5 mm. Większy rozmiar membrany jest preferowany, gdy będzie stosowana tomografia rentgenowska. Można również stosować okna z azotku krzemu typu TEM grid o rozmiarze membrany 0,5 mm i grubości 50 nm.
- Otwórz kapsułkę zawierającą nośnik membrany Si3N4 (Rysunek 1). Delikatnie ściśnij kapsułkę, aby lekko poluzować podparcie.
- Przytrzymaj jeden z rogów silikonowej ramy za pomocą cienkiej pęsety. Uważaj, aby nie dotknąć membrany Si3N4 pośrodku. Membrana o grubości 200 lub 500 nm może zostać łatwo uszkodzona.
- Za pomocą cienkiej pęsety delikatnie umieść wspornik membrany Si3N4 na sterylnej szklanej szalce Petriego, płaską powierzchnią okienka z azotku krzemu skierowaną do góry (tj. wgłębieniem skierowanym w stronę dna naczynia).
- Zdejmij pokrywę szalki Petriego i pozostaw membrany w świetle UV na 25−30 minut pod komorą laminarną.
UWAGA: Światło UVC (254 nm) jest zwykle ustawione na 200 μW/cm2. - Umieść 10 μl poli-L-lizyny na membranie. Kropla powinna dobrze pokryć membranę Si3N4 i może nieco rozprowadzić się po silikonowej ramie. Pozostawić w temperaturze 37 °C na 25 minut w standardowym inkubatorze do hodowli tkankowych przy 100% wilgotności względnej i 95% powietrzu, 5% CO2,
UWAGA: W tym przypadku zastosowano powłokę poli-L-lizynową dla komórek raka piersi MDA-MB-231. W zależności od rodzaju linii komórkowej można stosować różne powłoki, a ten krok powinien być odpowiednio zoptymalizowany. - Na sterylnej 48-dołkowej płytce napełnij różne studzienki 200-250 μl ultraczystej i ultra śladowej wody przefiltrowanej przez sterylny filtr 0,22 μm. Zazwyczaj każda studzienka może być używana do płukania do 2-3 membran. Za pomocą cienkiej pęsety podnieś wspornik membrany w rogu jej silikonowej ramy. Delikatnie przepłukać membranę, zanurzając ją pionowo na 10 s w trzech kolejnych studzienkach.
UWAGA: Podpory membranowe są wyjmowane z inkubatora i mogą być przetwarzane w temperaturze pokojowej, przy czym temperatura i wilgotność są określone przez okap z przepływem laminarnym klasy II. - Umieść wspornik membrany pionowo w pustej studzience sterylnej płytki 96-dołkowej, przykryj ją i pozostaw do wyschnięcia na noc pod okapem z przepływem laminarnym klasy II.
2. Sadzenie komórek
- Na sterylnej płytce 4-dołkowej umieść membrany płaską stroną do góry.
- Komórki MDA-MB-231 są utrzymywane w jednowarstwowej hodowli w DMEM z czerwienią fenolową/Glutamax I, uzupełnioną 10% płodową surowicą cielęcą oraz 1% penicyliną i streptomycyną w temperaturze 37 °C w inkubatorze nawilżanym powietrzem o stężeniu 5% CO2 .
- Gdy komórki osiągną zbieżność 60−70%, usuń pożywkę z naczynia lub kolby.
- Przemyć 1x 10 ml soli fizjologicznej buforowanej fosforanem Dulbecco bez Ca2+ lub Mg2+.
- Dodać 3 ml/T75 kolby 0,05% roztworu trypsyny/EDTA i upewnić się, że cała monowarstwa jest pokryta roztworem trypsyny.
- Inkubować przez 3-5 minut w temperaturze 37 °C, aż komórki zaczną się odłączać. Należy uważać, aby nie nadmiernie trypsynizować komórek i nie zmuszać ich do przedwczesnego oderwania.
- Dodać 8 ml DMEM uzupełnionego 10% płodową surowicą cielęcą i 1% penicyliną i streptomycyną lub kompletnymi pożywkami i zebrać komórki przez pipetowanie. Surowica w pożywce zneutralizuje trypsynę.
- Wirować w temperaturze 250 x g przez 3 minuty w temperaturze pokojowej. Odessać supernatant.
- Dodać 8 ml świeżej, kompletnej pożywki do 15 ml probówki zawierającej osad komórkowy i pipetować komórki w górę i w dół, aż komórki zostaną rozproszone w zawiesinie pojedynczej komórki.
- Policz komórki za pomocą hemocytometru i rozcieńcz do stężenia 5 x 10⁶ komórek na ml w kompletnym pożywce (DMEM z czerwienią fenolową / 1% 200 mM dipeptydu L-alanylo-L-glutaminy w 0,85% roztworze NaCl uzupełnionym 10% płodową surowicą cielęcą i 1% penicyliną i streptomycyną).
- Weź 10 μl zawiesiny komórek MDA-MB-231 i umieść ją na membranie. Odpowiada to 50 000 komórek/10 μl dla MDA-MB-231. Kropla powinna dobrze pokryć membranę Si3N4 i może nieco rozprowadzić się na silikonowej ramie. Należy uważać, aby nie dotknąć membrany Si3N4 końcówką mikropipety.
UWAGA: W zależności od rodzaju linii komórkowej i eksperymentów lub pomiarów, gęstość komórek może się różnić i powinna być odpowiednio testowana. W tym przypadku proponowana gęstość komórek do wysiewu błony Si3N4 została uznana za optymalną dla warunków eksperymentalnych i dalszej nanoanalizy SR-XRF komórek MDA-MB-2312. - W przypadku neuronów hipokampa (HN) usuń tkankę mózgową hipokampa od myszy w 18,5 dniu embrionalnym i traw ją w 0,25% trypsyny w Hepes-HBSS (5,3 mM KCl, 0,44 mM KH2PO4, 137,9 mM NaCl, 0,34 mM NaH2PO4, 5,56 mM glukozy) w temperaturze 37 °C przez 15 min18,19.
- Używając pipety P1000 z końcówką P1000 i końcówką P200, wykonaj dysocjację mechaniczną, kilkakrotnie pobierając i uwalniając zawartość stożka za pomocą pipety. Na tym etapie należy uważać, aby nie tworzyć pęcherzyków powietrza w pożywce, ponieważ pęcherzyki powietrza są toksyczne dla neuronów.
- Odczekaj kilka minut, aż kruszywo osiądzie na dnie tuby.
- Przenieść supernatant zawierający rozproszone komórki do sterylnej probówki Eppendorfa. Pozostawić ~25 μl pożywki zawierającej kruszywo.
- Policz zdysocjowane komórki za pomocą hemocytometru. Izolowane neurony HN są siane w stężeniu 7 x 10⁴ komórki cm-2 na membranie pokrytej poli-L-lizyną (1 mg / ml poli-L-lizyny).
- Tylko w przypadku błon z HN inkubować neurony w pierwszym DMEM uzupełnionym 10% płodową surowicą bydlęcą. Godzinę po posiewie HN w DMEM, pożywkę zmienia się na pożywkę do posiewu neurobazalnego (200 mM dipeptyd L-alanylo-L-glutaminy w 0,85% roztworze NaCl i suplement B27 d = 1/50 rozcieńczony w Neurobasal)18,19.
- W przypadku komórek MDA-MB-231 należy umieścić podpory membranowe w temperaturze 37 °C w inkubatorze (100% wilgotności względnej, 95% powietrza i 5%CO2) na 25 minut. Dzięki temu komórki mogą się osiąść i zacząć przyczepiać się do podłoża. Może to być dostosowane w zależności od użytej linii komórkowej.
- Dodać 1 ml wymaganej kompletnej pożywki hodowlanej (DMEM z czerwienią fenolową/1% 200 mM dipeptydu L-alanylo-L-glutaminy w 0,85% roztworze NaCl uzupełnionym 10% płodową surowicą cielęcą i 1% penicyliną i streptomycyną) do każdego dołka komórek MDA-MB-231, przykładając końcówkę pipety do ścianki plastikowej studzienki i bardzo powoli uwalniając pożywkę, podczas gdy zakrywa błonę.
- Umieść membranę pionowo przy ścianie płytki 4-dołkowej, aby usunąć wszelkie pęcherzyki powietrza uwięzione we wnęce studzienki membrany Si3N4 (Rysunek 2). W tym celu użyj cienkiej pęsety i bardzo delikatnie odepchnij bańkę, przesuwając się równolegle do tylnej ramy Si3N4, aby uniknąć dotknięcia i uszkodzenia membrany.
- Umieść membranę z powrotem poziomo na dnie studzienki i pozostaw płytkę 4-dołkową w inkubatorze na wymagany czas, w zależności od szybkości wzrostu użytej linii komórkowej. Komórki MDA-MB-231 inkubowano przez noc.
3. Leczenie lub zmiana podłoża
- Usuń pożywkę z płytki 4-dołkowej.
- Przepłukać raz 1 ml roztworu PBS w temperaturze 37 °C. Wyrzucić PBS i dodać 1 ml podgrzanej, kompletnej, świeżej pożywki w obecności lub pod nieobecność (kontrola) pożądanego zabiegu, używając końcówki do pipety o pojemności 1 ml, bardzo powoli uwalniając płyn do ścianki płytki dołka. Membranę Si3N4 należy powoli zanurzać bez żadnych zakłóceń, aby uniknąć ruchu membrany lub podnoszenia.
4. Krio-immobilizacja preparatu komórkowego poprzez zamrażanie wgłębne
UWAGA: Pod koniec wymaganego czasu inkubacji, w obecności lub braku leczenia, komórki muszą być starannie wypłukane i kriofiksowane. Około 30 minut przed rozpoczęciem płukania i osuszania preparatu komórkowego przed zamrożeniem wgłębnym, należy najpierw ustawić i schłodzić automatyczną zamrażarkę wgłębną. Podczas manipulowania kriogenami wymagane jest stosowanie odpowiednich rękawic kriogenicznych, okularów ochronnych, zamkniętych butów i fartucha laboratoryjnego. Ciekły azot musi być transportowany w odpowiednich urządzeniach Dewara, a miejsce pracy powinno być odpowiednio wentylowane w obecności monitora tlenu. W idealnej sytuacji niski poziom higrometrii wynoszący 20−30% pomaga ograniczyć zanieczyszczenie materiałów lodem, Dewarem i kriogenami, które są szkodliwe dla witryfikacji próbek (tj. amorficznej warstwy lodu). Idealnie, w zależności od poziomu doświadczenia badacza, można przygotować do 10-12 próbek na jedną sesję przy użyciu tego samego wtórnego kubka z kriogenicznym ciekłym etanem do witryfikacji. Pomiędzy sesjami automatyczna zamrażarka wgłębna wymaga 1-godzinnej procedury automatycznego wypalania. Idealnie byłoby, gdyby próbki były przetwarzane w identycznych warunkach inkubacji. Mimo to najpierw można przetworzyć kontrole, a następnie próbki o określonych warunkach obróbki.
UWAGA: W przypadku zamrażania wgłębnego następujące kroki dotyczą zarówno komórek MDA-MB-231, jak i HN.
- Ustaw kriotłok do szybkiej kriofiksacji komórek.
- Włącz automatyczną zamrażarkę wgłębną.
- Wprowadź parametry (np. temperaturę, procent wilgotności, czas osuszania, jeśli stosowane jest automatyczne blotting, oraz pozycję do podnoszenia próbki na powierzchnię kriogenu w celu ułatwienia transferu do pojemnika kriogenicznego) bezpośrednio z menu ustawień konsoli i parametrów. W omawianym przypadku parametry komory wilgotnościowej zostały ustawione na 37 °C i 80% wilgotności.
UWAGA: Uzyskano lepsze wyniki witryfikacji dla tego protokołu i obrazowania rentgenowskiego z szybkim i starannym ręcznym bilotem. W związku z tym protokół nie korzysta z automatycznego programu sekwencji blottingu. - Podłącz komorę nawilżacza i aby zachować wilgotność, najpierw napełnij ją za pomocą strzykawki 60 ml podwójnie destylowanej wody, a następnie 20 ml, zgodnie z wymaganiami na konsoli automatycznej zamrażarki wgłębnej.
UWAGA: Unikaj używania ultraczystej wody, ponieważ może to spowodować uszkodzenie systemu waporyzatora. Zamknij zawór i pozostaw rurkę przymocowaną z tyłu nawilżacza. - Zamontuj kubek na etan w uchwycie i przykryj go plastikowymi zaślepkami.
- Napełnij Dewara zimnej komory LN2, doprowadzając go do poziomu siatki w obszarze roboczym.
- Umieść dedykowany krio-box do przechowywania membran po kriofiksacji w pojemniku transferowym znajdującym się w przeznaczonym do tego miejscu w obszarze roboczym EM-GP i w pobliżu uchwytu na kubek z etanem.
UWAGA: Dedykowany krio-box jest opracowanym przez nas na linii badawczej nanosond ID16A europejskiego promieniowania synchrotronowego w Grenoble. Rysunki ze specyfikacją są dostępne na życzenie (Rysunek 3). Można je przechowywać po cztery na raz w stożkowej tubie o pojemności 50 ml do długotrwałego przechowywania w LN2 Dewar. Alternatywna możliwość polega na użyciu małej cienkościennej probówki o pojemności 0,2 ml do zwykłego PCR z nasadkami wypukłymi do przechowywania pojedynczego nośnika membranowego Si3N4. Będziesz musiał wywiercić otwór ~2 mm w górnej części rurki ściennej za pomocą podgrzanej igły strzykawki, aby umożliwić LN2 napełnienie rurki. - Napełnij pojemnik transferowy LN2 i przykryj go dedykowaną aluminiową pokrywą. Kontynuuj napełnianie zimnej komory LN2 (zwykle potrzebne jest ~2 L), utrzymując na 100% wyświetlacz monitora poziomu LN2 na konsoli. Poczekaj, aż zostanie osiągnięta ostateczna wymagana temperatura.
- Zdejmij plastikową nakrętkę i przykryj pojemnik na etan skraplaczem podłączonym do butelki z etanem. Poczekaj, aż temperatura kubka etanu zrówna się z nastawą temperatury. Po osiągnięciu tego celu zacznij używać wtórnego kriogenu (tj. skroplonego etanu).
UWAGA: Zastosowana wartość zadana wynosiła -180 °C, nieco powyżej temperatury topnienia etanu (-182,8 °C). Nie ma potrzeby wstępnego schładzania skraplacza etanu, ponieważ może on być źródłem tworzenia się szronu i zanieczyszczenia kubka na etan. - Otwórz główny zawór butelki z etanem o wysokiej czystości i bardzo powoli otwieraj regulator ciśnienia, aż uzyskasz powolną mgłę etanu. Utrzymuj ten bardzo niski przepływ, aż nagromadzi się ciekły etan. Napełnij kubek do jego górnej krawędzi. Zamknij regulator ciśnienia i główny zawór butli z etanem. Ostrożnie wyjmij skraplacz Leica i odłóż go na bok na małym styropianowym wsporniku pod wyciągiem. Obszar roboczy powinien być luźno przykryty czarną nasadką z polistyrenu dołączoną do maszyny, aby zapobiec zanieczyszczeniu obszaru roboczego i pojemnika na etan mrozem.
- Tuż przed ręcznym osuszaniem próbki należy zdjąć czarną nasadkę z polistyrenu i z menu konsoli nacisnąć "Dolna komora", co powoduje zetknięcie komory środowiskowej z kriogenicznym obszarem roboczym.
- Przygotować do osuszenia próbki.
- Przygotować odpowiedni bufor w celu usunięcia śladów soli z pożywki. W tym protokole użyto buforu octanu amonu do płukania komórek MDA-MB-231.
UWAGA: Bufor octanu amonu jest odpowiedni dla większości typów ogniw i nie dodaje się do sygnału fluorescencji rentgenowskiej (biorąc pod uwagę pierwiastki o Z > 9). Niektóre określone linie komórkowe, takie jak komórki neuronalne, mogą wymagać użycia dedykowanego bufora. Na przykład w przypadku pierwotnych neuronów korowych można użyć roztworu soli fizjologicznej składającego się z 1,8 objętości 0,5 M Na2HPO4 i 1,9 objętości 0,5 M NaH2PO4 15. Z drugiej strony fosfor lub chlor zawarte w buforze będą miały wpływ na widmo XRF. Należy pamiętać o tym ograniczeniu fałszywych linii emisji promieniowania rentgenowskiego w zależności od elementów będących przedmiotem zainteresowania, które mają zostać wykryte. - Przygotować 150 mM roztwór octanu amonu z ultraczystego roztworu octanu amonu i sprawdzić pH (7,0–7,3) i osmolarność (270–300 mOsm/kg)
UWAGA: Powyższa osmolarność jest równoważna soli fizjologicznej buforu fosforanowego Dulbecco (D-PBS) bez wapnia i magnezu i może być sprawdzona za pomocą mikroosmometru. - Wypełnij wymaganą liczbę studzienek z 12-dołkowej płytki z tworzywa sztucznego buforem octanu amonu.
- Wytnij ćwiartkę bibuły filtracyjnej do bibuły, albo z bibuły filtracyjnej nr 1 z wstępnie wyciętym otworem, albo z ręcznie dziurkowanej bibuły filtracyjnej o średnicy 55 mm z centralnym otworem 15 mm.
- Wymaganą próbkę przechowywaną w inkubatorze w temperaturze 37 °C należy wyjąć w ostatniej chwili przed płukaniem i zamrażaniem wgłębnym membrany.
- Odblokuj pęsetę za pomocą czarnego pierścienia zaciskowego kleszczy do szybkiego zwalniania (zazwyczaj pęsety medycznej Dumont z pierścieniem zaciskowym) i chwyć podparcie membrany Si3N4 z dobrze hodowli.
UWAGA: Chwyć środek silikonowej ramki, trzymając końcówkę pęsety w pobliżu membrany. Przesuń clamp pierścień w dół do pierwszych pasków, aby zablokować pęsetę. - Zanurzyć nośnik membrany Si3N4 pionowo w roztworze buforowym octanu amonu utrzymywanym w temperaturze 37 °C przez ~5 s.
UWAGA: Podpora powinna pozostać pionowa w buforze. Należy pamiętać, że roztwór buforowy w każdym dołku płytki może być użyty do maksymalnie trzech membran w tych samych warunkach inkubacji. - Osusz ręcznie bibułą filtracyjną, aby spuścić nadmiar buforu z roztworu do płukania membrany (Rysunek 4) w celu pozostawienia cienkiej i jednorodnej warstwy wodnego roztworu octanu amonu pokrywającej komórki.
UWAGA: Aby to zrobić, najpierw dociśnij tylną stronę okna do bibuły filtracyjnej, aby usunąć prawie cały bufor wodny pozostały w studzience i z tyłu membrany. Po drugie, osusz przednią stronę, zaczynając od obu stron pęsety, a następnie z każdej strony ramki (Rysunek 4). Nigdy nie dotykaj membrany. Nadmiar opróżnionego buforu można monitorować za pomocą aureoli utworzonej na bibule filtracyjnej. - Otwórz drzwiczki komory środowiskowej i szybko zamontuj pęsetę, wsuwając ją w blokadę kleszczy, a następnie zamknij drzwi (Rysunek 5).
- Naciśnij "Blot/A plunge". Pęseta trzymająca membranę Si3N4 zostanie szybko zanurzona w kriogenie.
- Zdejmij pokrywę pojemnika transferowego za pomocą wstępnie schłodzonych kleszczyków.
- Naciśnij "Prześlij". Membrana Si3N4 zostanie nieznacznie przesunięta w górę nad kriogenem.
- Jednym szybkim ruchem odłącz pęsetę, wysuwając ją z blokady kleszczy i lekko przechyl z blokady, aby wprowadzić bezpośrednio do pustej szczeliny krioskrzynki w pojemniku transferowym wypełnionym LN2. Zwolnij pierścień zaciskowy, aby uwolnić membranę (Rysunek 5).
UWAGA: Pojemnik transferowy powinien być zawsze przykryty LN2. Gdy wymagane jest uzupełnienie, przykryj pojemnik na etan plastikową pokrywką dostarczoną z urządzeniem, aby uniknąć mieszania LN2 i etanu. - Przykryj pojemnik do przenoszenia pokrywką i za pomocą małego białego kubka z polistyrenu wypełnionego LN2 przenieś go do pojemnika styropianowego wypełnionego LN2.
UWAGA: Krio-box lub probówka zawierająca membrany może być następnie przechowywana w stożkowych probówkach o pojemności 50 ml wypełnionych LN2 i przeniesiona do długotrwałego przechowywania LN2 Dewar. Przed przystąpieniem do zamrażania kolejnej próbki należy rozgrzać wszystkie zimne i oszronione pęsety suszarką do włosów lub suszarką do płyt grzejnych/krionarzędzi (45 °C), aby uniknąć zanieczyszczenia kryształkami lodu.
- Przygotować odpowiedni bufor w celu usunięcia śladów soli z pożywki. W tym protokole użyto buforu octanu amonu do płukania komórek MDA-MB-231.
5. Liofilizacja komórek zamrożonych wgłębnie hodowanych na membranach z azotku krzemu
UWAGA: W przypadku liofilizacji, następujące kroki dotyczą zarówno komórek MDA-MB-231, jak i HN. Aby schłodzić liofilizator, należy odczekać około 40 minut do 1 godziny.
- Konfiguracja liofilizatora
- Włącz zasilanie za pomocą przełącznika kołyskowego znajdującego się na tylnym panelu instrumentu.
- Zacznij wprowadzać parametry zgodnie z menu LCD: Segment 1 = 2 h w temperaturze -120 °C; Segment 2 = 2 h rampa od -120 °C do -80 °C; Segment 3 = 2 h w temperaturze -80 °C; Segment 4 = 2 h rampa od -80 °C do 50 °C; Segment 5 = 2 h w temperaturze -50 °C; Segment 6 = 6 h rampa od -50 °C do 30 °C.
- Po zakończeniu ustawiania parametrów zapisz ustawienia, zamknij pokrywę komory i naciśnij "START".
- Urządzenie będzie pompować do 1,10-5 mbar. Gdy to ciśnienie zostanie osiągnięte, w wierszu poleceń na wyświetlaczu pojawi się "Rozpocznij chłodzenie teraz, ZACZNIJ kontynuować".
- Regularnie napełniaj ciekły azot Dewara, aby schłodzić stage poniżej trzypunktowego ustawienia temperatury.
UWAGA: Stage temperatura punktu trzypunktowego jest ustawiona na -140 °C. Przed załadowaniem próbki do tego protokołu najlepiej odczekać około 1 godziny i temperaturę stage -160 °C. - Na wyświetlaczu pojawi się "Naciśnij ENTER", gdy będziesz gotowy do "Załaduj próbkę".
- Schłodzić do temperatury ciekłego azotu w polistyrenie Dewara wypełnionym LN2, w uchwycie do przenoszenia próbki dostarczonym przez dostawcę oraz w dwóch dodatkowych mosiężnych cylindrycznych uchwytach membranowych Si3N4.
- Zamontuj mosiężny uchwyt membranowy Si3N4 na uchwycie do przenoszenia próbki dostarczonym przez dostawcę z polistyrenu Dewar (Rysunek 6A). Utrzymuj poziom LN2 do około 1−2 mm poniżej górnej krawędzi pierwszego mosiężnego elementu.
- Pobrać membranę Si3N4 z krioboxu lub probówki do PCR za pomocą wstępnie schłodzonej, samozamykającej się pęsety pokrytej inox lub teflonem.
- Umieść membranę tak, aby komórka sample była skierowana do góry w mosiężnej wnęce z numeracją uchwytu.
- Przykryj zespół drugim mosiężnym elementem jako pokrywką (Rysunek 6C).
UWAGA: Zaprojektowaliśmy dwie mosiężne tarcze, każda o grubości 5 mm, średnicy 50 mm i centralnym otworze o średnicy 11 mm. Pierwsza mosiężna tarcza ma 14 prostokątnych (8 mm x 6 mm) miejsc, w których można umieścić podpory (5 mm x 5 mm). Każda szczelina ma płaską i polerowaną studnię o głębokości 2 mm. Drugi mosiężny dysk jest płaski, aby zakryć mosiężny wspornik membranowy Si3N4 i działa jak obudowa wymrażarki. - Wstępnie schłodzić pręt transferowy w pudełku z pianki polistyrenowej wypełnionej LN2 i użyć go do zablokowania pełnego zespołu (Rysunek 6D,E).
- Naciśnij "ENTER" na przednim panelu liofilizatora.
- Pompy turbo i rotacyjne zatrzymają się, a komora zostanie przeczyszczona suchym azotem gazowym, aby umożliwić otwarcie pokrywy komory.
- Natychmiast przenieść zespół do przenoszenia próbki ze sprężynowym prętem transferowym do komory liofilizatora i zatrzasnąć go na zimnym stoliku miedzianym LN2.
UWAGA: Pozostaw cały zespół z prętem przenoszącym w komorze. - Natychmiast zamknij pokrywę komory liofilizatora i naciśnij "START", aby kontynuować cykl liofilizacji.
- Zbiornik LN2 liofilizatora należy napełniać ręcznie co 2 godziny
UWAGA: Do tego zbiornika można podłączyć automatyczny system napełniania LN2. - Pod koniec cyklu liofilizacji naciśnij "STOP", aby odpowietrzyć komorę i wyjmij cały zespół, aby uzyskać dostęp do liofilizowanych próbek.
Wyniki
Typowy obraz z optycznego mikroskopu wideo mrożonych, uwodnionych komórek MDA-MB-231, które zostały podhodowane na podłożu z membrany Si3N4 powlekanej poli-L-lizyną, przedstawiono na Rysunku 7A. Obraz optyczny próbki w komorze próżniowej uzyskano w trybie odbiciowym przy użyciu dedykowanego mikroskopu wideo online linii wiązki ID16A w ESRF22. Podczas gdy mikroskopia elektronowa lub miękkim promieniowaniem X wymaga, aby warstwa lodu otaczająca komórkę była jak najcieńsza (zazwyczaj <0.5 µm), twarde promieniowanie X (>10 keV) charakteryzuje się znacznie większą głębokością penetracji i mniejszym osadzaniem dawki. Grubość lodu może być zatem większa, zazwyczaj <10 µm wraz z komórką, tak że lód otaczający komórkę ma grubość kilku µm. Można to oszacować na podstawie zmierzonej intensywności promieniowania X w transmisji w porównaniu z intensywnością bez próbki, uwzględniając absorpcję przez membranę Si3N4 o grubości 500 nm. Taką grubość lodu można uzyskać poprzez ręczne odsączanie, zgodnie z opisem w niniejszym protokole. W obszarze pierścieni Newtona lód może być jeszcze cieńszy (niezmierzony).
Mapowanie pierwiastkowe metodą fluorescencji rentgenowskiej mrożonej hydratowanej komórki przedstawiono na Rysunku 7B, ukazując reprezentatywne rozkłady pierwiastków fizjologicznych, takich jak potas (K), siarka (S) i cynk (Zn). Mapy te reprezentują powierzchniową masę pierwiastkową (tj. rzutowaną masę pierwiastka). Choć w niniejszym przypadku nie zastosowano tej metody, takie mapy mogą być normalizowane poprzez obrazowanie kontrastowe fazowe oparte na propagacji promieni X, które pozwala na oszacowanie rzutowanej masy próbki23. Zgodnie z wieloma badaniami, przyjęto, że silnie dyfundujący jon K w komórkach zachowanych w stanie zbliżonym do natywnego jest rozłożony homogenicznie w całej komórce23,24,16. Jak pokazują dwuwymiarowe obrazy fluorescencji rentgenowskiej na Rysunku 7B, silnie związany pierwiastek S był rozmieszczony w komórce równomiernie, podobnie jak K, i stanowi dobrą estymację profilu masy komórkowej. Rozkład Zn wykazał silniejszy sygnał w jądrze niż w cytozolu i wyraźnie obrysował jądro. Należy zauważyć, że w obrębie jądra, przy rozdzielczości przestrzennej 50 nm, można wykryć niewielkie obszary wzbogacone w Zn.
Istniejące nanosondy rentgenowskie lub te, które zostaną zbudowane, niekoniecznie posiadają możliwości kriogeniczne. W takim przypadku najlepszą alternatywą dla uzyskania obrazów fluorescencji rentgenowskiej komórek z rozdzielczością przestrzenną poniżej 100 nm jest przeprowadzenie procedury liofilizacji opisanej w niniejszym protokole po zamrażaniu szokowym komórek. Rysunek 8A przedstawia typowy widok mikroskopii w polu jasnym otrzymanych liofilizowanych pierwotnych neuronów hipokampa myszy hodowanych bezpośrednio na membranie Si3N4. W takim przypadku, jeśli są przechowywane w czystej komorze osuszającej, próbki mogą zostać przygotowane z 1−2 tygodniowym wyprzedzeniem i obserwowane za pomocą zwykłego pionowego mikroskopu optycznego w celu rejestracji obszarów zainteresowania. Należy zachować ostrożność, aby uniknąć kontaktu z wilgotnością otoczenia, ponieważ może ona zostać pochłonięta przez liofilizowaną próbkę i doprowadzić do jej uszkodzenia pod wpływem nanowiązki rentgenowskiej. Procedurę tę zastosowano z sukcesem w przypadku komórek bardzo wrażliwych (np. komórek neuronalnych), a jeszcze lepsze wyniki uzyskano w przypadku innych, bardziej odpornych typów komórek, takich jak komórki nowotworowe. Podobnie jak w przypadku komórek zamrożonych szokowo, obrazy fluorescencji rentgenowskiej K, S i Zn w obrębie całej liofilizowanej komórki są podobne do opisanych powyżej. Są one reprezentatywne dla rozkładu pierwiastków występujących w różnych typach liofilizowanych komórek przy rozdzielczości przestrzennej 50−100 nm. Chociaż liofilizacja całych komórek jest alternatywą pozwalającą zachować integralność pierwiastkową, odbywa się to kosztem idealnego zachowania morfologii komórki16, w szczególności błon komórkowych.
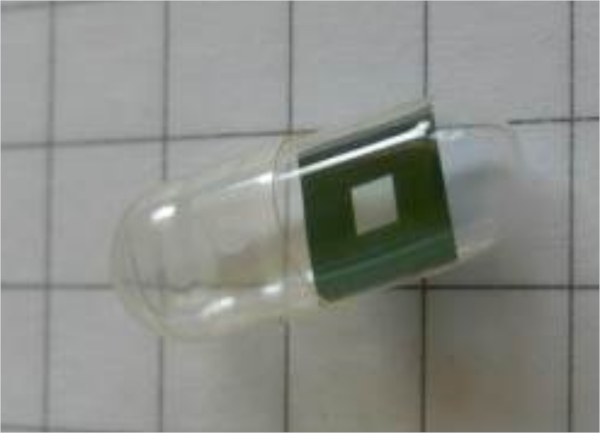
Rycina 1: Typowy podkład próbki do nanoanalizy fluorescencji rentgenowskiej. Podkład z membrany Si3N4 w kapsułce ochronnej. Ten rodzaj podłoża może być stosowany zarówno do analizy w temperaturze pokojowej (przygotowanie komórkowe metodą plunge-freeze, a następnie proces liofilizacji w niskiej temperaturze i niskiej próżni), jak i do kriogenicznej analizy fluorescencji rentgenowskiej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
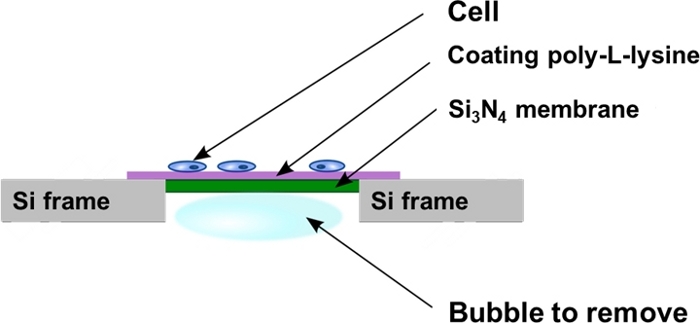
Rycina 2: Schematyczne przedstawienie okien z azotku krzemu po wysianiu komórek. Komórki są hodowane bezpośrednio na płaskiej powierzchni nośnika z membrany Si3N4 pokrytej poli-L-lizyną. Czasami w tylnej wnęce nośnika z membrany Si3N4 mogą zostać uwięzione pęcherzyki powietrza, które należy usunąć zgodnie z opisem w protokole. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
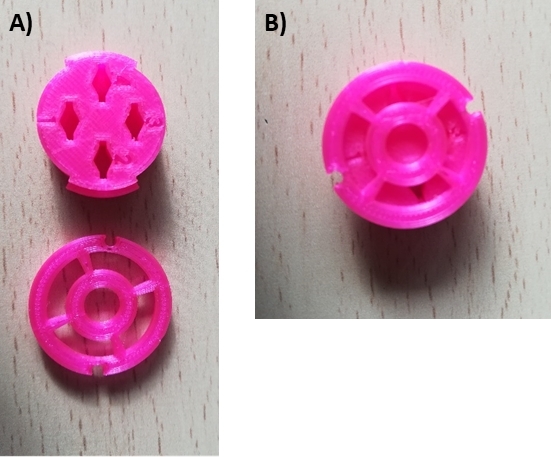
Rycina 3: Opracowane wewnętrznie pudełko kriogeniczne (cryo-box) wydrukowane w technologii 3D do długoterminowego przechowywania podłoży z membran Si3N4 zamrożonych metodą plunge freezing w naczyniu Dewar z ciekłym azotem. (A) Rozmontowane pudełko kriogeniczne z pojemnikiem i zakrętkami (część dolna) oraz (B) zmontowane pudełko kriogeniczne z zablokowanymi zakrętkami. Zakrętkami można manipulować za pomocą pęsety, otwierając je lub blokując poprzez obrót. Szczegółowy plan druku 3D jest dostępny na żądanie z ESRF ID16A. Projekt został wykonany tak, aby pomieścić siatki TEM z azotku krzemu. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
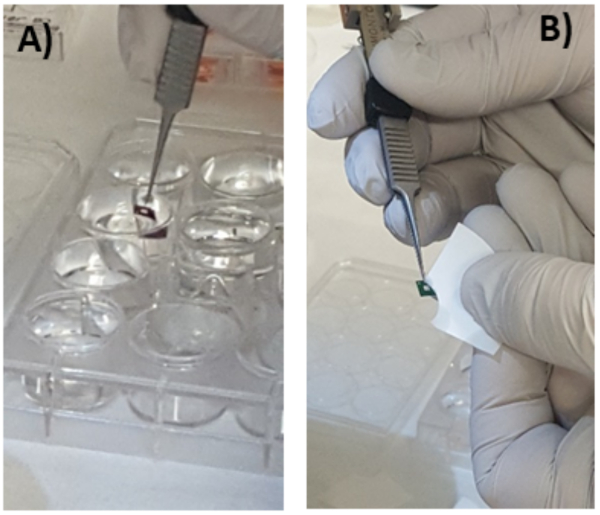
Rycina 4: Osuszanie komórek hodowanych na Si3N4. Przed mrożeniem w ciekłym etanie (plunge-freezing) monowarstwa komórek hodowanych na membranie Si3N4 musi zostać wypłukana w roztworze octanu amonu (A) i ostrożnie osuszona ręcznie za pomocą papieru filtracyjnego (B). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
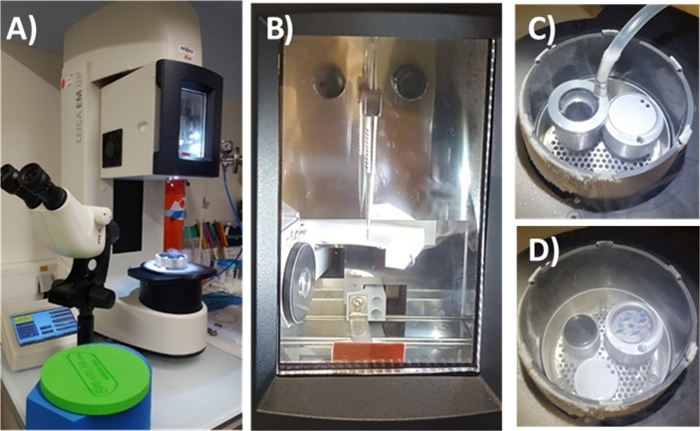
Rycina 5: Automatyczne urządzenie do mrożenia szokowego EM-GP. (A) Automatyczna mrożarka szokowa. (B) Komora środowiskowa z zablokowaną pęsetą. (C) Pojemnik z etanem przykryty skraplaczem Leica połączonym z butlą z etanem. (D) Obudowa do mrożenia szokowego ukazująca czarny pojemnik wypełniony upłynnionym etanem oraz kriopudełko do dalszego przechowywania zwitryfikowanych membran Si3N4 w LN2. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
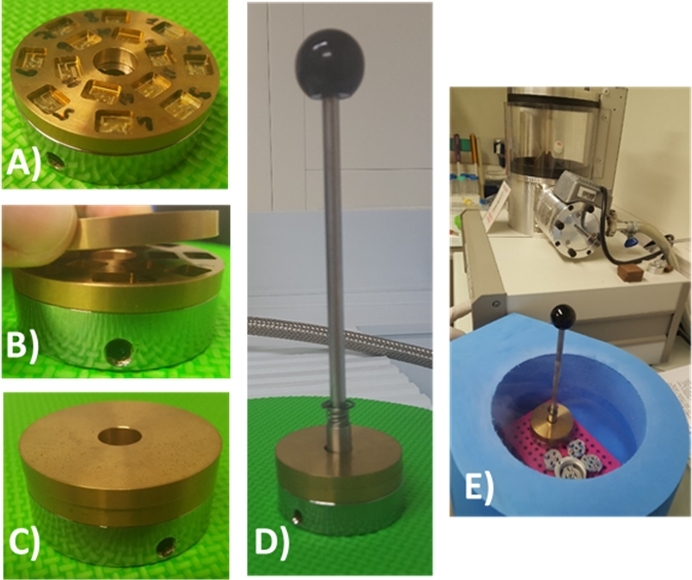
Rycina 6: Zespół do kriotransferu próbek dla procedury liofilizacji. (A) Pierwszy mosiężny uchwyt dla membran Si3N4 jest zamontowany na górze uchwytu do transferu próbek dostarczonego przez producenta liofilizatora. (B) i (C) pokazują, że druga płaska mosiężna tarcza służy jako pokrywa i pełni rolę obudowy pułapki zimna, która zostanie włożona do komory próżniowej liofilizatora. (D) Kompletny zespół z prętowym uchwytem transferowym z mechanizmem sprężynowym. (E) Uchwyt z próbką zawierającą zwitryfikowany preparat komórkowy wyhodowany na membranie Si3N4 musi zostać następnie wprowadzony do liofilizatora chłodzonego LN2. Wszystkie etapy montażu zespołu są wykonywane w LN2 w pudełku styropianowym. Dla przejrzystości wszystkie obrazy zostały wykonane bez użycia LN2. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
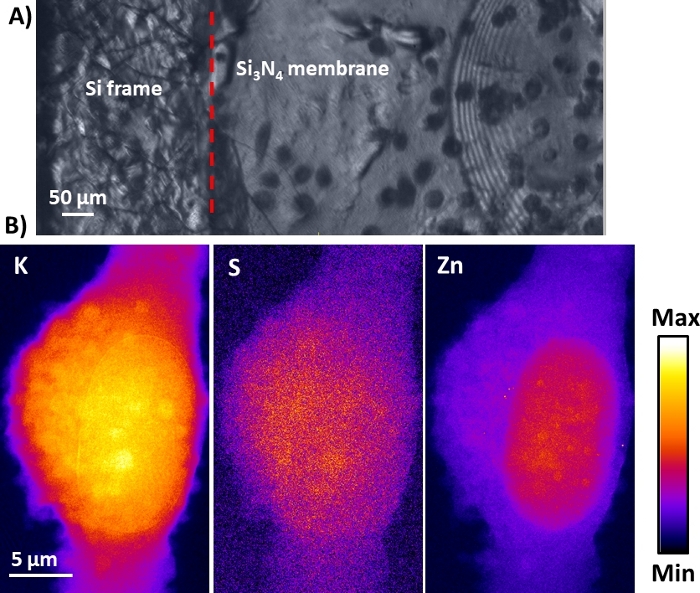
Rycina 7: Obrazy krio-rentgenowskiej fluorescencji mrożonej uwodnionej komórki z wykorzystaniem twardej nanosondy rentgenowskiej. (A) Typowy widok online w trybie odbiciowym z wykorzystaniem dedykowanego optycznego mikroskopu wideo linii wiązki ESRF ID16A. Po ręcznym odsączaniu uzyskano całkowitą grubość lodu około 5−10 µm, co pozwala na wyraźny widok mrożonych uwodnionych komórek. Widoczny jest obszar z pierścieniami Newtona, które wskazują na jeszcze cieńszą warstwę lodu. (B) Reprezentatywne komórkowe rozkłady pierwiastków fizjologicznych: potasu (K), siarki (S) i cynku (Zn) w krio-rentgenowskiej fluorescencji. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
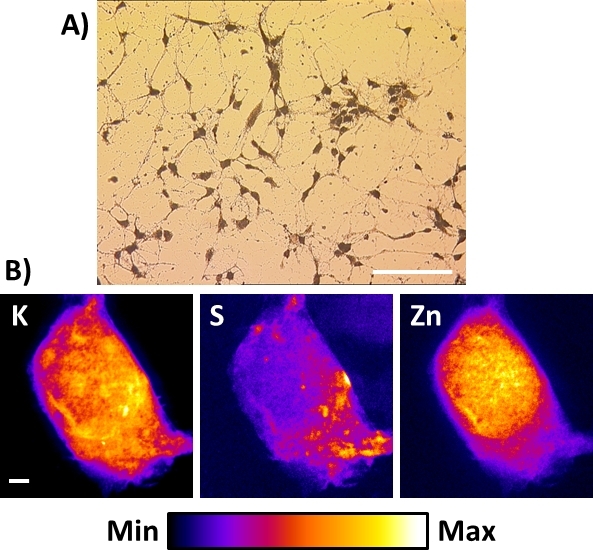
Rycina 8: Obrazy fluorescencji rentgenowskiej liofilizowanej komórki neuronalnej uzyskane za pomocą twardej nanosondy rentgenowskiej. (A) Typowy widok w mikroskopii pola jasnego liofilizowanych pierwotnych komórek neuronalnych kory, hodowanych bezpośrednio na membranie Si3N4. Pasek skali = 200 µm (B) Reprezentatywne obrazy fluorescencji rentgenowskiej w temperaturze pokojowej pojedynczego liofilizowanego neuronu hipokampa, pokazujące rozkład pierwiastków fizjologicznych: potasu (K), siarki (S) i cynku (Zn). Pasek skali = 2 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Mikroskopia krioelektronowa (cryo-EM) zdobyła Nagrodę Nobla w dziedzinie chemii w 2017 r. i jako taka opracowanie J. Dubocheta w zakresie witryfikacji materiału biologicznego do wysokorozdzielczego oznaczania struktury biomolekuł w roztworze25. Jak pisze Dubochet w swoim wykładzie noblowskim "Wiedza o tym, jak zeszkleić kroplę wody, to jedno, a przygotowanie próbki biologicznej do obserwacji biologicznej to drugie"25. Etapy kriopreparacji są obecnie uważane za standardową technikę łagodzenia uszkodzeń spowodowanych dawką promieniowania i badania komórek w pobliżu ich naturalnego stanu. Przygotowania pozostają jednak żmudne. Dzieje się tak, ponieważ mikroskopia elektronowa, ze względu na niezrównaną rozdzielczość przestrzenną, jest wrażliwa na wszelkie artefakty ultrastrukturalne, które pojawiają się podczas przygotowywania próbki. Synchrotronowe krionanosondy zbliżają się obecnie do podobnych trudności, schodząc do rozdzielczości przestrzennej tak niskiej jak 13 nm w zakresie wysokoenergetycznego promieniowania rentgenowskiego26. Twarda mikroskopia rentgenowska może analizować całe komórki, podczas gdy mikroskopia elektronowa cierpi z powodu słabej głębokości penetracji elektronów, co pozwala na obserwację tylko bardzo cienkich wycinków komórek.
Monowarstwy komórek są na tyle cienkie, że poprzez zamrażanie wgłębne w ciekłym etanie osiąga się wymagane szybkości chłodzenia do witryfikacji wody. Teoretycznie szybkość chłodzenia do 108 K/s jest możliwa przy użyciu zamrażaniawysokociśnieniowego 27, co umożliwia witryfikację próbek zbyt grubych do zamrażania wgłębnego. Szybkość chłodzenia 105 K/s, wymagana do umożliwienia pełnej zeszklenia próbki pod ciśnieniemotoczenia 28, jest osiągana w sposób powtarzalny przy użyciu automatycznej maszyny do zamrażania wgłębnego i przedstawionych tutaj parametrów. Pozwala to badaczowi na zeszklenie cienkich próbek biologicznych (<10 μm), takich jak monowarstwa komórek 12,13,14,15,29,30 poprzez zamrażanie wgłębne w ciekłym etanie.
Ważnym wyzwaniem związanym z tym protokołem jest również zachowanie w jak największym stopniu integralności chemicznej zawartości wewnątrzkomórkowej, aby zapewnić niezawodne rozmieszczenie pierwiastków w komórce w 2D lub 3D. Jak opublikowano w innym miejscu 2,16,17,31, w przypadku obrazowania pierwiastkowego na poziomie subkomórkowym należy rozważyć analizę zamrożonych uwodnionych komórek. W przeciwnym razie do analizy temperatury pokojowej można zastosować kombinację zamrażania wgłębnego i liofilizacji komórek. W tym drugim przypadku amorficzny lód jest usuwany w procesie sublimacji, podczas gdy związane cząsteczki wody są usuwane w procesie desorpcji. Proces ten może być daleki od ideału w porównaniu z zamrożonymi uwodnionymi próbkami ze względu na możliwe zmiany błon komórkowych i morfologii niektórych struktur subkomórkowych32. Również w przypadku badań specjacyjnych ekstrakcja wody może prowadzić do artefaktów specjacji metali. Mimo to okazał się sukcesem i stanowi najlepszą alternatywę dla mrożonych uwodnionych próbek do obrazowania pierwiastków na poziomach poniżej 100 nm 2,16,17,18,20,33,34,35,36.
Jak donoszono37, jakość kriokonserwowanych preparatów komórkowych można ocenić za pomocą stosunku K/Na potasu do sodu. Niestety, nie można go jeszcze określić za pomocą zastosowanej tutaj twardej nanosondy rentgenowskiej, ze względu na niską energię odcięcia krzemowego detektora dryfu używanego do wykrywania fotonów fluorescencji rentgenowskiej pierwiastków (E ≥ 1,3 keV magnezu). Rzeczywiście, wysoki stosunek K/Na (>10), który można zmierzyć za pomocą TOF-SIMS, EPMA lub mikrosondy jądrowej PIXE16,37, wskazuje na zachowaną integralność chemiczną ogniwa w porównaniu z oczekiwanym K/Na wynoszącym 25 w żywej komórce37. Może to być wspierane przez jednocześnie niski współczynnik Cl/K38. Mimo to niedoskonała witryfikacja, szczególnie jeśli prędkość schładzania próbki jest zbyt niska, może prowadzić do tworzenia się dużych kryształków lodu, które mogą uszkadzać błony komórkowe i organelle, w konsekwencji zmieniając rozkład pierwiastków chemicznych. Chociaż nie ma rutynowej procedury monitorowania tego potencjalnego uszkodzenia i wpływu na dystrybucję wewnątrzkomórkową, powyższe proporcje pierwiastków i możliwość obrazowania komórki w wysokiej rozdzielczości za pomocą kontrastu fazowego promieniowania rentgenowskiego lub kriomiękkiej mikroskopii rentgenowskiej mogą być najlepszymi podejściami do wspierania dobrego zachowania przedziałów wewnątrzkomórkowych przy jednoczesnym zachowaniu integralności pierwiastkowej. Połączenie tych technik i zastosowanie nowo opracowanych kriokorelacyjnych fluorescencyjnych mikroskopów optycznych pomoże ocenić, w jakim stopniu dochodzi do tego uszkodzenia i wpływa na wewnątrzkomórkowy rozkład pierwiastków.
Ogólnie rzecz biorąc, przedstawiono szczegółowy i kompleksowy protokół przygotowania próbek komórkowych do nanoanalizy fluorescencji synchrotronowej rentgenowskiej. Jest to dobry punkt wyjścia dla środowiska naukowego, pomagający rozwiązać trudną kwestię, jak przygotować odpowiednie próbki komórkowe do obrazowania pierwiastków 2D i 3D za pomocą (krio)twardych nanosond rentgenowskich. Podejścia te można połączyć z możliwościami fluorescencji optycznej i mikroskopii elektronowej w celu uzyskania dogłębnego korelacyjnego obrazowania chemicznego i strukturalnego komórek.
Oświadczenia
Autorzy nie pozostają w konflikcie interesów.
Podziękowania
Eksperymenty na linii badawczej ID16A zostały przeprowadzone w ramach propozycji ESRF LS2430, LS2303 i LS2765.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Roztwór octanu amonu, BioUltra, do biologii molekularnej, ~5M w H2O | SIGMA | 09691-250mL | Wymagany roztwór można przygotować z wysokiej jakości proszku octanu amonu i ultraczystej wody, pH i osmolarność i tak należy dostosować. |
| Suplement B27, 50x | Life Technologies, Invitrogen | 17504-044 | do hodowli neuronów hipokampa |
| Dulbecco' s Sól fizjologiczna buforowana fosforanami, DPBS, ([-] CaCl2, [-] MgCl2) | GIBCO | 14190-094 | hodowla komórkowa |
| DMEM z czerwienią fenolową/Glutamax I (pożywka modyfikacja ATCC) | GIBCO | 21885025 | hodowla komórkowa |
| Dulbecco' s zmodyfikowane podłoże Eagle (DMEM) | Life Technologies, Invitrogen | 31966-02 | do hodowli neuronów hipokampa |
| Pęseta Dumont #5, prosta samozamykająca, końcówki 0,05x0,01mm, | precyzyjny instrument | 501202 | |
| Emitech K750X Chłodzony Peltierem Liofilizator Quorum | Technology | EK3147 | |
| Etan N45 | Ciecz powietrzna | p0505s05r0a001 | C2H6 > 99,995 % |
| Płodowa surowica bydlęca, Performance Plus, certyfikowany format One Shot, pochodzenie z USA | GIBCO | A31604-02 | hodowla komórkowa |
| HBSS 10x | Life Technologies, Invitrogen | 14185-052 | do hodowli neuronów hipokampa |
| Kleszczyki Leica GP z szybkozłączką | Linia | ||
| nabłonkowa, ludzka komórka raka piersi gruczolakoraka | ATCC ATCC | Hodowla komórkowa HTB-26 | |
| Podłoże neurobazalne | Life Technologies, Invitrogen | 21103-049 | do hodowli neuronów hipokampa |
| Hodowla | komórkowa | Nunc 4-dołkowa Thermo | 176740 |
| Mikroosmometr Osmo1 z pojedynczą próbką | Zaawansowane instrumenty | Alternatywa Osmo1 | można znaleźć w Fisher scientific (Wescor Inc. VAPRO® Osmometr ciśnienia pary) |
| Penicylina-Streptomycyna | SIGMA | P4333 | hodowla komórkowa |
| poli-L-lizyna | SIGMA | P4707 | Można zastosować inny rodzaj powłoki, który jest zależny od typu komórki, która ma być hodowana na membranie, można odpowiednio przetestować inne czynniki adhezji, takie jak fibronektyna, kolagen, poliornityna. Komórka może być hodowana bezpośrednio na membranie z azotku krzemu, ale te ostatnie są lekko hydrofobowe i zalecane są współczynniki adhezji, chyba że membrana jest przetwarzana na hydrofilową (wyładowywana plazma jarzeniowa). |
| Robot do zamrażania wgłębnego Jednostka główna Leica EM GP | Leica | 16706401 | Alternatywą dla automatycznego tłoka są Vitrobot Mark IV (FEI), CryoPlunge 3 (Gatan), MS-002 Rapid Immersion Freezer (EMS). Można użyć ręcznego systemu domowej roboty, ale komora z kontrolą środowiska jest atutem do zamrażania wgłębnego. |
| Membrana z azotku krzemu (Si3N4) | Silson Ltd. | SiRN-5.0(o)-200-1.5-500-NoHCl | Proponowany typ membrany z azotku krzemu jest zoptymalizowany do analizy za pomocą nanosondy rentgenowskiej ID16A ESRF, Wybrano grubość membrany 500 nm, która jest bardziej odporna na manipulację komórkową i kriofiksację szczegółowo opisaną w tym protokole. Można również zastosować membranę o grubości 200 nm lub niższej, chociaż jest dość delikatna, a inne konstrukcje membrany z azotku krzemu można kupić (na przykład membranę kompatybilną z TEM...) od Sislon lub innej firmy, takiej jak Norcada, SPI supplies, Ted Pella, EMS, LabTech, Neyco... |
| Roztwór błękitu trypanowego 0,4% | GIBCO | 15250061 | hodowla komórkowa |
| Trypsin-EDTA, 0,05% | GIBCO | 25300-054 | hodowla komórkowa |
| Ultraśladowa analiza elementarna Grade, woda ultraczysta | Fisher Chemicals | W9-1 | MilliQ woda może być używana, ale musi być przetestowana pod kątem poziomu zanieczyszczenia pierwiastkami śladowymi, na przykład za pomocą analizy ICP-MS. |
| Papier filtracyjny Whatman No. 1 z wyciętym otworem | Można | użyć alternatywnej bibuły filtracyjnej Leica 16706440, która musi mieć średnicę zewnętrzną 55 mm, można użyć systemu dziurkacza do bibuły filtracyjnej firmy Leica (nr kat. 16706443). |
Bibliografia
- Lewis, D. J., et al. Intracellular synchrotron nanoimaging and DNA damage/genotoxicity screening of novel lanthanide-coated nanovectors. Nanomedicine. 5 (10), 1547-1557 (2010).
- Fus, F., et al. The intracellular localization of osmocenyl-tamoxifen derivatives in hormone-independent breast cancer cells revealed by 2D and 3D nano X-ray fluorescence imaging. Angwendte Chemie. , (2019).
- Janssens, K., Adams, F., Rindby, A. Microscopic X-Ray Fluorescence Analysis. , Wiley. Chichester, UK. (2000).
- Carmona, A., et al. Uranium exposure of human dopaminergic cells results in low cytotoxicity, accumulation within sub-cytoplasmic regions, and down regulation of MAO-B. Neurotoxicology. 68, 177-188 (2018).
- Leapman, R. D., Hunt, J. A., Buchanan, R. A., Andrews, S. B. Measurement of low calcium concentrations in cryosectioned cells by parallel-EELS mapping. Ultramicroscopy. 49 (1-4), 225-234 (1993).
- Saubermann, A. J., Echlin, P., Peters, P. D., Beeuwkes, R. Application of scanning electron microscopy to X-ray analysis of frozen hydrated sections. I. Specimen handling techniques. Journal of Cell Biology. 88 (2), 257-267 (1981).
- Saubermann, A. J., Heyman, R. V. Quantitative digital X-ray imaging using frozen hydrated and frozen dried tissue sections. Journal of Microscopy. 146, Pt2 169-182 (1987).
- Wroblewski, J., Roomans, G. M. X-ray microanalysis of single and cultured cells. Scanning Electron Microscopy. , Pt 4 1875-1882 (1984).
- Wroblewski, J., Müller, R. M., Wroblewski, R., Roomans, G. M. Quantitative X-ray microanalysis of semi-thick cryosections. Histochemistry. 77 (4), 447-463 (1983).
- Zierold, K. Cryopreparation of mammalian tissue for X-ray microanalysis in STEM. Journal of Microscopy. 125, Pt2 149-156 (1982).
- Harkiolaki, M., et al. Cryo-soft X-ray tomography: Using soft X-rays to explore the ultrastructure of whole cells. Emerging Topics in Life Sciences. 2 (1), 81-92 (2018).
- McDermott, G., Le Gros, M. A., Knoechel, C. G., Uchida, M., Larabell, C. A. Soft X-ray tomography and cryogenic light microscopy: the cool combination in cellular imaging. Trends in Cell Biology. 19 (11), 587-595 (2009).
- Schneider, G., et al. Three-dimensional cellular ultrastructure resolved by X-ray microscopy. Nature Methods. 7 (12), 985-987 (2010).
- Sorrentino, A., et al. MISTRAL: a transmission soft X-ray microscopy beamline for cryo nano-tomography of biological samples and magnetic domains imaging. Journal of Synchrotron Radiation. 22 (4), 1112-1117 (2015).
- Carzaniga, R., Domart, M. C., Duke, E., Collinson, L. M. Correlative cryo-fluorescence and cryo-soft X-ray tomography of adherent cells at European synchrotrons. Methods in Cell Biology. 124, Academic Press. 151-175 (2014).
- Perrin, L., Carmona, A., Roudeau, S., Ortega, R. Evaluation of sample preparation methods for single cell quantitative elemental imaging using proton or synchrotron radiation focused beams. Journal of Analytical Atomic Spectrometry. 30 (12), 2525-2532 (2015).
- Jin, Q., et al. Preserving elemental content in adherent mammalian cells for analysis by synchrotron-based x-ray fluorescence microscopy. Journal of Microscopy. 265 (1), 81-93 (2017).
- Daoust, A., et al. Impact of manganese on primary hippocampal neurons from rodents. Hippocampus. 24 (5), 598-610 (2014).
- Daoust, A., et al. Manganese Cytotoxicity Assay on Hippocampal Neuronal Cell Culture. Bio-protocol. 5 (1), 1368(2015).
- Gibon, J., et al. The over-expression of TRPC6 channels in HEK-293 cells favours the intracellular accumulation of zinc. Biochimica et Biophysica Acta (BBA)-Biomembranes. 1808 (12), 2807-2818 (2011).
- Hasna, J., Bohic, S., Lemoine, S., Blugeon, C., Bouron, A. Zinc Uptake and Storage During the Formation of the Cerebral Cortex in Mice. Molecular Neurobiology. , 1-13 (2019).
- Villar, F., et al. Nanopositioning for the ESRF ID16A Nano-Imaging Beamline. Synchrotron Radiation News. 31 (5), 9-14 (2018).
- Kosior, E., et al. Combined use of hard X-ray phase contrast imaging and X-ray fluorescence microscopy for subcellular metal quantification. Journal of Structural Biology. 177 (2), 239-247 (2012).
- Bohic, S., et al. Synchrotron hard X-ray microprobe: fluorescence imaging of single cells. Applied Physics Letters. 78, 3544-3546 (2001).
- Dubochet, J. On the Development of Electron Cryo-Microscopy (Nobel Lecture). Angwendte Chemie. 57 (34), 10842-10846 (2018).
- Da Silva, J. C., et al. Efficient concentration of high-energy X-rays for diffraction-limited imaging resolution. Optica. 4 (5), 492-495 (2017).
- Studer, D., Humbel, B. M., Chiquet, M. Electron microscopy of high-pressure frozen samples: bridging the gap between cellular ultrastructure and atomic resolution. Histochemistry and Cell Biology. 130 (5), 877-889 (2008).
- Moor, H. Theory and pratice of high pressure freezing. Cryotechniques in Biological Electron Microscopy. Steinbrecht, R. A., Zierold, K. , Springer. 175-191 (1987).
- Gilkey, J. C., Staehelin, L. A. Advances in ultrarapid freezing for the preservation of cellular ultrastructure. Journal of Electron Microscopy Techniques. 3 (2), 177-210 (1986).
- Ferreira, J. L., Matthews-Palmer, T. R., Beeby, M. Electron Cryo-Tomography. Cellular Imaging. , Springer, Cham. 61-94 (2018).
- Colvin, R. A., Jin, Q., Lai, B., Kiedrowski, L. Visualizing metal content and intracellular distribution in primary hippocampal neurons with synchrotron X-ray fluorescence. PLoS One. 11 (7), 0159582(2016).
- Vavpetič, P., et al. Elemental distribution and sample integrity comparison of freeze-dried and frozen-hydrated biological tissue samples with nuclear microprobe. Nuclear Instruments and Methods in Physics Research Section B: Beam Interactions with Materials and Atoms. 348, 147-151 (2015).
- Guerquin-Kern, J. L., Bordat, C. Cryo-preparation procedures for elemental imaging by sims and eftem. Handbook of Cryo-Preparation Methods for Electron Microscopy. , CRC Press. 499-536 (2008).
- Gramaccioni, C., et al. Nanoscale quantification of intracellular element concentration by X-ray fluorescence microscopy combined with X-ray phase contrast nanotomography. Applied Physics Letters. 112 (5), 053701(2018).
- Perrin, L., et al. Zinc and Copper Effects on Stability of Tubulin and Actin Networks in Dendrites and Spines of Hippocampal Neurons. ACS Chemical Neurosciences. 8 (7), 1490-1499 (2017).
- Ortega, R., et al. α-synuclein over-expression induces increased iron accumulation and redistribution in iron-exposed neurons. Molecular Neurobiology. 53 (3), 1925-1934 (2016).
- Fartmann, M., et al. Quantitative imaging of atomic and molecular species in cancer cultures with TOF-SIMS and Laser-SNMS. Applied Surface Sciences. 231 (2), 428-431 (2004).
- Pålsgård, E., Lindh, U., Roomans, G. M. Comparative study of freeze-substitution techniques for X-ray microanalysis of biological tissue. Microscopy Research and Techniques. 28 (3), 254-258 (1994).
Przedruki i uprawnienia
