Biomarkery chorób neurodegeneracyjnych oparte na krwi są niezbędne do prowadzenia badań klinicznych na dużą skalę. Wiarygodne i zwalidowane badanie krwi powinno wymagać małej objętości próbki, a także być mniej inwazyjną metodą pobierania próbek, przystępną cenowo i powtarzalną. W artykule wykazano, że wysokoprzepustowy test immunologiczny elektroforezy kapilarnej spełnia kryteria potencjalnego rozwoju biomarkerów.
Artykuł metodologiczny
Zastosowanie testu immunologicznego elektroforezy kapilarnej w celu poszukiwania potencjalnych biomarkerów stwardnienia zanikowego bocznego w ludzkich płytkach krwi
W tym artykule
Podsumowanie
Streszczenie
Test immunologiczny elektroforezy kapilarnej (CEI), znany również jako zachodnia technologia kapilarna, staje się metodą z wyboru do badań przesiewowych białek i leków istotnych dla choroby w badaniach klinicznych. Odtwarzalność, czułość, wymóg małej objętości próbki, multipleksowanie przeciwciał do znakowania wielu białek w tej samej próbce, zautomatyzowana zdolność do analizy do 24 pojedynczych próbek o wysokiej przepustowości oraz wymóg krótkiego czasu sprawiają, że CEI jest korzystniejszy w porównaniu z klasycznym testem immunologicznym western blot. Istnieją pewne ograniczenia tej metody, takie jak niemożność wykorzystania gradientowej matrycy żelowej (4%–20%), wysokie tło z nierafinowanymi próbkami biologicznymi oraz komercyjna niedostępność poszczególnych odczynników. W tym artykule opisano skuteczną metodę przeprowadzania CEI w wielu testach, optymalizacji stężenia białka i miareczkowania przeciwciał pierwotnych na jednej płytce testowej oraz zapewnienia przyjaznych dla użytkownika szablonów do przygotowania próbek. Opisano również metody pomiaru TDP-43 i fosforylowanej pochodnej TDP-43 w cytozolu lizatu płytkowego w ramach inicjatywy dotyczącej opracowywania biomarkerów chorób neurodegeneracyjnych opartych na krwi.
Wprowadzenie
Ogólnym celem opisanego tutaj CEI jest dostarczenie zaktualizowanego protokołu krokowego do analizy docelowych białek w ludzkich płytkach krwi. Przypisanie cząsteczki sygnatury opartej na krwi jest jednym z najważniejszych zadań w dziedzinie opracowywania biomarkerów w chorobach neurodegeneracyjnych człowieka, takich jak choroba Alzheimera (AD), stwardnienie zanikowe boczne (ALS), zwyrodnienie płata czołowo-skroniowego (FTLD), choroba Parkinsona (PD), zapalenie mięśni ciała inkluzyjnego (IBM) i inne stany patologiczne istotne dla agregacji białek. Wykrycie niewielkich ilości takich sygnatur białkowych w dużych ilościach krwi z wieloma czynnikami zakłócającymi jest wyzwaniem. Dlatego kluczowa jest specyficzność, czułość, zdolność do obsługi dużej liczby próbek oraz odtwarzalność wybranej metody.
Ludzkie płytki krwi mogą służyć jako środowisko do identyfikacji i przypisywania potencjalnych białek biomarkerowych dla chorób neurodegeneracyjnych. Płytki krwi dają możliwość służenia jako zastępczy pierwotny model komórkowy, który odzwierciedla niektóre cechy komórek neuronalnych1,2,3. Istnieją pewne cechy, które sprawiają, że płytki krwi są jednym z preferowanych sposobów analizy białek kandydujących na biomarkery i ich pochodnych chemicznych. Po pierwsze, płytki krwi można łatwo pozyskać przy użyciu mniej inwazyjnego podejścia, pobierając krew od dawców (tj. nakłucie dożylne) lub w dużych ilościach z lokalnych banków krwi. Po drugie, płytki krwi można łatwo wyizolować z krwi pełnej przy minimalnym nakładzie pracy przygotowawczej w minimalnie wyposażonych laboratoriach4,5. Po trzecie, płytki krwi nie mają jąder; Dlatego są dobrą komórką modelową do badania zmian w metabolizmie bez regulacji transkrypcji. Po czwarte, zawartość biomolekuł w płytkach krwi jest otoczona; Dlatego mikrośrodowisko płytek krwi chroni ich zawartość przed substancjami zakłócającymi działanie surowicy (tj. proteazami). Po piąte, osocze wzbogacone w płytki krwi można przechowywać w temperaturze pokojowej przez 7-8 dni bez utraty aktywności metabolicznej. Dlatego płytki krwi zapewniają model pracy, w którym czynniki zewnętrzne są zminimalizowane i kontrolowane.
Tradycyjne techniki testów immunologicznych, takie jak immunoblotting (np. western blotting) i test immunoenzymatyczny (ELISA) są szerzej stosowane w analizie specyficznych białek. Jednak te dwie metody mają kilka wad, w tym wiele etapów testu, wymóg stosowania niebezpiecznych chemikaliów i odczynników, duży rozmiar próby, problemy z odtwarzalnością testu i zmienność danych między seriami. Skłoniły one do opracowania metody, która jest prostsza, składa się z mniejszej liczby kroków i jest osiągalna w stosunkowo krótkim czasie. Chociaż klasyczna technika western blot pozostanie popularną metodą laboratoryjną, jej wieloetapowa procedura, zaopatrzenie, toksyczne odpady (tj. akrylamid, metanol itp.) i czas oznaczania stają się coraz mniej pożądane przy wykonywaniu wysokoprzepustowej ilościowej analizy białek.
Zautomatyzowane podejście CEI stopniowo staje się metodą wybieraną przez laboratoria przeprowadzające wysokoprzepustowe testy białek6. CEI eliminuje potrzebę stosowania żeli, aparatów do elektroforezy żelowej, membran, urządzeń do elektroforezy i elektrotransferu oraz bardziej fizycznego zaangażowania. Jeśli test CEI jest dobrze zaprojektowany, powinien zostać wykonany w ciągu około 3,5 godziny, obejmujący analizę danych ilościowych, elektroferogram o jakości publikacji oraz wykresy z analizą statystyczną. Kolejną zaletą systemu CEI jest jego wymóg 10–20 razy mniejszego stężenia białka, co czyni go idealnym do stosowania w próbkach ludzkich używanych w badaniach klinicznych7,8.
Najbardziej krytyczną częścią CEI jest optymalizacja warunków testowych dla każdego przeciwciała zakupionego od różnych dostawców, rodzaju przeciwciała (monoklonalne vs. poliklonalne), optymalnych stężeń białka, przygotowania próbki, temperatury denaturacji próbki i napięcia elektroforezy stosowanego na naczyniach włosowatych. Opracowaliśmy metodę optymalizacji formatu pojedynczego testu dla CEI, która powinna zostać wdrożona przed jakimikolwiek nowymi testami, co pozwoli zaoszczędzić czas i zasoby. Po tym etapie optymalizacji następuje zautomatyzowana ocena ilościowa zarówno całkowitej, jak i fosforylowanej pochodnej białka wiążącego DNA/RNA odpowiedzi transaktywacyjnej (TARDP). Ze względu na jego rozmiar (43 kDa) akronim TDP-43 będzie używany w całym artykule. W tym przypadku białko TDP-43 w ludzkim lizacie płytkowym uzyskanym od pacjentów z ALS jest oceniane, aby pomóc w opracowaniu predykcyjnej wartości fosforylacji (PPV) jako potencjalnego biomarkera prognostycznego.
TDP-43 to nowy potencjalny kandydat na biomarker choroby dla ALS. TDP-43 jest białkiem wszechobecnym we wszystkich komórkach jądrzastych; w związku z tym zbadano funkcje TDP-43 podczas różnych normalnych zdarzeń komórkowych oraz w chorobie neurodegeneracyjnej9,10,11,12,13,14. Chociaż TDP-43 jest białkiem jądrowym15, ma zdolność do przemieszczania się między jądrem a cytoplazmą ze względu na obecność lokalizacji jądrowej i sekwencji eksportu jądrowego16,17,18,19. Cytoplazmatyczny TDP-43 bierze udział w różnych zdarzeniach komórkowych, takich jak stabilność i transport mRNA, reakcja na stres, funkcja mitochondriów, autofagosom20. Jednak niewiele wiadomo na temat roli fosforylowanych pochodnych TDP-43 poza ich udziałem w patogenezie choroby neurodegeneracyjnej21.
Ten protokół ilustruje, jak zoptymalizować warunki testowe do analizy zawartości TDP-43 i jego fosforylowanej pochodnej w płytkach krwi przy użyciu podejścia CEI. Ponieważ fosforylowany TDP-43 nie jest dostępny na rynku, proponuje się zastosowanie predykcyjnej wartości fosforylacji (PPV) do oceny profili TDP-43 u pacjentów z ALS. Ten system CEI wykorzystuje niewielką objętość mieszaniny próbek (2,5–3,0 μl na kapilarę). Całkowita objętość testu wynosi 8,0 μl na kapilarnę w oparciu o protokół producenta; W związku z tym naukowcy mogą wykorzystać przygotowanie jednej mieszaniny próbek do dwóch oddzielnych przebiegów. Producent zaprojektował protokół testu w taki sposób, aby wszelkie błędy pipetowania były zminimalizowane, jeśli nie całkowicie wyeliminowane. 24 indywidualne mieszaniny próbek lizatu płytek krwi u ludzi dzieli się na połówki objętości (tj. 2,5–3,0 μl na próbkę) i kolejno analizuje je za pomocą dwóch różnych przeciwciał w ciągu ~7 godzin. Opisany tutaj system CEI zapewnia pożądaną metodę oznaczania o wysokiej przepustowości. Użytkownicy muszą przetestować przeciwciała od różnych dostawców i metody przygotowania próbki dla docelowego białka przed przeprowadzeniem badań przesiewowych na dużą skalę.
Protokół
Wszystkie protokoły dotyczące przetwarzania ludzkich płytek krwi są zgodne z wytycznymi komisji IRB zarówno University of Kansas Medical Center, jak i Kansas City University of Medicine and Biosciences.
1. Przygotowanie buforów i odczynników
UWAGA: Wszystkie próbki należy przygotować zgodnie z wytycznymi producenta. Podczas przeprowadzania tej procedury należy stosować środki ochrony osobistej (fartuchy laboratoryjne, rękawiczki i gogle).
- Przygotować cytrynianowy bufor płuczący, łącząc 0,941 g sacharozy (stężenie końcowe 11 mM), 6,4 mL 5 M NaCl (stężenie końcowe 128 mM), 5,4 mL 0,2 M NaH2PO4 (stężenie końcowe 4,3 mM), 9,4 mL 0,2 M Na2PHO4 (stężenie końcowe 7,5 mM), 0,352 g cytrynianu sodu (stężenie końcowe 4,8 mM) oraz 0,115 g kwasu cytrynowego (stężenie końcowe 2,4 mM). Dopełnić objętość całkowitą do 250 mL za pomocą ddH2O. Przefiltrować przez dysk filtrujący 0,45 µm i dostosować pH do 6,5. Przechowywać do 1 roku w temperaturze 4 ˚C. Przed użyciem doprowadzić roztwór do temperatury pokojowej (RT)22.
- Przygotować bufor do lizy, łącząc 250 mM sacharozy, 1 mM EDTA oraz 10 mM Tris-Cl (pH 7,4) w końcowej objętości 100 mL. Przechowywać do 1 roku w temperaturze 4 ˚C. Do 2 mL buforu do lizy dodać 2 µL koktajlu inhibitorów fosfataz (stężenie końcowe 1:1000) oraz 1 µL koktajlu inhibitorów proteaz (stężenie końcowe 1:2000). Przechowywać na lodzie do momentu użycia. Niewykorzystany bufor do lizy należy zutylizować.
2. Izolacja płytek krwi
- Pobrać 8–10 mL ludzkiej krwi do probówki do pobierania krwi z żółtą zakrętką zawierającej roztwór kwasu cytrynowo-dekstrozowego (ACD) (75 mM cytrynianu trysodowego, 124 mM dekstrozy i 38 mM kwasu cytrynowego, pH = 7,4; ACD:krew = 1:9). Delikatnie wymieszać zawartość probówki, odwracając ją ręcznie 5–6 razy.
- Wirować probówki przy 200 x g w rotorze z koszyczkami wahadłowymi przez 20 min w temperaturze pokojowej (RT).
- Przenieść osocze bogatopłytkowe (PRP) (~3–4 mL) do probówki stożkowej o pojemności 15 mL, pozostawiając około 0,5 mL PRP z warstwy leukocytarnej (frakcja o mętny wygląd), aby uniknąć zanieczyszczeń. W przypadku wystąpienia zanieczyszczenia erytrocytami powtórzyć ten krok.
- Wirować próbki PRP przy 1 200 x g przez 15 min w temperaturze pokojowej (RT).
- Przemyć osad płytkowy (P1) poprzez delikatne resuspensowanie w 1 mL buforu do przemywania z cytrynianem, a następnie wytrącić poprzez wirowanie przy 1 200 x g przez 15 min w temperaturze pokojowej (RT).
- Zachować czysty osad płytkowy. Odrzucić nadsącz.
- Resuspender osady płytkowe w 600 μL buforu do lizy zawierającego koktajle inhibitorów.
- Poddać zawiesinę płytkową sonikacji za pomocą sonikatora. Umieścić próbkę w miniwiaderku z lodem. Ustawić sonikator na stopień 3 na 20 s w trybie ciągłym.
UWAGA: Należy pamiętać o oczyszczeniu sondy 10% wybielaczem, a następnie wodą destylowaną. - Wirować sonikowane próbki przy 20 000 x g przez 30 min w temperaturze 4 °C w celu usunięcia frakcji błonowych. Rozdzielić nadsącze na aliquoty po 60 μL i przechowywać w temperaturze -80 ˚C. Unikać wielokrotnych cykli zamrażania i rozmrażania frakcji cytozolowych płytek.
3. Przygotowanie do CEI
UWAGA: 100 µL lizatu płytek krwi ludzkich zostało połączone z próbek pacjentów z ALS (n = 8–10) oraz zdrowych ochotników (n = 8–10) w oddzielnych pulach i wykorzystane do optymalizacji testu.
- Wypełnij wewnętrzne szablony dla układu CEI (Tabela 1) oraz przygotowania próbek (Tabela 2). Tabela przygotowania mieszaniny próbek jest dynamiczna i automatycznie obliczy objętość, jaką należy pobrać ze źródła.
UWAGA: Po wprowadzeniu wymaganej objętości źródłowej w dynamicznej Tabeli 2, objętość buforu do próbek 0,1X zostanie obliczona automatycznie. - Oznakuj 25 probówek PCR o pojemności 0,2 mL numerami kapilar od #1 do #25 i umieść je w statywie do PCR. Postaw na lodzie.
- Oznakuj probówki do mikrocentryfugi o pojemności 0,6 mL: jedną dla każdego przeciwciała pierwszorzędowego i rozcieńczenia (jeśli wymagane), jedną dla buforu do próbek 0,1x, jedną dla luminolu-S/nadtlenku oraz jedną dla każdej próbki do rozcieńczenia (jeśli wymagane). Umieść je na lodzie w statywie.
- Wyjmij bufor do próbek, bufor do płukania, jedną płytkę oraz kartridż dostarczone w module separacyjnym zestawu master CEI 12–230 kDa.
- Z lodówki (4 °C) wyjmij bufor do rozcieńczania przeciwciał, przeciwciała pierwszorzędowe, przeciwciała drugorzędowe, luminol, nadtlenek wodoru oraz zestaw standardów. Wszystkie odczynniki umieść na lodzie, z wyjątkiem zestawu standardów, który pozostaje w temperaturze pokojowej (RT).
UWAGA: Odczynniki z zestawów standardów są liofilizowane i zamknięte folią. Przed otwarciem należy je krótko odwirować w miniwirówce, aby zminimalizować straty produktu. W celu otwarcia probówek z odczynnikami można przebić folię końcówką pipety lub odciągnąć ją od rogu. - Aby przygotować 400 mM DTT, dodaj 40 µL wody dejonizowanej do przezroczystej probówki zawierającej DTT.
- Aby przygotować 40 µL fluorescencyjnego 5x master mix, dodaj 20 µL buforu do próbek 10x oraz 20 µL przygotowanego roztworu 400 mM DTT do różowej probówki dołączonej do zestawu.
- Aby przygotować biotynilowaną drabinę, dodaj 16 µL wody dejonizowanej, 2 µL buforu do próbek 10x oraz 2 µL przygotowanego roztworu 400 mM DTT do białej probówki dołączonej do zestawu. Wymieszaj delikatnie i przenieś do probówki PCR 0,2 mL w celu denaturacji.
- Przygotuj bufor do próbek 0,1x, dodając 1,5 µL buforu do próbek 10x i 148,5 µL wody dejonizowanej do probówki do mikrocentryfugi 0,6 mL. Wymieszaj w wibratorze (vortex) i postaw na lodzie.
- Przygotuj wymagane rozcieńczenia przeciwciał. Dodaj rozcieńczalnik do przeciwciał w objętościach przypisanych do każdej wcześniej oznakowanej probówki do mikrocentryfugi. Jeśli objętości są identyczne, zastosuj technikę pipetowania odwrotnego23; jeśli nie, wypłucz końcówkę pipety przed dozowaniem.
UWAGA: W tym teście zastosowano przeciwciało pan-TDP-43 oraz przeciwciało a-p(S409/410-2) TDP-43. Przeciwciało Anti-ERK zastosowano jako kontrolę wewnętrzną, aby upewnić się, że komponenty testu działają prawidłowo. - Wykonaj pipetowanie odwrotne dla rozcieńczania przeciwciał zgodnie z opisem poniżej. Alternatywnie, dodatkowe informacje można znaleźć w literaturze24.
UWAGA: Technika pipetowania odwrotnego jest preferowana przy dozowaniu małych, sekwencyjnych objętości roztworów23. Technika ta oferuje kilka zalet: (i) zapewnia precyzyjną objętość, (ii) eliminuje pienienie się odczynnika w otworze końcówki oraz (iii) jest idealna dla odczynników o małej objętości (<5 µL), roztworów lepkich, roztworów surfaktantów oraz roztworów o wysokiej prężności par.- Załóż odpowiednią końcówkę na pipetę i naciśnij tłok do drugiego stopnia (Krok 2). Zanurz końcówkę pipety na kilka milimetrów w roztworze. Powoli zwolnij tłok, aby napełnić końcówkę roztworem, gdy ta wciąż znajduje się w cieczy. Wyjmij końcówkę z roztworu i delikatnie dotknij jej o krawędź zbiornika z odczynnikiem, aby usunąć nadmiar cieczy z zewnątrz końcówki.
- Dozuj roztwór, naciskając tłok do pierwszego stopnia (Krok 1). Nie dozuj pozostałego w końcówce roztworu.
- Opróżnij pozostały w końcówce roztwór do zbiornika z odczynnikiem, naciskając tłok do drugiego stopnia (Krok 2). Zwolnij tłok do pozycji wyjściowej przed kolejnym krokiem pipetowania.
- Dodaj wymagane przeciwciało w objętościach przypisanych do każdej oznakowanej probówki do mikrocentryfugi (Tabela 1). Nie wypłukuj końcówki pipety przed użyciem: dodaj ją bezpośrednio do rozcieńczalnika i przepłucz końcówkę kilkakrotnie, aby usunąć przeciwciało. Probówki postaw na lodzie.
- Aby przygotować mieszaninę próbek do CEI, wykonaj poniższe kroki dla probówek PCR oznakowanych od cap#2 do cap#25: w tej samej kolejności, w jakiej pojawiają się w Tabela 1.
- Otwórz wszystkie probówki, dodaj do każdej aliquotę 1,6 µL fluorescencyjnego 5x buforu do próbek, stosując technikę pipetowania odwrotnego, a następnie zamknij każdą probówkę PCR po dodaniu buforu 5x, aby zminimalizować stratę próbki.
- Otwórz wszystkie probówki, dodaj bufor do próbek 0,1x w objętościach określonych w Tabela 2 do każdej probówki, a następnie niezwłocznie je zamknij. Jeśli objętości są identyczne, zastosuj technikę pipetowania odwrotnego. Jeśli nie, wypłucz końcówkę pipety przed dozowaniem buforu 0,1x.
- Otwórz wszystkie probówki, dodaj próbkę białka w objętościach określonych w Tabela 2 do każdej probówki, a następnie niezwłocznie je zamknij. Jeśli objętości są identyczne, zastosuj technikę pipetowania odwrotnego. Jeśli nie, wypłucz końcówkę pipety przed dozowaniem buforu 0,1x.
- Krótko odwiruj wszystkie probówki PCR w wirówce laboratoryjnej (13 000 x g przez 30 s), wymieszaj probówki PCR poprzez opukiwanie lub w wibratorze, a następnie powtórz wirowanie.
- Przenieś wszystkie probówki PCR do termocyklera z podgrzewaną pokrywą. Denaturuj próbki w określonej temperaturze i czasie (np. 95 ˚C przez 5 min; 70 ˚C przez 10 min).
UWAGA: Temperatura i czas denaturacji muszą zostać zoptymalizowane dla białka docelowego. - Powtórz krok 3.12.4.
- Przenieś wszystkie probówki PCR z powrotem do statywu i postaw na lodzie.
- Podczas etapu denaturacji przygotuj roztwór wywoływacz (roztwór luminolu-S:nadtlenku w stosunku 1:1), dodając 200 µL luminolu-S i 200 µL nadtlenku. Postaw na lodzie.
- Aby załadować przygotowane powyżej próbki na wstępnie napełnioną płytkę CEI, dozuj odczynniki i próbki do płytki testowej zgodnie z układem testu (Rysunek 1). Unikaj wprowadzania pęcherzyków powietrza.
UWAGA: Jeśli objętości i roztwór są identyczne, zastosuj technikę pipetowania odwrotnego. Jeśli nie, wypłucz końcówkę pipety przed dozowaniem i nie usuwaj resztki cieczy do dołka płytki za pomocą drugiego stopnia tłoka pipety. Moduł separacyjny 12–230 kDa może zawierać kolorowy przewodnik ładowania płytki. Umieść go pod płytką podczas dodawania odczynników i próbek do dołków, co ułatwia wizualną kontrolę ładowania. Przewodnik ładowania płytki można również pobrać ze strony internetowej firmy.- W rzędzie E dodaj 15 µL mieszaniny luminolu:nadtlenku do każdego dołka.
UWAGA: Idealnie jest przygotować ten odczynnik bezpośrednio przed użyciem i dodać go do każdego dołka. Jeśli nie jest to możliwe, mieszaninę tę można przygotować nie wcześniej niż 30 min przed ładowaniem płytki. - W rzędzie D, do dołka D1, dodaj 10 µL streptawidyny-HRP.
- W rzędzie D, do dołków D2–D25, dodaj 10 µL wyznaczonego przeciwciała drugorzędowego.
- W rzędzie B, do każdego dołka, dodaj 10 µL rozcieńczalnika do przeciwciał.
- W rzędzie C, do dołka C1, dodaj 10 µL rozcieńczalnika do przeciwciał.
- W rzędzie C, do dołków C2–C25, dodaj 10 µL wyznaczonego przeciwciała pierwszorzędowego.
- W rzędzie A, do dołka A1, dodaj 5 µL biotynilowanej drabiny z probówki PCR #1.
- W rzędzie A, do dołków A2–A25, dodaj po 3 µL próbki z probówek PCR #2–#25 do odpowiadających im dołków #2–#25.
- Dodaj 500 µL buforu do płukania do każdego wyznaczonego dołka na bufor.
- Wirował płytkę przez 5 min przy 1 000 x g w temperaturze pokojowej (RT).
- W rzędzie E dodaj 15 µL mieszaniny luminolu:nadtlenku do każdego dołka.
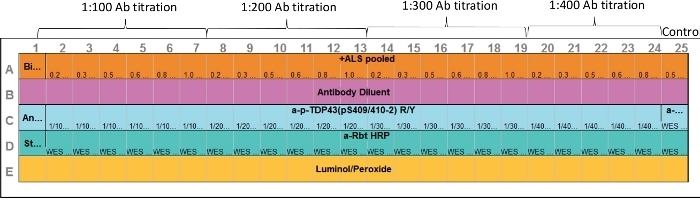
Rysunek 1: Układ testu. Optymalizację zarówno przeciwciała pierwszorzędowego, jak i próbki białka docelowego można przeprowadzić w ramach jednego testu. Kapilary 2–7, 8–13, 14–19 i 20–24 reprezentują różne stężenia białka i zakresy przeciwciała pierwszorzędowego. Kapilara 25 stanowi kontrolę dodatnią. Zastosowano przeciwciało przeciwko ERK, jednak można dołączyć dowolną odpowiednią kontrolę dodatnią. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
4. Wykonywanie CEI na płytce 1
- Najpierw włącz analizator CEI (Tabela materiałów), a następnie włącz komputer. Uruchom oprogramowanie (Tabela materiałów)
- Podłącz analizator do systemu online (Tabela materiałów). Jest to niezbędny krok w celu gromadzenia danych z przebiegu analizy na potrzeby rozwiązywania problemów oraz odzyskiwania danych.
- Kliknij Instrument w menu w lewym górnym rogu, a następnie kliknij Connect. Wybierz numer seryjny instrumentu, który pojawi się w menu rozwijanym. Kliknij Connect.
- Wybierz kartę „Assay” i wybierz New Assay lub wybierz zapisany szablon.
- Wprowadź parametry analizy (Tabela 1) lub zmodyfikuj aktualny szablon. Zapisz nazwę i lokalizację pliku.
- Upewnij się, że migający niebieski wskaźnik w analizatorze zmienił się w światło ciągłe koloru niebieskiego.
- Naciśnij srebrny metalowy przycisk na górze pomarańczowych drzwi, aby je otworzyć.
- Ostrożnie wyjmij kartridż kapilarny z opakowania. Włóż kartridż kapilarny zgodnie z protokołem producenta. Jeśli został zainstalowany prawidłowo, wewnętrzne światło zmieni kolor na niebieski.
- Zdejmij folię ochronną z płytki do analizy. Sprawdź wizualnie wypełnione dopełnione dołka pod kątem pęcherzyków powietrza. Jeśli zostaną zauważone, przebij je końcówką małej pipety (dobrze sprawdza się końcówka pipety P10 z długim trzoniem).
- Umieść płytkę do analizy w uchwycie i zamknij drzwi. W komputerze kliknij przycisk Start.
- Umieść tacę z lodem zawierającą odczynniki i próbki wrażliwe na temperaturę w ciemności w temperaturze 4 ˚C do momentu przygotowania drugiej wypełnionej płytki.
- Pozostaw odczynniki/materiały w temperaturze pokojowej dla drugiej płytki.
5. Wykonanie CEI na płytce 2
UWAGA: Płytka ta jest przeznaczona do analizy poziomów fosforylowanego TDP-43.
- Wyjąć tackę z lodem przechowywaną w temperaturze 4 ˚C i umieścić ją na blacie na 1 h przed przewidywanym czasem zakończenia analizy pierwszej płytki. Przygotować drugą płytkę i kartridż.
- Przygotować wszelkie rozcieńczenia przeciwciał potrzebne do drugiego pomiaru i przechowywać je w lodzie. Przygotować świeży roztwór luminolu-S:nadtlenku w stosunku 1:1 (krok 3.12.8 powyżej).
- Ponownie wymieszać i krótko odwirować mieszaninę próbek oraz odczynniki niezbędne do napełnienia płytki. Napełnić drugą płytkę zgodnie z Rysunkiem 1. Do studzienek w rzędzie C wlać roztwór przeciwciał a-p(S409-410-2) TDP-43.
- Po zakończeniu pierwszego pomiaru usunąć pierwszą płytkę i kartridż. Wyjąć kartridż i umieścić go w pojemniku na odpady ostre w celu utylizacji. Zachować naklejki z płytki i kartridża do celów referencyjnych.
- Zamknąć plik w oprogramowaniu i ponownie wybrać ten sam szablon. Oprogramowanie zapamięta ustawienia z poprzedniego pomiaru. Wprowadzić niezbędne zmiany w adnotacjach (np. zmienić przeciwciało pierwszorzędowe).
- Powtórzyć kroki 4.8–4.10. Schować wszystkie odczynniki i materiały z modułu separacyjnego zestawu głównego 12–230 kDa.
- Zutylizować pozostałą mieszaninę próbek CEI, rozcieńczenia przeciwciał, bufor do próbek 0.1x oraz mieszaniny luminolu-S:nadtlenku zgodnie z regulaminem uczelni.
6. Analiza danych
- Po zakończeniu analizy należy upewnić się, że przeprowadzono następujące kontrole jakości.
- W oprogramowaniu należy wybrać ikonę Show Standards oraz zakładkę Graph View. Należy sprawdzić dopasowanie pików do wewnętrznych markerów fluorescencyjnych we wszystkich 25 kapilarach. Błędne dopasowania należy skorygować, wybierając opcję Force Standard lub klikając prawym przyciskiem myszy na nieprawidłowy pik, a następnie wybierając Not a Standard. Kontrolę tę należy przeprowadzić dla każdej nowej kapilary.
- Należy kliknąć w zakładkę Samples i wybrać ikonę Single View. W zakładce eksperymentu należy wybrać kapilarę nr 1 (drabina biotynilowana). Należy sprawdzić dopasowanie pików do markerów masy cząsteczkowej. Jeśli oprogramowanie błędnie zidentyfikowało pik, należy kliknąć go w widoku Graph View i wybrać opcję Remove Peak.
UWAGA: Na przykład biotynilowana drabina 12–230 KDa wykaże piki rozmiarów przy 12 kDa, 40 kDa, 66 kDa, 116 kDa, 180 kDa oraz 230 kDa. Pominięcie tego kroku spowoduje błędne określenie rozmiaru pików próbek i wygenerowanie niedokładnych wyników. - Należy obejrzeć film z elektroforezy i odnotować, czy podczas analizy wystąpiła jakakolwiek nieprawidłowa migracja.
- W zależności od potrzeb dalszych obliczeń należy wyeksportować dane (np. tabelę pików, zawierającą masę cząsteczkową, pole piku, wysokość piku oraz stosunek sygnału do szumu [S/N]). W prawym górnym rogu okna Graph znajdują się narzędzia do adnotacji wykresu, które pozwalają na dodanie dodatkowych informacji do grafiki.
Wyniki
Optymalizacja stężenia białek cytozolowych płytek oraz miareczkowanie przeciwciała pierwszorzędowego
Ważne jest ustalenie liniowego zakresu dynamicznego białek cytozolowych płytek w analizie, ponieważ zmiany sygnału są wprost proporcjonalne do zmian zawartości białek w cytozolu płytek. Zastosowanie w analizie mieszaniny lizatu całych płytek może zmniejszyć intensywność sygnału białek docelowych (TDP-43 oraz P(S409-412) TDP-43) i przyczynić się do wysokiego sygnału tła. Dlatego w tej analizie, po rozbiciu płytek, wykorzystano klarowny nadsącz (frakcję cytozolową) (Rysunek 2).
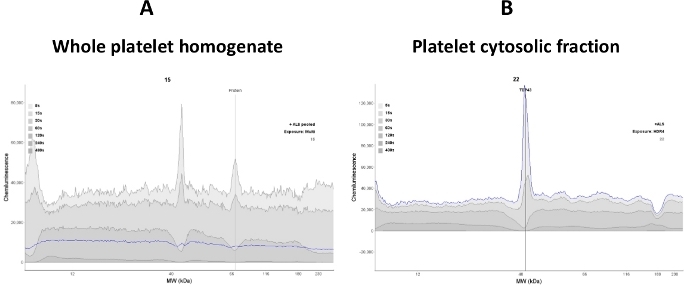
Rysunek 2: Wyraźność sygnału zależy od jakości próbki. (A) Homogenat całkowitego lizatu płytek krwi utrudnia wiązanie przeciwciał anty-TDP-43, co skutkuje uzyskaniem zaszumionego elektroferogramu. (B) Frakcję cytozolową płytek krwi uzyskano poprzez poddanie całkowitego lizatu wirowaniu (16 000 x g przez 30 min). Usunięto większość białek błonowych, dzięki czemu zwiększyło się wiązanie przeciwciał anty-TDP-43 z białkiem TDP-43 (niebieska linia). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Liniowy zakres dynamiczny dla stężenia białka w cytosolu płytek krwi ustalono na poziomie 0,2–0,8 mg/mL. Przyjęto szablon testu, który pozwolił na jednoczesne przeprowadzenie pomiaru stężenia białka oraz miareczkowania przeciwciała pierwszorzędowego w ramach jednego badania (Rycina 3).
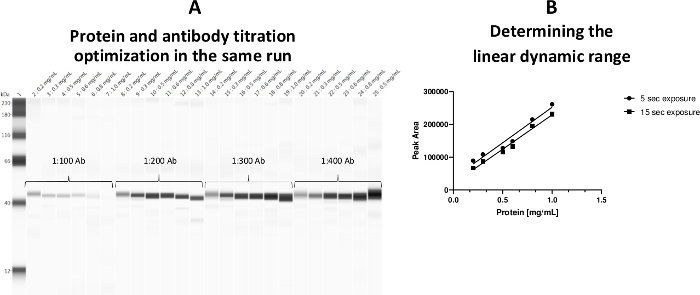
Rycina 3: Liniowy zakres dynamiczny dla stężenia białek cytozolu płytek krwi. (A) Zarówno stężenia białek, jak i miareczkowania przeciwciał zostały zoptymalizowane na jednej płytce podczas tego samego cyklu. (B) Ustalono liniowy zakres roboczy (0,2–0,8 mg/mL) dla białka. Obciążenie białka 0,5 mg/mL zostało oznakowane przeciwciałem a-ERK jako kontrola pozytywna (kapilara 25). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Należy zauważyć, że zawartość glicerolu w probówce z preparatem próbki powinna być mniejsza niż 20% (stężenie końcowe), w przeciwnym razie wysokie stężenie glicerolu będzie niekorzystnie wpływać na wiązanie przeciwciała pierwszorzędowego.
Wyznaczanie optymalnego czasu ekspozycji
W starszej wersji oprogramowania optymalny czas ekspozycji należało wyznaczyć, wykreślając zależność powierzchni piku od stężenia białka (mg/mL). Nowa wersja oferuje nowe narzędzie o nazwie profil detekcji o wysokiej rozpiętości tonalnej (HDR) (Rycina 4). Wykorzystanie panelu obrazu umożliwiło jednoczesny podgląd wszystkich czasów ekspozycji (tj. 5 s, 15 s, 30 s, 60 s, 120 s, 240 s, 480 s). Oprogramowanie komputerowe przeanalizowało wszystkie czasy ekspozycji i automatycznie zidentyfikowało najlepszy czas ekspozycji (HDR). Profil detekcji HDR zapewnił znacznie szerszy zakres dynamiczny dzięki większej czułości CEI, co oznacza lepszą detekcję i kwantyfikację w szerszym zakresie stężeń próbek. Niemniej jednak użytkownicy nadal mają możliwość wyboru dowolnego czasu ekspozycji, który spełnia cel eksperymentu. Korzystając z tej funkcji, wyznaczono optymalny czas ekspozycji dla białka TDP-43. Pik reprezentuje optymalny czas ekspozycji (Rycina 4A). Po przeanalizowaniu wszystkich dziewięciu czasów ekspozycji z zakresu 1–512 s, dla tego przeciwciała określono pojedynczy czas ekspozycji (4 s) (Rycina 4B).
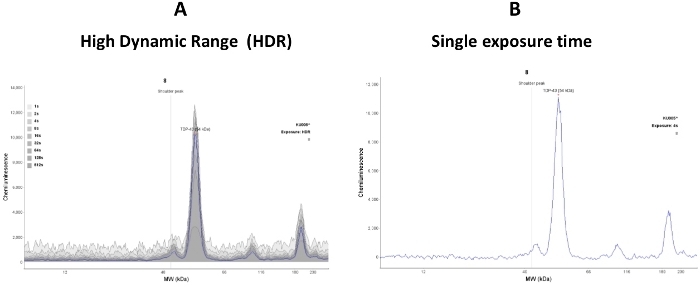
Rycina 4: Profil detekcji o wysokiej rozpiętości tonalnej (HDR) dla docelowego białka. (A) Pik białka TDP-43 reprezentuje optymalny czas ekspozycji dla docelowego białka. Miareczkowanie przeciwciała a-TDP-43 wynosiło 1:300, a stężenie białka w cytozolu płytek krwi 0,5 mg/mL. Niebieska linia zdefiniowana przez oprogramowanie wskazuje optymalny czas ekspozycji. (B) Rycina ta przedstawia zdefiniowany przez użytkownika pojedynczy czas ekspozycji (4 s) po przeanalizowaniu wszystkich dziewięciu czasów ekspozycji w zakresie od 1 do 512 s. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Poziomy TDP-43 w cytozolu płytek krwi pacjentów z ALS
Przeprowadzono prace nad opracowaniem biomarkera opartego na krwi. Wykorzystując zoptymalizowane warunki analizy, frakcje cytozolowe lizatu płytek krwi pobranych od pacjentów z ALS przeanalizowano za pomocą dwóch zestawów przeciwciał (tj. przeciwciała anty-TDP-43 [Pan] oraz przeciwciała rozpoznającego ufosforylowane pochodne białka TDP-43; w tym przypadku zastosowano a-P [S409/410-2] TDP-43). W niniejszej demonstracji przedstawiono specyficzne dla choroby białko TDP-43 oraz jego ufosforylowaną pochodną (Rycina 5).
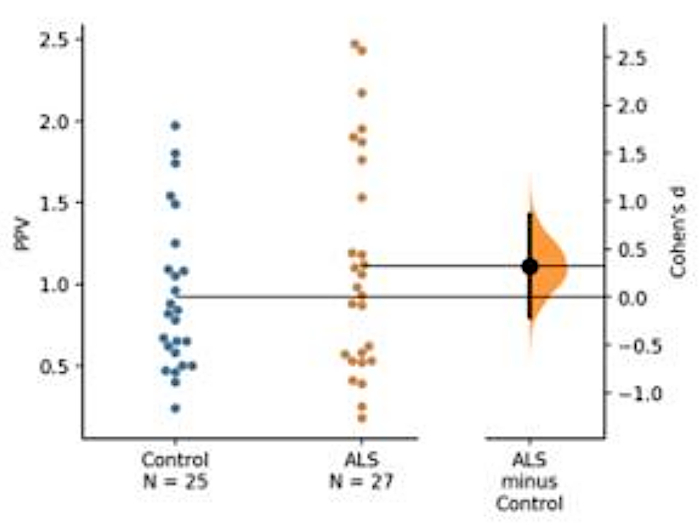
Rysunek 5: Przedstawienie predykcyjnej wartości fosforylacji (PPV) białka TDP-43. Bezwzględna ilość fosforylowanego TDP-43 oraz samego pan TDP-43 nie wykazała istotnych różnic między grupą ALS a grupą kontrolną. Jednakże PPV wskazało na niewielki wzrost w kohorcie ALS, choć nie stwierdzono różnicy statystycznej między dwiema grupami ze względu na niewystarczającą liczbę badanych (ALS = 25, kontrola = 27). Niska wartość d Cohena między średnimi grupy ALS i kontrolnej wykazała niewielką wielkość efektu między tymi grupami z powodu małej liczebności próby (kontrola = 25, ALS = 27). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Całkowitą ilość TDP-43 określono ilościowo przy użyciu krzywej kalibracyjnej (Rysunek 6)
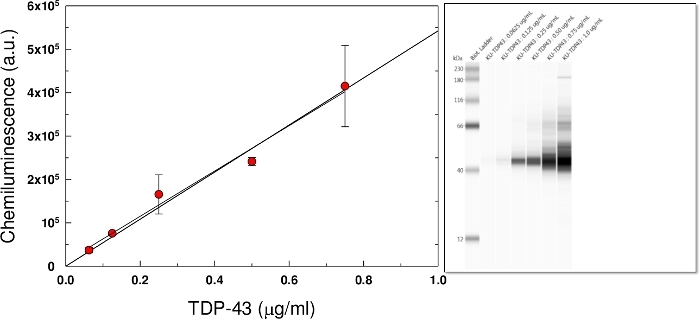
Rycina 6: Standardowa krzywa kalibracyjna. Do sporządzenia krzywej wzorcowej wykorzystano komercyjnie zakupione stężenia rekombinowanego białka TDP-43. Każdy punkt danych reprezentuje średnią z trzech powtórzeń. Intensywność prążków białkowych była zależna od stężenia (wstawka). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Ilościowe oznaczenie fosforylowanego białka TDP-43 nie było możliwe ze względu na brak dostępności komercyjnej tego białka. Zamiast tego ustalono przewidywaną wartość fosforylacji (PPV), która określa procentowy udział form fosforylowanych TDP-43. Wartość PPV wyznaczono na podstawie dwóch sekwencyjnych analiz CEI dla tej samej próbki, korzystając z następującego równania.
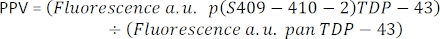
Zmienność wewnątrz- i międzyseryjną analizy przetestowano w połączonych frakcjach cytozolu płytek krwi pochodzących od ludzi z ALS (Rysunek 7)
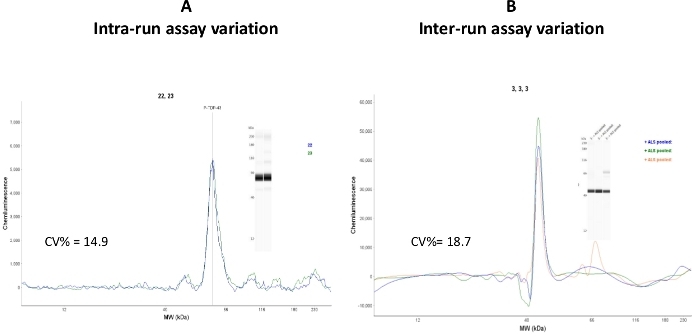
Rysunek 7: Wariacje analizy. (A) Dwie kapilary załadowane tą samą próbką zostały poddane analizie za pomocą CEI, a wariacja wewnątrzseryjna analizy została obliczona jako CV% = 14.9. (B) Ta sama próbka została przeanalizowana w trzech różnych dniach analizy i w trzech różnych seriach analizy. Wariacja międzyseryjna analizy została obliczona jako CV% = 18.7. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Chociaż wartości współczynnika zmienności wewnątrz serii (zmienność między kapilarami) mieściły się w dopuszczalnym zakresie (CV% = 14.9), wartość analizy między seriami była stosunkowo wysoka (CV% = 18.7). Interpretuje się, że zmienność ta może wynikać z zastosowania kartridży kapilarnych i płytek z próbkami z różnych partii. Zaleca się, aby badania powtarzalności były przeprowadzane z użyciem komponentów CEI pochodzących z tej samej partii.
Tabela 1: Szablon rozmieszczenia próbek na płytce do analizy CEI. Aby pobrać tę tabelę, kliknij tutaj.
Tabela 2: Interaktywny szablon przygotowania mieszaniny próbek. Po wprowadzeniu stężenia białka zapasowego z nieznanych próbek, interaktywne komórki automatycznie obliczą objętość niezbędną do przygotowania mieszaniny próbek. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
Kapilarny test immunologiczny oparty na elektroforezie jest obecnie metodą z wyboru do wysokoprzepustowej analizy próbek i badań przesiewowych leków25. Małe objętości próbek, dobrze zoptymalizowane komponenty testowe, przyjazna dla użytkownika platforma testowa i oprzyrządowanie, wydatki na odczynniki i niski procent CV to główne zalety26,27. Chociaż istnieje kilka metod separacji białek w różnych modalnościach testów, opisany tutaj CEI oparty na przeciwciałach może być dostosowany przez małe laboratoria, które zajmują się opracowywaniem biomarkerów opartych na krwi. Zastosowana tutaj technologia oznaczania CEI zapewnia wiarygodne, powtarzalne i czułe pomiary TDP-4328 i jego fosforylowanej pochodnej5.
System CEI zapewnia również możliwość jednoczesnej analizy TDP-43 i jego fosforylowanych pochodnych oraz zapewnienia bezpośredniego oznaczania ilościowego białka docelowego, jeśli dostępne jest oczyszczone lub rekombinowane białko docelowe. Rekombinowane białko TDP-43 o pełnej długości jest dostępne na rynku; jednak rekombinowana fosforylowana pochodna TDP-43 nie jest. Ponieważ fosforylowany TDP-43 nie jest dostępny na rynku, wdrożono predykcyjną wartość fosforylacji (PPV) w celu oceny profilu TDP-43 u pacjentów z ALS. Ilości Pan TDP-43 i fosforylowane TDP-43 zostały trwale oznaczone fluoroforem; w związku z tym profil TDP-43 pozostaje taki sam z jednostką ilościową lub bez niej (tj. ng / ml, pg / ml itp.). Chociaż określenie bezwzględnej ilości TDP-43 i jego fosforylowanych pochodnych (tj. P [S409-410-12] TDP-43) zapewnia bardziej ilościowy pomiar, obliczenie PPV eliminuje konieczność rekombinowanego fosforylowanego TDP-43 do standaryzacji, ponieważ nie jest on dostępny na rynku.
CEI zapewnia kilka punktów kontrolnych na platformie testowej, aby dokładnie zidentyfikować problem w przypadku, gdy test zakończy się niepowodzeniem. Eliminuje to przeszkody i zapewnia lepszy projekt eksperymentalny. Procedura oznaczania jest w pełni zautomatyzowana, z wyjątkiem napełniania płytki z próbką. Jest to istotna cecha w porównaniu ze standardową analizą western blot. Ta funkcja zapewnia spójność od uruchomienia do uruchomienia. Chociaż każde laboratorium ma unikalne standardowe procedury operacyjne, ważne jest, aby przestrzegać praktyk, które minimalizują błędy ludzkie. Na przykład bardzo ważne jest, aby przygotować mieszaninę luminolu-S/nadtlenku tuż przed załadowaniem płyty, ponieważ dodanie nadtlenku do luminolu rozpoczyna reakcję enzymatyczną i zużywa podłoże luminolu. Ładowanie próbek i przeciwciał pierwszorzędowych/drugorzędowych do studzienek płytkowych bez pęcherzyków powietrza jest również niezwykle ważnym krokiem.
Dodatkowo, ponieważ dołki płytkowe mają małą objętość i nie ma między nimi przestrzeni, użytkownicy powinni zachować ostrożność podczas pipetowania, co jest najważniejszym krokiem, ponieważ wszystko inne jest zautomatyzowane. Kolejność ładowania próbek, przeciwciał i innych odczynników jest ważna dla spójności testu (ryc. 1). Proces przygotowania płytki trwa około 40–45 minut. Dlatego zaleca się, aby najpierw załadować na płytkę wymagane składniki testowe i przygotować mieszaninę luminolu-S/nadtlenku tuż przed pipetowaniem. W ten sposób następuje spójna sekwencja dodawania odczynnika i zostanie osiągnięta stała siła sygnału luminescencji. Nie zaleca się stosowania przeterminowanego odczynnika luminol-S/nadtlenkowego, ponieważ wpływa on przede wszystkim na siłę nadtlenku. Niedawny postęp we wprowadzaniu systemu z dzielonym buforem i włączeniu zakresu kompatybilności chemicznej i detergentowej poprawił jakość testu i pozwolił uzyskać bardziej powtarzalne i przewidywalne wyniki. Teraz nowy analizator wielofunkcyjny tego samego producenta posiada funkcję analizy próbek znakowanych przeciwciałami sprzężonymi chemiluminescencyjną i fluorescencyjną w tym samym przebiegu. Ta nowa funkcja eliminuje konieczność sekwencyjnego uruchamiania dwóch oddzielnych płyt i eliminuje zmienność między cyklami.
Płytki testowe należy przechowywać w temperaturze otoczenia. W przypadku podjęcia decyzji o przechowywaniu płytek do oznaczania w lodówce o temperaturze 4 °C, płytki należy wyjąć na noc poprzedzającą badanie i doprowadzić do temperatury otoczenia. Nieprawidłowo załadowane dołki na próbki należy dokładnie (4–5 razy) przemyć buforem dostarczonym w zestawie przed dodaniem właściwej próbki. Każde przeciwciało pierwotne i próbki biologiczne są unikalne; W związku z tym optymalizacja przeciwciał/białek powinna być przeprowadzona przed analizą próbek pod kątem docelowych białek w płynach biologicznych.
W tym przypadku czas inkubacji przeciwciał pierwotnych został domyślnie ustawiony na 30 minut. Jeśli sygnał jest słaby, użytkownicy powinni rozważyć wydłużenie czasu inkubacji przeciwciał pierwotnych do momentu osiągnięcia pożądanej siły sygnału bez przepalenia sygnału fluorescencji. W przypadku płytek krwi u ludzi przygotowano zbiorcze próbki od pacjentów i wykorzystano je do testu optymalizacyjnego. Łączenie próbek lepiej odzwierciedla zmienność między docelowymi biomolekułami. Zaleca się stosowanie klarownych supernatantów zamiast całkowitego lizatu lub całkowitego homogenatu do CEI.
Wysokie stężenie białka w mieszaninie lizatu płytkowego może zmniejszyć stosunek sygnału do szumu (ryc. 2). Należy unikać powtarzających się cykli zamrażania i rozmrażania próbek, ponieważ wpływa to niekorzystnie na pierwotne wiązanie przeciwciał. Składniki buforu lizatu są ważne, ponieważ niektóre odczynniki nie są kompatybilne z CEI29. Zaleca się zapoznanie się z listą kompatybilnych odczynników podaną na stronie producenta przed przygotowaniem próbki. Jest to ograniczenie systemu, który nie toleruje wysokich rygorystycznych warunków przygotowania próbek. Zaleca się optymalizację parametrów testu (tj. rozcieńczenie przeciwciał pierwotnych, stężenie białka, czas inkubacji przeciwciał pierwotnych itp.) przy użyciu próbek zbiorczych w celu późniejszej analizy poszczególnych próbek.
Oświadczenia
Autorzy deklarują, że nie ma żadnych konkurencyjnych interesów finansowych, z wyjątkiem tego, że ProteinSimple, Inc. pokryło koszty publikacji tego manuskryptu.
Podziękowania
To badanie było sponsorowane przez grant przyznany dla AA. Praca ta została wsparta grantem CTSA z NCATS przyznanym University of Kansas Medical Center for Frontiers: The Heartland Institute for Clinical and Translational Research (#UL1TR606381). Wyłączną odpowiedzialność za treść ponoszą autorzy i niekoniecznie reprezentują one oficjalne poglądy NIH lub NCATS. Jesteśmy wdzięczni klinice ALS University of Kansas Medical Center za uzyskanie zgody IRB na pobranie próbki krwi od zdrowych ochotników i pacjentów z ALS. Autorzy dziękują Emre Agbasowi za korektę manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 12-230 kDa Zestaw separacyjny | ProteinSimple | SM-W004 | Zawiera wstępnie napełnioną płytkę testową i 25-kanałowy wkład kapilarny |
| 3000G Termocykler | Techne | FTC3G/02 | Użyliśmy tego termocyklera do podgrzewania mieszanki próbek |
| Zestaw do wykrywania myszy | ProteinSimple | 042-205 | Zawiera przeciwciało drugorzędowe sprzężone z HRP, bufor, odczynnik luminolowy, marker masy cząsteczkowej |
| Przeciwciało anty-P(S409-410) TDP-43 | ProteinTech | 22309-1-AP | Przeciwciało pierwszorzędowe, które rozpoznaje fosforylowane |
| przeciwciało TDP-43 Anti-P(S409-412) TDP-43 | CosmoBio-USA | TIP-PTD-P02 | Przeciwciało pierwszorzędowe, które rozpoznaje fosforylowane TDP-43 |
| Zestaw do wykrywania anty-królika | ProteinSimple | DM-001 | Zawiera przeciwciało drugorzędowe sprzężone z HRP, bufor, odczynnik luminolowy, masę cząsteczkową marker |
| Przeciwciało anty-TDP-43 (pan) | ProteinTech | 10782-2-AP | Pierwotne przeciwciało, które rozpoznaje całe białko TDP-43 |
| Compass dla SimpleWestern (SW) | ProteinSimple | Ver.4.0.0. | Compass for SW to aplikacja do sterowania i analizy danych dla instrumentów SimpleWestern |
| Dysmembrator dźwiękowy; Naukowy sonikator Model100 | Fisher | . Służy do rozerwania błony komórkowej. Ten model został wycofany z produkcji (Model XL2000-350) | |
| Wirówka stołowa | Eppendorf | 22625004 | Model # 5810 z wiadrem z płytą wahadłową |
| Wes analizator | ProteinSimple | 55892-WS-2203 | Wykonuje elektroforezę żelu kapilarnego |
Bibliografia
- Blair, P., Flaumenhaft, R. Platelet alpha-granules: basic biology and clinical correlates. Blood Reviews. 23 (4), 177-189 (2009).
- Mercado, C. P., Kilic, F. Molecular mechanisms of SERT in platelets: regulation of plasma serotonin levels. Molecular Interventions. 10 (4), 231-241 (2010).
- Goubau, C., et al. Regulated granule trafficking in platelets and neurons: a common molecular machinery. European Journal of Paediatric Neurology. 17 (2), 117-125 (2013).
- Basu, S. S., et al. Human platelets as a platform to monitor metabolic biomarkers using stable isotopes and LC-MS. Bioanalysis. 5 (24), 3009-3021 (2013).
- Wilhite, R., et al. Platelet phosphorylated TDP-43: an exploratory study for a peripheral surrogate biomarker development for Alzheimer's disease. Future Science OA. 3 (4), 238(2017).
- Worth, A. J., et al. LC-MS Analysis of Human Platelets as a Platform for Studying Mitochondrial Metabolism. Journal of Visualized Experiments. (110), e53941(2016).
- Statland, J. M., et al. Rasagiline for amyotrophic lateral sclerosis: A randomized, controlled trial. Muscle and Nerve. 59 (2), 201-207 (2019).
- Charytan, D. M., et al. Safety and cardiovascular efficacy of spironolactone in dialysis-dependent ESRD (SPin-D): a randomized, placebo-controlled, multiple dosage trial. Kidney International. 95 (4), 973-982 (2019).
- Ugras, S. E., Shorter, J. RNA-Binding Proteins in Amyotrophic Lateral Sclerosis and Neurodegeneration. Neurology Research International. , 432780(2012).
- Amador-Ortiz, C., et al. TDP-43 immunoreactivity in hippocampal sclerosis and Alzheimer's disease. Annal of Neurology. 61 (5), 435-445 (2007).
- Baloh, R. H. TDP-43: the relationship between protein aggregation and neurodegeneration in amyotrophic lateral sclerosis and frontotemporal lobar degeneration. FEBS Journal. 278 (19), 3539-3549 (2011).
- Buratti, E., Baralle, F. E. The molecular links between TDP-43 dysfunction and neurodegeneration. Advances in Genetics. 66, 1-34 (2009).
- Guo, W., et al. An ALS-associated mutation affecting TDP-43 enhances protein aggregation, fibril formation and neurotoxicity. Nature Structural Molecular Biology. 18 (7), 822-830 (2011).
- Geser, F., et al. Motor neuron disease clinically limited to the lower motor neuron is a diffuse TDP-43 proteinopathy. Acta Neuropathologica. 121 (4), 509-517 (2011).
- Neumann, M., et al. Ubiquitinated TDP-43 in frontotemporal lobar degeneration and amyotrophic lateral sclerosis. Science. 314 (5796), 130-133 (2006).
- Buratti, E., Baralle, F. E. TDP-43: gumming up neurons through protein-protein and protein-RNA interactions. Trends in Biochemical Sciences. 37 (6), 237-247 (2012).
- Fallini, C., Bassell, G. J., Rossoll, W. The ALS disease protein TDP-43 is actively transported in motor neuron axons and regulates axon outgrowth. Human Molecular Genetics. 21 (16), 3703-3718 (2012).
- Ayala, Y. M., et al. Structural determinants of the cellular localization and shuttling of TDP-43. Journal of Cell Sciences. 121, Pt 22 3778-3785 (2008).
- Fiesel, F. C., Kahle, P. J. TDP-43 and FUS/TLS: cellular functions and implications for neurodegeneration. FEBS Journal. 278 (19), 3550-3568 (2011).
- Birsa, N., Bentham, M. P., Fratta, P. Cytoplasmic functions of TDP-43 and FUS and their role in ALS. Seminars in Cell and Development Biology. , (2019).
- Liachko, N. F., et al. CDC7 inhibition blocks pathological TDP-43 phosphorylation and neurodegeneration. Annals of Neurology. 74 (1), 39-52 (2013).
- Qureshi, A. H., et al. Proteomic and phospho-proteomic profile of human platelets in basal, resting state: insights into integrin signaling. PLoS One. 4 (10), 7627(2009).
- Suominen, I., Koivisto, S. Increasing Precision When Pipetting Protein Samples: Assessing Reliability of the Reverse Pipetting Technique. American Laboratory. , (2011).
- Pipetting tool box for life sciences. , https://www.mt.com/us/en/home/library/guides/laboratory-division/life-science/pipetting-toolbox-for-life-sciences.html (2019).
- Hale, L. J., et al. 3D organoid-derived human glomeruli for personalised podocyte disease modelling and drug screening. Nature Communication. 9 (1), 5167(2018).
- Chen, J. Q., Wakefield, L. M., Goldstein, D. J. Capillary nano-immunoassays: advancing quantitative proteomics analysis, biomarker assessment, and molecular diagnostics. Journal of Translational Medicine. 13, 182(2015).
- Moser, A. C., Hage, D. S. Capillary electrophoresis-based immunoassays: principles and quantitative applications. Electrophoresis. 29 (16), 3279-3295 (2008).
- Fourier, A., et al. Development of an automated capillary nano-immunoassay-Simple Western assay-to quantify total TDP43 protein in human platelet samples. Analytical and Bioanalytical Chemistry. 411 (1), 267-275 (2019).
- Compatibility, S.W.S.A.B. , https://www.proteinsimple.com/technical_library.html (2017).
Przedruki i uprawnienia
