Tutaj prezentujemy protokół do badania lokalizacji in vivo przeciwciał w modelach ksenoprzeszczepów guza myszy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Analiza rozmieszczenia nowotworów i tkanek przeciwciała terapeutycznego specyficznego dla antygenu docelowego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Przeciwciała monoklonalne to wielofunkcyjne leki o wysokim powinowactwie, które działają na zasadzie zmiennych, niezależnych mechanizmów w celu eliminacji komórek rakowych. W ciągu ostatnich kilku dekad dziedzina koniugatów przeciwciało-lek, przeciwciał bispecyficznych, chimerycznych receptorów antygenowych (CAR) i immunoterapii nowotworów stała się najbardziej obiecującym obszarem badań podstawowych i terapeutycznych. Dzięki licznym udanym badaniom na ludziach ukierunkowanym na receptory immunologicznych punktów kontrolnych i komórki CAR-T w białaczce i czerniaku w przełomowym tempie, są to bardzo ekscytujące czasy dla terapii onkologicznych wywodzących się z różnych odmian inżynierii przeciwciał. Niestety, znacznie duża liczba terapii opartych na przeciwciałach i CAR okazała się również rozczarowująca w badaniach na ludziach nad nowotworami litymi ze względu na ograniczoną dostępność komórek efektorowych układu odpornościowego w łożysku guza. Co ważne, niespecyficzna dystrybucja przeciwciał terapeutycznych w tkankach innych niż nowotwory również przyczynia się do braku skuteczności klinicznej, związanej z tym toksyczności i niepowodzenia klinicznego. Ponieważ wierne przełożenie badań przedklinicznych na ludzkie szlaki kliniczne jest w dużym stopniu uzależnione od badań skuteczności i bezpieczeństwa ksenoprzeszczepu guza u myszy, w tym miejscu przedstawiamy metodę badania guza i ogólnej dystrybucji przeciwciał terapeutycznych w tkankach. Osiąga się to poprzez znakowanie oczyszczonego przeciwciała białka-A barwnikiem fluorescencyjnym w bliskiej podczerwieni, a następnie obrazowanie na żywo myszy z nowotworem.
Wprowadzenie
FDA zatwierdziła pierwsze przeciwciało monoklonalne skierowane przeciwko CD3 (OKT3, Muromonab) w 1986 roku1,2. Od tego czasu przez następne dwadzieścia lat nastąpiła gwałtowna eksplozja w dziedzinie inżynierii przeciwciał ze względu na przytłaczający sukces przeciwciał przeciwko inhibitorom immunologicznych punktów kontrolnych3. Oprócz pośredniej aktywacji układu odpornościowego, przeciwciała mają na celu bezpośrednie oznaczanie komórek nowotworowych, aby precyzyjnie angażować komórki efektorowe układu odpornościowego, wyzwalać cytotoksyczność poprzez agonistę receptora śmierci, blokować sygnalizację przeżycia komórek nowotworowych, blokować angiogenezę (wzrost naczyń krwionośnych), ograniczać regulatory immunologicznych punktów kontrolnych, dostarczać radioizotopy, leki chemioterapeutyczne i siRNA jako czynniki sprzężone2. Ponadto badanie fragmentów zmiennych jednołańcuchowych (scFv) różnych przeciwciał na powierzchni limfocytów T i komórek NK pochodzących od pacjenta (CAR-T i CAR-NK) jest szybko rozwijającym się obszarem badań klinicznych nad terapiami komórkowymi4.
Bardzo wysokie powinowactwo leków opartych na przeciwciałach, które zapewnia selektywność do komórek nowotworowych wykazujących ekspresję antygenu, czyni go atrakcyjnym środkiem. Podobnie, celowane dostarczanie i zatrzymywanie w guzie przeciwciała terapeutycznego (lub leku chemicznego) jest kluczem do zrównoważenia skuteczności nad toksycznością. W związku z tym duża liczba strategii opartych na inżynierii białkowej, które obejmują między innymi bispecyficzne5 i przeciwciała tri-specific 6 są wykorzystywane do znacznego zwiększenia optymalnego awidności zatrzymywania guza przez dożylnie (IV) wstrzykiwane środki terapeutyczne5,7. W tym miejscu opisujemy prostą metodę opartą na fluorescencji, która pozwala zająć się dystrybucją potencjalnie skutecznych przeciwciał przeciwnowotworowych w guzie i tkankach.
Ponieważ tkanki zwierzęce posiadają autofluorescencję po wzbudzeniu w widmie widzialnym, przeciwciała zostały początkowo oznaczone barwnikiem bliskiej podczerwieni (np. IRDye 800CW). Do badań potwierdzających słuszność koncepcji wykorzystaliśmy przeciwciało ukierunkowane na receptor kwasu foliowego alfa-1 (FOLR1) o nazwie farletuzumab i jego pochodną o nazwie Bispecyficzny aktywator cytotoksyczności kotwicy (BaCa) 7 przeciwciało, które jest ukierunkowane na FOLR1 i receptor śmierci-5 (DR5) < sup class = "xref">8 w jednym rekombinowanym przeciwciałie. FOLR1 jest dobrze zdefiniowanym receptorem docelowym o nadekspresji w komórkach raka jajnika i TNBC, ksenoprzeszczepach nowotworowych i nowotworach pacjentów9. Warto zauważyć, że istnieje wiele wysiłków mających na celu kliniczne wykorzystanie FOLR1 przy użyciu podejść opartych na przeciwciałach do angażowania komórek efektorowych układu odpornościowego i koniugatów przeciwciał (ADC) w przypadku raka jajnika i piersi10,11.
W tym artykule metodycznym, sklonowaliśmy, wyraziliśmy i oczyściliśmy kliniczny anty-FOLR1 (farletuzumab) wraz z innymi przeciwciałami kontrolnymi za pomocą systemu ekspresji CHO. Jako kontrole ujemne zastosowano izotyp IgG1 i kliniczne przeciwciało antyidiotypowe mucyny-16 o nazwie abagovomab12. Po oczyszczeniu białka-A wskazane przeciwciała znakowano IRDye 800CW i podawano do żyły ogonowej nagich myszy z ksenograftami guza jajnika lub stabilnie transfekowanymi ludzkimi ksenoprzeszczepami raka jelita grubego z ekspresją FOLR1. Lokalizacja przeciwciał była śledzona za pomocą obrazowania na żywo przy użyciu widma obrazowania in vivo w wielu różnych punktach czasowych7. Metoda ta nie wymaga żadnej modyfikacji genetycznej ani wstrzykiwania substratu w celu umożliwienia emisji światła i jest znacznie szybsza, opłacalna i wydajniejsza. Ogólny protokół klonowania, wyrażania, oczyszczania i znakowania opisany poniżej może być stosowany do dowolnego przeciwciała klinicznego i nieklinicznego, jeśli dostępne są sekwencje łańcuchów ciężkich i lekkich.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie procedury obejmujące pracę ze zwierzętami oraz badania nad ksenoprzeszczepami nowotworowymi zostały przeanalizowane i zatwierdzone przez Instytucjonalny Komitet ds. Opieki i Wykorzystania Zwierząt (IACUC) na Uniwersytecie Wirginijskim i są zgodne z odpowiednimi normami regulacyjnymi
1. Ekspresja i oczyszczanie przeciwciał
- Utrzymywanie komórek CHO
- Hodować komórki CHO w pożywce FreeStyle CHO Media uzupełnionej komercyjnie dostępnym suplementem 1x glutaminy w temperaturze 37 ˚C przy wytrząsaniu z prędkością 130 rpm i 5% CO2, używając szklanych lub jednorazowych kolb Erlenmeyera delong.
UWAGA: Wysoce zaleca się stosowanie kolb z przegrodami i wentylowanym korkiem w celu zwiększenia agitacji i poprawy transferu gazów podczas wytrząsania. W przypadku zwykłych kolb (bez przegród) uzyskano znacznie niżką wydajność przeciwciał ze względu na ograniczoną agitację hodowli zawiesinowej. - Utrzymywać liczbę komórek w zakresie 1-5 x 10⁶ komórek/mL przy żywotności komórek >95%. Jeśli liczba komórek przekroczy 5 x 10⁶ komórek/mL, należy przeprowadzić pasaż komórek. Nigdy nie dopuszczać do spadku liczby komórek CHO poniżej 0,2 x 10⁶ komórek/mL.
- Hodować komórki CHO w pożywce FreeStyle CHO Media uzupełnionej komercyjnie dostępnym suplementem 1x glutaminy w temperaturze 37 ˚C przy wytrząsaniu z prędkością 130 rpm i 5% CO2, używając szklanych lub jednorazowych kolb Erlenmeyera delong.
- Transfekcja komórek CHO
- Hodować komórki CHO w 200 mL pożywki (2 x 10⁶ komórek/mL) w kolbach Erlenmeyera delong z przegrodami.
UWAGA: Hodowle zawiesinowe prowadzone w kolbach z przegrodami zawsze dawały wyższe wydajności białka w porównaniu do hodowli w kolbach bez przegród. - Do probówki 15 mL odlać 5 mL pożywki CHO FreeStyle i dodać 50 μg DNA klonu VH oraz 75 μg DNA klonu VL. Wymieszać dokładnie za pomocą vortexa.
- Inkubować mieszaninę DNA w temperaturze pokojowej przez 5 min.
UWAGA: Dłuższa inkubacja zmniejsza wydajność białka. - Do roztworu DNA dodać 750 μL roztworu zapasowego polietylenoiminy (PEI) o stężeniu 1 mg/mL i intensywnie mieszać na vortexie przez 30 s. Inkubować w temperaturze pokojowej przez kolejne 5 min.
UWAGA: PEI musi być świeżo przygotowane. Wielokrotne cykle zamrażania i rozmrażania PEI znacznie zmniejszają całkowitą wydajność. - Dodać całą mieszaninę DNA i PEI do komórek, jednocześnie ręcznie potrząsając kolbą. Natychmiast inkubować kolby Erlenmeyera delong z przegrodami z komórkami w temperaturze 37 ˚C przy wytrząsaniu z prędkością 130 rpm.
- Hodować komórki CHO w 200 mL pożywki (2 x 10⁶ komórek/mL) w kolbach Erlenmeyera delong z przegrodami.
- Ekspresja
UWAGA: Przeciwciało posiada wbudowany na końcu N-terminalnym sygnałowy peptyd sekrecyjny, który ułatwia wydzielanie przeciwciał do pożywki.- Hodować transfektowane komórki w temperaturze 37 ˚C przy wytrząsaniu z prędkością 130 rpm w dniu 1.
- W dniu 2 dodać 2 mL 100x środka przeciwagregacyjnego oraz 2 mL 100x roztworu antybakteryjno-antygrzybiczego. Przenieść kolbę do niższej temperatury (32-34 ˚C) przy wytrząsaniu z prędkością 130 rpm.
- Co piąty dzień dodawać 10 mL pożywki Tryptone N1 oraz 2 mL 100x suplementu glutaminy.
- Regularnie zliczać komórki co trzeci dzień za pomocą hemocytometru po zabarwieniu alikwotu komórek błękitem trypanu. Upewnić się, że żywotność komórek utrzymuje się powyżej 80%.
- W dniu 10 lub 11 zebrać pożywkę do oczyszczania przeciwciał. Wirować hodowlę przy 3000 x g w temperaturze 4 ˚C przez 40-60 min, a następnie przefiltrować klarowną pożywkę za pomocą filtrów butelkowych 0,22 µM.
- Oczyszczanie
UWAGA: Oczyszczanie przeciwciał przeprowadza się przy użyciu komercyjnie dostępnej kolumny Protein-A (patrz Tabela materiałów) z wykorzystaniem pompy perystaltycznej.- Równoważyć kolumnę dwoma objętościami kolumny buforu wiążącego (20 mM fosforanu sodu o pH 7,4).
- Przepuścić przefiltrowaną pożywkę zawierającą przeciwciała (uzyskaną w kroku 1.3.5) przez kolumnę z szybkością przepływu 1 mL/min.
- Przemyć kolumnę dwiema objętościami kolumny buforu wiążącego.
- Eluować przeciwciała do frakcji po 500 μL, używając 5 mL buforu eluującego (30 mM octanu sodu o pH 3,4).
- Zneutralizować pH elowanych przeciwciał, dodając 10 μL buforu neutralizującego (3 M octanu sodu o pH 9) na każdą frakcję.
UWAGA: Frakcje od 3 do 6 zawierają większość przeciwciał. Zaleca się zachować wszystkie frakcje na wypadek, gdyby przeciwciała zostały eluowane w późniejszej frakcji niż oczekiwano. - Zmierzyć stężenie oczyszczonego przeciwciała za pomocą spektrofotometru, wybierając domyślny protokół dla IgG. Końcowe stężenie przeciwciała w mg/mL oblicza się, uwzględniając masę cząsteczkową i współczynnik absorpcji.
2. Znakowanie fluorescencyjne
UWAGA: Przeciwciała są znakowane barwnikiem podczerwonym zawierającym reaktywną grupę estru NHS, która sprzęga się z białkami, tworząc trwały koniugat. Reakcja ta jest wrażliwa na pH i przebiega najefektywniej przy pH 8,5. Koniugaty fluorescencyjne znakowane tym barwnikiem wykazują maksimum absorpcji przy 774 nm oraz maksimum emisji przy 789 nm. Wartość pH 8,5 jest kluczowa dla skutecznego sprzęgania.
- Przeprowadzić dializę 0,5 mL przeciwciała przy użyciu kasety dializacyjnej (0,1-0,5 mL) w 1 L buforu do sprzęgania (50 mM bufor fosforanowy o pH 8,5). Po 4 h przenieść kasetę dializacyjną do świeżego buforu i dializować przez noc.
- Przygotować reakcję sprzęgania, dodając 0,03 mg IRDye 800CW na 1 mg przeciwciała w objętości reakcyjnej 500 μL.
UWAGA: IRDye 800CW jest rozpuszczony w DMSO w stężeniu 10 mg/mL. - Prowadzić reakcje znakowania przez 2 h w temperaturze 20 °C.
UWAGA: Wydłużenie czasu powyżej 2 h nie poprawia stopnia znakowania. - Oczyścić znakowane koniugaty poprzez intensywną dializę przeciwko 1x PBS.
- Oszacować stopień znakowania, mierząc absorbancję barwnika przy 780 nm oraz absorbancję białka przy 280 nm. Wkład barwnika w sygnał przy 280 nm wynosi 3%.
- Obliczyć stosunek barwnika do białka, korzystając z następującego wzoru:
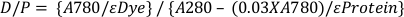
gdzie 0,03 jest współczynnikiem korekcyjnym dla absorbancji użytego barwnika przy 280 nm (równym 3,0% jego absorbancji przy 780 nm), a εDye i εProtein to odpowiednio molowe współczynniki ekstynkcji dla barwnika i białka (przeciwciała).
UWAGA: εDye wynosi 270,000 M-1 cm-1, a εProtein wynosi 203,000 M-1 cm-1 (dla typowego IgG) w mieszaninie PBS:metanol 1:1. Białka inne niż IgG mogą mieć zupełnie inne molowe współczynniki ekstynkcji. Użycie prawidłowego współczynnika ekstynkcji dla badanego białka jest niezbędne do dokładnego określenia stosunku D/P. - Obliczyć końcowe stężenie białka, korzystając z następującego wzoru:
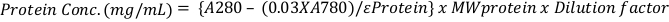
UWAGA: Przed przystąpieniem do badań in vivo zawsze należy potwierdzić skuteczność wiązania antygenu znakowanego i nieznakowanego przeciwciała za pomocą testu ELISA (Enzyme Linked Immunosorbent Assay) lub cytometrii przepływowej.
3. Badania na ksenoprzeszczepach mysich
- Przygotowanie komórek nowotworowych do iniekcji
- Hodować komórki OVCAR-3 w medium RPMI-1640 uzupełnionym o 10% FBS i 1x penicylinę-streptomycynę.
- Dzień przed iniekcją przenieść komórki do nowych szalek hodowlanych 100 mm z 10 mL kompletnego medium na szalkę. Zastosować liczbę komórek od 0,5-1 x 10⁶ komórek/szalkę.
- Inkubować hodowle w temperaturze 37 °C, przy 95% wilgotności i 5% CO2 przez 20-24 h.
- W dniu iniekcji usunąć medium wzrostowe z szalek hodowlanych. Dokładnie wypłukać warstwę komórek za pomocą fosforanowo-buforowanego roztworu soli (DPBS) wolnego od Ca2+/Mg2+, aby usunąć martwe komórki, debris komórkowy i wszelkie ślady surowicy, które mogą zakłócać działanie trypsyny.
- Poddać komórki trypsynizacji poprzez dodanie 1,0-1,5 mL roztworu Trypsyny-EDTA do każdej szalki i rozprowadzić roztwór, przechylając szalkę we wszystkich kierunkach, a następnie inkubować w 37 °C przez 5-10 min.
UWAGA: Obserwować komórki pod mikroskopem odwróconym w celu sprawdzenia rzeczywistego stanu trypsynizacji. Niedostateczna trypsynizacja skutkuje mniejszą liczbą komórek oddzielonych od powierzchni szalki hodowlanej, natomiast nadmierna trypsynizacja wywołuje stres komórkowy. Dlatego prawidłowa trypsynizacja jest kluczowa. - Dodać 1,0-1,5 mL kompletnego medium wzrostowego do każdej szalki, aby zatrzymać działanie trypsyny, a następnie ponownie zawiesić komórki, delikatnie pipetując.
UWAGA: Delikatne pipetowanie jest ważne dla zachowania żywotności komórek. - Przenieść zawiesinę komórkową do probówki stożkowej 15 mL i wirować przy 250 x g przez 5 min w temperaturze pokojowej.
- zebrać osad komórkowy po usunięciu nadsączu i wypłukać komórki, ponownie zawieszając osad w 1x DPBS.
- Wirować zawiesinę komórkową z niską prędkością 250 x g przez 5 min.
- Dodać 500 µL DPBS i ponownie zawiesić komórki poprzez delikatne pipetowanie, aby uzyskać zawiesinę pojedynczych komórek.
- Policzyć komórki za pomocą hemocytometru lub automatycznego licznika komórek.
UWAGA: Dla lepszej dokładności powtórzyć liczenie trzykrotnie i wyciągnąć średnią. - Dostosować objętość w taki sposób, aby końcowa gęstość komórek wynosiła 1 x 10⁸ komórek/mL.
- Podskórna iniekcja komórek w celu wytworzenia ksenograftów mysich
UWAGA: Wszystkie procedury powinny być wykonywane w komorze bezpieczeństwa BSL2. W niniejszym badaniu wykorzystano myszy athymic Nude Foxn1nu/Foxn1+.- Odmierzyć 50 µL zawiesiny komórkowej do probówki 1,5 mL i zmieszać z 50 µL medium macierzy błony podstawnej.
UWAGA: Medium macierzy błony podstawnej ma tendencję do żelowania w temperaturze pokojowej, dlatego należy starannie utrzymywać mieszaninę komórek i medium macierzy na lodzie. Zaleca się przechowywanie probówek, końcówek i strzykawek w lodówce, a następnie przeniesienie ich na lód przed iniekcją zwierzętom. - Wymieszać zawiesinę, aby uniknąć aglomeracji komórek. Następnie pobrać 100 µL mieszaniny zawiesiny komórkowej i medium macierzy zawierającej 5 x 10⁶ komórek do strzykawki 1 cc.
- Delikatnie unieść skórę zwierzęcia, aby oddzielić ją od leżącej poniżej warstwy mięśniowej, i powoli wstrzyknąć zawiesinę komórkową (100 µL) pod skórę (5 x 10⁶ komórek) za pomocą igły 26 G. Odczekać kilka sekund przed wyjęciem igły, aby medium macierzy błony podstawnej mogło utworzyć półstałą strukturę żelową wraz z komórkami pod skórą, co zapobiegnie wypłynięciu mieszaniny z miejsca iniekcji.
UWAGA: Przed iniekcją należy przetestować komórki pod kątem ewentualnych zanieczyszczeń, które mogłyby zaszkodzić myszom z niedoborem odporności. Podczas wstrzykiwania nie wprowadzać igły zbyt głęboko w skórę, ponieważ może to doprowadzić do powstania guza głębiej niż przewidywano. - Umieścić zwierzę w sterylnej klatce i obserwować przez około 20 min.
- Obserwować myszy przez 2-3 tygodnie i pozwolić guzowi urosnąć do wielkości 500 mm3.
- Odmierzyć 50 µL zawiesiny komórkowej do probówki 1,5 mL i zmieszać z 50 µL medium macierzy błony podstawnej.
4. Lokalizacja przeciwciał z wykorzystaniem systemu obrazowania in vivo
UWAGA: Sprzęt do obrazowania in vivo (patrz Tabela materiałów) wykorzystany w tym eksperymencie używa zestawu filtrów o wysokiej wydajności oraz algorytmów odsprzęgania widmowego (spectral un-mixing) do nieinwazyjnej wizualizacji i śledzenia aktywności komórkowej oraz genetycznej wewnątrz żywego organizmu w czasie rzeczywistym. System zapewnia możliwość monitorowania zarówno fluorescencji, jak i bioluminescencji.
- Wstrzyknąć 25 μg przeciwciała znakowanego barwnikiem do żyły ogonowej.
- Zznieczylić myszy z nowotworem, stosując 2% izofluranu. Sprawdzić brak reakcji na odruchy stopy.
- Gdy myszy przestaną się poruszać, rozszerzyć boczną żyłę ogonową, stosując ciepłą wodę.
- Wstrzyknąć 25 μg (w 100 μL) znakowanego przeciwciała za pomocą strzykawki insulinowej 1 cc z igłą 26 G.
- Podobnie, jako kontrolę negatywną, oznakować i wstrzyknąć nieswoiste przeciwciało izotypowe IgG1, które nie celuje w komórki nowotworowe.
- Przeprowadzić obrazowanie in vivo po 8, 24, 48 h itd. od wstrzyknięcia przeciwciał.
- W powiązanym oprogramowaniu kliknąć Initialize w panelu sterowania i potwierdzić, że temperatura stolika wynosi 37 °C.
- Włączyć dopływ tlenu, wszystkie pompy w systemie anestezjologicznym, dopływ gazu izofluranowego do komory anestezjologicznej i ustawić zawór waporyzatora izofluranu na 2%.
- Przenieść myszy do komory anestezjologicznej i odczekać, aż myszy zostaną całkowicie znieczulone. Nałożyć maść nawilżającą do oczu, aby zapobiec ich wysychaniu.
- Przejść do Control panel, skonfigurować obrazowanie fluorescencyjne poprzez opcję Imaging Wizard i wybrać wzbudzenie przy 773 nm oraz emisję przy 792 nm.
UWAGA: Domyślne ustawienia automatycznej ekspozycji zapewniają dobry obraz fluorescencyjny. Jednak preferencje automatycznej ekspozycji można modyfikować zgodnie z potrzebami. - Przenieść znieczulone myszy do komory obrazowania i zamocować je w polu obrazowania za pomocą stożka nosowego. Stolik obrazowania umożliwia umieszczenie 5 myszy jednocześnie.
UWAGA: Obrazować myszy kontrolne razem z myszami badawczymi, aby zapewnić podobny czas ekspozycji i inne ustawienia podczas analizy. - Gdy wszystko będzie gotowe, wybrać opcję Acquire w panelu sterowania w celu akwizycji obrazu.
- Przy Autoexposure settings system generuje obraz w ciągu minuty. Wygenerowany obraz jest nałożeniem fluorescencji na obraz fotograficzny z optyczną intensywnością fluorescencji wyświetlaną w jednostkach zliczeń lub fotonów, lub w postaci wydajności.
- Po wykonaniu obrazu przenieść myszy z komory obrazowania z powrotem do klatki i obserwować ich wybudzanie przez 1 do 2 min.
- Dalej dopracować obraz za pomocą narzędzi i funkcji dostarczonych w oprogramowaniu do analizy obrazu. Narzędzia do analizy obrazu znajdują się w pasku menu i palecie narzędzi.
- W sekcji Image Adjust dostosować jasność, kontrast lub przezroczystość i wybrać skalę kolorystyczną.
- Użyć ROI Tools, aby określić obszar zainteresowania (ROI) na obrazie optycznym i zmierzyć intensywność sygnału w obrębie ROI. W razie potrzeby wyeksportować ilościowe dane sygnału do oprogramowania arkuszowego i wykreślić dane.
- W badaniach kontrolnych przeanalizować sekcje zwłok myszy z różnych tkanek (np. wątroby, płuc, serca, nerek, śledziony, mózgu itd.) obok siebie, aby uzyskać szczegółowy obraz nieswoistego rozkładu przeciwciał znakowanych fluorescencyjnie.
UWAGA: Dane można dodatkowo wesprzeć tkankowo specyficznym testem ELISA, wykorzystując antygen (w tym przypadku FOLR1) w testach na płytkach 96-dołkowych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W opisanej metodologii w pierwszej kolejności sklonowano przeciwciała skierowane przeciwko receptorowi folianowemu alfa-1 (FOLR1) o nazwie farletuzumab oraz przeciwciało bispecyficzne o nazwie BaCa, składające się z farletuzumabu i lexatumumabu, wraz z przeciwciałami kontrolnymi, takimi jak abagovomab (sekwencje podano w Supplementary File 1). Szczegóły reprezentatywnych domen zmiennych ciężkich (VH) i zmiennych lekkich (VL) w klonach DNA (pVH, pVL) przedstawiono na Rysunku 1A
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Selektywne i specyficzne dla tkanki nowotworowej dostarczanie przeciwnowotworowego środka terapeutycznego jest kluczem do pomiaru skuteczności i bezpieczeństwa danej terapii celowanej13. W tym miejscu opisaliśmy szybkie i skuteczne podejście do badania szczegółowego rozmieszczenia tkanek i guza klinicznego, farletuzumabu i nieklinicznego przeciwciała BaCa. Opisane podejście ma zastosowanie do każdego nowo wytworzonego przeciwciała i może być stosowane wraz z klinicznie skutecznym przeciwciałem (o ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych.
Podziękowania
Jesteśmy wdzięczni University of Virginia Cancer Center Core Imaging Facility, Biomolecular Analysis Facility, Advanced Microscopy Facility oraz Core Vivarium Facility za pomoc. J. T-S jest badaczem na wczesnym etapie kariery w Ovarian Cancer Academy (OCA-DoD). Praca ta była wspierana przez grant NCI/NIH (R01CA233752) dla J. T-S, nagrodę U.S. DoD Breast Cancer Research Program (BCRP) za przełom poziom 1 dla J. T-S (BC17097) oraz nagrodę finansowania U.S. DoD Ovarian Cancer Research Program (OCRP) (OC180412) dla J. T-S
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Nośnik FreeStyle CHO | Gibco Life Technologies | Cat # 12651-014 | |
| Anti-Anti (100X) | Gibco Life Technologies Cat | # 15240-062 | |
| Środek przeciwzbrylający | Gibco Life Technologies | Cat # 01-0057DG | |
| BD Strzykawka insulinowa | BD BioSciences | Cat #329420 | |
| Suwmiarka IVIS Spectrum | PerkinElmer | Kot #124262 | |
| CHO CD EfficientFeed B | Gibco Life Technologies | Cat #A10240-01 | |
| Corning 500 mL DMEM (Dulbecco's Modified Eagle's Medium) | Corning | Cat # 10-13-CV | |
| Corning 500 mL RPMI 1640 | Corning | Cat # 10-040-CV | |
| Cy5 sprzężone anty-ludzkie IgG (H+L) | Jackson ImmunoResearch | Cat # 709-175-149 | |
| GlutaMax-I (100X) | Gibco Life Technologies | Cat # 35050-061 | |
| Zestaw HiPure Plasmid Maxiprep | Invitrogen | Cat # K21007 | |
| HiTrap MabSelect SuRe Kolumna | GE Healthcare | Cat # 11-0034-93 | |
| Napar | Takara BioScience | STO344 | |
| IRDye 800CW NHS Ester | LI-COR | Cat # 929-70020 | |
| Isoflurane, USP | Covetrus | Cat # 11695-6777-2 | |
| Lubrykant Maść do oczu | Odśwież Lacri-Lube | Cat #4089 | |
| Matrigel | Corning | Cat # 354234 | |
| Odczynnik do transfekcji PEI | Thermo Fisher | Cat # BMS1003A | |
| Kasety do dializy Slide-A-Lyzer | Thermo Scientific | Cat # 66333 | |
| Steritop Vacuum Filtry | Millipore Express | Cat #S2GPT02RE | |
| Trypsin-EDTA | Gibco Life Technologies | Cat # 15400-054 | |
| Modele eksperymentalne: Linie komórkowe | |||
| Human: OVCAR-3 | American Type Culture Collection | ATCC HTB-161 | |
| Człowiek: Komórki CHO-K | Stabilny przekształcona w naszym laboratorium | ATCC CCL-61 | |
| Mysz: 4T1 | Miły prezent od dr Chipa Landena, UVA | ||
| Mysz: MC38 | Miły prezent od dr Suzanne Ostrand-Rosenberg, UMBC | Uwierzytelniony przez profilowanie | |
| Mysz: MC38 hFOLR1 | Wygenerowany w naszym laboratorium (ten artykuł) | ||
| Modele eksperymentalne: Zwierzę | |||
| Mice: athymic Nude Foxn1nu/Foxn1+ | Envigo | Wiele rzędów | |
| Myszy: NOD.Cg Prkdcscid Il2rgtm1Wjl/SzJ | Jackson Laboratory | Wielokrotne zamówienia |
Bibliografia
- Takahashi, K. Muromonab CD3 (Orthoclone OKT3). Journal of Toxicological Sciences. 20, 483-484 (1995).
- Tushir-Singh, J. Antibody-siRNA conjugates: drugging the undruggable for anti-leukemic therapy. Expert Opinion in Biological Therapy. 17, 325-338 (2017).
- Gravitz, L. Cancer immunotherapy. Nature. 504, 1(2013).
- Pagel, J. M., West, H. J. Chimeric Antigen Receptor (CAR) T-Cell Therapy. JAMA Oncology. 3, 1595(2017).
- Brinkmann, U., Kontermann, R. E. The making of bispecific antibodies. MAbs. 9, 182-212 (2017).
- Runcie, K., Budman, D. R., John, V., Seetharamu, N. Bi-specific and tri-specific antibodies- the next big thing in solid tumor therapeutics. Molecular Medicine. 24, 50(2018).
- Shivange, G., et al. A Single-Agent Dual-Specificity Targeting of FOLR1 and DR5 as an Effective Strategy for Ovarian Cancer. Cancer Cell. 34, 331-345 (2018).
- Wajant, H. Molecular Mode of Action of TRAIL Receptor Agonists-Common Principles and Their Translational Exploitation. Cancers (Basel). 11 (7), 954(2019).
- Necela, B. M., et al. Folate receptor-alpha (FOLR1) expression and function in triple negative tumors. PLoS One. 10, 0122209(2015).
- Lin, J., et al. The antitumor activity of the human FOLR1-specific monoclonal antibody, farletuzumab, in an ovarian cancer mouse model is mediated by antibody-dependent cellular cytotoxicity. Cancer Biology Therapy. 14, 1032-1038 (2013).
- Chen, Y., Kim, M. T., Zheng, L., Deperalta, G., Jacobson, F. Structural Characterization of Cross-Linked Species in Trastuzumab Emtansine (Kadcyla). Bioconjugate Chemistry. 27, 2037-2047 (2016).
- Bauerschlag, D. O., et al. Anti-idiotypic antibody abagovomab in advanced ovarian cancer. Future Oncology. 4, 769-773 (2008).
- Narita, Y., Muro, K. Challenges in molecular targeted therapy for gastric cancer: considerations for efficacy and safety. Expert Opinion in Drug Safety. 16, 319-327 (2017).
- Jordan, N. V., et al. HER2 expression identifies dynamic functional states within circulating breast cancer cells. Nature. 537, 102-106 (2016).
- Fakih, M., Vincent, M. Adverse events associated with anti-EGFR therapies for the treatment of metastatic colorectal cancer. Current Oncology. 17, Suppl 1 18-30 (2010).
- Koba, W., Jelicks, L. A., Fine, E. J. MicroPET/SPECT/CT imaging of small animal models of disease. American Journal of Pathology. 182, 319-324 (2013).
- van der Wall, E. E. Cost analysis favours SPECT over PET and CTA for evaluation of coronary artery disease: the SPARC study. Netherland Heart Journal. 22, 257-258 (2014).
- Van Dort, M. E., Rehemtulla, A., Ross, B. D. PET and SPECT Imaging of Tumor Biology: New Approaches towards Oncology Drug Discovery and Development. Current Computer Aided Drug Design. 4, 46-53 (2008).
- Dua, P., Hawkins, E., van der Graaf, P. H. A Tutorial on Target-Mediated Drug Disposition (TMDD) Models. CPT Pharmacometrics and System Pharmacology. 4, 324-337 (2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
