Prezentowany tutaj jest protokół do oceny skuteczności hamowania związków chemicznych przeciwko wewnątrzkomórkowemu wzrostowi in vitro Toxoplasma gondii za pomocą testu wzrostu opartego na lucyferazie. Technikę tę stosuje się w celu potwierdzenia swoistości inhibicji poprzez genetyczną delecję odpowiedniego genu docelowego. Jako przykład oceniane jest hamowanie LHVS wobec proteazy TgCPL.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Oznaczanie skuteczności inhibitora chemicznego przeciwko wewnątrzkomórkowemu wzrostowi Toxoplasma Gondii przy użyciu testu wzrostu opartego na lucyferazie
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Toxoplasma gondii to patogen pierwotniaka, który szeroko atakuje ludzką populację. Obecne antybiotyki stosowane w leczeniu klinicznej toksoplazmozy są ograniczone. Ponadto wykazują niekorzystne skutki uboczne w niektórych grupach osób. Dlatego konieczne jest odkrycie nowych metod leczenia klinicznej toksoplazmozy. Pierwszym krokiem w procesie opracowywania nowych antybiotyków jest zidentyfikowanie związków chemicznych wykazujących wysoką skuteczność w hamowaniu wzrostu pasożytów przy użyciu strategii wysokoprzepustowych badań przesiewowych. Jako obowiązkowy patogen wewnątrzkomórkowy, Toxoplasma może replikować się tylko w komórkach gospodarza, co uniemożliwia stosowanie pomiarów absorbancji optycznej jako szybkiego wskaźnika wzrostu. Przedstawiono tutaj szczegółowy protokół testu wzrostu opartego na lucyferazie. Na przykład metoda ta jest stosowana do obliczania czasu podwojenia pasożytów Toxoplasma typu dzikiego i pomiaru skuteczności fenylu morfolinomocznika-leucylo-homofenylo-winylosulfonu (LHVS, związek ukierunkowany na proteazę cysteinową) w hamowaniu wzrostu wewnątrzkomórkowego pasożyta. Opisano również protokół delecji genów oparty na CRISPR-Cas9 w Toxoplasma wykorzystujący regiony homologiczne 50 pz do rekombinacji zależnej od homologii (HDR). Określając ilościowo skuteczność hamowania LHVS u pasożytów z niedoborem typu dzikiego i TgCPL (Toxoplasma cathepsin L-like protease), wykazano, że LHVS hamuje wzrost pasożytów typu dzikiego skuteczniej niż wzrost Δcpl, co sugeruje, że TgCPL jest celem, z którym LHVS wiąże się w Toxoplasma. Wysoka czułość i łatwa obsługa tego testu wzrostu opartego na lucyferazie sprawiają, że nadaje się on do monitorowania proliferacji Toxoplasma i oceny skuteczności leków w sposób wysokoprzepustowy.
Wprowadzenie
Toxoplasma gondii to bardzo skuteczny pasożyt wewnątrzkomórkowy, który infekuje około jednej trzeciej populacji ludzkiej. Wysoki wskaźnik transmisji wynika głównie z różnych dróg przenoszenia, w tym spożywania niedogotowanego mięsa, narażenia na rezerwuary ssaków i wrodzonej transmisji podczas porodu. T. gondii powoduje głównie infekcje oportunistyczne, które mogą prowadzić do ciężkiej zachorowalności i śmiertelności u osób z obniżoną odpornością1,2,3,4,5,6. Antybiotyki stosowane obecnie w leczeniu ostrej toksoplazmozy są szczególnie nieskuteczne w leczeniu infekcji wrodzonych i utajonych i powodują ciężkie reakcje u niektórych osób3,7,8. W związku z tym istnieje pilna potrzeba zidentyfikowania nowych środków terapeutycznych. Zrozumienie różnic w procesach subkomórkowych w obrębie Toxoplasmy i jej gospodarza pomoże zidentyfikować potencjalne cele leków. Dlatego potrzebne są skuteczne i wygodne techniki manipulacji genomem do badania roli poszczególnych genów w Toxoplasma. Ponadto Toxoplasma należy do gromady Apicomplexa, która obejmuje kilka innych ważnych patogenów ludzkich, takich jak Plasmodium spp. i Cryptosporidium spp. W związku z tym Toxoplasma może być wykorzystana jako organizm modelowy, aby pomóc w badaniu podstawowej biologii innych pasożytów apikompleksów.
Aby zidentyfikować nowe antybiotyki przeciwko patogenom mikrobiologicznym, początkowo przeprowadza się wysokoprzepustowe badania przesiewowe biblioteki związków chemicznych w celu określenia ich skuteczności w hamowaniu rozwoju drobnoustrojów. Do tej pory opracowano kilka testów wzrostu opartych na mikropłytkach do pomiaru wewnątrzkomórkowego wzrostu T. gondii (tj. radioaktywna kwantyfikacja oparta na inkorporacji 3H-uracylu < klasa sup = "xref">9, ilościowe wykrywanie pasożytów na podstawie testu ELISA przy użyciu przeciwciał specyficznych dla T. gondii < sup class="xref">10,11, pomiar oparty na białku reporterowym przy użyciu szczepów Toxoplasma eksprymujących β-galaktozydazę lub YFP12,13, oraz niedawno opracowany test obrazowania o wysokiej zawartości14).
Te indywidualne strategie mają unikalne zalety, jednak pewne ograniczenia również ograniczają ich zastosowanie. Na przykład, ponieważ Toxoplasma może replikować się tylko w jądrzastych komórkach zwierzęcych, autofluorescencja i niespecyficzne wiązanie przeciwciał anty-T. gondii z komórkami gospodarza powodują zakłócenia w pomiarach opartych na fluorescencji. Ponadto stosowanie izotopów promieniotwórczych wymaga szczególnej zgodności z przepisami bezpieczeństwa i potencjalnych problemów związanych z bezpieczeństwem. Niektóre z tych testów są bardziej odpowiednie do oceny wzrostu w jednym punkcie czasowym niż do ciągłego monitorowania wzrostu.
Prezentowany tutaj jest protokół oparty na lucyferazie do ilościowego oznaczania wewnątrzkomórkowego wzrostu Toxoplasmy. W poprzednim badaniu gen lucyferazy NanoLuc został sklonowany pod promotorem tubuliny Toxoplasma, a ten konstrukt ekspresji lucyferazy został transfekowany do pasożytów typu dzikiego (szczep RHΔku80Δhxg) w celu wytworzenia szczepu RHΔku80Δhxg::NLuc (określanego dalej jako RHΔku80::NLuc)15. Szczep ten służył jako szczep rodzicielski do określania wzrostu wewnątrzkomórkowego i delecji genów w tym badaniu. Używając szczepu RHΔku80::NLuc, monitorowano wzrost pasożyta w ludzkich fibroblastach napletka (HFF) przez 96 godzin po zakażeniu, aby obliczyć czas podwojenia pasożyta.
Ponadto, skuteczność hamowania LHVS przeciwko wzrostowi pasożytów można określić poprzez wykreślenie tempa wzrostu Toxoplasmy w stosunku do seryjnych stężeń LHVS, aby zidentyfikować wartość IC50. Wcześniejsza literatura donosiła, że TgCPL jest głównym celem LHVS u pasożytów i że leczenie LHVS zmniejsza rozwój ostrych i przewlekłych zakażeń Toxoplasma16,17,18,19. Dodatkowo, RHΔku80::NLuc został użyty jako szczep rodzicielski do modyfikacji genomu w celu wygenerowania szczepu z niedoborem TgCPL (RHΔku80Δcpl::NLuc), a hamowanie LHVS mierzono w stosunku do tego mutanta. Obserwując przesunięcie w górę wartości IC50 dla LHVS u pasożytów z niedoborem TgCPL w porównaniu ze szczepem WT, potwierdzono, że TgCPL jest celem LHVS in vivo.
W tym protokole, RHΔku80::NLuc jest używany jako szczep rodzicielski, który nie posiada efektywnej niehomologicznej ścieżki łączenia końców (NHEJ), co ułatwia rekombinację zależną od podwójnej homologii krzyżowania (HDR)20,21. Dodatkowo, regiony homologiczne 50 pz są otoczone na obu końcach kasety oporności na leki metodą PCR. Produkt PCR służy jako szablon naprawczy do usunięcia całego locus genu za pomocą HDR przy użyciu narzędzi do edycji genomu opartych na CRISPR-Cas9. Tak krótkie obszary homologiczne można łatwo włączyć do starterów, zapewniając wygodną strategię produkcji szablonu naprawczego. Protokół ten można zmodyfikować w celu przeprowadzenia uniwersalnej delecji genów i endogennego znakowania genów.
Na przykład, w naszej najnowszej publikacji, trzy geny proteazy, TgCPL, TgCPB (proteaza podobna do katepsyny Toxoplasma B) i TgSUB1 (proteaza podobna do subtylizyny Toxoplasma 1), zostały genetycznie ablowane u pasożytów z niedoborem TgCRT (transporter oporności na chlorochinę Toxoplasma) przy użyciu tej metody15. Dodatkowo, TgAMN (przypuszczalna aminopeptydaza N [TgAMN, TGGT1_221310]) była endogennie oznaczona tagiem15. Laboratorium Lourido poinformowało również o użyciu krótkich regionów homologicznych w zakresie 40-43 pz do wprowadzenia mutacji genowej ukierunkowanej na miejsce i endogennego znakowania genów w genomie Toxoplasma przy użyciu podobnej metody22. Te udane modyfikacje genomu sugerują, że region homologiczny 40-50 pz jest wystarczający do efektywnej rekombinacji DNA w szczepie z niedoborem TgKU80, co znacznie upraszcza manipulację genomem w Toxoplasma gondii.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Toxoplasma gondii jest klasyfikowany do grupy ryzyka 2 i musi być obsługiwany na poziomie bezpieczeństwa biologicznego 2 (BSL-2). Protokół został przeanalizowany i zatwierdzony przez Instytucjonalny Komitet Bezpieczeństwa Biologicznego na Uniwersytecie Clemson.
1. Test wzrostu Toxoplasma oparty na lucyferazie
- Wysiać ludzkie fibroblasty z przesłonki (HFF) tydzień przed inokulacją pasożytami, aby zapewnić pełną konfluencję komórek gospodarza. Przeprowadzić próbę kontrolną (mock assay) w przezroczystej płytce, aby upewnić się, że pasożyty pozostają wewnątrzkomórkowo przez cały okres ewaluacji.
UWAGA: W tym przypadku analiza jest przeprowadzana w 96-dołkowych mikropłytkach. W zależności od potrzeb eksperymentalnych można ją rozszerzyć do mikropłytek 384- lub 1536-dołkowych. - Przejdź Toxoplasma wprowadzenie pasożytów do konfluencyjnych komórek HFF na 2 dni przed użyciem poprzez przeniesienie ok. 0,3–0,4 ml całkowicie lizowanych pasożytów do kolby T25. Inkubować zainfekowane komórki gospodarza w 37 °C z dodatkiem 5% CO2 przez 2 dni.
- Przeleć 5 ml świeżo lizowanych pasożytów pięciokrotnie przez igłę zabezpieczającą 21 G w celu uwolnienia pasożytów wewnątrzkomórkowych, a następnie przeprowadź przez 3 µm przefiltrować w celu usunięcia szczątków komórek gospodarza. Wypłukać pozostałe pasożyty z kolby, używając 7 ml pożywki D10 bez czerwieni fenolowej, a następnie ponownie przepuścić przez filtr.
- Wirować pasożyty przy 10 x g g przez 10 min w temperaturze pokojowej (RT). Odlać supernatant i ponownie zawiesić osad w 10 ml pożywki D10 bez czerwieni fenolowej.
- Policz pasożyty za pomocą komory licznikowej (hemocytometru), aby wyznaczyć ich stężenie.
- Rozcieńczyć pasożyty do stężenia 1 x 10⁴ pasożytów/ml dla szczepu typu dzikiego (WT). W przypadku szczepów pasożytów z zaburzeniami wzrostu należy odpowiednio zwiększyć stężenie, aby zaobserwować istotny wzrost sygnałów lucyferazy.
- Należy ostrożnie odessać pożywkę z mikropłytek 96-dołkowych, w których wcześniej zasiano komórki HFF, a następnie przeprowadzić inokulację. 150 µL resuspension pasożytów w dołkach w formacie trzech kolumn i pięciu rzędów, co odpowiada trzem powtórzeniom technicznym i pięciu punktom czasowym.
- Inkubować mikropłytkę w temperaturze 37 °C oraz 5% CO22 przez 4 h.
- Ostrożnie odessać medium z dołków w celu usunięcia pasożytów, które nie wniknęły do środka, a następnie wypełnić dołki medium RT bez czerwieni fenolowej w każdym rzędzie (z wyjątkiem pierwszego rzędu).
- Wymieszać równe objętości PBS oraz 2x buforu do analizy lucyferazy, a następnie rozcieńczyć substrat lucyferazy do 12.5 µM.
- Dodać 100 µL rozcieńczonego substratu lucyferazy do każdej studni w górnym rzędzie. Inkubować mikropłytki w temperaturze pokojowej przez 10 min, aby umożliwić pełną lizę komórek.
- Zmierz aktywność lucyferazy przy użyciu czytnika płytek mikrotitracyjnych. Ustawienia czytnika płytek wymieniono w Tabela 1Każdy odczyt reprezentuje początkową liczbę zainfekowanych pasożytów w 4. godzinie po infekcji.
- Powtarzać kroki 1.9–1.12 dla każdego rzędu co 24 h przez 4 dni bez wymiany medium. Odczyty te odzwierciedlają całkowitą liczbę zreplikowanych pasożytów w 24., 48., 72. i 96. godzinie po zakażeniu.
- Oblicz średnie wartości dla każdego punktu czasowego, a następnie podziel je przez średnie wartości z godziny 4., aby określić krotność zmian w tempie wzrostu pasożytów w czasie.
- Nanieś dane na wykres za pomocą oprogramowania graficznego. Reprezentatywna tabela odczytów wzrostu oraz wykresy RHΔku80::NLuc pasożyty przedstawiono w Rysunek 1A,B.
- Aby obliczyć czas podwojenia, należy wykreślić wartości log2 zmian krotności w poszczególnych punktach czasowych w funkcji czasu inkubacji. Należy użyć funkcji regresji liniowej do obliczenia nachylenia, które reprezentuje czas podwojenia każdego szczepu (Rysunek 1A,C).
2. Ocena skuteczności hamowania wzrostu Toxoplasma przez związki chemiczne
UWAGA: W tym przypadku jako przykład przedstawiono ocenę inhibicji wzrostu Toxoplasma przez LHVS. Przebadano osiem różnych stężeń LHVS, wykonując trzy powtórzenia techniczne dla każdego z trzech powtórzeń biologicznych dla obu szczepów: RHΔku80::NLuc oraz RHΔku80Δcpl::NLuc.
- Przed zakażeniem pasożytem, wysiać HFF na mikropłytki 96-dołkowe w formacie trzech rzędów i dziewięciu kolumn dla jednej powtórki biologicznej na związek dla każdego szczepu. Komórki gospodarza powinny rosnąć przez co najmniej 7 dni przed użyciem.
- Prowadzić pasaż pasożytów RHΔku80::NLuc oraz RHΔku80Δcpl::NLuc przez 2 dni przed użyciem. Postępować zgodnie z krokami 1.2-1.6 w celu oczyszczania i kwantyfikacji pasożytów. Resuspendować pasożyty w medium bez czerwieni fenolowej w stężeniu 1 x 10⁴ pasożytów/mL.
- Odssać medium z płytki zawierającej konfluentne HFF i zaszczepić każdy dołek 150 µL resuspensji pasożytów. Inkubować mikropłytkę w temperaturze 37 °C i 5% CO2 przez 4 h.
- Przygotować LHVS w ośmiu różnych stężeniach w zbiorniku 12-dołkowym metodą rozcieńczeń szeregowych. Zazwyczaj stężenia są zmniejszane trzykrotnie w serii rozcieńczeń.
UWAGA: Najniższe stężenie jest zredukowane 6561-krotnie w stosunku do najwyższego stężenia. Stopień rozcieńczenia można odpowiednio dostosować w zależności od właściwości poszczególnych związków. - W 4 h po zakażeniu odessać medium, aby usunąć pasożyty, które nie wniknęły do komórek, i wypełnić każdy dołek w kolumnach 2-9 150 µL medium uzupełnionego o LHVS w różnych stężeniach. Pierwszą kolumnę pozostawić wypełnioną zwykłym medium, aby służyła jako kontrola nieleczona.
- Inkubować mikropłytkę w temperaturze 37 °C i 5% CO2 przez kolejne 96 h.
- Wykonać kroki 1.9-1.11 i zmierzyć aktywność lucyferazy w poszczególnych dołkach.
- Obliczyć średnią aktywność lucyferazy dla trzech powtórzeń technicznych z dołków dla każdego stężenia LHVS.
- Podzielić średnią aktywność lucyferazy dla każdego stężenia LHVS przez średnią aktywność lucyferazy uzyskaną z pasożytów nieleczonych, aby obliczyć znormalizowaną aktywność lucyferazy wyrażoną w procentach.
- Przedstawić znormalizowane aktywności lucyferazy w funkcji poszczególnych stężenia LHVS przy użyciu oprogramowania graficznego (Rycina 2). Jako kontrolę mierzy się również hamowanie wzrostu pasożytów przez pirymetaminę. Pirymetamina jest antybiotykiem klinicznym stosowanym w leczeniu ostrej toksoplazmozy poprzez hamowanie metabolizmu kwasu foliowego w Toxoplasma.
- Obliczyć wartości IC50 dla poszczególnych związków, korzystając z wbudowanej metody w oprogramowaniu graficznym: odpowiedź znormalizowana vs. [inhibitor], w programie regresji „dose-response-inhibition”. IC50 oblicza się według następującego wzoru:
Y = 10/(1 + X/IC50)
Gdzie: Y oznacza znormalizowane aktywności lucyferazy w zakażonych komórkach przy różnych stężeniach inhibitora, a X oznacza poszczególne stężenia inhibitora.
3. Delecja genu w pasożytach Toxoplasma z wykorzystaniem systemu CRISPR-Cas9
- Generowanie konstruktu plazmidowego wykazującego ekspresję przewodzącego RNA (sgRNA) i Cas9 w celu usunięcia interesującego genu
- Przejdź do www.ToxoDB.org oraz pobrać pełną sekwencję kodującą genu, w tym introny i eksony, wraz z 1,5 kb 5'-UTR i 3'-UTR (regionami nietłumaczeniowymi).
UWAGA: Tutaj, TgCPL Jako reprezentatywny przykład wybrano (TGGT1_321530). - Skopiuj pobrane dane TgCPL sekwencję do oprogramowania do analizy sekwencji (patrz Tabela materiałów (dla nazwy i wersji) oraz oznacz regiony 5'- i 3'-UTR.
- Wybierz Narzędzia ikona w górnym pasku menu, a następnie wybierz Klonowanie | Wyznaczanie miejsc CRISPR.
- Wybierz 3'(Cas9)' dla lokalizacji miejsca PAM i wybierz folder zawierający Toxoplasma sekwencję genomu w sekcji oceny specyficzności. Pozostałe ustawienia pozostaw w wartościach domyślnych.
- Wybierz sgRNA spełniające następujące dwa kryteria: 1) wykazujące wysoki wynik specyficzności, zazwyczaj >98% oraz 2) brak guaniny (G) po sekwencji NGG, która stanowi motyw PAM (protospacer adjacent motif). Wybrany sgRNA jest zazwyczaj zlokalizowany w obrębie miejsc bliskich kodonom start i stop analizowanego genu.
- Skopiuj sekwencję wybranego sgRNA i wklej ją do poniższego szablonu startera.

Fragment zaznaczony na czerwono reprezentuje wybrany obszar TgCPL sekwencja sgRNA. Można ją zastąpić różnymi sgRNA dla różnych genów będących przedmiotem zainteresowania.
UWAGA: Jeśli wybrany sgRNA nie zaczyna się od G, należy dodać G na początku sgRNA, aby wspomóc zwiększenie jego ekspresji. - Przeprowadź reakcję PCR w celu zmodyfikowania istniejącego plazmidu wykazującego ekspresję sgRNA (Rysunek 3A), który celuje w Toxoplasma uracylu-fosforibozylotransferaza (TgUPRT) gen23 przy użyciu premiksu do PCR z ustawieniami podanymi w Tabela 2.
- Produkty PCR należy rozdzielić w żelu agarozowym, aby potwierdzić pomyślną amplifikację. Oczekuje się amplifikacji produktu PCR o wielkości 10 kb (Rycina 3B).
- Wyodrębnij produkt PCR za pomocą zestawu do oczyszczania DNA z żelu i poddaj go cyrkularyzacji przy użyciu zestawu do mutogenezy celowanej. Odwołaj się do Tabela 3 zgodnie z protokołem. Inkubować reakcję przez 10–20 min w temperaturze pokojowej.
- Przenieś koliste produkty PCR do *E. coli* oraz wybrać 10 klonów do dalszej weryfikacji wbudowania zaprojektowanego sgRNA.
- Wyhodować dwa klony i wyekstrahować plazmidy. Oczyszczone plazmidy potraktować enzymami BamHI i EcoRV. Plazmidy kandydackie wykażą dwa prążki o wielkości 2,4 kb i 7,2 kb (Rycina 3C).
- Prześlij plazmidy do sekwencjonowania metodą Sangera z użyciem rewersyjnych starterów M13, aby potwierdzić pomyślną zamianę TgUPRT sgRNA z zaprojektowanym sgRNA (Rysunek 3D).
- Przejdź do www.ToxoDB.org oraz pobrać pełną sekwencję kodującą genu, w tym introny i eksony, wraz z 1,5 kb 5'-UTR i 3'-UTR (regionami nietłumaczeniowymi).
- Generowanie matrycy naprawczej do delecji genu poprzez mechanizm HDR
- W zależności od miejsc docelowych wybranego sgRNA, należy wyznaczyć fragmenty o długości 50 bp w obrębie 5'-UTR lub 3'-UTR genu docelowego dla rekombinacji zależnej od homologii (HDR, patrz sekcja dyskusji). Wybór regionów odbywa się zgodnie z poniższymi kryteriami, w zależności od lokalizacji miejsca docelowego sgRNA.
- Jeśli miejsce cięcia przez Cas9 znajduje się powyżej kodonu start, należy wybrać następujące sekwencje: 50 pb sekwencji DNA powyżej miejsca cięcia jako lewy region HDR oraz 50 pb sekwencji DNA poniżej kodonu stop jako prawy region HDR.
- Jeśli miejsce cięcia przez Cas9 znajduje się pomiędzy kodonem start i stop, należy wybrać następujące sekwencje: 50 pz sekwencji DNA powyżej kodonu start jako lewy region HDR oraz 50 pz sekwencji DNA poniżej kodonu stop jako prawy region HDR.
- Jeśli miejsce cięcia przez Cas9 znajduje się poniżej kodonu stop, należy wybrać następujące sekwencje: 50 pb DNA powyżej kodonu start jako lewy region HDR oraz 50 pb DNA poniżej miejsca cięcia jako prawy region HDR.
UWAGA: Dla TgCPL genu miejsce cięcia znajduje się pomiędzy kodonem start i stop. W związku z tym zaprojektowano następujące primery do amplifikacji matrycy naprawczej z użyciem pMDC64 jako matrycy, która koduje kasetę oporności na pirymetaminę. Sekwencje zaznaczone kolorem czarnym hybrydyzują z plazmidem pMDC64 w celu amplifikacji PCR. Regiony zaznaczone kolorem czerwonym są TgCPLsekwencje specyficzne dla rekombinacji homologicznej.
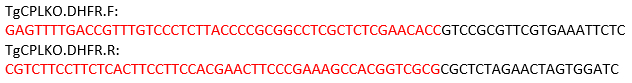
- Przeprowadź reakcję PCR z wykorzystaniem gotowej mieszaniny PCR (PCR premix), stosując warunki PCR opisane w Tabela 4.
- Poddaj produkt PCR elektroforezie w żelu agarozowym (Rysunek 3E), a następnie przeprowadzono ekstrakcję z żelu oraz standardowe procedury kwantyfikacji kwasów nukleinowych.
UWAGA: Jeśli nie uda się przeprowadzić skutecznej amplifikacji oczekiwanej prążka, należy zoptymalizować warunki PCR i/lub zmienić pary starterów.
- W zależności od miejsc docelowych wybranego sgRNA, należy wyznaczyć fragmenty o długości 50 bp w obrębie 5'-UTR lub 3'-UTR genu docelowego dla rekombinacji zależnej od homologii (HDR, patrz sekcja dyskusji). Wybór regionów odbywa się zgodnie z poniższymi kryteriami, w zależności od lokalizacji miejsca docelowego sgRNA.
- Toxoplasma transfekcja
- Pass RHΔku80::NLuc pasożyty przez 2 dni w kolbie T25 zawierającej konfluencyjne komórki HFF. Kolba T25 z całkowicie lizowanymi pasożytami jest wystarczająca dla dwóch do trzech transfekcji.
- Przenieść pasożyty strzykawką i oczyścić za pomocą filtra zgodnie z opisem w punkcie 1.2. Resuspendować pasożyty w buforze cytomix i odwirować przy 1 0 x g przez 10 min w temperaturze pokojowej.
- Przemyć osad z pasożytów 10 ml buforu cytomix, a następnie odwirować pasożyty przy prędkości 10 x g. g przez 10 min w temperaturze pokojowej.
- Ostrożnie odlej nadsącz i zresuspenduj pasożyty w tym samym buforze do stężenia 1 x 10⁸ pasożytów/ml.
- Wymieszać 2 µg matrycy DNA do naprawy za pomocą 20 µg plazmidów ekspresyjnych sgRNA/Cas9 (stosunek masowy = 1:5, co odpowiada stosunkowi molowemu 1:3). Jeśli wydajność amplifikacji matrycy naprawczej jest niska, należy odpowiednio zmniejszyć ilość obu fragmentów DNA. Minimum 0.5 µg można użyć matrycy naprawczej.
- Wymieszaj 400 µL resuspensji pasożytów, DNA oraz 5 µL 20 mM ATP/50 mM zredukowanego glutationu (GSH) w probówce do wirowania o pojemności 1,5 ml. Doprowadzić całkowitą objętość do 500 µL z buforem Cytomix, jeśli jest to konieczne.
- Przenieść mieszaninę pasożytów i DNA do kuwety do elektroporacji (szerokość przerwy 4 mm) i przeprowadzić elektroporację (napięcie 2 kV, oporność 50 Ω) przy użyciu aparatu do elektroporacji.
- Przenieść elektroporowane pasożyty do kolby T25 zawierającej konfluencyjne komórki HFF w świeżej pożywce D10. Po 24 h zastosować odpowiedni antybiotyk w celu selekcji lekowej.
- Utrzymuj presję selekcyjną leku do momentu, aż wzrost pasożytów transgenicznych stanie się stabilny.
- Oczyść genomowe DNA z populacji z nokautem i sprawdź integrację kasety oporności na pirymetaminę w TgCPL locus za pomocą PCR. Po weryfikacji należy przejść do sekcji 3.4. W przeciwnym razie należy przeprowadzić kolejną rundę transfekcji pasożytów i selekcji lekiem. Brak możliwości wykrycia prawidłowej integracji kasety oporności na lek zazwyczaj sugeruje, że gen docelowy jest niezbędny lub że locus genu jest niedostępny.
- Klonowanie pasożytów z wybiórczym usunięciem genu (knockout)
- Zasiej dwie płytki mikrotitracyjne 96-dołkowe komórkami HFF i inkubuj w 37 °C oraz 5% CO22 przez 1 tydzień przed klonowaniem pasożytów.
- Przenieś ok. 0,3–0,4 ml populacji pasożytów transgenicznych do kolby T25 zawierającej konfluentne komórki HFF i hoduj je przez 2 dni. Rozważ przeniesienie większej liczby pasożytów, jeśli mutant wykazuje defekty wzrostu.
UWAGA: Aby uzyskać najlepszą wydajność i żywotność, komórki gospodarza są intensywnie infekowane przez pasożyty, a większość pasożytów utrzymuje się w stadium wewnątrzkomórkowym. - Wstrzyknąć zawiesinę do zainfekowanych komórek gospodarza i oczyścić poprzez filtrowanie świeżo lizowane pasożyty, zgodnie z opisem w kroku 1.3. Resuspendować pasożyty w medium D10 i odwirować przy 1 0 x g przez 10 min w temperaturze pokojowej.
- Resuspendować osad pasożytów w 10 ml medium D10.
- Należy policzyć pasożyty przy użyciu komory licznikowej (hemocytometru) w celu wyznaczenia stężenia pasożytów.
- Przeprowadź dwustopniowe rozcieńczenie, aby uzyskać stężenie 10 pasożytów/ml w podłożu D10 uzupełnionym o odpowiedni antybiotyk. Zazwyczaj wstępna zawiesina pasożytów jest rozcieńczana 100-krotnie, a następnie przeprowadzane jest drugie rozcieńczenie do stężenia 10 pasożytów/ml.
- Odssać pożywkę z mikropłytek 96-dołkowych zawierających konfluencyjne HFF i zaszczepić 150 µL rozcieńczonych pasożytów do każdej studzienki.
- Inkubować płytki w temperaturze 37 °C z dodatkiem 5% CO2 przez 7 dni bez zakłóceń, aby umożliwić tworzenie się placków. Okres inkubacji może być dłuższy, jeśli pasożyty transgeniczne wykazują zaburzenia wzrostu.
- Przeskanuj płytki pod mikroskopem fazokontrastowym i zaznacz jedynie te studzienki, które zawierają pojedynczą plakę.
- Przeprowadź koloniową reakcję PCR w celu zidentyfikowania prawidłowych klonów.
- Użyj końcówek do pipet, aby zeskrobać dno każdej studzienki i odczepić zainfekowane monowarstwy HFF.
- Pipeta 75 µL resuspensji komórek z każdej oznaczonej studzienki do probówek do mikrowirówki o pojemności 1,5 ml.
- Wirować probówki przez 10 min z maksymalną prędkością w temperaturze pokojowej. Ostrożnie odessać nadsącz i resuspender osad w 10.25 µL buforu lizującego zawierającego bufor rozcieńczający i dodatek uwalniający DNA dostarczony w zestawie (Tabela materiałów).
- Inkubować próbki przez 4 min w temperaturze pokojowej, a następnie przez 2 min w 98 °CNastępnie próbki można wykorzystać do PCR lub przechowywać w temperaturze -20 °C do momentu użycia. Trzy zestawy reakcji PCR są wykorzystywane do badania integracji kasety oporności na lek oraz utraty genu zainteresowania (Rycina 4A). Należy odnieść się do Tabela 5 do przygotowania reakcji PCR oraz Tabela 6 do ustawień termocyklera.
- Zidentyfikuj prawidłowe klony i przenieś cztery klony do kolb T25 zawierających konfluencyjne komórki HFF.
- Po lizie komórek gospodarza przez poszczególne klony, należy oczyścić DNA genomowe w celu dalszej weryfikacji za pomocą PCR.
- Jeśli dostępny jest przeciwciało rozpoznające badane białko, należy przeprowadzić standardową procedurę immunoblottingu w celu potwierdzenia utraty białka docelowego w odpowiedniej Toxoplasma nokauty. Reprezentatywne obrazy dla przesiewu a TgCPLmutanty z delecją przedstawiono w Rysunek 4B,C.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rysunek 1 przedstawia przykład krzywej wzrostu dla szczepu RHΔku80::NLuc oraz wynik obliczenia czasu jego podwojenia. Zazwyczaj test wykonuje się w trzech powtórzeniach technicznych dla każdego z trzech powtórzeń biologicznych, aby uwzględnić różnice w odczytach aktywności lucyferazy. W celu obliczenia znormalizowanej krotności zmiany wzrostu pasożytów, każdy odczyt z okresu 24–96 h po infekcji podzielono przez odczyt początkowy w 4 h po inf...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
++Protokół ten opisuje protokół oparty na lucyferazie do oceny wewnątrzkomórkowego wzrostu Toxoplasmy i oceny skuteczności hamowania związków chemicznych przeciwko wzrostowi pasożytów. W porównaniu z istniejącymi dostępnymi strategiami pomiaru wewnątrzkomórkowego wzrostu Toxoplasmy , metoda ta wykazuje wysoką czułość i swoistość. Podczas monitorowania wzrostu pasożyta zaleca się przeprowadzenie próbnego testu na przezroczystej 96-dołkowej mikropłytce w celu potwierdzenia, że badany szczep nie ulega prze...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować doktorom Sibleyowi i Carruthersowi za udostępnienie plazmidu pSAG1-Cas9-sgRNA-TgUPRT oraz przeciwciał anty-TgCPL i TgActin. Praca ta była wspierana przez Clemson Startup Fund (do Z.D.), Knights Templar Eye Foundation Pediatric Ophthalmology Career-Starter Research Grant (do Z.D.), pilotażowy grant NIH COBRE grant P20GM109094 (do Z.D.) oraz NIH R01AI143707 (do Z.D.). Fundatorzy nie odgrywali żadnej roli w projektowaniu badania, gromadzeniu i analizie danych, podejmowaniu decyzji o publikacji lub przygotowaniu manuskryptu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zestaw do ekstrakcji żelu agarozowego | New England BioLabs | T1020L | |
| BamHI | New England BioLabs | R0316S | |
| Biotek Synergy H1 Hybrydowy wielomodowy czytnik mikropłytek | BioTek Instituments | ||
| BTX Gemini Twin Waveform Electroporration System Aparat | Harvarda | ||
| Kompetentne chemicznie komórki E. coli | New England BioLabs | C29871 | |
| Premiks CloneAmp HiFi PCR | Takara Bio | 639298 | |
| Coelenterazine h | Prolume | 301-10 hCTZ | |
| EcoRV | New England BioLabs | R3195S | |
| Phire Tissue Direct PCR Master Mix | Thermo Scientific | F170L | |
| Zestaw do miniprzygotowania plazmidu | Zymo Research | D4054 | |
| Q5 Zestaw do mutagenezy ukierunkowanej na miejsce | New England BioLabs | E0554S | |
| Software | |||
| Geneious oprogramowanie do projektowania sgRNA (wersja: R11) | |||
| Oprogramowanie GraphPad Prism (wersja 8th) | |||
| SnapGene do klonowania molekularnego (wersja: 4.2.11) |
Bibliografia
- Blader, I. J., Coleman, B. I., Chen, C. T., Gubbels, M. J. Lytic Cycle of Toxoplasma gondii: 15 Years Later. Annual Review of Microbiology. 69 (1), 1-23 (2014).
- Jones, J. L., Kruszon-Moran, D., Rivera, H., Price, C., Wilkins, P. P. Toxoplasma gondii Seroprevalence in the United States 2009-2010 and Comparison with the Past Two Decades. The American Journal of Tropical Medicine and Hygiene. 90 (6), (2014).
- Kieffer, F., Wallon, M. Congenital toxoplasmosis. Handbook of Clinical Neurology. 112, 1099-1101 (2013).
- Hoffmann, S., Batz, M. B., Morris, G. J. Annual cost of illness and quality-adjusted life year losses in the United States due to 14 foodborne pathogens. Journal of Food Protection. 75 (7), 1292-1302 (2012).
- Dubey, J. Toxoplasmosis. Journal of the American Veterinary Medical Association. 205 (11), 1593-1598 (1994).
- Lindsay, D., Dubey, J. Toxoplasma gondii: the changing paradigm of congenital toxoplasmosis. Parasitology. 138 (14), 1-3 (2011).
- Deng, Y., Wu, T., Zhai, S., Li, C. Recent progress on anti-Toxoplasma drugs discovery: Design, synthesis and screening. European Journal of Medicinal Chemistry. 183, 111711(2019).
- Butler, N. J., Furtado, J. M., Winthrop, K. L., Smith, J. R. Ocular toxoplasmosis II: clinical features, pathology and management. Clinical & Experimental Ophthalmology. 41 (1), 95-108 (2013).
- Pfefferko, E., Pfefferko, L. C. Specific Labeling of Intracellular Toxoplasma gondii with Uracil. Journal of Eukaryotic Microbiology. 24 (3), 449-453 (1977).
- Merli, A., Canessa, A., Melioli, G. Enzyme immunoassay for evaluation of Toxoplasma gondii growth in tissue culture. Journal of Clinical Microbiology. 21 (1), 88-91 (1985).
- Derouin, F., Chastang, C. Enzyme immunoassay to assess effect of antimicrobial agents on Toxoplasma gondii in tissue culture. Antimicrobial Agents and Chemotherapy. 32 (3), 303-307 (1988).
- McFadden, D., Seeber, F., Boothroyd, J. Use of Toxoplasma gondii expressing beta-galactosidase for colorimetric assessment of drug activity in vitro. Antimicrobial Agents and Chemotherapy. 41 (9), 1849-1853 (1997).
- Gubbels, M. J., Li, C., Striepen, B. High-Throughput Growth Assay for Toxoplasma gondii Using Yellow Fluorescent Protein. Antimicrobial Agents and Chemotherapy. 47 (1), 309-316 (2003).
- Touquet, B., et al. High-content imaging assay to evaluate Toxoplasma gondii infection and proliferation: A multiparametric assay to screen new compounds. PLoS ONE. 13 (8), e0201678(2018).
- Thornton, L. B., et al. An ortholog of Plasmodium falciparum chloroquine resistance transporter (PfCRT) plays a key role in maintaining the integrity of the endolysosomal system in Toxoplasma gondii to facilitate host invasion. PLOS Pathogens. 15 (6), e1007775(2019).
- Larson, E. T., et al. Toxoplasma gondii cathepsin L is the primary target of the invasion-inhibitory compound morpholinurea-leucyl-homophenyl-vinyl sulfone phenyl. The Journal of Biological Chemistry. 284 (39), 26839-26850 (2009).
- Dou, Z., McGovern, O. L., Cristina, M., Carruthers, V. B. Toxoplasma gondii Ingests and Digests Host Cytosolic Proteins. mBio. 5 (4), e01188-14(2014).
- Cristina, M., et al. Toxoplasma depends on lysosomal consumption of autophagosomes for persistent infection. Nature Microbiology. 2, 17096(2017).
- Parussini, F., Coppens, I., Shah, P. P., Diamond, S. L., Carruthers, V. B. Cathepsin L occupies a vacuolar compartment and is a protein maturase within the endo/exocytic system of Toxoplasma gondii. Molecular Microbiology. 76 (6), 1340-1357 (2010).
- Huynh, M. H., Carruthers, V. B. Tagging of endogenous genes in a Toxoplasma gondii strain lacking Ku80. Eukaryotic cell. 8 (4), 530-539 (2009).
- Fox, B. A., Ristuccia, J. G., Gigley, J. P., Bzik, D. J. Efficient gene replacements in Toxoplasma gondii strains deficient for nonhomologous end joining. Eukaryotic Cell. 8 (4), 520-529 (2009).
- Sidik, S. M., Hackett, C. G., Tran, F., Westwood, N. J., Lourido, S. Efficient Genome Engineering of Toxoplasma gondii Using CRISPR/Cas9. PLoS ONE. 9 (6), e100450(2014).
- Shen, B., Brown, K. M., Lee, T. D., Sibley, D. L. Efficient Gene Disruption in Diverse Strains of Toxoplasma gondii Using CRISPR/CAS9. mBio. 5 (3), e01114-14(2014).
- Radke, J. R., et al. Defining the cell cycle for the tachyzoite stage of Toxoplasma gondii. Molecular and Biochemical Parasitology. 115 (2), 165-175 (2001).
- Ran, A. F., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Labun, K., Montague, T. G., Gagnon, J. A., Thyme, S. B., Valen, E. CHOPCHOP v2: a web tool for the next generation of CRISPR genome engineering. Nucleic Acids Research. 44 (W1), W272-W276 (2016).
- Heigwer, F., Kerr, G., Boutros, M. E-CRISP: fast CRISPR target site identification. Nature Methods. 11 (2), 2812(2014).
- Peng, D., Tarleton, R. EuPaGDT: a web tool tailored to design CRISPR guide RNAs for eukaryotic pathogens. Microbial Genomics. 1 (4), e000033(2015).
- Doench, J. G., et al. Rational design of highly active sgRNAs for CRISPR-Cas9-mediated gene inactivation. Nature Biotechnology. 32 (12), 1262-1267 (2014).
- Sidik, S. M., et al. A Genome-wide CRISPR Screen in Toxoplasma Identifies Essential Apicomplexan Genes. Cell. 166 (6), 1423-1435 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
