Prezentujemy swobodnie dostępny przepływ pracy stworzony do szybkiej eksploracji i dokładnej analizy ciał komórkowych w określonych przedziałach komórkowych na obrazach mikroskopii fluorescencyjnej. Ten przyjazny dla użytkownika przepływ pracy został zaprojektowany na oprogramowaniu open source Icy i wykorzystuje również funkcje ImageJ. Potok jest przystępny cenowo bez wiedzy z zakresu analizy obrazu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Substructure Analyzer: Przyjazny dla użytkownika przepływ pracy do szybkiej eksploracji i dokładnej analizy ciał komórkowych na obrazach mikroskopii fluorescencyjnej
W tym artykule
Podsumowanie
Streszczenie
Ostatnia dekada charakteryzowała się przełomami w technikach mikroskopii fluorescencyjnej, zilustrowanymi poprawą rozdzielczości przestrzennej, ale także w obrazowaniu żywych komórek i technikach mikroskopii wysokoprzepustowej. Prowadziło to do stałego wzrostu ilości i złożoności danych mikroskopowych dla pojedynczego eksperymentu. Ponieważ ręczna analiza danych mikroskopowych jest bardzo czasochłonna, subiektywna i uniemożliwia przeprowadzanie analiz ilościowych, automatyzacja analizy bioobrazu staje się prawie nieunikniona. Zbudowaliśmy proces informatyczny o nazwie Substructure Analyzer, aby w pełni zautomatyzować analizę sygnału w obrazach biologicznych z mikroskopii fluorescencyjnej. Ten przepływ pracy został opracowany na przyjaznej dla użytkownika platformie open source Icy i jest uzupełniony o funkcje ImageJ. Obejmuje ona wstępne przetwarzanie obrazów w celu poprawy stosunku sygnału do szumu, indywidualną segmentację komórek (wykrywanie granic komórek) oraz wykrywanie/kwantyfikację ciał komórkowych wzbogaconych w określone przedziały komórkowe. Główną zaletą tego przepływu pracy jest proponowanie złożonych funkcji obrazowania biologicznego użytkownikom bez doświadczenia w analizie obrazu za pośrednictwem przyjaznego dla użytkownika interfejsu. Co więcej, jest wysoce modułowy i dostosowany do kilku zagadnień, od charakterystyki translokacji jądrowej/cytoplazmatycznej po analizę porównawczą różnych ciał komórkowych w różnych podstrukturach komórkowych. Funkcjonalność tego przepływu pracy jest zilustrowana poprzez badanie ciał Cajala (zwiniętych) w warunkach stresu oksydacyjnego (OS). Dane z mikroskopii fluorescencyjnej pokazują, że ich integralność w komórkach ludzkich ulega zmianie kilka godzin po indukcji OS. Efekt ten charakteryzuje się zmniejszeniem zarodkowania cewki do charakterystycznych ciał Cajala, związanych z nukleoplazmatyczną redystrybucją cewki do zwiększonej liczby mniejszych ognisk. Centralna rola cewki w wymianie między składnikami CB a otaczającą ją nukleoplazmą sugeruje, że indukowana przez OS redystrybucja cewkiny może wpływać na skład i funkcjonalność ciał Cajala.
Wprowadzenie
Mikroskopia świetlna, a dokładniej mikroskopia fluorescencyjna, są solidnymi i wszechstronnymi technikami powszechnie stosowanymi w naukach biologicznych. Dają one dostęp do precyzyjnej lokalizacji różnych biomolekuł, takich jak białka lub RNA, poprzez ich specyficzne znakowanie fluorescencyjne. Ostatnia dekada charakteryzowała się szybkim postępem w technologiach mikroskopii i obrazowania, czego dowodem jest Nagroda Nobla w dziedzinie chemii w 2014 r., przyznana Ericowi Betzigowi, Stefanowi W. Hellowi i Williamowi E. Moernerowi za rozwój superrozdzielczej mikroskopii fluorescencyjnej (SRFM)1. SFRM omija granicę dyfrakcji tradycyjnej mikroskopii optycznej, aby przenieść ją do nanowymiaru. Udoskonalenie technik, takich jak obrazowanie na żywo lub wysokoprzepustowe badania przesiewowe, również zwiększa ilość i złożoność danych do przetwarzania dla każdego eksperymentu. W większości przypadków naukowcy mają do czynienia z wysoce heterogenicznymi populacjami komórek i chcą analizować fenotypy na poziomie pojedynczej komórki.
Początkowo analizy, takie jak liczenie ognisk, były wykonywane na oko, co jest preferowane przez niektórych badaczy, ponieważ zapewnia pełną wizualną kontrolę nad procesem liczenia. Jednak ręczna analiza takich danych jest zbyt czasochłonna, prowadzi do zmienności między obserwatorami i nie daje dostępu do bardziej złożonych funkcji, dlatego podejścia wspomagane komputerowo stają się powszechnie stosowane i prawie nieuniknione2. Metody informatyczne bioobrazowe znacznie zwiększają efektywność analizy danych i są wolne od nieuniknionego subiektywizmu operatora i potencjalnej stronniczości ręcznej analizy liczenia. Zwiększony popyt w tej dziedzinie oraz poprawa mocy komputerów doprowadziły do rozwoju dużej liczby platform do analizy obrazu. Niektóre z nich są ogólnodostępne i dają dostęp do różnych narzędzi do wykonywania analiz za pomocą komputerów osobistych. Niedawno ustalono klasyfikację narzędzi otwartego dostępu3 i przedstawia Icy4 jako potężne oprogramowanie łączące użyteczność i funkcjonalność. Co więcej, Icy ma tę zaletę, że komunikuje się z ImageJ.
Dla użytkowników bez doświadczenia w analizie obrazów, głównymi przeszkodami są wybór odpowiedniego narzędzia zgodnie z problematycznymi i poprawnie dostrojonymi parametrami, które często nie są dobrze zrozumiałe. Co więcej, czas konfiguracji jest często długi. Icy proponuje przyjazny dla użytkownika interfejs typu "wskaż i kliknij" o nazwie "Protokoły" do rozwijania przepływu pracy poprzez połączenie niektórych wtyczek znajdujących się w wyczerpującym zbiorze4. Elastyczna modułowa konstrukcja i interfejs typu "wskaż i kliknij" sprawiają, że konfiguracja analizy jest możliwa dla osób niebędących programistami. Tutaj przedstawiamy przepływ pracy o nazwie Substructure Analyzer, opracowany w interfejsie Icy, którego funkcją jest analiza sygnałów fluorescencyjnych w określonych przedziałach komórkowych i pomiar różnych cech, takich jak jasność, liczba ognisk, rozmiar ognisk i rozkład przestrzenny. Ten przepływ pracy dotyczy kilku problemów, takich jak kwantyfikacja translokacji sygnału, analiza transfekowanych komórek wyrażających fluorescencyjny reporter lub analiza ognisk z różnych podstruktur komórkowych w poszczególnych komórkach. Umożliwia jednoczesne przetwarzanie wielu obrazów, a wyniki wyjściowe są eksportowane do arkusza rozdzielanego tabulatorami, który można otworzyć w powszechnie używanych programach do obsługi arkuszy kalkulacyjnych.
Potok analizatora podstruktury jest przedstawiony w Rysunek 1. Po pierwsze, wszystkie obrazy zawarte w określonym folderze są wstępnie przetwarzane, aby poprawić ich stosunek sygnału do szumu. Ten krok zwiększa wydajność kolejnych kroków i skraca czas działania. Następnie identyfikowane i segmentowane są obszary zainteresowania (ROI), odpowiadające obszarom obrazu, w których powinien zostać wykryty sygnał fluorescencyjny. Na koniec sygnał fluorescencyjny jest analizowany, a wyniki są eksportowane do arkusza rozdzielanego tabulatorami.
Segmentacja obiektów (wykrywanie granic) jest najtrudniejszym krokiem w analizie obrazu, a jej skuteczność decyduje o dokładności wynikowych pomiarów komórek. Pierwszymi obiektami zidentyfikowanymi na obrazie (zwanymi obiektami pierwotnymi) są często jądra z obrazów barwionych DNA (barwienie DAPI lub Hoechsta), chociaż obiektami pierwotnymi mogą być również całe komórki, koraliki, plamki, guzy lub jakiekolwiek barwione obiekty. W większości obrazów biologicznych komórki lub jądra stykają się ze sobą lub nakładają się na siebie, co powoduje awarię prostych i szybkich algorytmów. Do tej pory żaden uniwersalny algorytm nie jest w stanie przeprowadzić idealnej segmentacji wszystkich obiektów, głównie dlatego, że ich cechy (rozmiar, kształt lub tekstura) modulują efektywność segmentacji5. Narzędzia do segmentacji powszechnie dystrybuowane z oprogramowaniem do mikroskopii (takie jak MetaMorph Imaging Software firmy Molecular Devices6 lub oprogramowanie NIS-Elements Advances Research firmy Nikon7) są na ogół oparte na standardowych technikach, takich jak dopasowywanie korelacji, progowanie lub operacje morfologiczne. Chociaż te nadmiernie uogólnione metody są skuteczne w podstawowych systemach, szybko pojawiają ograniczenia, gdy są używane w trudniejszych i bardziej szczegółowych kontekstach. Rzeczywiście, segmentacja jest bardzo wrażliwa na parametry eksperymentalne, takie jak typ komórki, gęstość komórek lub biomarkery, i często wymaga wielokrotnej korekty dla dużego zestawu danych. Przepływ pracy Substructure Analyzer integruje zarówno proste, jak i bardziej wyrafinowane algorytmy, aby zaproponować różne alternatywy dostosowane do złożoności obrazu i potrzeb użytkownika. W szczególności proponuje algorytm zlewiska oparty na znacznikach8 dla silnie zgrupowanych obiektów. Skuteczność tej metody segmentacji opiera się na doborze indywidualnych znaczników na każdym obiekcie. Znaczniki te są w większości przypadków wybierane ręcznie, aby uzyskać prawidłowe parametry dla pełnej segmentacji, co jest bardzo czasochłonne, gdy użytkownicy mają do czynienia z dużą liczbą obiektów. Substructure Analyzer proponuje automatyczne wykrywanie tych markerów, zapewniając wysoce wydajny proces segmentacji. Segmentacja jest w większości przypadków granicznym etapem analizy obrazu i może znacznie modyfikować czas przetwarzania w zależności od rozdzielczości obrazu, liczby obiektów na obrazie i poziomu grupowania obiektów. Typowe potoki wymagają od kilku sekund do 5 minut na obraz na standardowym komputerze stacjonarnym. Analiza bardziej złożonych obrazów może wymagać mocniejszego komputera i podstawowej wiedzy z zakresu analizy obrazu.
Elastyczność i funkcjonalność tego przepływu pracy są zilustrowane różnymi przykładami w reprezentatywnych wynikach. Korzyści płynące z tego przepływu pracy są w szczególności widoczne w badaniu podstruktur jądrowych w warunkach stresu oksydacyjnego (OS). OS odpowiada nierównowadze homeostazy redoks na korzyść utleniaczy i jest związane z wysokimi poziomami reaktywnych form tlenu (ROS). Ponieważ ROS działają jako cząsteczki sygnałowe, zmiany w ich stężeniu i lokalizacji subkomórkowej wpływają pozytywnie lub negatywnie na niezliczone szlaki i sieci, które regulują funkcje fizjologiczne, w tym transdukcję sygnału, mechanizmy naprawy, ekspresję genów, śmierć komórki i proliferację9,10. OS jest więc bezpośrednio zaangażowany w różne patologie (choroby neurodegeneracyjne i sercowo-naczyniowe, nowotwory, cukrzyca itp.), ale także w starzenie się komórek. Dlatego rozszyfrowanie wpływu OS na organizację i funkcję komórki ludzkiej stanowi kluczowy krok w zrozumieniu roli OS w powstawaniu i rozwoju patologii u ludzi. Ustalono, że OS reguluje ekspresję genów poprzez modulację transkrypcji za pomocą kilku czynników transkrypcyjnych (p53, Nrf2, FOXO3A)11, ale także poprzez wpływ na regulację kilku procesów ko- i potranskrypcyjnych, takich jak alternatywny splicing (AS) pre-RNAs12,13,14. Alternatywne splicowanie pierwotnych i niekodujących transkryptów jest podstawowym mechanizmem, który zwiększa zdolność kodowania genomów poprzez wytwarzanie izoform transkryptów. AS jest wykonywany przez ogromny kompleks rybonukleoproteinowy zwany spliceosomem, zawierający prawie 300 białek i 5 małych jądrowych RNA bogatych w U (UsnRNAs)15. Składanie spliceosomów i AS są ściśle kontrolowane w komórkach, a niektóre etapy dojrzewania spliceosomu zachodzą w pozbawionych błony przedziałach jądrowych zwanych ciałami Cajala. Te podstruktury jądrowe charakteryzują się dynamicznym charakterem ich struktury i składem, które są prowadzone głównie przez wielowartościowe oddziaływania ich RNA i składników białkowych z białkiem cewki. Analiza tysięcy komórek za pomocą przepływu pracy Substructure Analyzer pozwoliła na scharakteryzowanie nigdy nie opisanego wpływu OS na ciała Cajala. Rzeczywiście, uzyskane dane sugerują, że OS modyfikuje zarodkowanie ciał Cajala, indukując nukleoplazmatyczną redystrybucję białka cewki do licznych mniejszych ognisk jądrowych. Taka zmiana struktury ciał Cajala może wpływać na dojrzewanie spliceosomu i uczestniczyć w modulacji AS przez OS.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Przystępne samouczki są dostępne na stronie internetowej programu Icy http://icy.bioimageanalysis.org.
1. Pobierz program Icy oraz protokół Substructure Analyzer
- Pobierz program Icy ze strony internetowej Icy (http://icy.bioimageanalysis.org/download) oraz pobierz protokół Substructure Analyzer: http://icy.bioimageanalysis.org/protocols?sort=latest.
UWAGA: W przypadku korzystania z systemu operacyjnego 64-bitowego należy upewnić się, że używana jest 64-bitowa wersja Javy. Wersja ta umożliwia zwiększenie ilości pamięci przydzielonej programowi Icy (Preferences | General | Max memory).
2. Otwieranie protokołu
- Otwórz program Icy i kliknij Tools w menu Ribbon.
- Kliknij Protocols, aby otworzyć interfejs Protocols Editor.
- Kliknij Load i otwórz protokół Substructure Analyzer. Ładowanie protokołu może potrwać kilka sekund. Przed rozpoczęciem pracy upewnij się, że protokół został w pełni otwarty.
UWAGA: Przepływ pracy składa się z 13 bloków ogólnych przedstawionych na Ryc. 2a. Każdy blok działa jako potok składający się z kilku pól wykonujących określone podzadania.
3. Interakcja z przepływem pracy w programie Icy
UWAGA: Każdy blok lub pole jest ponumerowany i posiada określoną rangę w ramach przepływu pracy (Rycina 2b). Kliknięcie tego numeru przypisuje wybranemu blokowi/polu pozycję jak najbliższą pierwszej, a następnie reorganizowane są pozycje pozostałych bloków/pól. Podczas przygotowywania przepływu pracy należy zachować prawidłową kolejność bloków. Na przykład blok Spot Detector wymaga zdefiniowanych wcześniej obszarów ROI, zatem bloki Segmentation muszą zostać uruchomione przed blokami Spot Detector. Nie należy zmieniać pozycji pól. W nazwie obrazu nie należy używać znaku „.”.
- Klikając ikonę w lewym górnym rogu, można zwijać, rozwijać, powiększać, zwężać lub usuwać blok (Rysunek 2b).
- Każdy etap przepływu pracy charakteryzuje się siecią pól połączonych za pomocą wejść i wyjść (Rysunek 2b). Aby utworzyć połączenie, należy kliknąć Output i przytrzymać, aż kursor dotrze do wejścia. Połączenia można usuwać, klikając znacznik Output.
4. Scalanie kanałów obrazu
- Użyj bloku Merge Channels, aby wygenerować obrazy scalone. Jeśli to konieczne, zmień nazwy plików tak, aby sekwencje do scalenia miały ten sam prefiks nazwy, po którym następuje odrębny separator. Na przykład sekwencje poszczególnych kanałów z obrazu A są nazwane: ImageA_red, ImageA_blue.
UWAGA: Jako separatora nie należy używać znaków, które występują już w nazwie obrazu. - W tym samym folderze utwórz jeden nowy folder dla każdego kanału do scalenia. Na przykład, aby scalić kanały czerwony, zielony i niebieski, utwórz 3 foldery i przechowuj w nich odpowiednie sekwencje.
- Użyj wyłącznie bloku Merge Channels, usuń pozostałe bloki i zapisz protokół jako Merge Channels.
- Otwórz pola ustawień parametrów. Dla każdego kanału wypełnij odpowiednio pola Channel number X (pola 1, 5 lub 9), Folder channel number X (pola 2, 6 lub 10), Separator channel number X (pola 3, 7 lub 11) oraz Colormap channel nb X (pola 4, 8 i 12).
UWAGA: Pola te są pogrupowane poziomo po cztery, gdzie każda linia odpowiada temu samemu kanałowi. W każdej linii dostępny jest również podgląd (pola 23, 24 lub 25), umożliwiający bezpośrednią wizualizację sekwencji odpowiedniego kanału.- W polu Channel number X wybierz kanał do wyodrębnienia (w klasycznych obrazach RGB: 0=Czerwony, 1=Zielony, 2=Niebieski). Użytkownik ma szybki dostęp do różnych kanałów obrazu w oknie Inspector programu Icy, w zakładce Sequence. W górnej linii wpisz najniższą wartość kanału, a w dolnej najwyższą.
- W polu Folder channel number X wpisz nazwę folderu zawierającego obrazy kanału X.
- W polu Separator channel number X wpisz separator użyty w nazwie obrazu (w poprzednim przykładzie: „_red”, „_green” oraz „_blue”).
- W polu Colormap channel nb X określ numer modelu mapy kolorów, której należy użyć do wizualizacji odpowiedniego kanału w programie Icy. Dostępne mapy kolorów są widoczne w zakładce Sequence okna Inspector.
- W polu Format of merged images (pole 28) wpisz rozszerzenie, w którym mają zostać zapisane obrazy scalone: .tif, .gif, .jpg, .bmp lub .png.
UWAGA: Aby scalić tylko 2 kanały, nie wypełniaj czterech pól odpowiadających trzeciemu kanałowi.
- W górnym lewym rogu bloku Merge Channels kliknij łącze znajdujące się bezpośrednio po prawej stronie napisu Folder. W wyświetlonym oknie dialogowym Open kliknij dwukrotnie folder zawierający sekwencje pierwszego kanału, który został zdefiniowany w polu Folder channel number 1 (pole 2). Następnie kliknij Open.
- Uruchom protokół, klikając czarną strzałkę w górnym lewym rogu bloku Merge Channels (szczegóły w części 7). Obrazy scalone zostaną zapisane w folderze Merge w tym samym katalogu, w którym znajdują się foldery poszczególnych kanałów.
- Otwórz pola ustawień parametrów. Dla każdego kanału wypełnij odpowiednio pola Channel number X (pola 1, 5 lub 9), Folder channel number X (pola 2, 6 lub 10), Separator channel number X (pola 3, 7 lub 11) oraz Colormap channel nb X (pola 4, 8 i 12).
5. Segmentacja obszarów zainteresowania
UWAGA: Substructure Analyzer integruje zarówno proste, jak i bardziej zaawansowane algorytmy, aby proponować różne alternatywy dostosowane do złożoności obrazu i potrzeb użytkownika.
- Wybierz odpowiedni blok.
- Jeśli obiekty nie stykają się ze sobą lub użytkownik nie musi indywidualnie rozróżniać zgrupowanych obiektów, użyj bloku Segmentation A: Non clustered objects (Segmentacja A: obiekty niezgrupowane).
- Gdy obiekty nie stykają się ze sobą, ale niektóre z nich znajdują się blisko siebie, użyj bloku Segmentation B: Poorly clustered objects (Segmentacja B: obiekty słabo zgrupowane).
- W przypadku obiektów o wysokim stopniu zgrupowania i kształcie wypukłym, użyj bloku Segmentation C: Clustered objects with convex shapes (Segmentacja C: obiekty zgrupowane o kształtach wypukłych).
- Jeśli obiekty wykazują wysoki stopień zgrupowania i mają nieregularne kształty, użyj bloku Segmentation D: Clustered objects with irregular shapes (Segmentacja D: obiekty zgrupowane o nieregularnych kształtach).
- Użyj bloku Segmentation E: Clustered cytoplasm (Segmentacja E: zgrupowana cytoplazma), aby indywidualnie segmentować stykające się cytoplazmy, wykorzystując zsegmentowane jądra jako markery. Blok ten bezwzględnie wymaga zsegmentowanych jąder do przetwarzania.
UWAGA: Bloki przystosowane do pierwotnej segmentacji obiektów przetwarzają dane niezależnie, dzięki czemu w jednym uruchomieniu można użyć kilku bloków, aby porównać ich wydajność dla konkretnej substruktury lub zsegmentować różne rodzaje substruktur. Jeśli stopień zgrupowania jest niejednorodny w obrębie tego samego zestawu obrazów, należy przetwarzać małe i silnie zgrupowane obiekty oddzielnie w odpowiednich blokach.
- Połącz output0 (plik) bloku Select Folder z wejściem folder wybranego bloku segmentacji.
- Ustaw parametry wybranego bloku segmentacji.
- Segmentation A: Non clustered objects oraz Segmentation C: Clustered objects with convex shapes
- W polu Channel signal (pole 1) ustaw kanał obiektów do segmentacji.
- Opcjonalnie, w polu Gaussian filter (pole 2) zwiększ wartości sigma X i Y, jeśli sygnał wewnątrz obiektów jest niejednorodny. Filtr Gaussa wygładza tekstury w celu uzyskania bardziej jednolitych obszarów oraz zwiększa szybkość i wydajność segmentacji jąder. Im mniejsze są obiekty, tym niższa powinna być wartość sigma. Unikaj wysokich wartości sigma. Wartości domyślne ustaw na 0.
- W polu HK-Means (pole 3) ustaw parametr Intensity classes oraz przybliżone minimalne i maksymalne rozmiary (w pikselach) obiektów do wykrycia.
UWAGA: W przypadku klas intensywności wartość 2 klasyfikuje piksele w 2 klasach: tło i pierwszy plan. Jest to rozwiązanie odpowiednie, gdy kontrast między obiektami a tłem jest wysoki. Jeśli obiekty na pierwszym planie mają różną intensywność lub kontrast z tłem jest niski, zwiększ liczbę klas. Ustawienie domyślne to 2. Rozmiar obiektu można szybko ocenić, rysując ręcznie ROI wokół interesującego obiektu. Rozmiar ROI (wnętrze w pikselach) pojawia się bezpośrednio na obrazie po wskazaniu go kursorem lub jest dostępny w oknie ROI statistics (otwieraj z paska wyszukiwania). Optymalne parametry wykrywają każdy obiekt pierwszego planu w pojedynczym ROI. Mogą być one zdefiniowane ręcznie w programie Icy (Detection and Tracking | HK-Means). - W polu Active Contours (pole 4) zoptymalizuj wykrywanie krawędzi obiektów. Pełna dokumentacja do tej wtyczki jest dostępna online: http://icy.bioimageanalysis.org/plugin/Active_Contours. Prawidłowe parametry można również zdefiniować ręcznie w Icy (Detection and Tracking | Active Contours).
- W trakcie procesu automatycznie tworzony jest folder do zapisywania obrazów zsegmentowanych obiektów. W polu Text (pole 6) nazwij ten folder (np. Segmented nuclei). Aby ustawić format zapisywania obrazów zsegmentowanych obiektów (Tiff, Gif, Jpeg, BMP, PNG), wypełnij pole format of images of segmented objects. Folder ten jest tworzony w katalogu zawierającym złączone obrazy.
- Uruchom proces (szczegóły w części 7).
- Segmentation B: Poorly clustered objects
- Postępuj zgodnie z krokami opisanymi w punkcie 5.3.1, aby ustawić parametry pól Channel signal, HK-Means, Active Contours, Extension to save segmented objects oraz Text (numery pól różnią się od tych w kroku 5.3.1).
- W polu Call IJ plugin (pole 4) ustaw parametr Rolling, aby kontrolować odejmowanie tła. Ustaw ten parametr na co najmniej wielkość największego obiektu, który nie jest częścią tła. Zmniejszenie tej wartości zwiększa usuwanie tła , ale może również spowodować utratę sygnału z pierwszego planu.
- W polu Adaptive histogram equalization (pole 6) popraw kontrast między obiektami pierwszego planu a tłem. Zwiększenie nachylenia daje sekwencje o większym kontraście.
- Uruchom proces (szczegóły w części 7).
- Segmentation D: Clustered objects with irregular shapes
UWAGA: Do każdego obrazu stosuje się trzy różne metody segmentacji: najpierw stosowana jest metoda HK-means clustering w połączeniu z Active Contours method. Następnie do obiektów wcześniej błędnie zsegmentowanych stosowany jest klasyczny algorytm watershed (z wykorzystaniem mapy dystansu euklidesowego). Na koniec używany jest algorytm watershed oparty na markerach. Interwencji użytkownika wymagają tylko metody HK-means i watershed oparty na markerach. Dla obu metod można zastosować te same parametry dla wszystkich obrazów (wersja w pełni zautomatyzowana) lub zmieniać je dla każdego obrazu (wersja półautomatyczna). Jeśli użytkownik nie jest przeszkolony w tych metodach segmentacji, wysoce zaleca się przetwarzanie półautomatyczne. Podczas pracy tego bloku wymagana jest interwencja ręczna. Po zakończeniu metody segmentacji użytkownik musi ręcznie usunąć błędnie zsegmentowane obiekty przed rozpoczęciem kolejnej metody. Poprawnie zsegmentowane obiekty są zapisywane i nie są brane pod uwagę w kolejnych krokach. Blok ten musi być połączony z blokiem Clustered/heterogeneous shapes primary objects segmentation Dialog Box, aby działać poprawnie.- Pobierz kolekcję ImageJ MorphoLibJ ze strony https://github.com/ijpb/MorphoLibJ/releases. W tym protokole użyto wersji MorphoLibJ 1.4.0. Umieść plik MorphoLibJ_-1.4.0.jar w folderze icy/ij/plugins. Więcej informacji o zawartości tej kolekcji znajduje się na stronie https://imagej.net/MorphoLibJ.
- Postępuj zgodnie z krokami z punktu 5.3.1, aby ustawić parametry pól Channel signal, Gaussian filter, Active Contours, Extension to save segmented objects oraz Text. Numery pól różnią się od tych w kroku 5.3.1.
- Ustaw parametry pola Adaptive histogram equalization (patrz krok 5.3.2.3).
- Aby aktywować Subtract Background, wpisz „yes” w polu Apply Subtract Background? (pole 5). W przeciwnym razie wpisz No. Jeśli wtyczka została aktywowana, ustaw parametr rolling (patrz krok 5.3.2) w polu Subtract Background parameter (pole 7).
- Automatyzacja HK-means: Aby zastosować te same parametry dla wszystkich obrazów (przetwarzanie w pełni zautomatyzowane), ustaw Nb of classes (pole 11), Minimum size (pole 12) oraz Maximum size (pole 13) (patrz krok 5.3.1). Parametry te muszą być ustawione tak, aby wybrać maksymalną liczbę pikseli pierwszego planu i zoptymalizować indywidualizację obiektów pierwszego planu. W wersji przetwarzania półautomatycznego interwencja nie jest wymagana.
- Automatyzacja ekstrakcji markerów: dla wersji w pełni zautomatyzowanej rozwiń pole Internal Markers extraction (pole 27) i ustaw wartość parametru „dynamic” w linii 13 skryptu. W wersji przetwarzania półautomatycznego interwencja nie jest wymagana.
UWAGA: Markery są ekstrahowane poprzez zastosowanie transformacji rozszerzonych minimów (extended-minima) na obrazie wejściowym, kontrolowanej przez parametr „dynamic”. W algorytmie watershed opartym na markerach symulowane jest zalewanie z tych markerów w celu przeprowadzenia segmentacji obiektów. Dla pomyślnej segmentacji obiektów pierwszego planu powinien zostać wyekstrahowany jeden pojedynczy marker na każdy obiekt pierwszego planu. Ustawienie parametru „dynamic” dla optymalnej ekstrakcji markerów zależy głównie od rozdzielczości obrazów. Dlatego, jeśli nie znasz tego parametru, użyj wersji półautomatycznej. - Uruchom proces (szczegóły w części 7).
- Na początku przetwarzania kolejno otworzą się okna dialogowe HK-means parameters oraz Marker-based watershed. Aby zastosować te same parametry dla wszystkich obrazów (wersja w pełni zautomatyzowana), kliknij YES. W przeciwnym razie kliknij NO. Otworzy się okno informacyjne z prośbą o „Określenie optymalnych ROI za pomocą wtyczki HK-Means i zamknięcie obrazu”. Kliknij OK i ręcznie zastosuj wtyczkę HK-Means (Detection and Tracking|HK-Means) na obrazie, który otworzy się automatycznie. Wybierz opcję Export ROIs w oknie wtyczki HK-Means. Zastosuj najlepsze parametry, aby uzyskać ROI zawierające maksymalną liczbę pikseli pierwszego planu i zoptymalizować indywidualizację obiektów pierwszego planu. Po znalezieniu optymalnych ROI zamknij bezpośrednio obraz.
- Na koniec pierwszej metody segmentacji pojawi się okno informacyjne z prośbą o „Usunięcie niepożądanych ROI i zamknięcie obrazu”. Te ROI odpowiadają krawędziom zsegmentowanych obiektów. Wybierz OK i usuń ROI błędnie zsegmentowanych obiektów na obrazie, który otworzy się automatycznie. ROI można łatwo usunąć, ustawiając kursor na jego krawędzi i używając klawisza „Delete” na klawiaturze. Zamknij obraz. Powtórz tę samą procedurę po zakończeniu drugiego kroku segmentacji.
- Na tym etapie, jeśli dla pełnej automatyzacji algorytmu watershed opartego na markerach wybrano przycisk YES, wcześniej ustawione parametry zostaną zastosowane do wszystkich obrazów.
- Jeśli wybrano przycisk NO, otworzy się okno informacyjne z prośbą o „Określenie i dostosowanie markerów wewnętrznych”. Kliknij OK i w interfejsie ImageJ w programie Icy przejdź do Plugins | MorphoLibJ | Minima i Maxima|Extended Min & Max. W polu Operation wybierz Extended Minima.
- Wybierz Preview, aby zaprezentować na automatycznie otwartym obrazie wynik transformacji. Przesuwaj wartość dynamic, aż zaobserwujesz optymalne markery. Markery to grupy pikseli o wartości 255 (niekoniecznie piksele białe). Optymalne parametry prowadzą do jednego markera na obiekt. Skup się na pozostałych obiektach, które nie zostały dobrze zsegmentowane dwiema poprzednimi metodami segmentacji.
- W razie potrzeby popraw markery, stosując dodatkowe operacje morfologiczne, takie jak „Opening” lub „Closing” (Plugins | MorphoLibJ | Morphological Filters). Po uzyskaniu końcowego obrazu markerów pozostaw go otwartego i zamknij wszystkie pozostałe obrazy, kończąc na obrazie początkowo użytym jako wejście dla operacji Extended Minima. Kliknij No, jeśli okno ImageJ zapyta o zapisanie zmian w tym obrazie.
- W polu Nb of images with Information Box (pole 14) określ, dla ilu obrazów powinny pojawić się okna informacyjne.
- Segmentation E: Clustered cytoplasm
UWAGA: Blok ten wykorzystuje wcześniej zsegmentowane jądra jako indywidualne markery do rozpoczęcia segmentacji cytoplazmy. Upewnij się, że blok segmentacji jąder został przetworzony przed jego użyciem.- W polu Channel cytoplasm (pole 1) ustaw kanał sygnału cytoplazmatycznego.
- W polu Extension segmented nuclei (pole 2) wpisz format użyty do zapisywania obrazów zsegmentowanych jąder (tif, jpeg, bmp, png). Format domyślny to tif.
- W polu Text (pole 3) wpisz nazwę folderu zawierającego zsegmentowane jądra.
- W polu Format of images of segmented cytoplasms (pole 4) ustaw format do zapisywania obrazów zsegmentowanych obiektów (Tiff, Gif, Jpeg, BMP, PNG).
- W trakcie procesu automatycznie tworzony jest folder do zapisywania obrazów zsegmentowanych cytoplazm. W polu Text (pole 5) nazwij ten folder (np. Segmented cytoplasms). Folder ten jest tworzony w katalogu zawierającym złączone obrazy.
- Postępuj zgodnie z krokami z punktu 5.3.1, aby ustawić parametry pól Gaussian filter oraz Active Contours (uwaga: numery pól różnią się od tych w kroku 5.3.1).
- Uruchom proces (szczegóły w części 7).
- Segmentation A: Non clustered objects oraz Segmentation C: Clustered objects with convex shapes
6. Detekcja i analiza sygnału fluorescencyjnego
- Wybierz odpowiedni blok.
- W bloku Fluorescence Analysis A: 1 Channel przeprowadź detekcję i analizę foci w jednym kanale w obrębie jednego typu segmentowanego obiektu: detekcja foci coiliny (kanał czerwony) w jądrze komórkowym.
- W bloku Fluorescence Analysis B: 2 Channels in the same compartment przeprowadź detekcję i analizę foci w dwóch kanałach w obrębie jednego typu segmentowanego obiektu: detekcja foci coiliny (kanał czerwony) i 53BP1 (kanał zielony) w jądrze komórkowym.
- W bloku Fluorescence Analysis C: 2 Channels in two compartments przeprowadź detekcję i analizę foci w jednym lub dwóch kanałach, konkretnie wewnątrz jąder oraz odpowiadającej im cytoplazmy: detekcja foci coiliny (kanał czerwony) zarówno w jądrze, jak i w odpowiadającej mu cytoplazmie lub detekcja foci coiliny (kanał czerwony) w jądrze i foci G3BP (kanał zielony) w odpowiadającej im cytoplazmie.
- W bloku Fluorescence Analysis D: Global Translocation oblicz procent sygnału z jednego kanału w dwóch przedziałach komórkowych (a i b). Na przykład w teście translokacji cytoplazma/jądro wyeksportuj obliczone wartości procentowe sygnałów jądrowych i cytoplazmatycznych dla każdego obrazu do końcowego arkusza „Results”. Poniżej przedstawiono wzór używany do obliczenia procentowego sygnału jądrowego. Blok ten może być stosowany do dowolnego przedziału podkomórkowego:
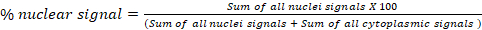
- W bloku Fluorescence Analysis E: Individual Cell Translocation oblicz procent sygnału z jednego kanału w dwóch przedziałach komórkowych dla każdej komórki. Blok ten jest specjalnie zoptymalizowany do testów translokacji jądro/cytoplazma na poziomie pojedynczej komórki.
UWAGA: Ponieważ blok Fluorescence Analysis E: Individual Cell Translocation wykonuje analizę na poziomie pojedynczej komórki, wymagana jest wydajna segmentacja jądra i cytoplazmy.
- Połącz output0 (plik) bloku Select Folder (blok 1) z wejściem folder wybranego bloku (białe strzałki w czarnych okręgach).
- Ustaw parametry wybranego bloku.
- Fluorescence Analysis A: 1 Channel, Fluorescence Analysis B: 2 Channels in the same compartment oraz Fluorescence Analysis C: 2 Channels in two compartments
- W polu Folder images ROI wpisz nazwę folderu zawierającego obrazy segmentowanych obiektów, poprzedzoną znakiem ukośnika wstecznego (na przykład: \Segmented nuclei).
- W polu Format of images of segmented objects (pole 2) wpisz format użyty do zapisu obrazów segmentowanych obiektów (tif, jpeg, bmp, png). Domyślnym formatem jest tif.
- W polu Kill Borders? wpisz Yes, aby usunąć obiekty brzegowe. W przeciwnym razie wpisz No. Do korzystania z tej funkcji wymagana jest instalacja kolekcji MorphoLibJ dla ImageJ (patrz krok 5.3.3).
- W polu (polach) Channel spots signal ustaw kanał, w którym mają być wykrywane plamki (spots). W klasycznych obrazach RGB: 0=czerwony, 1=zielony, a 2=niebieski.
- W polach Name of localized molecule wpisz nazwę cząsteczki lokalizującej się w plamkach. Liczba pól do wypełnienia zależy od liczby cząsteczek.
- W polu (polach) Wavelet Spot Detector Block ustaw parametry detekcji plamek dla każdego kanału. Ustaw skalę (odnoszącą się do rozmiaru plamki) oraz czułość detekcji (mniejsza czułość zmniejsza liczbę wykrywanych plamek; wartość domyślna wynosi 100, a minimalna 0). Pełna dokumentacja tej wtyczki jest dostępna online: http://icy.bioimageanalysis.org/plugin/Spot_Detector. Parametry można również zdefiniować ręcznie w Icy (Detection and Tracking | Spot Detector).
- Opcjonalnie, w polu Filter ROI by size odfiltruj segmentowane obiekty, w których wykryto plamki, ustawiając zakres rozmiaru (w pikselach). Ten krok jest szczególnie przydatny do usunięcia obiektów niedosegmentowanych lub nadsegmentowanych. Aby ręcznie oszacować rozmiar obiektów, patrz krok 5.3.1. Parametry domyślne nie obejmują filtrowania ROI według rozmiaru. Blok 2 Channels in two compartments zawiera dwa pola: Filter nuclei by size (pole 19) oraz Filter cytoplasm by size (pole 46).
- Opcjonalnie, w polu Filter spots by size odfiltruj wykryte plamki według ich rozmiaru (w pikselach), aby usunąć niechciane artefakty. Aby ręcznie oszacować rozmiar plamki, kliknij Detection and Tracking i otwórz wtyczkę Spot detector . W opcjach Output wybierz Export to ROI. Należy pamiętać, że parametry domyślne nie obejmują filtrowania plamek według rozmiaru i że odfiltrowane plamki nie są brane pod uwagę w analizie. Liczba pól do wypełnienia zależy od liczby kanałów.
- Opcjonalnie, w polu Filter spots zastosuj dodatkowy filtr (kontrast, jednorodność, obwód, okrągłość) dla wykrytych plamek. Należy pamiętać, że parametry domyślne nie obejmują filtrowania plamek i że odfiltrowane plamki nie są brane pod uwagę w analizie. Liczba pól do wypełnienia zależy od liczby kanałów.
- Opcjonalnie, w polach Spot size threshold ustaw próg dla pola (w pikselach) analizowanych plamek. Liczba plamek policzonych poniżej i powyżej tego progu jest eksportowana do końcowego arkusza Results. Liczba pól do wypełnienia zależy od liczby kanałów.
- Uruchom przepływ pracy (workflow) (szczegóły w części 7). Dane są eksportowane do arkusza Results zapisanego w folderze zawierającym złączone obrazy.
- Fluorescence Analysis D: Global Translocation oraz Fluorescence Analysis E: Individual Cell Translocation:
- W polach Folder images (pola 1 i 2) wpisz nazwę folderu zawierającego obrazy segmentowanych obiektów, poprzedzoną znakiem \. W bloku Fluorescence Analysis D: Global Translocation dwa typy ROI są identyfikowane jako ROI a i ROI b. W przypadku bloku Fluorescence Analysis E: Individual Cell Translocation w polach Folder images segmented nuclei i Folder images segmented cytoplasms wpisz odpowiednio nazwę folderu zawierającego segmentowane jądra i cytoplazmy.
- W polu Channel signal (pole 3) wprowadź kanał sygnału.
- W polu Format of images of segmented objects (pole 4) wpisz format użyty do zapisu obrazów segmentowanych obiektów (tif, jpeg, bmp, png). Domyślnym formatem jest tif. Dostępna jest również opcja Kill Borders w celu usunięcia obiektów brzegowych (patrz krok 6.3.1).
- Opcjonalnie, w polach Filter ROI by size odfiltruj segmentowane obiekty, ustawiając zakres rozmiaru (w pikselach). Ten krok może być przydatny do usunięcia obiektów niedosegmentowanych lub nadsegmentowanych. Aby ręcznie oszacować rozmiar obiektu, patrz krok 5.3.1. Dostępne są dwa pola do wypełnienia, po jednym na kanał. Parametry domyślne nie obejmują filtrowania ROI według rozmiaru.
- Uruchom przepływ pracy (workflow) (szczegóły w części 7). Wyeksportuj dane do arkusza Results zapisanego w folderze zawierającym złączone obrazy.
- Fluorescence Analysis A: 1 Channel, Fluorescence Analysis B: 2 Channels in the same compartment oraz Fluorescence Analysis C: 2 Channels in two compartments
7. Wykonanie protokołu
- Aby przetworzyć jeden blok w serii, należy usunąć połączenie pomiędzy wybranym blokiem a blokiem Wybierz folderUmieść wybrany blok w pozycji 1Proszę podać tekst źródłowy do tłumaczenia. rang. W lewym górnym rogu wybranego bloku kliknij łącze znajdujące się bezpośrednio po prawej stronie folderW Otwórz w wyświetlonym oknie dialogowym dwukrotnie kliknij folder zawierający scalone obrazy. Następnie kliknij OtwórzKliknij w Uruchom aby rozpocząć cały proces. Przetwarzanie można zatrzymać, klikając w Zatrzymaj przycisk
- Aby przetworzyć różne bloki w jednym przebiegu, należy zachować połączenia wybranych bloków z blokiem Wybierz folder (blok 1). Upewnij się, że ich kolejność umożliwia prawidłowe przetwarzanie przepływu pracy. Na przykład, jeśli konkretny blok wymaga do działania obiektów poddanych segmentacji, upewnij się, że blok segmentacji wykonuje się wcześniej. Przed uruchomieniem przepływu pracy usuń nieużywane bloki i zapisz nowy protokół pod inną nazwą.
- Kliknij w Uruchom aby rozpocząć procedurę. Gdy pojawi się okno dialogowe, dwukrotnie kliknij folder zawierający scalone obrazy. Następnie kliknij OtwórzPrzebieg pracy uruchamia się automatycznie. W razie potrzeby proces można przerwać, klikając w Zatrzymaj przycisk
- Po zakończeniu przetwarzania należy sprawdzić, czy komunikat Przepływ pracy został wykonany pomyślnie pojawiły się w prawym dolnym rogu i wszystkie bloki zostały oznaczone zielonym symbolem (Rycina 2b). Jeśli nie, blok i wewnętrzne pole zawierające znak błędu wskazują element do poprawy (Rycina 2b).
UWAGA: Po pomyślnym wykonaniu przepływu pracy nie można bezpośrednio rozpocząć nowego uruchomienia; aby ponownie przetworzyć przepływ pracy, co najmniej jeden blok musi zostać oznaczony znakiem „gotowy do przetworzenia”. Aby zmienić stan bloku, należy usunąć i ponownie utworzyć połączenie między dwoma polami wewnątrz tego bloku lub po prostu zamknąć i ponownie otworzyć protokół. Jeśli podczas przetwarzania wystąpi błąd, nowe uruchomienie może zostać rozpoczęte bezpośrednio. Podczas nowego uruchomienia przetwarzane są wszystkie bloki potoku, nawet jeśli niektóre z nich są oznaczone zielonym znakiem.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wszystkie opisane analizy zostały wykonane na standardowym laptopie (64-bitowy procesor quad-core o częstotliwości 2,80 GHz z 16 GB pamięci operacyjnej (RAM)) z wykorzystaniem 64-bitowej wersji języka Java. Pamięć operacyjna jest istotnym parametrem, który należy wziąć pod uwagę w zależności od liczby i rozdzielczości analizowanych obrazów. Stosowanie 32-bitowej wersji Javy ogranicza pamięć do około 1300 MB, co może być niewystarczające przy analizie dużych zbiorów danych, podczas gdy wersja 64-bitowa pozwala na zwiększe...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Dostępnych jest coraz więcej bezpłatnych narzędzi programowych do analizy obrazów komórek fluorescencyjnych. Użytkownicy muszą prawidłowo wybrać odpowiednie oprogramowanie w zależności od złożoności problemu, wiedzy na temat przetwarzania obrazu oraz czasu, jaki chcą poświęcić na analizę. Icy, CellProfiler lub ImageJ/Fiji to potężne narzędzia łączące w sobie zarówno użyteczność, jak i funkcjonalność3. Icy to samodzielne narzędzie, które prezentuje przejrzysty graficzny interfejs użytkownika (GUI),...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
G.H. był wspierany przez stypendium dla absolwentów z Ministère Délégué à la Recherche et aux Technologies. L.H. był wspierany przez stypendium dla absolwentów z Institut de Cancérologie de Lorraine (ICL), podczas gdy Q.T. był wspierany przez grant publiczny nadzorowany przez Francuską Narodową Agencję Badawczą (ANR) w ramach drugiego programu "Investissements d'Avenir" FIGHT-HF (odniesienie: ANR-15-RHU4570004). Prace te zostały sfinansowane przez CNRS i Université de Lorraine (UMR 7365).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 16% roztwór formaldehydu (w/v) bez metanolu | Thermo Fisher Scientific | 28908 | do utrwalania komórek |
| Alexa Fluor 488 kozy anty-królik | Thermo Fisher Scientific | A-11008 | fluorescencyjne przeciwciało drugorzędowe |
| Alexa Fluor 555 kozy anty-myszy | Thermo Fisher Scientific | A-21425 | fluorescencyjne przeciwciało drugorzędowe |
| Alexa Fluor 555 Phalloidin | Thermo Fisher Scientific | A34055 | fluorescencyjne przeciwciało wtórne |
| Wzorzec albuminy surowicy bydlęcej (BSA) | euromedex | 04-100-812-E | |
| DMEM | Sigma-Aldrich | D5796-500ml | pożywka do hodowli komórkowych |
| Duolink In Situ z | podłożem montażowym | DAPI Sigma-Aldrich | DUO82040-5ML |
| Człowiek: Komórki HeLa S3 | IGBMC, Strasburg, Francja | linia komórkowa użyta do przeprowadzenia eksperymentów | |
| Roztwór nadtlenku wodoru 30% (H2O2) | Sigma-Aldrich | H1009-100ml | stosowany jako środek stresogenny |
| Odczynnik Lipofectamine 2000 | Odczynnik do transfekcji | Thermo Fisher Scientific | 11668-019 |
| Mysi monoklonalny anty-coilin | abcam | ab11822 | Przeciwciało swoiste dla cewki |
| Mikroskop fluorescencyjny Nikon Optiphot-2 | Mikroskop epifluorescencyjny | Nikon | |
| Opti-MEM I Medium o obniżonej surowicy | Thermo Fisher Scientific | 31985062 | pożywka do transfekcji |
| PBS pH 7,4 (10x) | gibco | 70011-036 | do mycia komórek |
| Królik poliklonalny anty-53BP1 | Thermo Fisher Scientific | PA1-16565 | Przeciwciało specyficzne dla 53BP1 |
| Królicze poliklonalne przeciwciało anty-EDC4 | Sigma-Aldrich | SAB4200114 | Przeciwciało specyficzne dla EDC4 |
| Triton X-100 | Roth | 6683 | do przenikania komórek |
Bibliografia
- Möckl, L., Lamb, D. C., Bräuchle, C. Super-resolved fluorescence microscopy: Nobel Prize in Chemistry 2014 for Eric Betzig, Stefan Hell, and William E. Moerner. Angewandte Chemie. 53 (51), 13972-13977 (2014).
- Meijering, E., Carpenter, A. E., Peng, H., Hamprecht, F. A., Olivo-Marin, J. -C. Imagining the future of bioimage analysis. Nature Biotechnology. 34 (12), 1250-1255 (2016).
- Wiesmann, V., Franz, D., Held, C., Münzenmayer, C., Palmisano, R., Wittenberg, T. Review of free software tools for image analysis of fluorescence cell micrographs. Journal of Microscopy. 257 (1), 39-53 (2015).
- de Chaumont, F., et al. Icy: an open bioimage informatics platform for extended reproducible research. Nature Methods. 9 (7), 690-696 (2012).
- Girish, V., Vijayalakshmi, A. Affordable image analysis using NIH Image/ImageJ. Indian J Cancer. 41 (1), 47(2004).
- Zaitoun, N. M., Aqel, M. J. Survey on image segmentation techniques. Procedia Computer Science. 65, 797-806 (2015).
- Molecular Devices. MetaMorph Microscopy Automation and Image Analysis Software. , Available from: https://www.moleculardevices.com/products/cellular-imaging-systems/acquisition-and-analysis-software/metamorph-microscopy (2018).
- Nikon. NIS-Elements Imaging Software. , Available from: https://www.nikon.com/products/microscope-solutions/lineup/img_soft/nis-element (2014).
- Meyer, F., Beucher, S. Morphological segmentation. Journal of Visual Communication and Image Representation. 1 (1), 21-46 (1990).
- Schieber, M., Chandel, N. S. ROS Function in Redox Signaling and Oxidative Stress. Current Biology. 24 (10), 453-462 (2014).
- D'Autréaux, B., Toledano, M. B. ROS as signalling molecules: mechanisms that generate specificity in ROS homeostasis. Nature Reviews. Molecular Cell Biology. 8 (10), 813-824 (2007).
- Davalli, P., Mitic, T., Caporali, A., Lauriola, A., D'Arca, D. ROS, Cell Senescence, and Novel Molecular Mechanisms in Aging and Age-Related Diseases. Oxidative Medicine and Cellular Longevity. 2016, 3565127(2016).
- Disher, K., Skandalis, A. Evidence of the modulation of mRNA splicing fidelity in humans by oxidative stress and p53. Genome. 50 (10), 946-953 (2007).
- Takeo, K., et al. Oxidative stress-induced alternative splicing of transformer 2β (SFRS10) and CD44 pre-mRNAs in gastric epithelial cells. American Journal of Physiology - Cell Physiology. 297 (2), 330-338 (2009).
- Seo, J., et al. Oxidative Stress Triggers Body-Wide Skipping of Multiple Exons of the Spinal Muscular Atrophy Gene. PLOS ONE. 11 (4), 0154390(2016).
- Will, C. L., Luhrmann, R. Spliceosome Structure and Function. Cold Spring Harbor Perspectives in Biology. 3 (7), 003707(2011).
- Ljosa, V., Sokolnicki, K. L., Carpenter, A. E. Annotated high-throughput microscopy image sets for validation. Nature Methods. 9 (7), 637-637 (2012).
- Wang, Q., et al. Cajal bodies are linked to genome conformation. Nature Communications. 7, (2016).
- Carpenter, A. E., et al. CellProfiler: image analysis software for identifying and quantifying cell phenotypes. Genome Biology. 7, 100(2006).
- McQuin, C., et al. CellProfiler 3.0: Next-generation image processing for biology. PLoS Biology. 16 (7), 2005970(2018).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
