Worm-align/Worm_CP to prosty proces pracy FIJI/CellProfiler, który może być używany do prostowania i wyrównywania próbek Caenorhabditis elegans oraz do oceny testów opartych na obrazach całych robaków bez konieczności wcześniejszego szkolenia. Zastosowaliśmy Worm-align/Worm_CP do ilościowego oznaczania ekspresji wywołanej szokiem cieplnym u żywych zwierząt lub kropelek lipidów w ustalonych próbkach.
Artykuł metodologiczny
Worm-align i Worm_CP, dwa potoki typu open source do prostowania i kwantyfikacji danych obrazu fluorescencji uzyskanych z Caenorhabditis elegans
W tym artykule
Podsumowanie
Streszczenie
Często napotykanym problemem podczas pozyskiwania danych obrazowych od stałych lub znieczulonych C. elegans jest to, że robaki krzyżują się i grupują ze swoimi sąsiadami. Problem ten nasila się wraz ze wzrostem zagęszczenia robaków i stwarza wyzwania dla obrazowania i kwantyfikacji. Opracowaliśmy oparty na FIDŻI przepływ pracy, Worm-align, który może być używany do generowania jedno- lub wielokanałowych montaży wybranych przez użytkownika, wyprostowanych i wyrównanych robaków na podstawie surowych danych obrazowych C. elegans. Worm-align to prosty i przyjazny dla użytkownika przepływ pracy, który nie wymaga wcześniejszego szkolenia ani użytkownika, ani algorytmu analizy. Montaże generowane za pomocą Worm-align mogą pomóc w wizualnej kontroli robaków, ich klasyfikacji i reprezentacji. Ponadto dane wyjściowe Worm-align mogą być wykorzystane do późniejszej kwantyfikacji intensywności fluorescencji u pojedynczych robaków, bezpośrednio na FIDŻI lub na innych platformach oprogramowania do analizy obrazu. Pokazujemy to, importując dane wyjściowe Worm-align do Worm_CP, potoku korzystającego z oprogramowania CellProfiler o otwartym kodzie źródłowym. Elastyczność CellProfiler umożliwia włączenie dodatkowych modułów do badań przesiewowych o wysokiej zawartości. Jako praktyczny przykład wykorzystaliśmy potok na dwóch zestawach danych: pierwszy zestaw danych to obrazy robaków reporterowych szoku cieplnego, które wyrażają białko zielonej fluorescencji (GFP) pod kontrolą promotora genu indukowanego szokiem cieplnym HSP-70, a drugi zestaw danych to obrazy uzyskane z utrwalonych robaków, Barwiony dla magazynów tłuszczów barwnikiem fluorescencyjnym.
Wprowadzenie
Stosunkowo prosty organizm, nicień C. elegans, jest niezwykle użytecznym systemem modelowym do badania chorób ludzkich. Około 38% genów w genomie C. elegans ma funkcjonalne odpowiedniki u ludzi1,2. Jedną z unikalnych cech C. elegans jest to, że jest optycznie przezroczysty, co umożliwia łatwy dostęp do informacji in vivo dotyczących (sub)komórkowej ekspresji reporterów fluorescencyjnych w tkankach. To sprawia, że C. elegans jest głównym organizmem modelowym dla ekranów o wysokiej zawartości przy użyciu platform opartych na obrazach3. Jednak jedną z kwestii, która często komplikuje te badania, jest to, że podczas obrazowania gęstych populacji robaków mają one tendencję do krzyżowania się i grupowania, co sprawia, że porównania między poszczególnymi robakami są trudne, zaciemniając dalszą analizę obrazu i ocenę ilościową.
Istniejące rozwiązania, które rozwiązują ten problem, zazwyczaj polegają na optymalizacji protokołu hodowli i obrazowania, na przykład poprzez użycie konfiguracji mikro-fluidycznych4, co pozwala na uchwycenie pojedynczych robaków na oddzielnych obrazach5,6. Inni zastosowali algorytmy uczenia maszynowego pozwalające na rozpoznawanie pojedynczych robaków, nawet w zbitej populacji. Doskonałym przykładem tego ostatniego jest WormToolbox, który jest modułowym rozszerzeniem platformy analizy obrazów o otwartym kodzie źródłowym, CellProfiler7. WormToolbox oferuje rozwiązanie o wysokiej przepustowości i wysokiej zawartości do analizy C. elegans i wyraźnie korzysta z jego włączenia do CellProfiler, ponieważ można łatwo dołączyć dodatkowe moduły analityczne. Chociaż WormToolbox jest dostarczany ze wstępnie wytrenowanym modelem (DefaultWormModel.xml), ponowne trenowanie algorytmu uczenia maszynowego jest zwykle wymagane dla każdej nowej aplikacji. Samouczki online, jak to zrobić, są dostępne na Github (https://cp-website.github.io/Worm-Toolbox/). Mimo to instalacja i użytkowanie WormToolbox wymaga od początkujących użytkowników znacznej inwestycji czasu.
Tutaj opisujemy prosty, ekonomiczny i efektywny czasowo protokół do hodowli i obrazowania populacji C. elegans. Aby umożliwić ocenę poszczególnych robaków w pozyskanych obrazach, opracowaliśmy prosty przepływ pracy oparty na FIDŻI o otwartym kodzie źródłowym, nazwany Worm-align. Worm-align może być używany do generowania jedno- lub wielokanałowych montaży wyprostowanych i wyrównanych ślimaków. Po pierwsze, użytkownik musi ręcznie wybrać poszczególne robaki do analizy, rysując linię od głowy do ogona. Worm-align użyje tego zaznaczenia, aby przyciąć wybrane robaki z obrazu przeglądowego i wygenerować montaż, w którym wybrane robaki są prostowane i wyrównywane, aby ułatwić wizualne porównanie i prezentację.
Ponadto, wynik Worm-align może być wykorzystany do późniejszej kwantyfikacji intensywności fluorescencji u pojedynczych robaków, bezpośrednio na FIDŻI lub na innych platformach oprogramowania do analizy obrazów. Pokazujemy to, importując dane wyjściowe Worm-align do Worm_CP, potoku korzystającego z oprogramowania CellProfiler o otwartym kodzie źródłowym. Elastyczność CellProfiler umożliwia włączenie dodatkowych modułów do badań przesiewowych o wysokiej zawartości. Wykorzystaliśmy Worm_CP potok do ilościowego określenia reakcji na szok cieplny, dobrze zachowanego mechanizmu ochronnego, który ponownie fałduje białka, które są nieprawidłowo sfałdowane z powodu stresorów, takich jak wysoka temperatura8. W szczególności zastosowaliśmy potok do robaków przenoszących zintegrowany transgen wielokopijny, w którym promotor genu indukowanego szokiem cieplnym, hsp-70 (C12C8.1), napędza białko zielonej fluorescencji (GFP) 9. Użyliśmy również Worm_CP rurociągu na utrwalonych zwierzętach, które zostały oznaczone barwnikiem fluorescencyjnym, który wizualizuje kropelki lipidów (LD), główne organelle magazynujące tłuszcz w C. elegans10. Chociaż ten przepływ pracy nie ma przepustowości oferowanej przez WormToolBox, jest przyjazną dla użytkownika i prostą alternatywą dla wizualnej prezentacji i analizy eksperymentów C. elegans opartych na obrazach.
Protokół
1. Utrwalanie robaków do obrazowania zawartości tłuszczu za pomocą barwnika fluorescencyjnego do kropelek lipidów (BODIPY)10
- Przygotuj zsynchronizowaną populację C. elegans poprzez wybielanie zgodnie ze standardowymi procedurami2. Umieść około 1,000 robaków w stadium L1 na 9-centymetrowej pożywce dla nicieni (NGM) na warunek.
UWAGA: Na końcu przygotowywanych jest więcej robaków, niż faktycznie określono ilościowo, z powodu utraty robaków podczas obchodzenia się z nimi.
- W celu zobrazowania zwierząt w młodym stadium dorosłym (około 50 godzin po posiewie L1 w temperaturze 20 °C), należy umyć każdą 9 cm płytkę z 15 ml M9 w stożkowej probówce, odwirować przy 252 x g przez 1 minutę i usunąć supernatant.
- Powtórz pranie i pozostaw 1 ml M9 na granulkach robaków.
- Przenieś 1 ml M9 zawierającego robaki do probówki wirówkowej o pojemności 2 ml o niskiej zawartości wiązania białek, używając końcówek o niskiej retencji.
- Wirować w mikrowirówce przez 1 minutę z prędkością 252 x g i usunąć supernatant, uważając, aby nie dotknąć osadu robaka znajdującego się na dnie probówki.
- W celu monitorowania zawartości tłuszczu za pomocą barwienia 4,4-difluoro-1,3,5,7,8-pentametylo-4-bora-3a,4a-diaza-s-indacenu (BODIPY) barwienie10 (Tabela materiałów), utrwal robaki, dodając 0,5 ml 60% izopropanolu do osadu robaka przez 3 min11, lub dodając 2 ml lodowatego metanolu przez 10 minut. W przypadku obu procedur należy odwrócić rurkę co 30 s.
UWAGA: Jeśli metanol jest wybranym odczynnikiem utrwalającym, ten krok należy wykonać w dygestoriach ze względu na jego toksyczność. - Usuń jak najwięcej utrwalacza bez dotykania osadu robaka i dodaj 1 ml M9. Pozwól robakom osiąść na dnie rurki przez 3-5 minut.
- Przemyć ponownie 1 ml M9, pozwolić robakom osiąść i usunąć supernatant, pozostawiając około 50 μl w probówce. Zabezpiecz rurkę za pomocą zacisku.
- Robaki należy rozmrozić przez zamrożenie, zanurzając bezpiecznie zamkniętą rurkę w ciekłym azocie, a następnie w ciepłej łaźni wodnej o temperaturze ~40 °C.
- Powtórz krok 1.9 jeszcze raz.
- Dodać 0,5 ml BODIPY rozcieńczonego w M9 o końcowym stężeniu 1 μg/μL i umieścić na rotatorze w temperaturze pokojowej na 1 godzinę.
- Po 1 godzinie pozwól robakom osiąść na dnie rurki przez 3-5 minut.
- Usunąć supernatant i dodać 1 ml M9.
- Niech robaki osiądą na dnie i usuń supernatant.
UWAGA: Alternatywnie możliwe jest wirowanie z prędkością 252 x g przez 1 minutę, ponieważ nie wydaje się, aby miało to wpływ na morfologię. - Dodać 0,5 ml M9.
UWAGA: Jeśli utrwalacz składa się w 60% z izopropanolu, robaki można zutylizować tylko w ciągu 48 godzin. Jeśli utrwalaczem jest metanol, robaki należy zutylizować w ciągu 24 godzin.
2. Przygotowanie podkładek agarozowych do montażu robaków
UWAGA: Kluczowym krokiem podczas przygotowywania podkładki agarozowej jest uzyskanie podkładki o regularnej grubości. W przeciwnym razie robaki na podkładce będą znajdować się w różnych płaszczyznach ogniskowych, co utrudni uzyskanie ostrego obrazu o szerszym polu widzenia.
- Przygotować 2% płatki agarozowe, dodając 0,2 g agarozy do 10 ml wysterylizowanegoH2Ow zlewce lub kolbie stożkowej. Podgrzewaj w kuchence mikrofalowej przez 30 s, aż agaroza zacznie wrzeć.
UWAGA: Nie przegrzewaj i nie zatrzymuj się, gdy tylko pojawią się bąbelki; W przeciwnym razie zwiększa lepkość agarozy, co utrudnia osiągnięcie pożądanej grubości podkładki. - Po stopieniu agarozy dozuj kroplę stopionej agarozy na środek szkiełka mikroskopowego za pomocą końcówki pipety o pojemności 1000 μl z nacięciem na samym końcu. Natychmiast, ale delikatnie, przytrzymaj kolejne szkiełko bardzo blisko kropli agarozy i uwolnij je na agarozę, aby utworzyć podkładkę o regularnej grubości, aby uzyskać najlepsze wyniki mikroskopii.
UWAGA: Zwolnienie górnego suwaka z wysokości nie tylko utworzy bąbelki, ale spowoduje powstanie nierównej podkładki. Alternatywnie możliwe jest również użycie dwóch szkiełek podstawowych otaczających zjeżdżalnię z podkładką, z cienką warstwą taśmy na każdym szkiełku. - Po upływie co najmniej 2−3 minut delikatnie zdejmij górne szkiełko. Korzystając z boku górnego suwaka, przytnij podkładkę, aby nadać jej kwadratowy kształt. Zamontuj robaki w ciągu 5 minut, aby zapobiec wyschnięciu podkładki przed użyciem.
3. Montowanie stałych robaków do obrazowania
- Stwórz mikropipetę do ust, rozciągając cienką szklaną kapilarnę w płomieniu palnika Bunsena (Rysunek 1A). Po rozciągnięciu w płomieniu rozbij kapilarnę na dwie części (Rysunek 1B). Wybierz najbardziej odpowiednią, zwykle najdłuższą, i sprawdź, czy koniec kapilary jest otwarty, próbując zassać wodę.
UWAGA: Jeśli płyn nie dostanie się do kapilary, jest zbyt rzadki lub zablokowany. Delikatnie odetnij koniec kapilary nożyczkami, unikając zbyt dużego cięcia, ponieważ robaki zostaną zassane, jeśli otwór jest zbyt duży. - Podłącz szklaną kapilarnę z kroku 3.1 do adaptera kapilarnego (Rysunek 1C), połączonego z silikonową rurką 6 mm, a drugi koniec silikonowej rurki 6 mm podłącz do filtra 0,2 μm, przymocowanego do silikonowej rurki 3 mm na drugim końcu (Rysunek 1C). Podłącz końcówkę filtra o pojemności 1 ml (Rysunek 1C) do wolnego końca silikonowej rurki o średnicy 3 mm, aby zassać płyn.
UWAGA: Filtr 0,2 μm dodaje się między usta eksperymentatora a kapila, aby zapewnić maksymalne bezpieczeństwo eksperymentatora. Podobne rozwiązanie stosuje się w przypadku mikropipet doustnych używanych do pracy z zarodkami myszy12. Wymieniaj filtr (zwykle co kilka miesięcy), jeśli mikropipeta doustna nie zasysa już płynu. - Używając mikropipety do jam ustnych pod mikroskopem preparacyjnym, usuń jak najwięcej płynu wokół osadu robaków (Rysunek 2).
UWAGA: Odpipetowanie supernatantu za pomocą ręcznej mikropipety może być stosowane jako alternatywa dla pipet doustnych w krokach od 3.1 do 3.3 w celu usunięcia jak największej ilości supernatantu. Dodać 6 μl podłoża montażowego. Okazuje się jednak, że ta metoda nie działa tak wydajnie, ponieważ nadmiar płynu w elektrodach powoduje rzadkie zagęszczenie robaków, co sprawia, że obrazowanie jest bardziej czasochłonne. Wznów krok 3.6. Spójrz na spód probówki i upewnij się, że pipeta nie zasysa robaków. - Szybko dodaj 10 μl medium montażowego (tabela materiałów) na dno probówki.
- Przepłucz końcówkę o pojemności 10 μl w PBS śladowymi ilościami detergentu (0,01% Triton), aby zapobiec przywieraniu robaków do boków plastikowej końcówki pipety. Odetnij sam koniec końcówki nożyczkami.
- Przenieść 8 μl podłoża montażowego zawierającego robaki na podkładkę agarozową przygotowaną w kroku 2.3. Pod mikroskopem delikatnie potrząśnij szkiełkiem, aby uniknąć nakładania się robaków.
- Przykryj kroplę podłoża montażowego na podkładce agarozowej szkiełkiem nakrywkowym o wymiarach 18 mm x 18 mm (Rysunek 3).
UWAGA: Preferowane są mniejsze szkiełka nakrywkowe, ponieważ wywierają mniejszy nacisk na robaki. Przytrzymaj szkiełko nakrywkowe pęsetą i przyłóż jedną krawędź szkiełka nakrywkowego do wacika agarozowego, a następnie delikatnie nałoż szkiełko nakrywkowe pęsetą.
4. Montowanie żywych robaków do obrazowania
UWAGA: Aby zobaczyć żywe robaki, muszą być one unieruchomione na podkładce. Jednym ze sposobów osiągnięcia tego celu jest sparaliżowanie ich za pomocą agonisty receptora nikotynowego: lewamizolu (tabela materiałów).
- Odpipetować 3−4 μl 3 mM lewamizolu rozpuszczonego w M9 na podkładkę agarozową utworzoną w kroku 2.3.
UWAGA: Powinna być wystarczająca objętość płynu, aby robaki nie znajdowały się jeden na drugim, ale nie za dużo płynu, aby robaki były zbyt rzadkie na podkładce. Doświadczeni zbieracze robaków mogą użyć 3 μl lewamizolu. Mniej doświadczeni zbieracze mogą potrzebować dodać większą objętość lewamizolu, aby lewamizol nie wyparował całkowicie. - Wybierz 30-50 robaków na warunek do kropli lewamizolu.
- Przykryj kroplę lewamizolu na wkładce agarozowej szkiełkiem nakrywkowym o wymiarach 18 mm x 18 mm. Robaki obrazowe w ciągu 1 godziny, ponieważ środek paraliżujący ostatecznie doprowadzi do śmierci robaków.
5. Preparaty obrazowe z mikroskopem epifluorescencyjnym
- Za pomocą podkładki agarozowej o jednolitej grubości można jednocześnie zobrazować wszystkie robaki na szkiełku za pomocą dużego obrazu o wymiarach 6 x 6 lub 7 x 7, na przykład za pomocą obiektywu 20x mikroskopu fluorescencyjnego. Jeśli grubość pola lutowniczego nie jest równa, uzyskaj kilka mniejszych obrazów 3 x 3 lub 4 x 4 tego samego slajdu.
- Użyj tych samych ustawień intensywności fluorescencji i czasu ekspozycji dla wszystkich warunków. Dostosuj każde ustawienie, aby dopasować je do slajdu o najjaśniejszej intensywności, upewniając się, że nie ma nasycenia pikseli. Aby uzyskać szczegółowe instrukcje dotyczące pozyskiwania obrazu, postępuj zgodnie z instrukcjami producenta mikroskopu.
6. Tworzenie obrazów montażowych wyrównanych pojedynczych robaków za pomocą potoku Worm-align FIJI
- Zainstaluj pakiet oprogramowania do analizy obrazów typu open source FIJI13/ImageJ14 z https://imagej.net/Fiji. Jeśli dostępna jest wcześniejsza instalacja FIJI, upewnij się, że została zaktualizowana do wersji 1.52a lub nowszej, ponieważ wymagają tego niektóre funkcje używane w makrze (np. funkcje tabeli). Pobierz makro Worm-align z Github: https://github.com/hannekeo/Worm-align.
- Otwórz FIJI i uruchom makro Worm-align. Uruchom Worm-align, klikając Wtyczki | Makra | Uruchom na głównym pasku menu FIDŻI (Rysunek S1). Teraz zlokalizuj skrypt Worm-align.ijm na komputerze.
- Makro inicjuje się, pytając o lokalizację obrazów. Potok będzie działał zarówno na jednokanałowych, jak i wielokanałowych obrazach fluorescencyjnych (rysunek S2). Wybierz folder wejściowy, a makro automatycznie wygeneruje folder wyjściowy, w którym zostaną zapisane wszystkie wyniki (Rysunek S3).
UWAGA: Ważne jest, aby wybrany folder zawierał tylko pliki obrazów, ponieważ obecność innych formatów plików spowoduje awarię makra. Najlepiej grupować tylko te obrazy, które zostały zarejestrowane przy użyciu tych samych ustawień mikroskopu. Worm-align akceptuje wiele różnych formatów plików, w tym nd2, czi, tif, rgb, jpg i png. Nazwa folderu wyjściowego będzie taka sama jak folderu wejściowego, z "_output" dodanym jako przyrostkiem, tj. jeśli folder wejściowy to "images", Dane wyjściowe zostaną znalezione w 'images_output'. Folder wyjściowy będzie zawierał cztery podfoldery, w których zostaną zapisane dane. - Poczekaj, aż makro przejdzie dalej, aby otworzyć pierwszy obraz w folderze wejściowym i użyj go jako reprezentatywnego obrazu, aby wyodrębnić ustawienie do wygenerowania montage.
UWAGA: Worm-align automatycznie wybierze pierwszy obraz w folderze wejściowym, aby wygenerować ustawienia, które zostaną zastosowane do wszystkich innych obrazów w folderze. Jeśli inny obraz zostanie uznany za bardziej reprezentatywny dla zestawu danych, upewnij się, że ten obraz został wybrany, zapisując kopię obrazu w folderze wejściowym, zmieniając nazwę tak, aby była teraz wymieniona na górze listy (np. "0_RepresentativeImage"). - Za pomocą narzędzia do rysowania linii prostej narysuj linię na całej szerokości robaka (Rysunek S4) i użyj długości tej linii, aby określić wysokość przyciętych obszarów dla pojedynczych robaków. Dla każdego kanału określ nazwę, tabelę przeglądową (LUT), ustawienia intensywności (B&C) oraz to, czy powinien być uwzględniony w montażu (Rysunek S4).
UWAGA: Parametry te są rejestrowane i zapisywane w pliku ustawień Settings.csv, który znajduje się w podfolderze CellProfiler folderu wyjściowego. - Po przechwyceniu wszystkich ustawień użytkownikowi wyświetla się, jak będą wyglądać obrazy po zastosowaniu zastosowanych ustawień (Rysunek S5). Zaznacz górne pole, jeśli ustawienia są wystarczające. Wybierz opcje generowania montażu (usuń znaczniki, jeśli nie jest to wymagane): 1. Wygeneruj montaż wybranych robaków dla każdego pojedynczego obrazu, lub 2. Wygeneruj połączony montaż, w którym wszystkie robaki wybrane na wszystkich obrazach w folderze wejściowym zostaną połączone w jeden montaż. Kliknij przycisk OK, aby uruchomić pozostałą część makra.
UWAGA: Jeśli górne pole nie zostanie zaznaczone przed kliknięciem przycisku "OK", makro ponownie uruchomi konfigurację, dzięki czemu można zoptymalizować ustawienia obrazu. - Potok Worm-align przechodzi teraz do otwierania wszystkich obrazów w folderze wejściowym. Dla każdego obrazu narysuj linie na osi podłużnej wszystkich robaków, które mają zostać uwzględnione w montażu i/lub określ ilościowo (Rysunek 4 i Rysunek S6) za pomocą narzędzia "linia segmentowa" (na pasku menu głównego FIDŻI). Aby zapewnić prawidłowe wyrównanie robaka, narysuj linie konsekwentnie od głowy do końca ogona (lub odwrotnie) oraz wzdłuż całej długości robaka (zobacz przykłady rysowania "dobrych" i "złych" linii w Rysunek 4B).
- Dodaj każdą linię do menedżera ROI, klikając Ctrl+T. Worm-align wykorzystuje linie dodane do menedżera ROI w połączeniu z parametrem szerokości robaka (ustawionym w kroku 6.4) do generowania przyciętych obrazów pojedynczych wybranych robaków. Zbiór ROI linii jest zapisywany w podfolderze "data". Ten folder zawiera również kopię oryginalnego obrazu przedstawiającego linie, a także numer robaka. Linie są oznaczone kolorami za pomocą tabeli przeglądowej Glasbey_on_dark. Obrazy wyprostowanych robaków są zapisywane w podfolderze single_worms folderu wyjściowego. Ponadto, jeśli zostanie to wybrane w kroku 6.6 tego protokołu, Worm-align tworzy montaże wszystkich robaków wybranych dla każdego obrazu przeglądowego i/lub dla wszystkich obrazów przeglądowych w folderze wejściowym (patrz Rysunek 4C i Rysunek S7). Te montaże można znaleźć w "wyrównanym" podfolderze folderu wyjściowego.
7. Analiza intensywności fluorescencji pojedynczego robaka przy użyciu danych wyjściowych z Worm-align w zautomatyzowanym potoku CellProfiler
- W celu dalszego przetwarzania danych i analizy danych wyjściowych Worm-align należy pobrać i zainstalować pakiet oprogramowania do analizy obrazów typu open source 'CellProfiler15,16 z https://cellprofiler.org/. Pobierz potok Worm_CP.cpproj z usługi GitHub: https://github.com/hannekeo/Worm-align
UWAGA: Opisany tutaj przykładowy potok został skonstruowany przy użyciu programu CellProfiler2.2.0 i może nie działać w nowszych wersjach programu CellProfiler. - Przed uruchomieniem potoku Worms_CP.cpproj upewnij się, że w podfolderze CellProfiler folderu wyjściowego Worm-align znajdują się wszystkie oczekiwane obrazy wyjściowe: przetworzona kopia oryginalnego obrazu (o nazwie: Original_), binarna maska obrazu populacji robaka (o nazwie: Mask_), maska linii linii narysowanych na wybranych robakach (o nazwie: Lines_) oraz jeden obraz reprezentujący każdy z kanałów obecnych na oryginalnym obrazie (nazwany przez numer kanału).
- Aby określić ilościowo intensywność fluorescencji u pojedynczych robaków, kliknij moduł wejściowy Obrazy i po prostu przeciągnij folder wyjściowy CellProfiler do okna z napisem Upuść pliki i foldery tutaj. Jeśli istnieje lista obrazów z poprzedniej analizy, najpierw usuń je, klikając prawym przyciskiem myszy w oknie i wybierając Wyczyść listę plików. Aby wykluczyć plik "Settings.csv" z listy obrazów, wybierz opcję "Tylko obrazy" lub "Niestandardowy" z opcją "Rozszerzenie to tif, tiff, ome.tif lub ome.tiff" dla ustawień filtra (Rysunek S8).
- Kliknij moduł wprowadzania metadanych. W drugiej metodzie ekstrakcji kliknij żółty folder i zlokalizuj podfolder CellProfiler w folderze wyjściowym WormAlign (Rysunek S9). Wybierz plik Settings.csv i połącz ustawienia w pliku z danymi wyjściowymi programu CellProfiler, dopasowując metadane w plikach CSV do metadanych na obrazach (metadane kanału).
- Kliknij moduł wejściowy NamesAndTypes i wstaw nowy obraz dla każdego kanału oryginalnego obrazu, który ma zostać określony ilościowo.
UWAGA: W przykładowym potoku znajduje się już maska robaka, dwa kolorowe obrazy, maska linii i oryginalny obraz oraz trzy obrazy w skali szarości (kanał zielony i czerwony). Lista w tym module musi zostać dostosowana, jeśli oryginalne obrazy mają więcej lub mniej kanałów niż przykładowe obrazy. - Sprawdź, czy nazwy obrazów w każdej kolumnie label/mask/worms są poprawne.
UWAGA: Nazwy obrazów w jednym wierszu powinny odpowiadać temu samemu początkowemu obrazowi do analizy. Jeśli podczas procesu analizy obrazu zostanie popełniony błąd, niektóre obrazy wyjściowe będą brakować, a nazwy pod trzema kolumnami etykieta/maska/robaki nie będą już odpowiadać temu samemu początkowemu obrazowi dla każdej linii. W takim przypadku sprawdź, gdzie jest błąd. - Naciśnij Wyświetl ustawienia wyjściowe, aby wybrać folder, w którym chcesz zapisać dane wyjściowe z Cellprofiler.
- Kliknij przycisk Rozpocznij tryb testowy. W trybie testowym sprawdź dwukrotnie ustawienia potoku, stosując je do pierwszego obrazu w zestawie danych, klikając pozycję Uruchom (co spowoduje uruchomienie przez wszystkie aktywne moduły w potoku) lub Krok (który będzie uruchamiany przez potok po jednym module naraz).
UWAGA: W trybie testowym wyodrębnione pomiary nie zostaną wyeksportowane, nawet jeśli moduł ExportToSpreadsheet jest obecny (i aktywny) w potoku. - Gdy potok będzie działał tak, jak powinien, kliknij pozycję Wyjdź z trybu testowego, a następnie naciśnij przycisk Analizuj obrazy. Zgodnie z obecnymi ustawieniami, Worms_CP (1) użyje obrazu Mask_ do segmentacji szorstkiej maski robaka i obrazu Lines_ (Rysunek S10A) do wyodrębnienia wybranych robaków i wytworzenia masek pojedynczego robaka (Rysunek S10C), (2) zmierzy intensywność fluorescencji wszystkich kanałów obecnych na obrazach wejściowych w tych zidentyfikowanych i zamaskowanych robakach. Potok może również mierzyć intensywność tła (rysunek S10B) i odpowiednio korygować wszystkie obrazy (oznaczone słowem próg w nazwie mierzonego parametru. np.: Intensity_MeanIntensity_green_threshold), (3) mierzyć rozmiar wybranych robaków oraz (4) eksportować wszystkie zmierzone parametry (rysunek S10D).
- Otwórz dane wyjściowe Worm_CP składające się z dwóch plików worms.csv i lines.csv , które są zapisane w wybranym folderze wyjściowym (patrz Rysunek S11). Pliki te można otwierać w programie Excel lub R (Studio) w celu przetwarzania końcowego i raportowania. Jeśli wymagane jest dodatkowe wyjście, np. dla danych obrazu, można je wybrać w module ExportToSpreadsheet w potoku.
Wyniki
Hodowla i obrazowanie C. elegans zgodnie z metodą opisaną w niniejszym protokole pozwala na uzyskanie szerokich obrazów poglądowych populacji nicieni. Aby ułatwić wizualną inspekcję i klasyfikację nicieni na podstawie tych obrazów, opracowaliśmy program Worm-align. Worm-align to prosty i przyjazny dla użytkownika skrypt FIJI, który może być wykorzystany do tworzenia montaży wyprostowanych i wyrównanych nicieni. Nicienie są wybierane z obrazów poglądowych poprzez rysowanie linii wzdłuż ich osi podłużnej. Każdemu wybranemu nicieniowi przypisywany jest numer, a następnie zostaje on wycięty, wyprostowany i dodany do montażu. Montaże mogą być generowane dla każdego obrazu z osobna lub poprzez połączenie wszystkich obrazów z oryginalnego folderu wejściowego.
Zgodnie z oczekiwaniami, wynik działania potoku w dużej mierze zależy od jakości linii wykreślonych na obrazach. Aby zilustrować tę kwestię, Rysunek 4 przedstawia kilka przykładów linii oraz uzyskane dla nich wyniki z programu Worm-align. Pełna linia prowadząca od głowy do końca ogona pozwala na prawidłowe wyrównanie nicienia (oznaczone jako „good”). Rysunek 4 pokazuje również, w jaki sposób niedokładności w kreśleniu linii podczas wykonywania programu Worm-align wpływają na wynik wyrównania. Z adnotowanego montażu zamieszczonego na Rysunku 4C wynika, że należy unikać następujących błędów, ponieważ utrudniają one prawidłowe wyrównanie nicieni:
- Niespójne kreślenie linii od głowy do ogona nicienia (oznaczone jako „od ogona do głowy”). Skutkuje to orientacją nicieni w różnych kierunkach (tj. od ogona do głowy w stosunku do kierunku od głowy do ogona) w wyrównaniu.
- Niekompletne kreślenie linii (oznaczone jako „niekompletne”). Powoduje to, że do montażu wycinany jest tylko ten fragment nicienia, który został obrysowany.
- Uwzględnienie wielu nicieni w obrębie jednego obrysu (oznaczone jako „nicień z dwiema głowami”). Skutkuje to wstawieniem do jednego panelu montażu nicieni wraz z (znacznymi fragmentami) ich sąsiadów.
- Dodawanie przypadkowych linii do obrazu (oznaczone jako „przypadkowe”). Powoduje to wstawianie przypadkowych paneli do montażu.
Przy tworzeniu montażu nie stanowi problemu fakt, że dwie poszczególne linie przecinają się (oznaczone jako „intersecting”) lub są połączone na jednym z końców nicienia (oznaczone jako „joined”), o ile każda linia odwzorowuje całą długość pojedynczego nicienia: skrypt Worm-align wybiera poszczególne i sekwencyjne ROI każdej linii, wycina je i prostuje, dzięki czemu każdy panel w końcowym montażu będzie reprezentował pojedynczy ślad linii. W przypadku przecinających się nicieni, mimo że w montażu pojawiają się nicienie o pełnej długości dla „intersecting1” i „intersecting2” (patrz Rysunek 5A-B), wyraźnie widać, że nicienie te krzyżują się na oryginalnym obrazie przekrojowym. Można zatem wywnioskować, że wizualna identyfikacja przecinających się linii jest możliwa na podstawie obrazu nałożonego znajdującego się w podfolderze „data” (Rysunek 5A), a także na podstawie paneli poszczególnych nicieni w montażu (Rysunek 5B). Ponadto każdą nakładkę nicieni/linii można zidentyfikować w tabeli kontroli jakości (QC) generowanej dla każdego przetworzonego obrazu przez Worm-align i zapisanej w podfolderze data. Tabela ta rejestruje trzy parametry dla każdego z narysowanych na obrazie ROI linii (patrz Rysunek 5C): z nich Length wskazuje długość ROI linii, co jest dobrym wskaźnikiem rozmiaru nicienia; natomiast Worm number wskazuje kolejność, w jakiej linie były rysowane na obrazie przekrojowym. Ostatnia kolumna wskazuje, czy występuje nakładanie się omawianego nicienia/linii z jakimkolwiek innym z wybranych na obrazie nicieni/linii. W przypadku nakładania się liczba w tej kolumnie będzie inna niż ta wymieniona w kolumnie Worm number. W połączeniu z obrazem nałożonym tabela QC powinna pomóc badaczowi w podjęciu świadomych decyzji dotyczących tego, które nicienie powinny zostać wykluczone z montażu i/lub ilościowego oznaczenia.
Wyniki programu Worm-align mogą być wykorzystane do późniejszej kwantyfikacji intensywności fluorescencji w pojedynczych nicieniach. W programie FIJI obszary zainteresowania (ROI) w formie linii mogą służyć do pomiaru intensywności fluorescencji w oryginalnych danych obrazowych, na przykład poprzez uruchomienie prostego skryptu FIJI „Worm-quant.ijm”, który znajduje się również w repozytorium Worm-align na Githubie. Alternatywnie, wyniki z Worm-align można zaimportować do zewnętrznego oprogramowania do analizy obrazów. Demonstrujemy to, importując wyniki Worm-align z dwóch zestawów danych do Worm_CP, potoku analitycznego wygenerowanego przez nas w programie CellProfiler. Worm_CP wykorzystuje pliki w podfolderze „CellProfiler” folderu wyjściowego Worm-align do precyzyjnego dostrojenia masek segmentacji poszczególnych nicieni wybranych podczas wykonywania makra Worm-align. Konkretnie wykorzystuje on maskę linii (nazwaną: Lines_) do izolacji wybranych nicieni z populacji widocznej na masce binarnej (nazwanej: Mask_). Należy zauważyć, że linie przecinające się na obrazie przektowym (Rysunek 5A), choć nie stanowią problemu przy generowaniu montaży, są problematyczne dla potoku Worm_CP. Przyczyna tego stanu rzeczy została zilustrowana na Rysunku 5 D-E. Worm_CP wykorzystuje maskę linii (Rysunek 5D), a nie poszczególne ROI, aby pomóc w identyfikacji pojedynczych nicieni. Linia przecinająca, narysowana jako druga podczas wykonywania Worm-align, nakłada się na pierwszą linię, w związku z czym intensywność wzdłuż tej linii będzie odpowiadać ROI2, w tym w fragmencie, w którym linie 1 i 2 się pokrywają. W rezultacie CellProfiler zsegmentuje linię 2 jako jeden obiekt, ale linię 1 jako dwa obiekty, które zostaną rozdzielone w miejscu przecięcia z linią 2. Oznacza to, że CellProfiler wygeneruje dwie (połowiczne) maski nicienia dla nicienia „intersecting1” (Rysunek 5E). Najprostszym sposobem na wykluczenie takich zdarzeń z końcowej analizy (jeśli jest to wymagane) jest zidentyfikowanie numerów przecinających się nicieni w tabeli kontroli jakości (podfolder data) i usunięcie pomiarów dla tych osobników z plików wyjściowych CellProfiler. Należy pamiętać, że nicieniom niekoniecznie zostaną przypisane te same numery w programach FIJI i CellProfiler: aby zidentyfikować numer nicienia z FIJI w wynikach CellProfiler, należy sprawdzić wartości Intensity_Max_Intensity w pliku wyjściowym „Lines.csv”. Każda wartość Intensity_Max_Intensity, która pojawia się w tabeli „Lines.csv” więcej niż raz na jeden obraz, wskazuje, że dane ROI linii doprowadziło do powstania rozdzielonej maski nicienia.
Po segmentacji masek poszczególnych nicieni, program Worm_CP może zmierzyć intensywność fluorescencji w wybranych osobnikach dla wszystkich zarejestrowanych kanałów. Wszystkie pomiary są pobierane z oryginalnych (surowych) danych obrazowych, choć należy zauważyć, że CellProfiler automatycznie reskaluje intensywność pikseli w zakresie od 0 do 1. Odbywa się to poprzez podzielenie surowej wartości intensywności piksela przez maksymalną możliwą intensywność piksela dla danego obrazu. W przypadku obrazów 8-bitowych wartość ta wynosi 255, a w przypadku obrazów 16-bitowych 6535. Wartości intensywności z CellProfilera muszą zatem zostać pomnożone przez maksymalną możliwą wartość intensywności, aby odzyskać wartości odpowiadające surowym danym obrazowym. Wynik z Worm_CP składa się z dwóch plików csv, „worms.csv” i „Lines.csv”, które są zapisywane w wybranym folderze wyjściowym. Podczas analizy tych plików widać, że CellProfiler rejestruje dużą liczbę parametrów związanych z intensywnością fluorescencji. Z nich parametr Intensity_IntegratedIntensity odpowiada całkowitej fluorescencji na nicienia (tj. sumie intensywności fluorescencji we wszystkich pikselach tworzących maskę pojedynczego nicienia). Parametr Intensity_MeanIntensity odnosi się do średniej intensywności fluorescencji w obrębie pojedynczego nicienia (tj. średniej intensywności fluorescencji na piksel dla wszystkich pikseli zawartych w pojedynczym nicieniu). Ze względu na sporadyczne występowanie (małych) błędów podczas segmentacji masek nicieni, zaleca się stosowanie pomiarów MeanIntensity przy porównywaniu pomiarów fluorescencji poszczególnych nicieni pomiędzy dwoma warunkami. W przypadku chęci odjęcia fluorescencji tła od ilościowych pomiarów, należy użyć pomiarów nazwanych MeanIntensity_Threshold.
Wykorzystaliśmy potok Worm_CP do ilościowego pomiaru intensywności fluorescencji w utrwalonych zwierzętach, które zostały znakowane barwnikiem fluorescencyjnym wbudowującym się w kropelki lipidowe (LD) (Rycina 6). Aby zwalidować pomiar fluorescencji z potoku Worm-align/Worm_CP, zmierzyliśmy intensywność fluorescencji w tym samym zestawie nicieni z zestawu danych BODIPY, stosując albo potok Worm-align/Worm_CP, albo pomiar ręczny w programie FIJI/ImageJ. Pomiar ręczny wykonano w FIJI/ImageJ poprzez obrysowanie każdego nicienia oraz ciemnej strefy tła na każdym obrazie. Intensywność fluorescencji mierzono w menedżerze ROI, a wartość zmierzona dla tła obrazu odjęto od pomiaru fluorescencji każdego nicienia, zgodnie z opisem17. Porównaliśmy nicienie typu dzikiego (WT) N2 z mutantami dbl-1(nk3), które wykazują zmniejszoną zawartość kropelek lipidowych18. Zgodnie z oczekiwaniami, intensywność zielonej fluorescencji jest znacznie niższa u nicieni dbl-1(nk3) w porównaniu do WT w obu metodach (Rycina 6A,B). Przykłady wyrównanych obrazów nicieni można zobaczyć na Rycynie 6C,D. Zawartość kropelek lipidowych jest mniejsza o 17% (p-value<0.01, nieparzysty test t) między WT a dbl-1(nk3) przy zastosowaniu pomiaru ręcznego oraz o 14% (p-value=0.051, nieparzysty test t) przy użyciu potoku Worm_CP. Obserwowany tutaj spadek zawartości kropelek lipidowych u mutantów dbl-1(nk3) w obu metodach ilościowych jest zgodny z literaturą18. Dowodzi to, że ilościowa analiza uzyskanych obrazów fluorescencyjnych za pomocą potoku Worm_CP CellProfiler jest porównywalna z pomiarem ręcznym.
Użyliśmy również programu Worm_CP do ilościowego określenia odpowiedzi na szok termiczny u żywych nicieni wykazujących ekspresję GFP pod kontrolą indukowalnego szokiem termicznym genu hsp-70(C12C8.1)9. Rysunek 7 przedstawia reprezentatywne obrazy żywych C. elegans posiadających reporter GFP responsywny na ciepło hsp-70(C12C8.1)p::GFP. W przypadku braku stresu termicznego nicienie nie indukują ekspresji GFP (Rysunek 7A,B). Jednakże, gdy nicienie zostaną poddane krótkiemu szokowi termicznemu przez 30 min w 34 °C, indukują one ekspresję GFP (Rysunek 7C,D). Poziomy ekspresji GFP z szokiem termicznym i bez niego zostały określone ilościowo na Rysunku 7E.
W obecnej formie Worm_CP jest bardzo podstawowym potokiem przetwarzania. Niemniej jednak podejście to umożliwia dokładniejszą segmentację masek poszczególnych nicieni, co pozwala na precyzyjniejszą kwantyfikację intensywności fluorescencji w organizmach wybranych z obrazu. Z tego powodu preferujemy tę metodę zamiast przybliżonej kwantyfikacji w programie FIJI z wykorzystaniem samych masek liniowych. Dodatkowo CellProfiler daje taką zaletę, że do potoku można łatwo włączyć kolejne moduły analizy. Na przykład w przypadku zbioru danych dotyczącego zawartości kropel lipidowych, wprowadzenie dodatkowych modułów do potoku Worm_CP mogłoby służyć do badania liczby kropel lipidowych oraz intensywności fluorescencji poszczególnych kropel w nicieniach wybranych na obrazach przekrojowych.
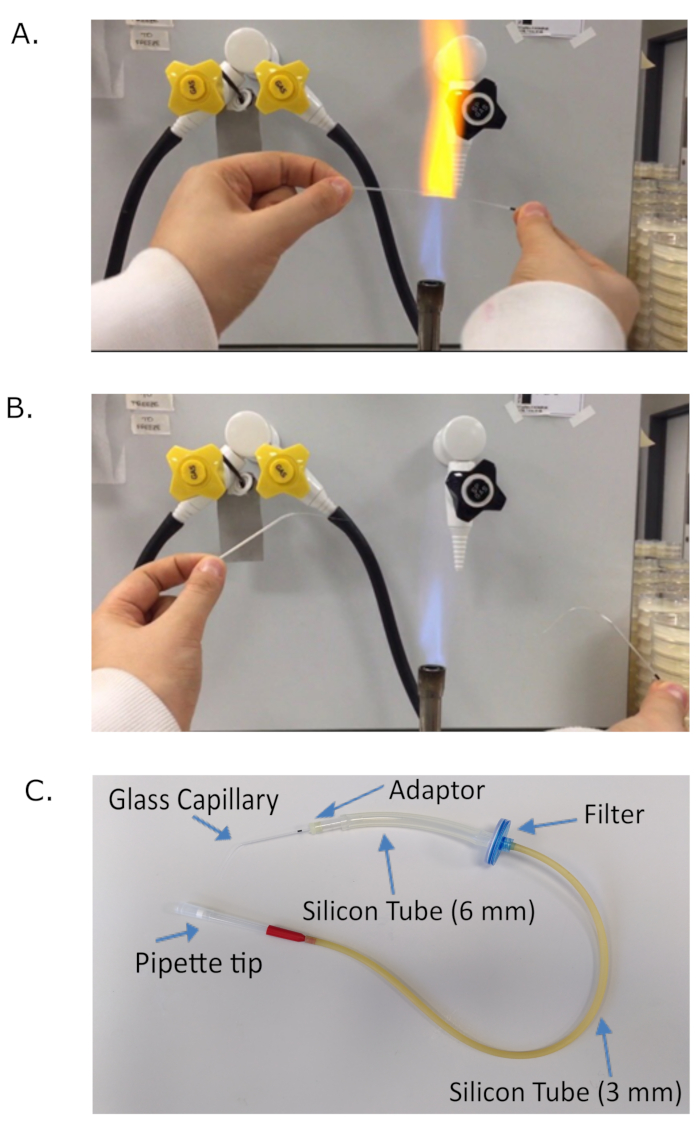
Rycina 1: Przygotowanie mikropipety ustnejKapilarę szklaną rozciąga się w płomieniu palnika Bunsena (A), aż do momentu, gdy utworzy cienkie, wydłużone wypustki (B). Następnie przedłużoną kapilarę szklaną wsuwa się do elementu adaptacyjnego mikropipety ustnej. (C) Schemat mikropipety ustnej. Mikropipetę ustną zmontowano, umieszczając szklaną kapilarę w adapterze. Rurka silikonowa o średnicy 6 mm łączy adapter z 0.2 µm filtr strzykawkowy, stosowany w celu zapewnienia bezpieczeństwa. Drugi koniec filtra jest połączony z 3 mm rurką silikonową zakończoną końcówką filtrującą o pojemności 1 ml. Eksperymentator może przeprowadzać aspirację poprzez końcówkę filtrującą. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
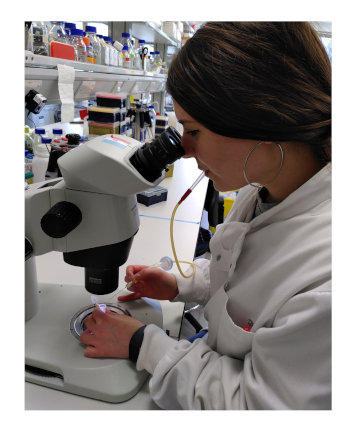
Rycina 2: Odessanie cieczy otaczającej pellet z nicielami za pomocą mikropipety ustnej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
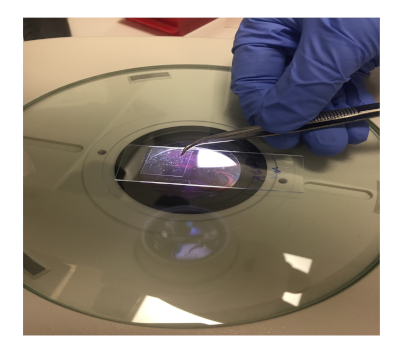
Rycina 3: Nakładanie szkiełka nakrywkowego na nicieknie znajdujące się na podkładzie agarowym Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
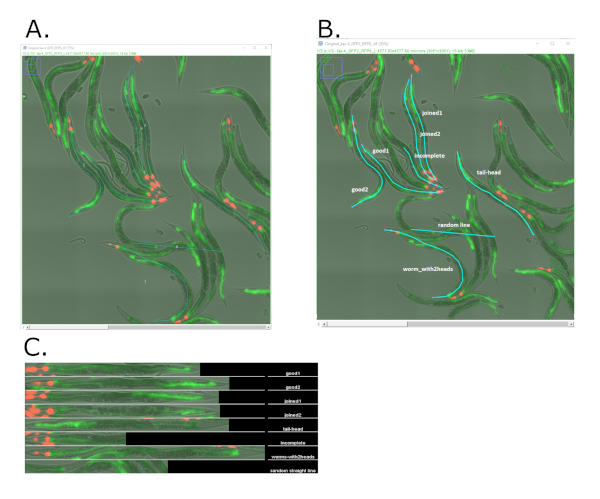
Rycina 4: Przykłady prostowania nicieni przy użyciu programu Worm-align na obrazach fluorescencyjnych uzyskanych z żywych zwierząt niosących reporter transkrypcyjny fat-7p:GFP w jelicie oraz czerwony marker współwstrzyknięcia w gardzieli (myo-2p::tdtomato). (AZrzut ekranu obrazu kompozytowego żywych nicieni w 3. dniu dorosłości, wykonanego za pomocą mikroskopu fluorescencyjnego. Obraz otwarto w programie Worm_align, a następnie za pomocą tego programu wykreślono linie wzdłuż osi podłużnej nicieni.B) Zrzut ekranu tego samego obrazu, co w (A), wraz z przykładami poprawnie i błędnie wyznaczonych linii wzdłuż osi ciał nicieni przy użyciu programu Worm-align. (C) Przykłady linii narysowanych nad niciami, które mogą prowadzić do błędnego wyrównania osobników. Wynik działania programu Worm-align dla nicieni wybranych w punkcie B. Obrazy wykonano przy użyciu obiektywu 20x w odwróconym mikroskopie szerokopolowym (patrz tabela Materiały), przy intensywności fluorescencji zielonej = 1, czasie ekspozycji = 60 ms oraz intensywności fluorescencji czerwonej = 8, czasie ekspozycji = 60 ms. Prosimy kliknąć tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 5: Przykłady prostowania nicieni przy użyciu programu Worm-align w przypadku nikcieni przecinających się. (AZrzut ekranu obrazu kompozytowego uzyskanego za pomocą mikroskopu fluorescencyjnego, przedstawiający żywe nicienie w 3. dniu dorosłości, niosące reporter transkrypcyjny fat-7p:GFP w jelicie oraz czerwony marker współwstrzyknięcia w gardle (myo-2p::tdtomato). Nicie przecinające się są oznaczone jako „intersecting1” i „intersecting2”, natomiast nicie niezachodzące na siebie są oznaczone jako „good3” i „good4”. (BMontaż stworzony za pomocą programu Worm-align, przedstawiający wyprostowane nicie wybrane w (A). W montażu zauważalny jest fakt, że nicienie 1 i 2 przecinały się na oryginalnym obrazie (nicienie oznaczone jako „intersecting1” i „intersecting2”). (CZrzut ekranu tabeli kontroli jakości (QC) z programu Worm-align, który pozwala zidentyfikować przypadki przecinania się nicieni. Length: długość linii ROI; worm number: kolejność rysowania linii; ostatnia kolumna wskazuje, czy występuje nakładanie się badanego nicienia/linii na jakikolwiek inny nicień. W tym przykładzie nicień w pierwszym wierszu (worm number 1) nakłada się na nicień nr 2, co wskazuje liczba „2” w ostatniej kolumnie.D) Zrzut ekranu linii wykreślonych za pomocą programu Worm-align na czterech wybranych w punkcie A nicieni. (E) Zrzut ekranu masek wygenerowanych przez program Worm-align dla czterech wybranych w punkcie A nicieni, przedstawiający sposób renderowania masek dla dwóch przecinających się nicieni. W tym przypadku dwóm maskom zamiast jednej odpowiada obecnie nicień „intersecting1”. Obrazy wykonano przy użyciu obiektywu 20x w odwróconym mikroskopie szerokopolowym (patrz tabela Materiały) przy intensywności fluorescencji zielonej = 1, czasie ekspozycji = 60 ms oraz intensywności fluorescencji czerwonej = 8, czasie ekspozycji = 60 ms. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
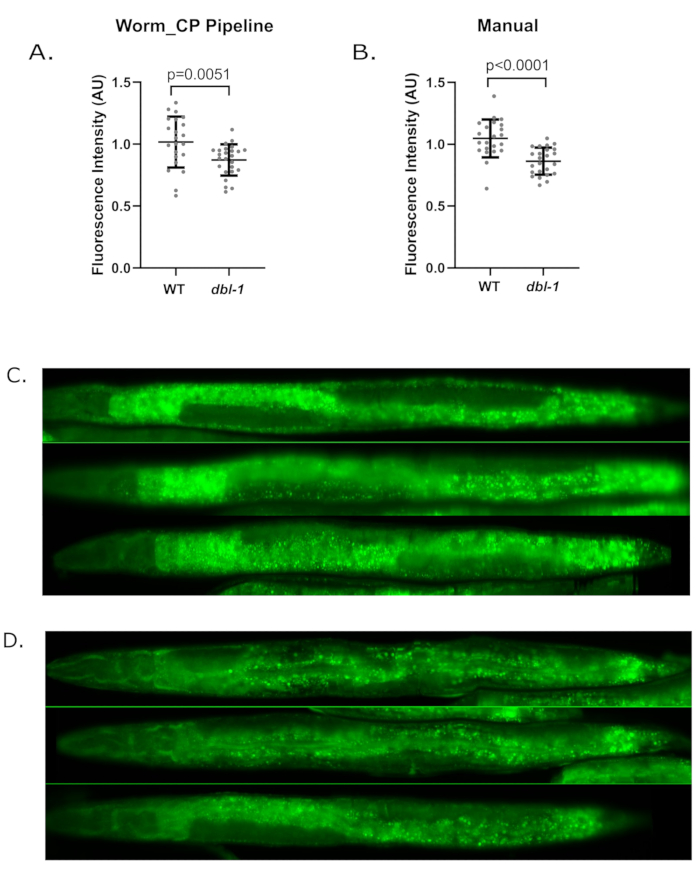
Rysunek 6: Potok przetwarzania Worm_CP kwantyfikuje fluorescencję tak samo dokładnie, jak w przypadku kwantyfikacji manualnej. Porównanie ilościowego pomiaru fluorescencji u dorosłych osobników w młodym wieku, utrwalonych i barwionych pod kątem zawartości kropel lipidowych za pomocą zielonego barwnika fluorescencyjnego BODIPY, z wykorzystaniem potoku przetwarzania Worm_CP (A) lub ilościowe określenie metodą manualną (B). Zawartość kropli lipidowych w WT i dbl-1 (nk3) monitorowano poprzez utrwalanie i barwienie zwierząt barwnikiem BODIPY, który wbudowuje się w kwasy tłuszczowe kropli lipidowych (patrz protokół A). Młode dorosłe zwierzęta utrwalono 60% izopropanolem i barwiono BODIPY przez 1 h. Tę samą grupę zwierząt poddano kwantyfikacji, wykorzystując albo potok przetwarzania Worm_CP (patrz krok 7), albo kwantyfikację ręczną zgodnie ze standardowymi procedurami17. (A) Ilościowe oznaczenie fluorescencji z wykorzystaniem potoku przetwarzania Worm_CP. WT: n=2 zwierząt, średnia fluorescencja= 1,016 (A.U) ± 0,206 SD; dbl-1(nk3): n=25 zwierząt, średnia fluorescencja = 0,8714 (A.U) ± 0,126 SD. Nieparzysty test t. (B) Manualna kwantyfikacja fluorescencji. WT: n=2 zwierząt, średnia fluorescencja = 1,048 ± 0,153 SD; dbl-1(nk3)n=25 zwierząt, średnia fluorescencja = 0,8632 ± 0,109 SD. Nieparzysty test t. (C, D) Reprezentatywny przykład wyniku programu Worm-Align dla typu dzikiego (WT) (C) oraz dbl-1(nk3) (D) zwierzęta wyprostowano za pomocą potoku przetwarzania Worm-align. Obrazy wykonano z użyciem obiektywu 20x w odwróconym mikroskopie szerokopolowym (patrz tabela Materiały), przy intensywności fluorescencji zielonej = 2 i czasie ekspozycji = 60 ms. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
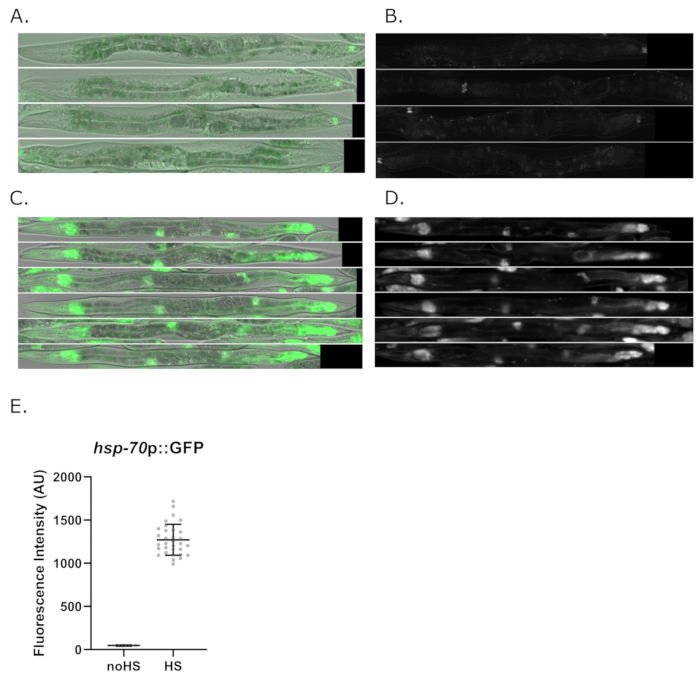
Rycina 7: Przykład kwantyfikacji fluorescencji i wyrównania żywych nicieni na podstawie obrazów fluorescencyjnych żywych nicieni niosących reporter transkrypcyjny hsp-70(C12C8.1)p::GFP po szoku termicznym. (A) Po krótkim szoku termicznym (30 min w temp. 34 °C), młode dorosłe nicienie odzyskano w temperaturze ich hodowli (25 °C) i zamontowane, a następnie obrazowane 3,5 h po szoku termicznym. Ilościowo oceniono około 30 nicieni po szoku termicznym przy użyciu potoku Worm-align. (A-B) Przykłady wyrównanych nicieni, które nie były poddane szokowi termicznemu. (C-D) Przykłady nicieni poddanych szokowi termicznemu, przenoszących hsp-70(C12C8.1)p::GFP z wykorzystaniem programu Worm-align. (E) przedstawia średnią intensywność GFP (parametr Worm_CP: MeanIntensity_Threshold) u młodych dorosłych nicieni typu dzikiego (WT) hodowanych bez szoku termicznego lub po wystawieniu na szok termiczny (34 °C przez 30 min). Obrazy wykonano z użyciem obiektywu 20x w odwróconym mikroskopie szerzenia (patrz tabela Materiały), przy intensywności zielonej fluorescencji = 1, czasie ekspozycji = 60 ms; bez HS: n=12, HS: n=32. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
Rycina uzupełniająca 1: Lokalizacja makra Worm-align w programie FIJI po jego zainstalowaniu. Proszę kliknąć tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Wybór folderu zawierającego wszystkie obrazy wykonane przy tych samych ustawieniach. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rysunek dodatkowy 3: Generowanie 4 podfolderów w folderze wyjściowym w programie FIJI. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rysunek dodatkowy 4: Rysunek linii przecinającej szerokość nicienia oraz ustawienia kanałów dla montażu. Kliknij tutaj, aby pobrać ten plik.
Rysunek dodatkowy 5: Podgląd obrazu z zastosowanymi ustawieniami. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rysunek uzupełniający 6: Rysowanie linii wzdłuż osi podłużnej wybranych nicieni w celu ich włączenia do montażu i/lub kwantyfikacji. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rycina dodatkowa 7: Montaż wybranych nicieni w folderze wyjściowym, w podfolderze „aligned”. Prosimy kliknąć tutaj, aby pobrać ten plik.
Rycina dodatkowa 8: Usuwanie poprzednich obrazów z poprzedniej analizy w programie Cell Profiler. Prosimy o kliknięcie tutaj, aby pobrać ten plik.
Rycina dodatkowa 9: Importowanie metadanych do programu CellProfiler z folderu wyjściowego Worm-align poprzez wybranie podfolderu Settings.csv. Prosimy o kliknięcie tutaj, aby pobrać ten plik.
Rycina dodatkowa 10: Potok analizy CellProfiler Worm_CP.cpproj wykorzystuje Linie_ obrazy w celu wyodrębnienia wybranych nicieni (A), a następnie generuje maski pojedynczych nicieni dla interesujących nas osobników (C). Program mierzy również intensywność tła (B). Przegląd wszystkich parametrów mierzonych przez potok Worm_CP.ccproj, które są eksportowane do pliku csv (D). Prosimy kliknąć tutaj, aby pobrać ten plik.
Rysunek uzupełniający 1: Wybór plików wyjściowych w potoku „ExportToSpreadsheet” w projekcie Worm_CP.cpproj. Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Worm-align to potok przetwarzania obrazu oparty na FIDŻI, który z łatwością generuje montaże wybranych przez użytkownika robaków, w których robaki są prostowane i wyrównywane, aby ułatwić wizualne porównanie, klasyfikację i reprezentację. Chociaż ta funkcja jest również oferowana przez niektóre istniejące narzędzia, w szczególności moduł WormToolbox w CellProfiler7, Worm-align wymaga stosunkowo niewielkiego wcześniejszego doświadczenia w analizie obrazu: użytkownicy muszą tylko śledzić te robaki, które chcieliby wybrać do montażu (i analizy). Chociaż śledzenie robaków na surowych danych obrazu jest łatwym procesem - szczególnie gdy dostępny jest komputer lub tablet z ekranem dotykowym - niezwykle ważne jest, aby linie były prawidłowo narysowane wzdłuż osi podłużnej robaków. Niekompletne linie, które podążają tylko za częścią robaka, spowodują częściowe robaki w montażu (tj. robaki pozbawione główek lub końców ogona) i częściowe maski segmentacji podczas analizy CellProfiler. Ponadto, jeśli linie dwóch pojedynczych ślimaków się przecinają, robaki nie zostaną prawidłowo przetworzone w montażu wyrównania robaka, a także w celu ilościowego określenia fluorescencji. W celu kontroli jakości w folderze danych zapisywany jest obraz nakładki z zaznaczonymi liniami na oryginalnym obrazie wraz z tabelą kontroli jakości. Na tej podstawie problematyczne linie, które doprowadzą do nieprawidłowej segmentacji robaków, można łatwo zidentyfikować i wykluczyć z montażu i/lub późniejszej analizy.
Chociaż bezpośredni wkład eksperymentatora w selekcję robaków może wydawać się nieco czasochłonny, przedstawia on wyraźną przewagę przepływu pracy nad innymi w eksperymentach, w których robaki z różnych stadiów rozwojowych są obecne na tym samym obrazie: Robaki można wybrać podczas "etapu śledzenia", poprzez nakreślenie tylko tych robaków, które są we właściwym stadium rozwoju. Alternatywnie, robaki mogą być filtrowane za pomocą danych wyjściowych z Worm_CP w oparciu o długość linii śledzenia lub obszar maski segmentacji, które są wiarygodnymi wskaźnikami długości/rozmiaru robaków. Prawdopodobnie algorytmy uczenia maszynowego mogą mieć trudności z rozpoznawaniem robaków na różnych etapach rozwoju, ponieważ ich rozmiar i wygląd na obrazach DIC jest tak różny.
Dane wyjściowe Worm-align mogą być wykorzystane do późniejszej kwantyfikacji intensywności fluorescencji u pojedynczych robaków, bezpośrednio na FIDŻI lub na innych platformach oprogramowania do analizy obrazu. Pokazaliśmy to, importując dane wyjściowe Worm-align do prostego potoku CellProfiler (Worm_CP), który umożliwia ilościowe określenie intensywności fluorescencji wielokanałowej w tych pojedynczych robakach, które zostały wybrane podczas uruchamiania potoku Worm-align. Wybraliśmy to podejście ze względu na elastyczność oprogramowania CellProfiler: łatwo jest włączyć do procesu dodatkowe moduły do analizy dodatkowych cech poszczególnych robaków (np. pomiar wielkości kropelek lipidów lub granulek stresu, jąder, mitochondriów). Ponadto maski pojedynczych robaków mogą potencjalnie zostać wykorzystane do wytrenowania nowego modelu dla WormToolbox7.
Główną zaletą tej metody jest to, że jest szybka i wymaga prostej konfiguracji montażu ślimaka. Ta metoda jest szybsza, ponieważ nie wymaga poświęcania czasu na naukę obsługi oprogramowania ani uruchamiania zestawów treningowych za pomocą algorytmu maszynowego7. Co więcej, ta metoda działa zarówno z żywymi, jak i stałymi robakami po prostu zamontowanymi na zwykłych podkładkach agarozowych. Nie ma potrzeby stosowania skomplikowanych komór mikroprzepływowych, opracowanych w innych metodach 5,6.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować dr Christianowi Lanctôtowi z BIOCEV (Praga, Czechy) za nauczenie nas techniki mikropipet doustnych do montażu stałych robaków oraz dr Fatimie Santos i dr Debbie Drage za podzielenie się ustawieniami bezpieczeństwa mikropipety do jamy ustnej. Dziękujemy również Francesce Hodge za redakcję manuskryptu, Sharlene Murdoch i Babraham Institute Facilities za ich wsparcie. OC jest wspierane przez ERC 638426 i BBSRC [BBS/E/B000C0426].
Materiały
15
stożkowa Sigma-Aldrich BP212 3mM roztwór przygotowany przez rozpuszczenie lewamizolu w M9 Nikon Eclipse Ti Delongi M9 przygotowana w laboratorium zgodnie z przygotowane
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agaroza | MeLford Biolaboratories Ltd | MB1200 | |
| Probówka aspiratora | Sigma-Aldrich | A5177 | do tworzenia mikropipety do ust (patrz krok protokołu) |
| Zlewka | |||
| BODIPY 493/593 | Invitrogen | D3922 | roztwór podstawowy przygotowany w DMSO w stężeniu 1mg/ml |
| Wirówka | MSE MISTRAL 1000 | ||
| Kolba | |||
| Szkiełko nakrywkowe | VWR | 631-0120 | |
| Filtr 0,2 &mikro; m dla strzykawki | Sartrius | 16534-K | Filtr, do tworzenia mikropipety do ust (patrz krok protokołu) |
| Chlorowodorek lewamizolu | izopropanolu | ||
| ciekłym azocie | Instalacja ciekłego azotu | ||
| Końcówka o niskiej retencji 1000&mikro; L | Starlab | S1182-1830 | |
| Metanol | VWR chemikalia | 20847.307 | |
| Szkiełka mikroskopowe, MENZEL GLASSER | Thermo Scientific | BS7011/2 | |
| Mikroskop Kuchenka mikrofalowa | |||
| > | |||
| 9cm NGM Płytki | w laboratorium w15 | ||
| PBS | przygotowane w laboratorium | ||
| Białkowa tubka LoBind 2ml | Eppendorf | 22431102 | |
| Triton | SIGMA | T9284-500ML | |
| Nakrętki pierścieniowe | SIGMA-ALDRICH | Z611247-250EA | szklane rurki mikrokapilarne do tworzenia ust mikropipeta (patrz krok protokołu) |
| Rotator | Stuart Scientific | ||
| Silikonowa rurka półprzezroczysta | Dostawcy laboratoriów naukowych | TSR0600200P | ścianka 6,0 mm x 2,0 mm - do tworzenia mikropipety do ust (patrz krok protokołu) |
| Sterylizowana woda H2O | MilliQ autoklawizowana w laboratorium | ||
| 10&mikro; L Końcówki | Starlab | S1120-3810 | |
| 200 i mikro; L Końcówki | Starlab | S1120-8810 | |
| 1000µ L Końcówki | Starlab | S1122-1830 | |
| 15mL Probówka wirówkowa | CORNING | 430791 | |
| Vecta Shield | VECTOR | 94010 | antifade medium montażowe (H-1000) bez DAPI |
Bibliografia
- Shave, D. D., Greenwald, I. OrthoList: A compendium of C. elegans genes with human orthologs. PLoS One. 6 (5), 20085(2011).
- Stiernagle, T. Maintenance of C. elegans. WormBook. , (2006).
- Letizia, M. C., et al. Microfluidics-enabled phenotyping of a whole population of C. elegans worms over their embryonic and post-embryonic development at single-organism resolution. Microsystems & Nanoengineering. 4 (6), (2018).
- San-Miguel, A., Lu, H. Microfluidics as a tool for C. elegans research. WormBook. , (2013).
- Atakan, H. B., et al. Automated Platform for Long-Term Culture and High-Content Phenotyping of Single C. elegans Worms. Scientific Reports. 9 (1), 120-135 (2019).
- Atakan, H. B., Cornaglia, M., Mouchiroud, L., Auwerx, J., Gijs, M. A. M. Automated high-content phenotyping from the first larval stage till the onset of adulthood of the nematode Caenorhabditis elegans. Lab on a Chip. 19 (1), 120-135 (2018).
- Wählby, C., et al. An image analysis toolbox for high-throughput C. elegans assays. Nature Methods. 9 (7), 714(2012).
- Morimoto, R. I. The heat shock response: systems biology of proteotoxic stress in aging and disease. Biology. 76 (9), 91-99 (2012).
- Guisbert, E., Czyz, D. M., Richter, K., McMullen, P. D., Morimoto, R. I. Identification of a tissue-selective heat shock response regulatory network. PLoS Genetics. 9 (4), (2018).
- Klapper, M., et al. Fluorescence-based fixative and vital staining of lipid droplets in Caenorhabditis elegans reveal fat stores using microscopy and flow cytometry approaches. Journal of Lipid Research. 52 (6), 1281-1293 (2011).
- Wählby, C., et al. and low-throughput scoring of fat mass and body fat distribution in C. elegans. Methods. 68 (3), 9(2014).
- Kurimoto, K., Yabuta, Y., Ohinata, Y., Saitou, M. Global single-cell cDNA amplification to provide a template for representative high-density oligonucleotide microarray analysis. Nature Protocols. 2 (3), 739-752 (2007).
- Schindelin, J., et al. Fiji: An open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Rueden, C. T., et al. ImageJ2: ImageJ for the next generation of scientific image data. BMC Bioinformatics. 18, 529(2017).
- Carpenter, A. E., et al. CellProfiler: image analysis software for identifying and quantifying cell phenotypes. Genome. 7, 100(2006).
- Kamentsky, L., et al. Improved structure, function and compatibility for CellProfiler: modular high-throughput image analysis software. Bioinformatics. 27 (8), 1179-1180 (2011).
- Casanueva, M. O., Burga, A., Lehner, B. Fitness trade-offs and environmentally induced mutation buffering in isogenic C. elegans. Science. 335 (6064), 82-85 (2012).
- Clark, F. J., Meade, M., Ranepura, G., Hall, D. H., Savage-Dunn, C. Caenorhabditis elegans DBL-1/BMP Regulates Lipid Accumulation via Interaction with Insulin Signaling. G3. 8 (1), Bethesda. 343-351 (2017).
Przedruki i uprawnienia
