Opisana tutaj jest skuteczna metoda wytwarzania zapasów wirusa zapalenia wątroby typu E (HEV) o wysokim mianie w celu skutecznego infekowania komórek wątroby. Dzięki przedstawionej metodzie można zbierać zarówno bezotoczkowe, jak i otoczkowe cząstki wirusa i wykorzystywać je do inokulacji różnych linii komórkowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Model hodowli komórkowej do produkcji zapasów wirusa zapalenia wątroby typu E o wysokim mianie
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wirus zapalenia wątroby typu E jest główną przyczyną marskości wątroby i niewydolności wątroby, której częstość występowania wzrasta na całym świecie. Jednoniciowy wirus RNA przenoszony jest głównie przez transfuzje krwi, nieodpowiednie warunki sanitarne i skażone produkty spożywcze. Do tej pory rybawiryna (RBV) stosowana poza wskazaniami rejestracyjnymi jest leczeniem z wyboru dla wielu pacjentów. Niemniej jednak konkretne leczenie HEV pozostaje do zidentyfikowania. Do tej pory wiedza na temat cyklu życiowego i patogenezy HEV była poważnie ograniczona ze względu na brak wydajnego systemu hodowli komórek HEV. Solidny system hodowli komórkowej jest niezbędny do badania cyklu życiowego wirusa, który obejmuje również patogenezę wirusa. Za pomocą opisanej tutaj metody można wytworzyć miana wirusa do 3 x 10⁶ jednostek tworzących ognisko / ml (FFU / ml) nieotoczkowego HEV i do 5 x 10⁴ FFU / ml otoczkowego HEV. Za pomocą tych cząstek możliwe jest infekowanie różnych komórek różnego pochodzenia, w tym komórek pierwotnych i linii komórkowych ludzkich, a także zwierzęcych. Produkcja zakaźnych cząstek HEV z plazmidów stanowi nieskończone źródło, co sprawia, że protokół ten jest niezwykle wydajny.
Wprowadzenie
Wirusowe zapalenie wątroby typu E jest dość niedocenianą chorobą, której częstość występowania wzrasta na całym świecie. Około 20 milionów zakażeń powoduje ponad 70 000 zgonów rocznie1. Czynnik podstawowy, wirus zapalenia wątroby typu E (HEV), został niedawno ponownie przypisany i jest obecnie klasyfikowany w rodzinie Hepeviridae, w tym w rodzajach Orthohepevirus i Piscihepevirus. HEV różnego pochodzenia są klasyfikowane w gatunku Orthohepevirus A-D, w tym izolaty od ludzi, świń, królików, szczurów, ptaków i innych ssaków2. Obecnie zidentyfikowano osiem różnych genotypów (GT) jednoniciowego wirusa RNA zorientowanego pozytywnie2. Chociaż różnią się tożsamością sekwencji, drogami transmisji i dystrybucją geograficzną, ich struktura genomowa jest wysoce konserwatywna. Mówiąc dokładniej, genom HEV o długości 7,2 kbp jest podzielony na 3 główne otwarte ramki odczytu (ORF1-3). Podczas gdy ORF1 koduje wszystkie enzymy potrzebne do pomyślnej replikacji w komórce gospodarza, ORF2 koduje białko kapsydu, a białko ORF3 działa jako funkcjonalny kanał jonowy wymagany do składania i uwalniania zakaźnych cząstek3. Po uwolnieniu do podstawnego lub wierzchołkowego światła HEV występuje zarówno u gatunków quasi-otoczonych, jak i nieotoczkowych/nagich, w zależności od tego, czy wirus pochodzi odpowiednio z krwi czy kału4,5.
Podczas gdy GT1 i GT2 występują głównie w krajach rozwijających się, zakażając wyłącznie ludzi6 drogą fekalno-oralną, GT3, GT4 i GT7 występują głównie w krajach rozwiniętych1,7 z różnymi gatunkami służącymi jako rezerwuary, np. świnie8, rat9, chicken10,11, jeleń12, mongoose13, bat14, rabbit15,16, dzik17 i wiele innych7,18,19, dostarczając dowodów na zoonozę7,20,21,22. Oprócz nieodpowiednich warunków sanitarnych23 i skażone produkty spożywcze12,24,25,26, możliwa jest również transfuzja krwi i przeszczepy narządów27,28. HEV jest częstą przyczyną marskości wątroby i niewydolności wątroby29, szczególnie u pacjentów z wcześniej istniejącą chorobą wątroby, osób z obniżoną odpornością (genotyp 3, 4 i 7) oraz kobiet w ciąży (genotyp 1). Warto zauważyć, że istnieją również objawy pozawątrobowe, takie jak choroba układu krwiotwórczego30,31,32, zaburzenia neurologiczne33 i uszkodzenie nerek34.
Do tej pory, lek off-label ribavirin (RBV) jest leczeniem z wyboru dla wielu zakażonych pacjentów35,36. Zgłaszano jednak przypadki niepowodzenia leczenia i złych długoterminowych wyników klinicznych. Niepowodzenie leczenia wiąże się z mutagenezą wirusową i zwiększoną heterogenicznością wirusa u pacjentów przewlekle zakażonych37,38,39. Wręcz przeciwnie, niedawne europejskie retrospektywne badanie wieloośrodkowe nie było w stanie skorelować mutacji polimerazy z niepowodzeniem leczenia RBV40. W obserwacjach klinicznych i eksperymentach in vitro interferon41,42,43, sofosbuvir44,45, sole46 oraz silvestrol47,48 wykazały również działanie przeciwwirusowe. Niemniej jednak nadal nie znaleziono konkretnego leczenia HEV, co jest utrudnione ze względu na brak wiedzy na temat cyklu życiowego HEV i jego patogenezy. Dlatego pilnie potrzebny jest solidny system hodowli komórkowych do badań wirusologicznych i opracowywania nowych leków przeciwwirusowych49.
Niestety, podobnie jak inne wirusy zapalenia wątroby, HEV jest trudny do rozprzestrzeniania się w konwencjonalnych liniach komórkowych i zazwyczaj postępuje bardzo powoli, prowadząc do niskiego poziomu wiremii. Niemniej jednak niektóre grupy były w stanie zwiększyć miano wirusa poprzez generowanie subklonów linii komórkowych50 lub dostosowanie suplementów pożywki51. Niedawne generowanie klonów cDNA52 i adaptacja pierwotnych izolacji pacjentów przez pasażowanie53,54 jeszcze bardziej poprawiło propagację HEV w hodowli komórkowej55. W tym protokole wykorzystaliśmy genom szczepu Kernow-C1 przystosowanego do hodowli komórkowej (określanego jako p6_WT)54 oraz zmutowanego szczepu zawierającego mutację zwiększającą replikację (określaną jako p6_G1634R)37. Kernow-C1 jest najczęściej stosowanym szczepem w hodowli komórek HEV i jest zdolny do wytwarzania wysokiego miana wirusa. Oceniając liczbę kopii wirusowego RNA, replikację HEV można monitorować in vitro. Niemniej jednak techniki te nie pozwalają na ocenę liczby wytwarzanych cząstek zakaźnych. Dlatego ustaliliśmy barwienie immunofluorescencyjne w celu określenia jednostek tworzących ognisko (FFU/ml).
Opisana tutaj metoda56 może być używana do produkcji pełnowymiarowych zakaźnych cząsteczek wirusowych, które są zdolne do infekowania różnych typów komórek różnego pochodzenia, w tym komórek pierwotnych i linii komórkowych ssaków. Jest to podstawowy warunek wstępny do rozszyfrowania ważnych aspektów infekcji HEV i tropizmu. Nie ma potrzeby szczepienia zwykle ograniczoną liczbą izolatów pacjentów. Produkcja zakaźnych cząstek HEV z plazmidów stanowi nieskończone źródło, co sprawia, że protokół ten jest porównywalnie wydajny. Ponadto system ten może być wykorzystywany do genetyki odwrotnej, umożliwiając badanie zidentyfikowanych in vivo zmian w genomie i ich wpływu na replikację i dopasowanie HEV. Technika ta pokonuje wiele ograniczeń i może utorować drogę do opracowywania leków, badań mutagenezy i oceny interakcji wirus-gospodarz, takich jak czynniki ograniczające lub wchodzące.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Wszystkie eksperymenty są przeprowadzane w warunkach BSL-2. Wszystkie materiały, które miały kontakt z RNA wirusa zapalenia wątroby E lub zakaźnym wirusem, muszą zostać odpowiednio opłukane 4% Kohrsolin FF w pojemniku na odpady wewnątrz dygestorium przed utylizacją.
1. Przygotowanie plazmidu
- Zaszczep 200 mL pożywki LB zawierającej 100 µg/mL ampicyliny przetransformowanymi komórkami Escherichia coli JM109 zawierającymi plazmid kodujący pełnowartościową sekwencję HEV gt3 Kernow-C1p6 (pBluescript_SK_HEVp6 [JQ679013]54 lub pBluescript_SK_HEVp6-G1634R37). Inkubuj przez 16 h w temperaturze 37 °C przy stałym mieszaniu (170 rpm).
UWAGA: Izolację plazmidów przeprowadzono przy użyciu zestawu do ekstrakcji plazmidów (patrz Tabela materiałów). - Zgodnie z protokołem producenta, odwiruj 200 mL nocnej kultury przy 6,000 x g w temperaturze 4 °C przez 10 min i odlej nadosad. Osad bakteryjny można zamrozić i przechowywać w temperaturze -20 °C.
- Resuspenduj osad bakteryjny w 4 mL buforu do resuspensji, pipetując w górę i w dół za pomocą pipety serologicznej 10 mL i pipety automatycznej. Dodatkowo intensywnie wymieszaj w wirówce typu vortex.
- Dodaj 4 mL uprzednio ogrzanego buforu do lizy (30-40 °C). Odwróć delikatnie probówkę kilka razy i inkubuj w temperaturze pokojowej (RT) przez 5 min.
- Dodaj 4,8 mL buforu neutralizującego, odwróć delikatnie i upewnij się, że lizat został ilościowo zneutralizowany (patrz opis producenta). Następnie odwiruj przy 11,000 x g w temperaturze 4 °C przez 20 min.
- Umieść kawałek gazy o wymiarach 2 cm x 2 cm wewnątrz końcówki 1 mL (bez filtra), pobierz zresuspendowany, zlizowany i zneutralizowany nadosad pipetą serologiczną 10 mL, nałóż końcówkę z gazą na koniec pipety serologicznej i przefiltruj nadosad do nowej probówki 50 mL.
UWAGA: Nadosad można przechowywać w temperaturze 4 °C do 30 min, jeśli jest to konieczne. - W kilku etapach nałóż po 750 µL przefiltrowanego nadosadu na łącznie 4 kolumny filtracyjne (zawarte w zestawie) i odwiruj przy 11,000 x g przez 30 s. Odlej filtrat i powtarzaj tę sekwencję, aż cały nadosad zostanie nałożony na kolumny filtracyjne.
- Przemyj każdą kolumnę filtracyjną dwukrotnie 500 µL uprzednio ogrzanego (50 °C) buforu do mycia AW przy 11,000 x g przez 30 s, a następnie odlej filtrat.
- Przemyj każdą kolumnę filtracyjną 600 µL buforu do mycia A4, odwirugując przy 11,000 x g przez 30 s. Odlej filtrat i osusz kolumny filtracyjne poprzez wirowanie przy 11,000 x g przez 2 min.
- Eluuj plazmidowe DNA z każdej kolumny filtracyjnej, przenosząc 60 µL buforu do elucji na środek kolumn filtracyjnych. Inkubuj przez 1 min w temperaturze RT i odwiruj przy 11,000 x g przez 1 min.
- Połącz eluaty i zmierz stężenie wyekstrahowanego plazmidowego DNA za pomocą spektrofotometru.
2. Linearyzacja i oczyszczanie DNA

Rycina 1: Schematyczny układ eksperymentalny dla linearyzacji plazmidu i oczyszczania DNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
UWAGA: Linearyzacja zwiększa wydajność RNA podczas transkrypcji in vitro (krok 3)
- Aby zlinearyzować plazmidowe DNA (Rysunek 1), wymieszać 10 µg DNA matrycowego (wyekstrahowanego w kroku 1), 10 µL buforu, 2 µL MluI i uzupełnić objętość do 100 µL wodą H2O.
- Inkubować przez 1 h w 37 °C i potwierdzić linearyzację plazmidu za pomocą elektroforezy w żelu agarozowym (np. naniesieniu nieprzeciętego i przeciętego DNA plazmidowego [po 1 µL każdego z nich] na 1% żel agarozowy i przeprowadzeniu elektroforezy przy stałym prądzie 120 V).
- Zgodnie z protokołem producenta dotyczącym ekstrakcji DNA (patrz Tabela Materiałów, Rysunek 1), wymieszać 500 µL buforu wiążącego (Binding buffer), dostarczonego w zestawie, ze 100 µL zlinearyzowanego DNA. Przenieść próbkę na kolumnę filtrującą i wirować przy 17 800 x g przez 30 s. Odrzucić filtrat i umieścić kolumny filtrujące z powrotem w tych samych probówkach.
- Przepłukać kolumnę filtrującą, dodając 650 µL buforu płuczącego (Wash buffer) i wirować przy 17 800 x g przez 30 s. Odrzucić filtrat i umieścić kolumnę filtrującą z powrotem w tej samej probówce. Aby usunąć resztki buforu płuczącego, przeprowadzić wirowanie osuszające przy 17 800 x g przez 60 s, a następnie przenieść każdą kolumnę filtrującą do czystej probówki do mikrowirowania o objętości 1,5 mL.
- Eluować DNA, przenosząc 60 µL uprzednio ogrzanej wody H2O (klasy PCR, 70 °C) do centrum filtra. Inkubować przez 1 min w 70 °C i wirować przy 18 000 x g przez 1 min. Zmierzyć stężenie oczyszczonego DNA za pomocą spektrofotometru.
UWAGA: Przechowywać DNA w -20 °C do czasu transkrypcji in vitro.
3. Transkrypcja in vitro pełnowycinkowego DNA p6 HEV genotypu 3 i oczyszczanie RNA
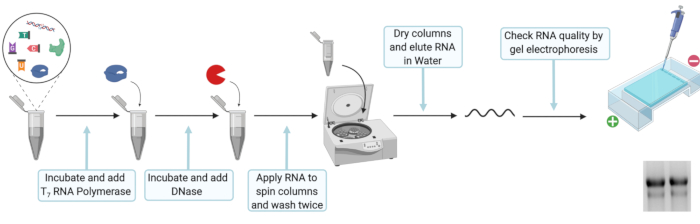
Rycina 2: Schematyczny układ eksperymentalny dla transkrypcji in vitro i oczyszczania RNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
UWAGA: Transkrypcja in vitro jest niezbędna do wytworzenia wirusowego RNA genomowego z plazmidowego DNA.
- Do transkrypcji in vitro wymieszać 20 µL buforu transkrypcyjnego T7 5x, 10 mM DTT, 100 U inhibitora rybonukleazy, 25 mM ATP, CTP i UTP, 12,5 mM GTP, 5 mM analogu czapeczki Ribo m7G, 2 µg zlinearyzowanej matrycy DNA oraz 80 U polimerazy RNA T7. Uzupełnić objętość do 100 µL wodą H2O wolną od nukleaz, dokładnie wymieszać i inkubować przez 2 h w temperaturze 37 °C.
UWAGA: Po kroku 3.1 do 3.1.2 możliwe jest krótkotrwałe przechowywanie w temperaturze -20 °C.- Dodać 2 µL polimerazy RNA T7, dokładnie wymieszać i inkubować przez kolejne 2 h w temperaturze 37 °C.
- Aby strawić początkową matrycę DNA, dodać 7,5 µL DNazy (wolnej od RNaz, 1 U/µL), dokładnie wymieszać i inkubować przez 30 min w temperaturze 37 °C.
UWAGA: Podczas pracy z RNA należy przemyć wszystkie powierzchnie i pipety odkażaczem powierzchni do RNaz, aby uniknąć degradacji. Należy również upewnić się, że wszystkie probówki reakcyjne są sterylne i wolne od RNaz. Należy używać wyłącznie końcówek z filtrami i rozcieńczać próbki tylko w sterylnej wodzie wolnej od RNaz.
- Zgodnie z protokołem producenta dotyczącym ekstrakcji RNA (patrz Tabela materiałów, Rycina 2), przygotować premiks buforu lizującego i 100% etanolu, mieszając 330 µL buforu lizującego i 330 µL 100% etanolu dla każdej reakcji transkrypcji in vitro. Dodać 660 µL premiksu buforu lizującego i etanolu do 110 µL RNA i wymieszać w wortexie. Nanieść próbkę na kolumnę filtrującą i wirować przy 8000 x g przez 30 s. Odrzucić filtrat i umieścić kolumnę filtrującą z powrotem w tej samej probówce.
- Dodać 600 µL buforu do przemywania i wirować przy 8000 x g przez 30 s. Odrzucić filtrat i umieścić kolumnę filtrującą z powrotem w tej samej probówce. Dodać 350 µL buforu do przemywania i wirować przy 8000 x g przez 2 min w celu usunięcia pozostałości buforu do przemywania. Umieścić każdą kolumnę filtrującą w czystej probówce do mikrocentryfugi o pojemności 1,5 mL. Otworzyć pokrywę kolumny filtrującej i pozostawić kolumnę do wyschnięcia na 3 min.
- Eluować RNA, nakładając 50 µL wody H2O wolnej od RNaz do centrum kolumny filtrującej. Inkubować przez 1 min w temperaturze pokojowej, a następnie wirować przy 8000 x g przez 1 min. Sprawdzić integralność RNA, nanosząc 1 µL RNA na żel agarozowy i zmierzyć stężenie wyekstrahowanego RNA za pomocą spektrofotometru.
UWAGA: RNA przechowywać w temperaturze -80 °C do momentu elektroporacji i rozmrażać wyłącznie na lodzie, aby uniknąć degradacji.
4. Przygotowanie komórek HepG2 do produkcji HEV pochodzących z hodowli komórkowych (HEVcc)
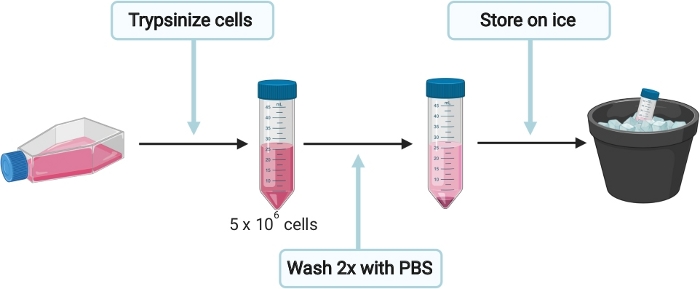
Rycina 3: Schematyczny układ eksperymentalny przygotowania komórek HepG2 do produkcji HEV pochodzących z kultur komórkowych (HEVcc). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
UWAGA: Aby uniknąć kontaminacji, przygotowanie komórek, elektroporacja, infekcja, zbieranie i utrwalanie komórek były przeprowadzane w warunkach sterylnych w laboratorium poziomu bezpieczeństwa biologicznego 2. Etapy inkubacji w 37 °C z udziałem komórek realizowano w inkubatorze z 5% CO2.
- Aby przygotować komórki HepG2 do produkcji HEVcc (Rysunek 3), wysiej komórki w pełnej pożywce Dulbecco's Modified Eagle Medium (DMEM) (patrz Tabela 1) na 15 cm szalkę hodowlaną pokrytą kolagenem (patrz Tabela 1; przed dodaniem kolagenu przefiltruj sterylnie mieszaninę PBS i kwasu octowego przez siatkę 0,2 µm). Inkubuj w temperaturze 37 °C do momentu, aż komórki osiągną 90% konfluencji.
UWAGA: Każda szalka 15 cm zawierająca komórki o 90% konfluencji dostarczy wystarczającej liczby komórek do maksymalnie 4 elektroporacji. - Ostrożnie usuń pożywkę z szalki i wypłucz komórki raz 10 mL 1x PBS. Poddaj komórki trypsynizacji, dodając 3 mL 0,05% trypsyny-EDTA na komórki, i inkubuj w 37 °C do całkowitego odklejenia komórek. Resuspenduj komórki w 10 mL pełnej pożywki DMEM i przenieś zawiesinę komórkową do probówki 50 mL. Określ całkowitą liczbę komórek.
- Ponieważ każda elektroporacja wymaga 5 x 10⁶ komórek, przenieś odpowiednią objętość do nowej probówki 50 mL i dopełnij do co najmniej 35 mL za pomocą 1x PBS. Wirowarkuj komórki przy 200 x g przez 5 min i ostrożnie odlej nadsącz, nie naruszając pelletu komórkowego.
- Wypłucz komórki ponownie 35 mL 1x PBS, wirowarkując przy 200 x g przez 5 min. Umieść komórki na lodzie i nie usuwaj jeszcze 1x PBS, aby utrzymać komórki w zawiesinie.
5. Elektroporacja komórek HepG2
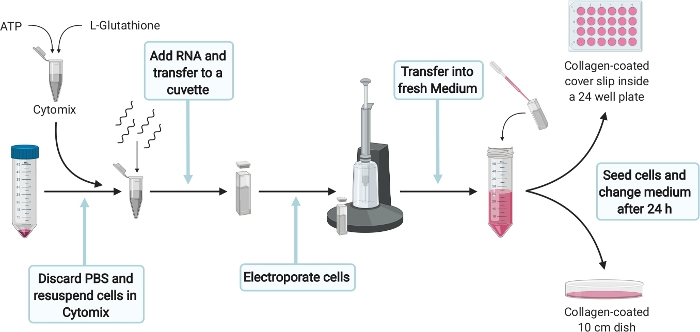
Rycina 4: Schematyczny układ eksperymentalny dla elektroporacji komórek HepG2. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- W celu przeprowadzenia elektroporacji komórek HepG2 (Rysunek 4) przygotować 400 µL kompletnego roztworu Cytomix na jedną elektroporację, uzupełniając 384 µL roztworu Cytomix (patrz Tabela 1) o 2 mM ATP oraz 5 mM glutationu. Przygotować bezpośrednio przed użyciem i umieścić na lodzie.
UWAGA: Kluczowe jest prawidłowe i szybkie wykonanie następujących kroków. Należy zatem upewnić się, że wszystko zostało odpowiednio przygotowane. - Ostrożnie usunąć 1x PBS, uważając, aby nie naruszyć osadu komórkowego z kroku 4.4. Resuspender 5 x 10⁶ komórek w 400 µL kompletnego roztworu Cytomix i dodać 5 µg RNA z kroku 3.2.2. Przenieść roztwór do kuwety 4 mm i poddać jednorazowemu impulsowi o parametrach 975 µF, 270 V przez 20 ms za pomocą systemu do elektroporacji.
- Po elektroporacji jak najszybciej przenieść komórki za pomocą pipety Pasteura do 11 mL kompletnego DMEM na jedną elektroporację.
UWAGA: Aby upewnić się, że RNA zostało pomyślnie przetransfekowane do komórek HepG2, zostanie przeprowadzona kontrola transfekcji (TC). Oczekiwane wskaźniki transfekcji wynoszą od 40-60% komórek pozytywnych pod kątem ORF2.
- Po elektroporacji jak najszybciej przenieść komórki za pomocą pipety Pasteura do 11 mL kompletnego DMEM na jedną elektroporację.
- Przenieść 10 mL elektroporowanych komórek do naczynia hodowlanego o średnicy 10 cm pokrytego kolagenem. Do jednego dołka płytki 24-mikrotitrowej pokrytej kolagenem, zawierającej szkiełko nakrywkowe (wykorzystywane później jako kontrola transfekcji), dodać 1,3 x 10⁵ elektroporowanych komórek (300 µL). Rozłożyć komórki równomiernie i inkubować w temperaturze 37 °C.
- Po 24 h wymienić medium w naczyniu 10 cm na 10 mL świeżego kompletnego DMEM. Nie wymieniać medium w kontroli transfekcji. Inkubować przez kolejne 6 dni w temperaturze 37 °C.
- Zakończyć kontrolę transfekcji na płytce 24-dołkowej 5-7 dni po elektroporacji, w zależności od gęstości komórek, przechodząc do protokołu barwienia immunofluorescencyjnego (krok 8). Wydajność transfekcji oblicza się poprzez zliczenie liczby komórek pozytywnych pod kątem ORF2, znormalizowanej do całkowitej liczby komórek.
6. Pozyskiwanie wewnątrz- i zewnątrzkomórkowych HEVcc
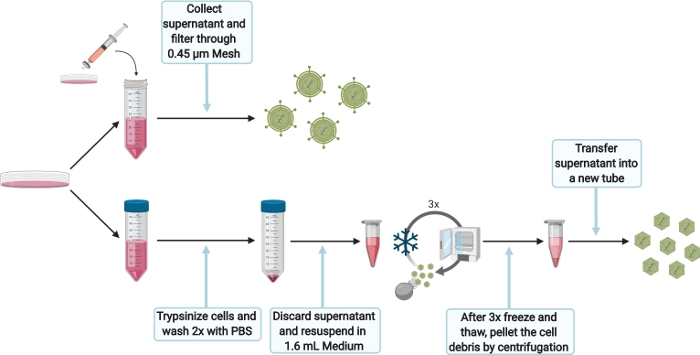
Rysunek 5: Schematyczny układ eksperymentalny do pozyskiwania wewnątrz- i zewnątrzkomórkowych HEVcc. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Aby zebrać pozakomórkowe HEVcc (Rysunek 5), przefiltrować supernatant uzyskany z naczynia 10 cm po 6 dniach (krok 5.3.1) przez siatkę 0,45 µm, aby usunąć szczątki komórkowe. Zebrane pozakomórkowe HEVcc przechowywać w temperaturze 4 °C w przypadku infekcji w tym samym dniu, w przeciwnym razie przechowywać w temperaturze -80 °C.
- Aby zebrać wewnątrzkomórkowe HEVcc (Rysunek 5), przemyć komórki 1x PBS i poddać trypsynizacji, dodając 1,5 mL 0,05% trypsyny-EDTA. Inkubować w temperaturze 37 °C aż do całkowitego odklejenia komórek. Dodać 10 mL kompletnej pożywki DMEM, wypłukać płytkę, aby odkleić komórki, i przenieść zawiesinę komórkową do probówki 50 mL. Przemyć komórki dwukrotnie PBS. Centryfugować przy 200 x g przez 5 min.
- Odlać supernatant i resuspender osad komórkowy w 1,6 mL kompletnej pożywki DMEM na jedną elektroporację. Przenieść zawiesinę komórkową do probówki reakcyjnej 2 mL.
UWAGA: Nie używać większych objętości, ponieważ drastycznie zmniejszyłoby to miano wirusa. - Zamrozić (w ciekłym azocie) i rozmrozić komórki. Powtórzyć tę sekwencję 3 razy.
UWAGA: Nie łączyć więcej niż jednej porcji na elektroporację (1,6 mL) podczas 3 cykli zamrażania i rozmrażania, ponieważ pogorszyłoby to wydajność lizy. Nie mieszać zawiesiny komórkowej na wortexie pomiędzy cyklami. Należy upewnić się, że zawiesina komórkowa jest rozmrażana powoli (np. w temperaturze pokojowej lub na lodzie), aby zmaksymalizować miano wirusa. - Przecentryfugować zlizowane komórki z dużą prędkością przez 10 min przy 10 000 x g, aby oddzielić szczątki komórkowe. Przenieść supernatant do nowej probówki. Wykorzystać supernatant do infekcji lub przechowywać w temperaturze -80 °C.
- Opcjonalnie skoncentrować pozakomórkowe i wewnątrzkomórkowe HEVcc za pomocą koncentratora, aby zwiększyć miano wirusa (zgodnie z protokołem producenta).
- Odlać supernatant i resuspender osad komórkowy w 1,6 mL kompletnej pożywki DMEM na jedną elektroporację. Przenieść zawiesinę komórkową do probówki reakcyjnej 2 mL.
7. Infekowanie komórek HepG2/C3A wewnątrz- i zewnątrzkomórkowymi HEVcc

Rycina 6: Schematyczna konfiguracja eksperymentalna dla infekcji komórek HepG2/C3A wewnątrz- i zewnątrzkomórkowym HEVcc. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
UWAGA: Infekcja komórek HepG2/C3A powinna zapewnić produkcję cząsteczek zakaźnych. Ponadto miareczkowanie zebranego wewnątrzkomórkowego i zewnątrzkomórkowego HEVcc jest wykorzystywane do obliczenia miana wirusa w FFU/mL. Będzie to później określane jako kontrola infekcji (IC).
- Aby przygotować komórki HepG2/C3A do infekcji HEVcc (Rysunek 6), uprzednio podgrzej kompletną pożywkę Minimal Essential Medium (MEM) (patrz Tabela 1) do 37 °C.
- Na jeden dzień przed krokiem 6 wysiej 2 x 10⁴ komórek/dołek w 100 µL na pokrytą kolagenem płytkę mikrotitracyjną 96-dołkową. Należy pamiętać o wypełnieniu zewnętrznych dołków 1x PBS, aby zapobiec odparowywaniu pożywki z wewnętrznych 60 dołków. Inkubuj w 37 °C przez 24 h.
- Zainfekuj zewnątrzkomórkowym HEVcc, dodając 50 µL supernatantu (z kroku 6.1) do komórek HepG2/C3A wysianych dzień wcześniej. Wymieszaj dokładnie poprzez pipetowanie w górę i w dół, a następnie wykonaj sześciokrotne rozcieńczenie szeregowe 1:3, przenosząc 50 µL do kolejnego dołka. Wykonaj rozcieńczenia szeregowe w dubletach w celu uzyskania powtórzeń technicznych.
- Zainfekuj wewnątrzkomórkowym HEVcc, dodając 25 µL supernatantu (z kroku 6.2.3) do komórek HepG2/C3A wysianych dzień wcześniej. Wymieszaj dokładnie poprzez pipetowanie w górę i w dół, a następnie wykonaj sześciokrotne rozcieńczenie szeregowe 1:5, przenosząc 25 µL do kolejnego dołka. Wykonaj rozcieńczenia szeregowe w dubletach w celu uzyskania powtórzeń technicznych.
- Po 7 d w 37 °C przerwij infekcję, przechodząc do protokołu barwienia immunofluorescencyjnego (krok 8).
8. Barwienie immunofluorescencyjne kontroli transfekcji i infekcji
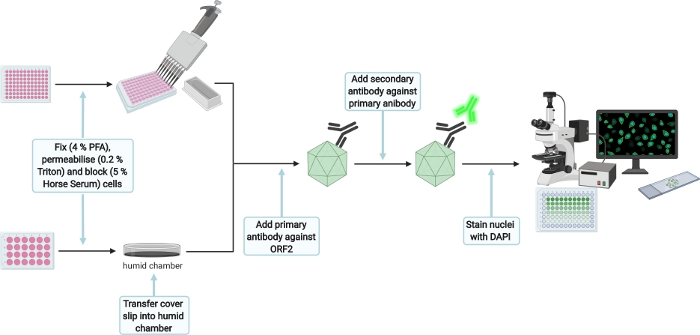
Rycina 7: Schematyczny układ eksperymentalny dla barwienia immunofluorescencyjnego kontroli transfekcji i infekcji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- W celu barwienia immunofluorescencyjnego (Rysunek 7) przemyć komórki 3x roztworem 1x PBS i utrwalić, dozując 350 µL (kontrola transfekcji [TC]) lub 50 µL (kontrola infekcji [IC]) 4% roztworu utrwalającego na dołek. Inkubować przez 15 min w RT, a następnie ostrożnie przemyć dwukrotnie roztworem 1x PBS.
UWAGA: W przypadku kontroli transfekcji protokół można w tym miejscu przerwać, aż do momentu zakończenia infekcji komórek HepG2/C3A. Przechowywać płytkę w temperaturze 4 °C. Uszczelnić również parafinią, aby zapobiec odparowywaniu. - Przeprowadzić permeabilizację komórek, dodając 350 µL (TC) lub 50 µL (IC) 0,2% Triton X-100 (w 1× PBS) na 5 min w RT. Następnie ostrożnie przemyć dwukrotnie roztworem 1x PBS i zablokować, dodając 350 µL (TC) lub 50 µL (IC) 5% surowicy konia (w 1x PBS) na 1 h w RT przy ciągłym mieszaniu na wytrząsarce orbitalnej (30 rpm).
UWAGA: Przygotować mały plastikowy pojemnik (30 mm), umieszczając wewnątrz wilgotną chusteczkę i nakładając na wierzch warstwę folii parafinowej, tworząc komorę wilgotną. Następnie przenieść szkiełko nakrywkowe TC stroną górną do góry na folię parafinową. Kolejne kroki dla TC będą wykonywane w komorze wilgotnej. - Dodać 70 µL (TC) lub 25 µL (IC) przeciwciała pierwszorzędowego anti-ORF2 8282 (hiperimmunologiczna surowica królicza specyficzna dla HEV, 1:5 000 w 5% surowicy konia) na dołek i inkubować przez noc w 4 °C przy ciągłym mieszaniu na wytrząsarce orbitalnej (30 rpm).
- Ostrożnie przemyć dwukrotnie roztworem 1x PBS i dodać 70 µL (TC) lub 25 µL (IC) przeciwciała wtórnego goat anti-rabbit 488 (1:1 000 w 5% surowicy konia). Inkubować przez 1 h przy ciągłym mieszaniu na wytrząsarce orbitalnej (30 rpm) w ciemności. Ponownie ostrożnie przemyć dwukrotnie roztworem 1x PBS
- Dodać 70 µL (TC) lub 25 µL (IC) DAPI (1:10 000 w H2O) i inkubować przez 1 min. Ostrożnie przemyć dwukrotnie H2O. Wyjąć szkiełko nakrywkowe z komory wilgotnej, zamontować szkiełko nakrywkowe za pomocą 6 µL odczynnika montującego odwróconym do góry dnem na szkiełku przedmiotowym (tylko dla TC) i pozostawić odczynnik montujący do wyschnięcia przez 16 h w RT w ciemności. Przechowywać IC w wodzie do momentu obrazowania i uszczelnić płytkę folią parafinową, aby uniknąć wysychania wskutek odparowania.
- Wykonać zdjęcia w celu potwierdzenia pomyślnej transfekcji i infekcji.
UWAGA: Porównywalne wyniki uzyskano przy użyciu dostępnego komercyjnie przeciwciała anti-ORF2 1E657 (1:200 w 5% surowicy konia) oraz przeciwciała wtórnego donkey anti-mouse (1:1 000 w 5% surowicy konia)
9. Wyznaczanie FFU
UWAGA: Jedną jednostkę tworzącą ognisko (FFU) definiuje się jako jedną lub więcej komórek wykazujących pozytywny wynik dla ORF2, oddzielonych od innej FFU co najmniej trzema komórkami negatywnymi.
- W przypadku zewnątrzkomórkowego HEVcc należy rozpocząć odliczanie wszystkich ognisk dodatnich pod kątem ORF2 w dwóch studzienkach o dwóch najniższych rozcieńczeniach. Łącznie należy odliczyć cztery studzienki. Liczbę jednostek tworzących ogniska (FFU) na mililitr można obliczyć za pomocą następującego równania:
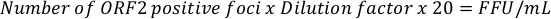
UWAGA: Oczekiwane miana wahają się od 102 do 5 x 10⁴ FFU/mL. - W przypadku wewnątrzkomórkowego HEVcc należy rozpocząć odliczanie wszystkich ognisk dodatnich pod kątem ORF2 w studzienkach, w których zaobserwowano od 50 do 100 ognisk. Dodatkowo należy odliczyć dwie studzienki w kolejnym, wyższym rozcieńczeniu. Łącznie należy odliczyć cztery studzienki. Liczbę jednostek tworzących ogniska (FFU) na mililitr można obliczyć za pomocą następującego równania:
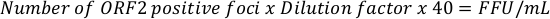
UWAGA: Oczekiwane miana wahają się od 105 do 3 x 10⁶ FFU/mL. Współczynniki 20x i 40x są używane do ekstrapolacji liczby FFU z 50 µL i 25 µL do 1 mL i mogą być odpowiednio dostosowane.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W niniejszym protokole opisujemy produkcję infekcyjnych HEVcc o wysokim mianie. Pierwszym krokiem jest izolacja plazmidowego DNA (pBluescript_SK_HEVp654 oraz pBluescript_SK_HEVp6-G1634R37, Rycina 8a), które następnie jest linearyzowane poprzez trawienie restrykcyjne i oczyszczane do transkrypcji in vitro (Rycina 1). Prawidłową linearyzację można zweryfikować, porównując nieprzetrawione DNA plazmidowe z DNA plazmido...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Począwszy od preparatu plazmidowego, wydajność DNA powinna przekraczać 150 ng / μl, aby móc przeprowadzić wielokrotną linearyzację z tego samego zasobu plazmidu, co minimalizuje ryzyko mutagenezy kluczowych sekwencji genomu wywołanej przez bakterie. Ponadto ważne jest, aby sprawdzić trawienie restrykcyjne dla pełnej linearyzacji plazmidu za pomocą elektroforezy żelowej (ryc. 8b). Brak zlinearyzowanego plazmidowego DNA wywołałby amplifikację toczącego się koła, powodując, że transkrypcja in v...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Jesteśmy wdzięczni Suzanne Emerson za klon wirusa zapalenia wątroby typu E p6. Surowica hiperimmunologiczna królika specyficzna dla HEV została dzięki uprzejmości Rainera Ulricha z Instytutu Friedricha Loefflera w Niemczech. Ponadto dziękujemy wszystkim pracownikom Zakładu Wirusologii Molekularnej i Medycznej Uniwersytetu Ruhry w Bochum za wsparcie i dyskusję. Rysunki 1-7 zostały wygenerowane za pomocą BioRender.com.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,45 &mikro; m mesh | Sarstedt | 83.1826 | Żniwo wirusa zewnątrzkomórkowego |
| 4 % Histofix | CarlRoth | P087.4 | Immunofluorescencja |
| Kwas octowy | CarlRoth | 6755.1 | Roztwór roboczy kolagenu |
| Amicon Ultra-15 | Merck Millipore | UFC910024 | Zbieranie wirusa |
| Ampicillin | Sigma-Aldrich | A1593 | Wybór przekształconych bakterie |
| ATP Roche | 11140965001 | in vitro transkrypcja i elektroporacja | |
| BioRender | BioRender | Figure Generation | |
| CaCl2 | Roth | 5239.2 | Cytomix |
| Collagen R roztwór 0,4 % sterylny | Serva | 47256.01 | Roztwór roboczy kolagenu |
| CTP | Roche | 11140922001 | in vitro transkrypcja |
| Kuweta | Biorad | 165-2088 | Elektroporacja |
| DAPI | Invitrogen | D21490 | Immunofluorescencja |
| DMEM | gibco | 41965-039 | |
| DNAzyca | Promega | M6101 | in vitro transkrypcja |
| DTT | Promega | zawarte w transkrypcji P2077 | in vitro |
| EGTA | Roth | 3054.3 | Cytomix |
| Escherichia coli JM109 | Promega | L2005 | Transformacja |
| Płodowa surowica bydlęca | gibco | 10270106 | Hodowla komórkowa |
| Fluoromount | SouthernBiotech | 0100-01 | Immunofluorescencja |
| System elektroporacji GenePulser Xcell | BioRad | 1652660 | Elektroporacja |
| Gentamycin | gibco | 15710049 | Hodowla komórkowa |
| GTP | Roche | 11140957001 | in vitro transkrypcja |
| H2O | Braun | 184238001 | Immunofluorescencja |
| Hepes | Invitrogen | 15630-03 | Cytomix |
| Serum końskie | gibco | 16050122 | Immunofluorescencja |
| K2HPO4 | Roth | P749.1 | Cytomix |
| KCL | Roth | 6781.3 | Cytomix |
| KH2PO4 | Roth | 3904.2 | Cytomix |
| L-glutamina | gibco 25030081 | Hodowla komórkowa | |
| L-Glutation zredukowany | Sigma-Aldrich | G4251-5G | Cytomix |
| MEM | gibco | 31095-029 | Hodowla komórkowa |
| MEM NEAA (100 razy;) | gibco | 11140-035 | Hodowla komórkowa |
| MgCl2 | Roth | 2189.2 | Cytomix |
| Mikroobjętość Spektrofotometr UV-Vis NanoDrop One | Thermo Fisher | ND-ONE-W | Stężenie DNA/RNA |
| Enzym MluI | NEB | R0198L | Linearyzacja |
| Bufor | NEB | zawarty w linearyzacji | |
| R0198LZestaw plazmidu NucleoSpin | Macherey & Nagel | 740588.250 | Preparat plazmidu |
| NucleoSpin RNA Clean-up Kit | Macherey & Nagel | 740948.250 | Oczyszczanie RNA |
| PBS | gibco | 70011051 | Hodowla komórkowa |
| Pen/Strep | Thermo Fisher | 15140122 | Hodowla komórkowa |
| Plazmid kodujący pełnej długości genomu HEV (p6_G1634R) | Todt et.al | Produkcja wirusa | |
| Plazmid kodujący genom HEV o pełnej długości (p6_WT) | Shukla i wsp. | Nr akcesyjny GenBanku JQ679013 | Produkcja wirusa |
| Przeciwciało pierwszorzędowe 1E6 | LS-Bio | C67675 | Immunofluorescencja |
| Przeciwciało pierwotne 8282 | Rainer Ulrich, Instytut Friedricha Loefflera, Niemcy | ||
| QIAprep Spin Miniprep Kit | Qiagen | 27106 | Ekstrakcja DNA |
| Ribo m7G Cap Analog | Promega | P1711 | in vitro transkrypcja |
| RNaza od | CarlRoth | A998.3 | Oczyszczanie RNA |
| RNasin (inhibitor RNazy) | Promega | N2515 | in vitro transkrypcja |
| Przeciwciało wtórne przeciwko myszom osła 488 | Thermo Fisher | A-21202 | Immunofluorescencja |
| Przeciwciało wtórne kozie anty-królik 488 | Thermo Fisher | A-11008 | Immunofluorescencja |
| Pirogrowan sodu | gibco 11360070 | Hodowla komórkowa | |
| T7 polimeraza RNA | Promega | P2077 | in vitro transkrypcja |
| Bufor transkrypcyjny | Promega | zawarty w P2077 | in vitro transkrypcja |
| Triton X-100 | CarlRoth | 3051.3 | Immunofluorescencja |
| Trypsyna-EDTA (0,5 %) | gibco | 15400054 | Hodowla komórkowa |
| ultra niska IgG | gibco | 1921005PJ | Hodowla komórkowa |
| UTP Transkrypcja | Roche | 11140949001 | in vitro |
Bibliografia
- Wedemeyer, H., Pischke, S., Manns, M. P. Pathogenesis and treatment of hepatitis e virus infection. Gastroenterology. 142 (6), 1388-1397 (2012).
- Smith, D. B., et al. Proposed reference sequences for hepatitis E virus subtypes. The Journal of General Virology. 97 (3), 537-542 (2016).
- Ding, Q., et al. Hepatitis E virus ORF3 is a functional ion channel required for release of infectious particles. Proceedings of the National Academy of Sciences of the United States of America. 114 (5), 1147-1152 (2017).
- Chapuy-Regaud, S., et al. Characterization of the lipid envelope of exosome encapsulated HEV particles protected from the immune response. Biochimie. 141, 70-79 (2017).
- Yin, X., Ambardekar, C., Lu, Y., Feng, Z. Distinct Entry Mechanisms for Nonenveloped and Quasi-Enveloped Hepatitis E Viruses. Journal of Virology. 90 (8), 4232-4242 (2016).
- Khuroo, M. S., Khuroo, M. S., Khuroo, N. S. Hepatitis E: Discovery, global impact, control and cure. World Journal of Gastroenterology. 22 (31), 7030-7045 (2016).
- Rasche, A., et al. Hepatitis E Virus Infection in Dromedaries, North and East Africa, United Arab Emirates, and Pakistan, 1983-2015. Emerging Infectious Diseases. 22 (7), 1249-1252 (2016).
- Hsieh, S. Y., et al. Identity of a novel swine hepatitis E virus in Taiwan forming a monophyletic group with Taiwan isolates of human hepatitis E virus. Journal of Clinical Microbiology. 37 (12), 3828-3834 (1999).
- Johne, R., et al. Detection of a novel hepatitis E-like virus in faeces of wild rats using a nested broad-spectrum RT-PCR. The Journal of General Virology. 91, Pt 3 750-758 (2010).
- Payne, C. J., Ellis, T. M., Plant, S. L., Gregory, A. R., Wilcox, G. E. Sequence data suggests big liver and spleen disease virus (BLSV) is genetically related to hepatitis E virus. Veterinary Microbiology. 68 (1-2), 119-125 (1999).
- Haqshenas, G., Shivaprasad, H. L., Woolcock, P. R., Read, D. H., Meng, X. -J. Genetic identification and characterization of a novel virus related to human hepatitis E virus from chickens with hepatitis–splenomegaly syndrome in the United States. Journal of General Virology. 82, 2449-2462 (2001).
- Tei, S., Kitajima, N., Takahashi, K., Mishiro, S. Zoonotic transmission of hepatitis E virus from deer to human beings. The Lancet. 362 (9381), 371-373 (2003).
- Nakamura, M., et al. Hepatitis E virus infection in wild mongooses of Okinawa, Japan: Demonstration of anti-HEV antibodies and a full-genome nucleotide sequence. Hepatology Research: the Official Journal of the Japan Society of Hepatology. 34 (3), 137-140 (2006).
- Drexler, J. F., et al. Bats worldwide carry hepatitis E virus-related viruses that form a putative novel genus within the family Hepeviridae. Journal of Virology. 86 (17), 9134-9147 (2012).
- Zhao, C., et al. A novel genotype of hepatitis E virus prevalent among farmed rabbits in China. Journal of Medical Virology. 81 (8), 1371-1379 (2009).
- Lhomme, S., et al. Risk of zoonotic transmission of HEV from rabbits. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 58 (2), 357-362 (2013).
- Kaci, S., Nöckler, K., Johne, R. Detection of hepatitis E virus in archived German wild boar serum samples. Veterinary Microbiology. 128 (3-4), 380-385 (2008).
- Liu, B., et al. Avian hepatitis E virus infection of duck, goose, and rabbit in northwest China. Emerging Microbes & Infections. 7 (1), 76(2018).
- Raj, V. S., et al. Novel hepatitis E virus in ferrets, the Netherlands. Emerging Infectious Diseases. 18 (8), 1369-1370 (2012).
- Dong, C., et al. Restricted enzooticity of hepatitis E virus genotypes 1 to 4 in the United States. Journal of Clinical Microbiology. 49 (12), 4164-4172 (2011).
- Goens, S. D., Perdue, M. L. Hepatitis E viruses in humans and animals. Animal Health Research Reviews. 5 (2), 145-156 (2004).
- Geng, Y., Wang, Y. Transmission of Hepatitis E Virus. Advances in Experimental Medicine and Biology. 948, 89-112 (2016).
- Naik, S. R., Aggarwal, R., Salunke, P. N., Mehrotra, N. N. A large waterborne viral hepatitis E epidemic in Kanpur, India. Bulletin of the World Health Organization. 70 (5), 597-604 (1992).
- Feagins, A. R., Opriessnig, T., Guenette, D. K., Halbur, P. G., Meng, X. -J. Detection and characterization of infectious Hepatitis E virus from commercial pig livers sold in local grocery stores in the USA. The Journal of General Virology. 88, Pt 3 912-917 (2007).
- Colson, P., et al. Pig liver sausage as a source of hepatitis E virus transmission to humans. The Journal of Infectious Diseases. 202 (6), 825-834 (2010).
- Wenzel, J. J., et al. Detection of hepatitis E virus (HEV) from porcine livers in Southeastern Germany and high sequence homology to human HEV isolates. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 52 (1), 50-54 (2011).
- Colson, P., et al. Transfusion-associated Hepatitis E, France. Emerging Infectious Diseases. 13 (4), 648-649 (2007).
- Kamp, C., et al. Impact of hepatitis E virus testing on the safety of blood components in Germany - results of a simulation study. Vox Sanguinis. , (2018).
- Kamar, N., Dalton, H. R., Abravanel, F., Izopet, J. Hepatitis E virus infection. Clinical Microbiology Reviews. 27 (1), 116-138 (2014).
- Pischke, S., Behrendt, P., Manns, M. P., Wedemeyer, H. HEV-associated cryoglobulinaemia and extrahepatic manifestations of hepatitis E. The Lancet Infectious Diseases. 14 (8), 678-679 (2014).
- Colson, P., et al. Severe thrombocytopenia associated with acute hepatitis E virus infection. Journal of Clinical Microbiology. 46 (7), 2450-2452 (2008).
- Mishra, P., Mahapatra, M., Kumar, R., Pati, H. P. Autoimmune hemolytic anemia and erythroid hypoplasia associated with hepatitis E. Indian Journal of Gastroenterology: Official Journal of the Indian Society of Gastroenterology. 26 (4), 195-196 (2007).
- Sood, A., Midha, V., Sood, N. Guillain-Barré syndrome with acute hepatitis E. The American Journal of Gastroenterology. 95 (12), 3667-3668 (2000).
- Fousekis, F. S., Mitselos, I. V., Christodoulou, D. K. Extrahepatic manifestations of hepatitis E virus: An overview. Clinical and Molecular Hepatology. 26 (1), 16-23 (2020).
- Pischke, S., et al. Ribavirin treatment of acute and chronic hepatitis E: A single-centre experience. Liver International: Official Journal of the International Association for the Study of the Liver. 33 (5), 722(2013).
- Kamar, N., et al. Ribavirin for Chronic Hepatitis E Virus Infection in Transplant Recipients. The New England Journal of Medicine. 370, 1111-1120 (2014).
- Todt, D., et al. In vivo evidence for ribavirin-induced mutagenesis of the hepatitis E virus genome. Gut. 65, 1733-1743 (2016).
- Todt, D., Walter, S., Brown, R. J. P., Steinmann, E. Mutagenic Effects of Ribavirin on Hepatitis E Virus-Viral Extinction versus Selection of Fitness-Enhancing Mutations. Viruses. 8 (10), 8100283(2016).
- Todt, D., Meister, T. L., Steinmann, E. Hepatitis E virus treatment and ribavirin therapy: Viral mechanisms of nonresponse. Current Opinion in Virology. 32, 80-87 (2018).
- Kamar, N., et al. Ribavirin for Hepatitis E Virus Infection After Organ Transplantation: A Large European Retrospective Multicenter Study. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. , (2019).
- Kamar, N., et al. Influence of immunosuppressive therapy on the natural history of genotype 3 hepatitis-E virus infection after organ transplantation. Transplantation. 89 (3), 353-360 (2010).
- Kamar, N., et al. Pegylated interferon-alpha for treating chronic hepatitis E virus infection after liver transplantation. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. 50 (5), 30-33 (2010).
- Todt, D., et al. Antiviral Activities of Different Interferon Types and Subtypes against Hepatitis E Virus Replication. Antimicrobial Agents and Chemotherapy. 60 (4), 2132-2139 (2016).
- Dao Thi, V. L., et al. Sofosbuvir Inhibits Hepatitis E Virus Replication In Vitro and Results in an Additive Effect When Combined with Ribavirin. Gastroenterology. 150 (1), 82-85 (2016).
- van der Valk, M., Zaaijer, H. L., Kater, A. P., Schinkel, J. Sofosbuvir shows antiviral activity in a patient with chronic hepatitis E virus infection. Journal of Hepatology. 66 (1), 242-243 (2017).
- Kaushik, N., et al. Zinc Salts Block Hepatitis E Virus Replication by Inhibiting the Activity of Viral RNA-Dependent RNA Polymerase. Journal of Virology. 91 (21), (2017).
- Todt, D., et al. The natural compound silvestrol inhibits hepatitis E virus (HEV) replication in vitro and in vivo. Antiviral Research. 157, 151-158 (2018).
- Glitscher, M., et al. Inhibition of Hepatitis E Virus Spread by the Natural Compound Silvestrol. Viruses. 10 (6), 301(2018).
- Kinast, V., Burkard, T. L., Todt, D., Steinmann, E. Hepatitis E Virus Drug Development. Viruses. 11 (6), 485(2019).
- Schemmerer, M., et al. Enhanced Replication of Hepatitis E Virus Strain 47832c in an A549-Derived Subclonal Cell Line. Viruses. 8 (10), 267(2016).
- Huang, R., et al. Cell Culture of Sporadic Hepatitis E Virus in China. Clinical and Vaccine Immunology. 6 (5), 729-733 (1999).
- Emerson, S. U., et al. Recombinant hepatitis E virus genomes infectious for primates: Importance of capping and discovery of a cis-reactive element. PNAS. 98 (26), 15270-15275 (2001).
- Shukla, P., et al. Cross-species infections of cultured cells by hepatitis E virus and discovery of an infectious virus-host recombinant. Proceedings of the National Academy of Sciences of the United States of America. 108 (6), 2438-2443 (2011).
- Shukla, P., et al. Adaptation of a genotype 3 hepatitis E virus to efficient growth in cell culture depends on an inserted human gene segment acquired by recombination. Journal of Virology. 86 (10), 5697-5707 (2012).
- Meister, T. L., Bruening, J., Todt, D., Steinmann, E. Cell culture systems for the study of hepatitis E virus. Antiviral Research. 163, 34-49 (2019).
- Todt, D., et al. Robust hepatitis E virus infection and transcriptional response in human hepatocytes. Proceedings of the National Academy of Sciences of the United States of America. , (2020).
- Ankavay, M., et al. New insights into the ORF2 capsid protein, a key player of the hepatitis E virus lifecycle. Scientific Reports. 9 (1), 6243(2019).
- Schemmerer, M., Johne, R., Erl, M., Jilg, W., Wenzel, J. J. Isolation of Subtype 3c, 3e and 3f-Like Hepatitis E Virus Strains Stably Replicating to High Viral Loads in an Optimized Cell Culture System. Viruses. 11 (6), 483(2019).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
