Domeny wewnętrznie nieuporządkowane są ważne dla funkcji czynnika transkrypcyjnego fuzji onkogennej. Aby terapeutycznie ukierunkować te białka, konieczne jest bardziej szczegółowe zrozumienie mechanizmów regulacyjnych stosowanych przez te domeny. Tutaj używamy transkryptomiki do mapowania ważnych cech strukturalnych wewnętrznie nieuporządkowanej domeny EWS w mięsaku Ewinga.
Artykuł metodologiczny
Mapowanie zależności struktura-funkcja zaburzonych onkogennych czynników transkrypcyjnych za pomocą analizy transkryptomicznej
W tym artykule
Podsumowanie
Streszczenie
Wiele nowotworów charakteryzuje się translokacjami chromosomalnymi, które skutkują ekspresją onkogennych czynników transkrypcyjnych fuzji. Zazwyczaj białka te zawierają wewnętrznie nieuporządkowaną domenę (IDD) połączoną z domeną wiążącą DNA (DBD) innego białka i koordynują rozległe zmiany transkrypcyjne w celu promowania nowotworu złośliwego. Fuzje te są często jedyną powtarzającą się aberracją genomową w wywoływanych przez nie nowotworach, co czyni je atrakcyjnymi celami terapeutycznymi. Jednak ukierunkowanie na onkogenne czynniki transkrypcyjne wymaga lepszego zrozumienia mechanistycznej roli, jaką IDD o niskiej złożoności odgrywają w swojej funkcji. Domena N-końcowa EWSR1 jest IDD zaangażowanym w różne onkogenne czynniki transkrypcyjne fuzji, w tym EWS / FLI, EWS / ATF i EWS / WT1. Tutaj używamy sekwencjonowania RNA do zbadania cech strukturalnych domeny EWS ważnych dla funkcji transkrypcyjnej EWS / FLI w mięsaku Ewinga. Po raz pierwszy przeprowadza się zubożenie endogennej fuzji z komórek mięsaka Ewinga za pośrednictwem shRNA w połączeniu z ektopową ekspresją różnych zmutowanych konstruktów EWS. Następnie sekwencjonowanie RNA służy do analizy transkryptomów komórek wyrażających te konstrukty w celu scharakteryzowania deficytów funkcjonalnych związanych z mutacjami w domenie EWS. Integrując analizy transkryptomiczne z wcześniej opublikowanymi informacjami na temat motywów wiążących EWS/FLI DNA i lokalizacji genomowej, a także testów funkcjonalnych zdolności transformacji, byliśmy w stanie zidentyfikować cechy strukturalne EWS/FLI ważne dla onkogenezy i zdefiniować nowy zestaw genów docelowych EWS/FLI krytycznych dla mięsaka Ewinga. W artykule przedstawiono zastosowanie sekwencjonowania RNA jako metody mapowania zależności struktura-funkcja wewnętrznie nieuporządkowanej domeny onkogennych czynników transkrypcyjnych.
Wprowadzenie
Podzbiór nowotworów, w tym wiele nowotworów złośliwych wieku dziecięcego i młodzieńczego, charakteryzuje się translokacjami chromosomalnymi, które generują nowe onkogeny fuzji1,2,3,4,5,6. Powstałe w ten sposób białka fuzyjne często funkcjonują jako onkogenne czynniki transkrypcyjne, koordynując rozległe zmiany w regulacji transkrypcji w celu promowania nowotworzenia7,8. Nowotwory z tymi translokacjami zwykle mają spokojny krajobraz mutacyjny, z kilkoma powtarzającymi się aberracjami genomowymi poza patognomoniczną fuzją4,9. W związku z tym bezpośrednie ukierunkowanie na białko fuzyjne jest atrakcyjną strategią terapeutyczną w tych chorobach. Jednak te onkogenne czynniki transkrypcyjne zwykle składają się z domeny o niskiej złożoności, wewnętrznie nieuporządkowanej, aktywującej transkrypcję połączonej z domeną wiążącą DNA (DBD)10,11,12,13,14. Zarówno wewnętrznie nieuporządkowane domeny (IDD), jak i DBD tych białek okazały się trudne do ukierunkowania za pomocą konwencjonalnych podejść farmakologicznych. Opracowanie nowych podejść terapeutycznych wymaga zatem bardziej szczegółowego zrozumienia molekularnego mechanizmów wykorzystywanych przez te fuzje do nieprawidłowej regulacji ekspresji genów.
N-końcowa część IDD EWSR1 jest często łączona z DBD w raku, w tym EWS/FLI w mięsaku Ewinga, EWS/WT1 w rozlanym guzie drobnokomórkowym i EWS/ATF1 w mięsaku jasnokomórkowym części miękkich10. Mechanistyczna rola EWS IDD w każdej z tych fuzji nie jest w pełni poznana. Rodzina fuzji EWS/ETS, w szczególności EWS/FLI, jest jak dotąd najbardziej funkcjonalnie scharakteryzowana. EWS/FLI koordynuje zmiany epigenetyczne i transkrypcyjne w całym genomie, prowadzące do aktywacji i represji tysięcy genów7,11,15,16. Badania wykazały, że IDD jest ważny dla rekrutacji zarówno koaktywatorów transkrypcji (takich jak p300, WDR5 i kompleks BAF), jak i korepresorów (takich jak kompleks NuRD)11,15,17. Fuzja EWS IDD z C-końcową częścią FLI1 nadaje nową specyficzność wiązania DNA ETS DBD FLI1, tak że onkoproteina fuzyjna (EWS/FLI) wiąże się z powtarzającymi się regionami mikrosatelitarnymi GGAA genomu oprócz motywu konsensusu ETS18,19,20. W połączeniu z funkcją rekrutacji koaktywatora, ta powstająca aktywność wiązania DNA EWS / FLI sprzyja tworzeniu wzmacniacza de novo w mikrosatelitach GGAA dystalnie do miejsc rozpoczęcia transkrypcji (TSS) (mikrosatelity "enhancer-like") i rekrutuje polimerazę RNA II do promowania transkrypcji w mikrosatelitach GGAA proksymalnych do TSS (mikrosatelity "podobne do promotora")11,15,16,21.
Razem wzięte, te dane doprowadziły nas do postawienia hipotezy, że dyskretne elementy w domenie EWS przyczyniają się do rekrutacji różnych współregulatorów do różnych typów miejsc wiązania EWS/FLI. Jednak dostrzeżenie tych elementów w części EWS EWS/FLI i sposobu ich funkcjonowania było utrudnione przez wysoce powtarzalną i nieuporządkowaną naturę tej domeny. Tutaj wykorzystujemy wcześniej opublikowany system ratunkowy knockdown-rescue w komórkach mięsaka Ewinga, aby funkcjonalnie zmapować te elementy w EWS IDD. W tym systemie EWS/FLI jest zubożony za pomocą shRNA ukierunkowanego na 3'UTR genu FLI1, a ekspresja jest ratowana za pomocą różnych zmutowanych konstruktów cDNA EWS/FLI pozbawionych 3'UTR7,17,22. Eksperymenty te koncentrowały się na konstruktach z różnymi delecjami w celu zmapowania relacji struktura-funkcja między EWS IDD a ważnymi fenotypami onkogennymi, w tym aktywacji konstruktu reporterowego GGAA-mikrosatelitarnego, testach tworzenia kolonii i ukierunkowanej walidacji genów aktywowanych i represjonowanych przez EWS/FLI7,17,22. Jednak w badaniach tych nie udało się znaleźć dyskretnych subdomen w obrębie EWS IDD w EWS/FLI, które są wyjątkowo ważne dla aktywacji lub represji. Wszystkie testowane konstrukty były albo zdolne zarówno do aktywacji, jak i tłumienia określonych genów docelowych, co prowadziło do efektywnego tworzenia kolonii, albo nie były w stanie regulować żadnego z docelowych genów EWS/FLI, co prowadziło do utraty tworzenia kolonii7,17,22.
Analizy transkryptomiczne, które są możliwe dzięki powszechnemu zastosowaniu sekwencjonowania nowej generacji, są powszechnie używane do porównywania sygnatur ekspresji genów w dwóch warunkach, często w kontekście badań przesiewowych lub opisowych. Zamiast tego chcieliśmy wykorzystać możliwość przechwytywania danych o ekspresji całego genomu za pomocą sekwencjonowania RNA (sekwencjonowania RNA), aby scharakteryzować wkład IDD w funkcję czynnika transkrypcyjnego. W tym przypadku sekwencja RNA jest sparowana z systemem knockdown-rescue w celu zbadania relacji struktura-funkcja domeny EWS. Podejście to ma zastosowanie do innych fuzyjnych czynników transkrypcyjnych, w tym innych fuzji EWS lub czynników transkrypcyjnych typu dzikiego o słabo poznanej funkcji, i ma wiele zalet w porównaniu z innymi testami stosowanymi w badaniach mapowania funkcjonalnego, takimi jak testy reporterowe lub celowany qRT-PCR. Obejmują one testowanie strukturalnych determinantów funkcji w odpowiednim kontekście chromatyny, zdolność do testowania wielu typów elementów odpowiedzi w jednym teście (tj. aktywowane i represjonowane, GGAA-mikrosatelitarne i niemikrosatelitarne itp.) oraz wynikającą z tego zdolność do lepszego wykrywania częściowej funkcji.
Pomyślne wdrożenie tego podejścia zależy od systemu opartego na komórkach, który wychwytuje interesujące nas fenotypy (w tym przypadku komórki A673 z detryfikacją EWS/FLI za pośrednictwem shRNA) oraz panelu zmutowanych konstruktów w wektorze ekspresyjnym odpowiednim dla systemu opartego na komórkach (w tym przypadku, pMSCV-hygro z różnymi mutantami EWS/FLI oznaczonymi 3x-FLAG, które mają być dostarczone przez transdukcję retrowirusową). Transdukcja wirusowa konstruktów zubożenia opartych na CRISPR, konstruktów zubożenia opartych na shRNA i konstruktów ekspresji cDNA z odpowiednią selekcją w celu wygenerowania stabilnych linii komórkowych jest zalecana zamiast transfekcji przejściowej. Dalsza interpretacja wyników jest wzmocniona, gdy dane transkryptomiczne można połączyć z innymi danymi związanymi z lokalizacją czynnika transkrypcyjnego i innymi odczytami fenotypowymi, jeśli są dostępne.
W tym artykule stosujemy to podejście, aby scharakteryzować aktywność mutanta DAF EWS/FLI14. Mutant DAF ma 17 mutacji tyrozyny do alaniny w powtarzających się regionach EWS IDD EWS/FLI14. Ten konkretny mutant EWS został wcześniej zgłoszony i nie jest w stanie aktywować ekspresji genu reporterowego po fuzji z ATF1 DBD14. Jednak wstępne dane qRT-PCR sugerowały, że ten mutant był w stanie aktywować transkrypcję docelowego EWS/FLI NR0B123. Opisane tutaj podejście transkryptomiczne umożliwiło skuteczne wykrycie częściowej funkcji mutanta DAF. Łącząc te dane transkryptomiczne z informacjami o motywach wiązania i rozpoznawania EWS/FLI, pokazujemy ponadto, że mutant DAF zachowuje funkcję w powtórzeniach mikrosatelitarnych GGAA. Wyniki te identyfikują DAF jako pierwszy częściowo funkcjonalny mutant EWS/FLI i podkreślają funkcję genów niemikrosatelitarnych jako ważną dla onkogenezy (jak podano23). Pokazuje to moc tego transkryptomicznego podejścia do mapowania struktury-funkcji w celu zapewnienia wglądu w funkcję onkogennych czynników transkrypcyjnych.
Protokół
1. Konfiguracja panelu konstrukcji in vitro
UWAGA: Ten krok będzie się różnił w zależności od konkretnego białka, które ma być analizowane.
- W razie potrzeby przygotuj porcje wirusa do wyczerpania i konstrukcje ekspresji.
- Wysiewaj 10 cm naczynie do hodowli tkankowej z 3-5 x 10⁶ HEK293-EBNA lub HEK293T komórkami dla każdego konstruktu potrzebnego do transdukcji wirusa. Pozwól komórkom przylegać przez noc w zmodyfikowanym pożywce Eagle (DMEM) firmy Dulbecco uzupełnionej 10% płodową surowicą bydlęcą (FBS), penicyliną/streptomycyną/glutaminą (P/S/Q) i 0,3 mg/ml G418,
UWAGA: Komórki HEK293-EBNA i HEK293T są zalecane do produkcji wirusa, ponieważ są łatwe w uprawie, mają wysoką wydajność transfekcji i skutecznie wyrażają rekombinowane białka z plazmidów episomalnych. Komórki powinny zlewać się w 50-70% w dniu transfekcji. - Przygotuj mieszankę transfekcyjną dla każdego konstruktu transdukcji wirusa. Połączyć 2 ml zredukowanej pożywki surowicy z 90 μl odczynnika do transfekcji.
UWAGA: Zalecane jest wstępne podgrzanie zredukowanej pożywki surowicy. - Dodaj po 10 μg plazmidu opakowania wirusa (np. Gag-pol), plazmidu otoczki wirusa (np. VSV-G) i jednego z dezuplikacji opartej na CRISPR, zubożenia opartego na shRNA lub konstruktu ekspresji cDNA (np. pMKO lub pMSCV) do mieszaniny transfekcyjnej. Dobrze wymieszać delikatnym pipetowaniem.
- Pozostaw mieszankę transfekcyjną na 20 minut w temperaturze pokojowej. Usuń pożywkę wzrostową HEK293-EBNA z naczyń do hodowli tkankowych i dodaj 3 ml DMEM uzupełnionego 10% FBS, P / S / Q i 10 mM pirogronianu sodu. Do każdego dania dodaj kroplami 2 ml mieszanki do transfekcji. Pozostawić komórki na noc w pożywce do transfekcji w inkubatorze w temperaturze 37 °C i 5% CO2 .
- Następnego ranka dodaj 20 ml pożywki DMEM z 10% FBS, SUPLEMENTACJĄ P / S / Q i 10 mM pirogronianu sodu. Inkubować znajdujące się w nim komórki w temperaturze 37 °C i 5% CO2 przez noc.
- Następnego ranka zastąp pożywkę 5 ml pożywką do zbierania wirusów (VCM) (DMEM uzupełniony 10% inaktywowanym termicznie FBS, P/S/Q i 20 mM HEPES).
- Po 4 godzinach zebrać VCM z płytek i przechowywać w stożkowej probówce o pojemności 50 ml na lodzie w temperaturze 4 °C. Zastąp 5 ml świeżego VCM.
- Po 4 godzinach zebrać VCM z płytek w tej samej stożkowej probówce o pojemności 50 ml i przechowywać na lodzie w temperaturze 4 °C. Zastąp 8 ml świeżego VCM do pobrania przez noc.
- Rano zebrać VCM z płytek i umieścić w stożkowej probówce o pojemności 50 ml na lodzie w temperaturze 4 °C. Zastąp 5 ml świeżego VCM.
- Po 4 godzinach zebrać VCM z płytek i umieścić w stożkowej probówce o pojemności 50 ml na lodzie w temperaturze 4°C. Zastąp 5 ml świeżego VCM. Po 4 godzinach pobrać VCM z płytek i dodać do stożkowej probówki o pojemności 50 ml.
- Podwielokrotność pobierania z probówki o pojemności 50 ml do krioprobówek (2 ml na podwielokrotność) po przefiltrowaniu przez filtr 0,45 μm. Porcje wirusa należy przechowywać w temperaturze -80 °C do momentu użycia.
UWAGA: W tym miejscu protokół można wstrzymać, a porcje wirusa można przechowywać do momentu, gdy będą gotowe do użycia.
- Wysiewaj 10 cm naczynie do hodowli tkankowej z 3-5 x 10⁶ HEK293-EBNA lub HEK293T komórkami dla każdego konstruktu potrzebnego do transdukcji wirusa. Pozwól komórkom przylegać przez noc w zmodyfikowanym pożywce Eagle (DMEM) firmy Dulbecco uzupełnionej 10% płodową surowicą bydlęcą (FBS), penicyliną/streptomycyną/glutaminą (P/S/Q) i 0,3 mg/ml G418,
- Komórki nasienne o odpowiedniej gęstości w naczyniu do hodowli tkankowej o średnicy 10 cm. Docelowa konfluencja na poziomie 50%. Pozwól komórkom przylegać przez noc, umieszczając je w inkubatorze w temperaturze 37 °C zawierającej 5% CO2,
UWAGA: W przypadku komórek A673 jest to 5 x 10⁶ komórek w 10 ml pożywki DMEM z 10% FBS, SUPLEMENTACJĄ P / S / Q i 10 mM pirogronianu sodu. Warunki te mogą się różnić w zależności od tempa wzrostu użytych komórek. - Zubożenie endogennego czynnika zainteresowania. Jeśli komórki nie muszą mieć wyczerpanego endogennego białka, które Cię interesuje, przejdź od razu do kroku 1.4.
- Rozmrozić podwielokrotność wirusa do transdukcji shRNA lub konstruktu CRISPR ukierunkowanego na białko będące przedmiotem zainteresowania. Zamrożone porcje należy szybko rozmrozić w łaźni wodnej o temperaturze 37 °C.
- Dodać 2,5 μl z 8 mg/ml polibrenu do każdej podwielokrotności wirusa i wymieszać przez delikatne pipetowanie. Usunąć pożywkę z płytek z komórkami i delikatnie dodać porcję wirusa do 10 cm płytki, pipetując wzdłuż boku płytki. Rozbujaj płytkę, aby rozprowadzić 2 ml podwielokrotności wirusa.
- Inkubować w temperaturze 37 °C w inkubatorze do hodowli tkankowych przez 2 godziny. Kołysać płytką co 30 minut, aby zapobiec wysychaniu jakichkolwiek obszarów płytki.
- Dodaj 5 ml pożywki DMEM z 10% FBS, suplementacją P/S/Q i 10 mM pirogronianu sodu z 5 μl 8 mg / ml polibrenu. Pozwól komórkom inkubować przez noc.
- Rano usunąć pożywkę z komórek i przejść komórki do pożywki uzupełnionej odczynnikiem selekcyjnym. Podczas pasażowania komórek należy je wysiać w taki sposób, aby mogły rosnąć przez 48-72 godziny i osiągnąć 50% konfluencji.
UWAGA: W przypadku komórek A673 z pSRP-iEF-2 komórki wysiewa się w podziale 1:5 i wybiera przez 72 godziny z 2 μg/ml puromycyny.
- Transdukuj konstrukty ekspresji cDNA.
- Sprawdź komórki, aby potwierdzić zbieganie 50-70%.
- Rozmrozić podwielokrotność (podwielokrotności) wirusa w celu transdukcji interesującego konstruktu (konstruktów) cDNA. Zamrożone porcje należy szybko rozmrozić w łaźni wodnej o temperaturze 37 °C. Dodać 2,5 μl 8 mg/ml polibrenu do każdej porcji wirusa i wymieszać, delikatnie pipetując.
- Usunąć pożywkę z posianych komórek i delikatnie dodać porcję wirusa do płytki o średnicy 10 cm, pipetując wzdłuż boku płytki. Rozbujaj płytkę, aby rozprowadzić 2 ml podwielokrotności wirusa.
- Inkubować w temperaturze 37 °C w inkubatorze do hodowli tkankowych przez 2 godziny. Kołysać płytką co 30 minut, aby zapobiec wysychaniu jakichkolwiek obszarów płytki.
- Dodaj 5 ml pożywki DMEM z 10% FBS, suplementacją P/S/Q i 10 mM pirogronianu sodu z 5 μl 8 mg / ml polibrenu. Pozwól komórkom inkubować przez noc.
- Rano usuń pożywkę z komórek i przejdź komórki do pożywki podwójnej selekcji. Hoduj i pasuj komórki w razie potrzeby przez 7-10 dni, aby umożliwić podwójną selekcję i ekspresję konstruktu cDNA.
UWAGA: Ten podział tego przejścia może wymagać optymalizacji dla różnych linii komórkowych. W przypadku komórek A673 z pSRP-iEF-2 i konstruktem pMSCV-hygro komórki są przekazywane bez podziału na 2 μg/ml puromycyny i 100 μg/ml higromycyny.
2. Zbieraj komórki, weryfikuj ekspresję konstruktów i konfiguruj korelacyjne testy fenotypowe
- Po 7-10 dniach podwójnej selekcji zbierz komórki w stożkowej probówce o pojemności 15 ml. Policz pobrane komórki za pomocą hemocytometru. Aliquot zebrał komórki do sekwencjonowania RNA i walidacji ekspresji konstruktów cDNA.
UWAGA: Skonfiguruj wszelkie korelacyjne testy fenotypowe wymagane przez badane pytanie badawcze. Testy tworzenia kolonii są przykładem korelacyjnego testu fenotypowego, który jest tutaj stosowany.- Zbierz między 5 x 10⁵ i 1 x 10⁶ komórek do sekwencjonowania RNA i 2 x 10⁶ komórek do ekstrakcji białek. Osadzać komórki przez odwirowanie w temperaturze 1 000 x g w temperaturze 4 °C przez 5 minut i usunąć supernatant.
- Umyj granulki 1 ml zimnego PBS. Osad przez odwirowanie w temperaturze 1 000 x g w temperaturze 4 °C przez 5 minut i usunąć supernatant. Błyskawiczne zamrażanie granulek w ciekłym azocie i przechowywanie w temperaturze -80 °C.
- Skonfiguruj dowolne testy korelacyjne z pozostałymi komórkami.
UWAGA: W tym miejscu można wstrzymać działanie protokołu, a pobrane próbki są przechowywane w zamrażarce o temperaturze -80 °C.
- Zweryfikuj knockdown białka będącego przedmiotem zainteresowania (jeśli jest używane) i ekspresję panelu konstruktów.
- Rozmrozić granulki komórkowe do ekstrakcji białka na lodzie. Ponownie zawieś komórki w lodowatym buforze do ekstrakcji jądrowej o pojemności 500 μl (20 mM HEPES pH 7,9, 140 mM NaCl, 10% glicerolu, 1,5 mM MgCl2, 1 mM EDTA, 1 mM DTT, 1% IGEPAL) z inhibitorem proteazy. Pozostaw na 5 minut na lodzie.
- Jądra osadu odwirować w temperaturze 1 000 x g w temperaturze 4 °C przez 5 minut i usunąć sklarowany osad. Przemyć jądra w 500 μl lodowatego buforu do ekstrakcji jądrowej (20 mM HEPES pH 7,9, 140 mM NaCl, 10% glicerolu, 1,5 mM MgCl2, 1 mM EDTA, 1 mM DTT, 1% IGEPAL) inhibitorem proteazy.
- Jądra osadu rozdrabniać przez odwirowanie w temperaturze 1 000 x g w temperaturze 4 °C przez 5 minut i usunąć supernatant. Zawiesić jądra w 200 μl zimnego buforu RIPA z inhibitorem proteazy (dostosować objętość buforu RIPA w zależności od wielkości osadu). Pozostaw na lodzie na 45-60 minut z energicznym wirowaniem co 15 minut.
- Resztki komórek osadu przez odwirowanie w temperaturze 16 000 x g w temperaturze 4 °C przez 45-60 min. Zachować supernatant i przenieść do świeżej zimnej probówki
- Przygotuj próbki do elektroforezy SDS-PAGE, gotując 5-10 μg białka z 1x buforem ładującym przez 5 minut. Uruchom żel SDS-PAGE zgodnie z wymaganiami dla interesującego białka.
- Przenieś do membrany nitrocelulozowej lub PVDF w zależności od potrzeb dla interesującego białka. Zablokuj i osusz odpowiednimi przeciwciałami pierwszorzędowymi i drugorzędowymi, aby potwierdzić knockdown endogennego białka (jeśli jest stosowane) i ektopową ekspresję konstruktu cDNA.
UWAGA: W tym miejscu protokół można wstrzymać.
- Ekstrakcja RNA. Oceń jakość i ilość RNA.
- Rozmrozić granulki komórkowe na lodzie. Ekstrahuj całkowite RNA za pomocą zestawu do ekstrakcji na bazie kolumny wirowej krzemionki zgodnie z instrukcjami producenta.
- Krótko mówiąc, zjonizuj komórki za pomocą buforu do lizy z zestawu. Albo nanieść lizat na kolumnę wirową krzemionki z krótkim wirowaniem >13000 obr./min przez 30-60 sekund, albo usunąć gDNA, nakładając lizat na kolumnę do usuwania gDNA z krótkim wirowaniem przy >13000 obr./min przez 30-60 sekund.
- Przeprowadzić mineralizację DNA na kolumnie, jeśli lizat został bezpośrednio nałożony na kolumnę wirową krzemionki. Jeśli używasz kolumny do usuwania gDNA, nałóż eluat do kolumny wirowej z krzemionką z krótkim wirowaniem >13000 obr./min przez 30-60 s.
- Umyj RNA na kolumnie zgodnie z instrukcjami producenta. Eluować RNA w 30 μl buforu elucyjnego.
- Ocenić jakość i ilość RNA za pomocą fluorometru lub innego porównywalnego instrumentu. Upewnij się, że stosunek 260/280 jest bliski 2 i że jest co najmniej 2,5 μg RNA do przesłania do sekwencjonowania.
UWAGA: Podczas zbierania powtórzeń, każda replika musi być przetwarzana przy użyciu tego samego protokołu ekstrakcji RNA. - Użyj małej porcji RNA, aby potwierdzić stabilny knockdown białka będącego przedmiotem zainteresowania, jeśli jest to wymagane, za pomocą qRT-PCR. Pozostałą próbkę RNA należy przechowywać w temperaturze -80 °C.
- Zbieraj kontrpróby biologiczne, powtarzając kroki 1-2, aż zostaną zebrane 3-4 pełne zestawy RNA. Upewnij się, że każda kontrpróba wykazuje odpowiednią ekspresję konstruktów cDNA i stabilny knockdown endogennego białka (jeśli jest stosowany).
3. Sekwencjonowanie nowej generacji
- Prześlij wyekstrahowany RNA do sekwencjonowania przy użyciu platformy sekwencjonowania nowej generacji z docelowym odczytem 50 milionów sparowanych par zasad (bp) odczytów końców. Postępuj zgodnie z instrukcjami zakładu przetwarzającego próbki. Wybierz poli-adenylowane RNA i sekwencjonowanie specyficzne dla nici.
4. Wyrównanie i potok zliczania transkrypcji
UWAGA: Ten protokół zakłada, że po przesłaniu i przetworzeniu próbki, dla każdej próbki zwracany jest zestaw sparowanych plików FASTQ. Pliki te są często kompresowane z sufiksem "fastq.gz". Dalsza analiza tych plików FASTQ będzie wymagała dostępu do systemu obliczeń o wysokiej wydajności (HPC) z systemem operacyjnym Linux.
- Przesyłanie plików
- Otwórz terminal w środowisku HPC za pomocą programu PuTTY. Utwórz katalog do analizy o nazwie "projekt".
- Przejdź do katalogu "path_to/project" i utwórz nowy katalog dla skompresowanych plików raw fastq.gz o nazwie "fastq". Utwórz także katalog o nazwie "przycięty". Jest to pokazane na rysunku S1A-C.
- Przenieś skompresowane pliki surowej fastq.gz z pamięci lokalnej do katalogu "path_to/project/fastq/" za pomocą WinSCP lub podobnego programu. Sprawdź, czy istnieje plik "R1" i "R2" dla każdej próbki, jak pokazano na rysunku S1B.
- Opcjonalnie: W razie potrzeby zainstaluj TrimGalore. Ustaw katalog zawierający plik wykonywalny trim_galore w zmiennej środowiskowej PATH w Linux.
UWAGA: Odczyty o niskiej jakości i adaptery są przycinane za pomocą TrimGalore. TrimGalore jest dostępny pod adresem https://github.com/FelixKrueger/TrimGalore. - Opcjonalnie: Przejdź do katalogu z pobranymi pakietami oprogramowania (np. "path_to/software"). Pobierz najnowszy pakiet TrimGalore za pomocą polecenia "curl -fsSL https://github.com/FelixKrueger/TrimGalore/archive/[wersja].tar.gz -o trim_galore-[wersja].tar.gz".
- Opcjonalnie: Rozpakuj plik tar.gz. Użyj polecenia "tar -xvzf trim_galore-[version_number].tar.gz".
- Opcjonalnie: Ustaw TrimGalore jako wykonywalne. Użyj polecenia "chmod a+x path_to/software/TrimGalore-[wersja]/trim_galore". Upewnij się, że ten nowy katalog znajduje się w PATH. Użyj polecenia "export PATH=path_to/software/TrimGalore-[wersja]:$PATH".
- Przejdź do path_to/project/fastq/. Użyj TrimGalore, aby przyciąć odczyty o niskiej jakości z plików fastq.gz za pomocą polecenia pokazanego na rysunku S1C.
UWAGA: Dodatkowe flagi dla tego polecenia mogą być istotne i można je znaleźć tutaj: https://github.com/FelixKrueger/TrimGalore/blob/master/Docs/
Trim_Galore_User_Guide.md - Sprawdź, czy w katalogu path_to/project/trimmed znajdują się przycięte pliki fastq.gz. Upewnij się, że są wywoływani sample1_R1_val_1.fq.gz i sample1_R2_val_2.fq.gz
- Dopasuj przycięte pliki FASTQ do STAR i wygeneruj liczniki transkrypcji.
UWAGA: STAR jest dostępny pod adresem https://github.com/alexdobin/STAR)- Opcjonalnie: Zainstaluj STAR w wersji 2.6 lub nowszej. Ustaw plik wykonywalny STAR w ścieżce.
- Opcjonalnie: Przejdź do katalogu pobranych pakietów oprogramowania (np. "path_to/software").
- Opcjonalnie: Pobierz pakiet STAR za pomocą polecenia "curl -SLO https://github.com/alexdobin/STAR/archive/[wersja].tar.gz". Rozpakuj plik tar.gz.
- Opcjonalnie: Użyj polecenia "tar -xzf [wersja].tar.gz". Spraw, aby STAR był wykonywalny. Użyj polecenia "chmod a+x path_to/software/STAR-[wersja]/bin".
- Opcjonalnie: Upewnij się, że ten nowy katalog znajduje się w ścieżce. Użyj polecenia "export PATH=path_to/software/STAR-[version_number]/bin/linux_x86_64_static:$PATH".
UWAGA: Instrukcja STAR jest dostępna pod adresem: (https://github.com/alexdobin/STAR/blob/master/doc/STARmanual.pdf). - Upewnij się, że istnieje indeks genomu, który może być używany z STAR. Umieść go w katalogu innym niż katalog path_to/project/. Jeśli indeks został wcześniej wygenerowany dla wcześniejszych eksperymentów, użyj go. Alternatywnie użyj odpowiedniego wstępnie wygenerowanego indeksu, jeśli jest dostępny tutaj: http://refgenomes.databio.org/. W przeciwnym razie skonstruuj nowy indeks za pomocą polecenia "STAR--runMode genomeGenerate", korzystając z instrukcji zawartych w STAR manual.
UWAGA: W pozostałej części tego protokołu ścieżka do indeksu STAR będzie określana jako "path_to/STAR_index". - Przejdź do katalogu path_to/project/. Utwórz nowy katalog o nazwie "STAR_output", jak pokazano na rysunku S1D.
- Przejdź do katalogu path_to/project/trimmed/. Użyj polecenia pokazanego na rysunku S1D, aby uruchomić STAR w celu wyrównania przyciętych plików fastq.gz.
UWAGA: Ten krok jest najbardziej wymagający obliczeniowo i zaleca się jego wykonanie w klastrze HPC z wieloma wątkami (tj. >16) wyznaczonymi do zadania wyrównania. W zależności od liczby próbek i dostępnych zasobów obliczeniowych ten krok może zająć wiele godzin lub dni. - Znajdź wymagane dane wyjściowe dla następnych kroków, które zawierają liczby na transkrypcję w następującej lokalizacji: path_to/project/STAR_output/sampleN_ReadsPerGene.out.tab.
UWAGA: W pliku ReadsPerGene.out.tab kolumna 1 zawiera informacje o zliczanej funkcji. Kolumna 2 zawiera liczbę odczytów nieskręconych, kolumna 3 zawiera liczbę odczytów skręconych do przodu, a kolumna 4 zawiera liczbę odczytów wstecznych. Pierwsze cztery wiersze tego pliku będą zawierały informacje o wyrównanych odczytach, które nie zostały wyrównane do pojedynczego genu. Ten protokół wymaga liczby odczytów bez osieroconych. - Użyj programu RStudio (preferowane) lub R w środowisku HPC, aby skompilować dane z wiersza 5 i poniżej dla kolumn 1 i 2 dla każdej próbki. Ustaw katalog roboczy na "project" w R.
- Odczytaj każdy plik ReadsPerGene.out.tab za pomocą polecenia na rysunku S2A. W przypadku pierwszej kolumny weź tylko znaki przed znakiem "." w kolumnie "Ensembl gene ID", aby ułatwić przetwarzanie podrzędne.
- Skompiluj liczby ze wszystkich próbek do ramki danych o nazwie "totcts" przy użyciu poleceń na rysunku S2B. Zapisz tę nową tabelę nieprzetworzonych danych zliczania jako plik .txt rozdzielany tabulatorami, tj. sample_counts.txt, jeśli chcesz, za pomocą polecenia "write.table".
UWAGA: Kolejność identyfikatora genu Ensembl jest taka sama dla każdego pliku ReadsPerGene.out.tab we wszystkich próbkach.
5. Wyrażenie różnicowe i dalsza analiza
- Normalizacja efektów wsadowych między próbkami za pomocą ComBat.
UWAGA: Istnieją dwie możliwe zmienne, które wyjaśniają zmiany w ekspresji genów, pierwsza to użyty konstrukt (tj. próbka), a druga to czynniki zewnętrzne związane z przejściem komórek w czasie (tj. partia). Zalecany jest krok w celu normalizacji próbek pod kątem zmienności między partiami za pomocą R-package ComBat.- Zainstaluj w razie potrzeby i załaduj biblioteki dla sva, DESeq2, AnnotationDBI, org. Hs.eg.db, heatmap, RColorBrewer, genefilter, Cairo, ggplot2, ggbiplot, rgl i reshape2, jak pokazano na rysunku S2C. Do instalacji użyj polecenia "install.packages" lub Bioconductor zgodnie z dokumentacją każdego pakietu.
- Najpierw przefiltruj dane tylko do tych genów, które mają co najmniej jedną liczbę na odczyt. Zapisz tę nową tabelę, aby oznaczyć filtrowanie, jak pokazano na rysunku S2D.
UWAGA: Często wiele genów będzie miało bardzo niską liczbę odczytów lub nie będzie ich wcale. - Przygotuj drugą tabelę do normalizacji wsadowej o nazwie "vars", jak pokazano na rysunku S2E. Ustaw nazwy wierszy na unikatowe nazwy każdej próbki. Ustaw nazwy kolumn na "sample", "batch" i "construct".
- Przypisz wszystkim próbkom niepowtarzalny numer w kolumnie "próbka" od 1 do n, gdzie n oznacza liczbę próbek. Wszystkim próbkom w kolumnie "partia" należy przypisać numery partii w taki sposób, aby warunki a_1 i b_1 miały przypisaną wartość 1, a warunki a_2 i b_2 miały przypisaną liczbę 2. Przypisz wszystkie oznaczenia warunków do wszystkich próbek w kolumnie "konstrukt" w taki sposób, aby wszystkie próbki warunku a były "A", a próbki warunku b były "B".
- Zdefiniuj również zmienną wsadową i określoną macierz modelu zerowego dla ComBat, jak pokazano na rysunku S2F. Uruchom ComBat za pomocą polecenia zdefiniowanego na rysunku S2F.
- Dalej selekcjonuj dane, zaokrąglając do najbliższej liczby całkowitej. Usuń również geny o wartości ujemnej. Użyj poleceń pokazanych na rysunku S3A.
UWAGA: Dane wyjściowe normalizacji wsadowej będą zawierały liczbę odczytów bez liczb całkowitych i niektóre geny o wartościach ujemnych. Ten krok jest wymagany, ponieważ dalsza analiza wyrażeń różnicowych nie obsługuje ujemnej liczby odczytów. - Zdefiniuj profil wyrażenia różnicowego dla każdej konstrukcji przy użyciu narzędzia DESeq2.
- Wprowadź projekt eksperymentu dla DESeq2, jak pokazano na rysunku S3B. Skonstruuj DESeqDataSet (dds) przy użyciu funkcji DESeqDataSetFromMatrix, oszacuj współczynniki rozmiaru i uruchom DESEq2, jak pokazano na rysunku S3B.
UWAGA: Konieczne jest, aby dane kolumny wprowadzone dla "warunku" były w tej samej kolejności, co kolumna w macierzy zliczania. - Aby ocenić jakość analizy, wyodrębnij znormalizowane liczby rlog używane przez DESeq2, jak pokazano na rysunku S3B.
UWAGA: Podczas analizy DESeq2 przekształca liczby za pomocą "regularnego logarytmu", transformacji rlog, w celu zmniejszenia różnic między próbkami dla genów o niskiej liczbie (niska informacja) w celu zachowania różnic w genach o wyższej liczbie w próbkach (wysoka informacja). - Wyodrębniając wyniki dla każdego profilu transkrypcyjnego z wyników DESeq2, należy przeprowadzić porównania parami w odniesieniu do stanu knockdown lub pustego wektora linii bazowej, jak pokazano na rysunku S3C. Dalej popraw te wyniki za pomocą symboli genu HGNC, jak pokazano na rysunku S3D.
- Jak widać na rysunku S3E, wyodrębnij dane z wyników DESeq2. Eksport jako pojedynczy plik z identyfikatorem genu Ensembl, symbolem HGNC, wyrażeniem średniej podstawowej i danymi wyrażenia różnicowego dla wszystkich konstrukcji z log2FoldChange oraz surowymi i skorygowanymi wartościami p.
UWAGA: Użycie skorygowanej wartości p < 0,05 jest zalecanym punktem odcięcia dla wyrażenia różnicowego. - Oceń pomyślną normalizację partii i podobieństwo wewnątrz próbki. Sprawdź grupowanie próbek za pomocą PCA i wykresy odległości między próbkami przy użyciu znormalizowanych zliczeń rlog przy użyciu kodu pokazanego na rysunkach S4A-B.
- Wprowadź projekt eksperymentu dla DESeq2, jak pokazano na rysunku S3B. Skonstruuj DESeqDataSet (dds) przy użyciu funkcji DESeqDataSetFromMatrix, oszacuj współczynniki rozmiaru i uruchom DESEq2, jak pokazano na rysunku S3B.
- Użyj profilów wyrażeń różnicowych, aby wygenerować wykresy wulkanów przy użyciu kodu na rysunku S4C. Oceń zmiany w ekspresji genów w różnych konstruktach.
- Użyj znormalizowanych liczb rlog i hierarchicznego grupowania, aby zidentyfikować sygnatury genów unikalne dla różnych konstruktów. Użyj kodu pokazanego na rysunku S4D.
- Wyodrębnij 1000 najbardziej zmiennych genów ze wszystkich konstruktów w macierzy. Użyj pheatmap, aby przeprowadzić nienadzorowane hierarchiczne grupowanie próbek na podstawie tych genów.
- Wyodrębnij klastry zainteresowania z dendrogramu, decydując, na jakim poziomie pojawiają się klastry zainteresowania dendrogramu. Ustaw wartość "k" równą liczbie klastrów na tym poziomie. Powtórz mapę cieplną uporządkowaną według klastrów, aby określić, które klastry są interesujące, jak pokazano na rysunku S5.
- Wyeksportuj listę genów skojarzonych z każdym klastrem, jak pokazano w tabeli S1. Wykorzystaj te informacje do określenia genów w klastrach będących przedmiotem zainteresowania.
- Zidentyfikuj role biologiczne dla różnych zidentyfikowanych klastrów genów i porównaj między klasami. Można to zrobić za pomocą różnych narzędzi bioinformatycznych. ToppGene24 jest tutaj używany i jest dostępny bezpłatnie online.
UWAGA: Istnieje wiele darmowych narzędzi, które wymagają jedynie listy genów do skopiowania i wklejenia do pola na stronie internetowej. Wybierz narzędzia analityczne najbardziej odpowiednie dla badanych pytań badawczych. - Opcjonalnie, jeśli dostępne są dane na temat wiązania genomowego, które napędza dane wyjściowe transkrypcji dla czynnika transkrypcyjnego będącego przedmiotem zainteresowania, porównaj odpowiedź transkrypcyjną w genach związanych z różnymi elementami wiążącymi, aby dalej ocenić funkcję mutacji.
6. Porównanie z odpowiednimi fenotypami
- Porównaj korelacyjne fenotypy z wygenerowanymi danymi profilu transkryptomicznego i zinterpretuj je zgodnie z potrzebami.
Wyniki
Wstępne dane qRT-PCR sugerowały, że mutant EWS/FLI nazwany DAF, posiadający specyficzne mutacje tyrozyny na alaninę w regionie powtarzalnym i nieuporządkowanym białka EWS, zachował zdolność do aktywacji genów docelowych EWS/FLI, ale nie był w stanie represować krytycznych genów docelowych23. Aby lepiej zrozumieć związek między tymi resztami w domenie EWS a funkcją EWS/FLI, zastosowano protokół opisany powyżej i przedstawiony na Rysunku 1. Komórki mięsaka Ewinga A673 poddano transdukcji wirusowej shRNA celującym w 3’UTR genu FLI1, co doprowadziło do wyczerpania endogennego EWS/FLI. Po czterech dniach selekcji funkcję EWS/FLI przywrócono poprzez transdukcję wirusową różnych mutantów EWS/FLI z tagiem 3XFLAG, stosując pusty wektor jako kontrolę braku przywrócenia funkcji. Jako kontrolę negatywną wykorzystano niefunkcjonalny mutant pozbawiony domeny EWS, nazwany Δ22, natomiast jako kontrolę pozytywną wykorzystano EWS/FLI typu dzikiego, nazwany wtEF (Rysunek 2A). Jako konstrukt testowy zastosowano DAF, choć w razie potrzeby można użyć więcej niż jednego konstruktu testowego. Komórki selekcjonowano przez dodatkowe 10 dni, aby umożliwić stabilizację ekspresji konstruktów, a następnie zebrano je do analiz RNA (z etapem usuwania gDNA), białek oraz testów tworzenia kolonii. Zebrano cztery powtórzenia, a reprezentatywne wyniki qRT-PCR i western blot wykazujące skuteczne wyciszenie i przywrócenie funkcji przedstawiono na Rysunku 2B-D. Należy zauważyć, że komórki z przywróconą funkcją DAF nie tworzyły kolonii, co pokazano na Rysunku 2E, co sugeruje upośledzenie transformacji onkogennej.
Po zakończeniu walidacji powtórzeń i analiz fenotypowych, RNA przekazano do Institute for Genomic Medicine w Nationwide Children’s Hospital w celu przygotowania bibliotek i sekwencjonowania nowej generacji, w wyniku czego zebrano około 50 milionów par końców odczytów o długości 150 bp. Dane zwrócono w plikach fastq.gz. Odczyty o niskiej jakości zostały usunięte z tych plików za pomocą programu TrimGalore, a program STAR posłużył do dopasowania odczytów do ludzkiego genomu hg19 oraz zliczenia odczytów dla każdego genu. Wykorzystano hg19 w celu zapewnienia kompatybilności z innymi kuratowanymi zbiorami danych dla EWS/FLI użytymi w dalszej analizie. Liczby odczytów połączono w jedną macierz zliczeń dla wszystkich próbek, której pierwsze 6 wierszy przedstawiono na Rysunku 3.
Obliczenia liczby odczytów przeprowadzono początkowo za pomocą programu DESeq2 bez normalizacji partii; jednak wizualna inspekcja odległości między próbkami wykazała potencjalne zakłócające efekty partii, zaznaczone czerwonymi strzałkami na Rysunku 4A. Prawdopodobnie wynikało to ze zmienności biologicznej wprowadzonej przez pasażowanie komórek w hodowli oraz różnice w procesowaniu każdej partii. Normalizacja efektów partii została wykonana za pomocą narzędzia ComBat, co jest rozwiązaniem ogólnie zalecanym. Odległości między próbkami dla danych znormalizowanych pod kątem partii przedstawiono na Rysunku 4B. Po normalizacji partii wykorzystano DESeq2 do wygenerowania profili transkrypcyjnych dla trzech konstruktów (wtEF, Δ22 i DAF) w stosunku do poziomu bazowego. Należy zauważyć, że choć w analizie różnicowej uwzględniono „rodzicielskie” komórki A673 (mock knockdown i mock rescue, nazwane tutaj „iLuc”), referencją dla tego eksperymentu są komórki z wyciszonym EWS/FLI, nazwane komórkami iEF. Profil transkrypcyjny dla białka endogennego można wygenerować, porównując próbkę iLuc z iEF, co może być istotne dla zrozumienia działania systemu rescue, jednak nie jest to celem niniejszej analizy. Profile transkrypcyjne wygenerowane dla mutantów obejmują kontrole pozytywną (wtEF) i negatywną (Δ22) względem iEF, tak aby mogły one służyć jako punkty odniesienia dla pozostałych mutantów. Jest to istotne, ponieważ kontrola pozytywna w tym przykładzie nie odtworzyła w pełni funkcji endogennego EWS/FLI, co omówiono w innych publikacjach7,23.
Analiza głównych składowych (PCA) w Rysunek 5 sugeruje, że profil transkrypcyjny DAF ma charakter pośredni między wtEF a Δ22, co potwierdza częściową funkcjonalność. Ponadto hierarchiczna analiza skupień 1000 genów o największej zmienności w badanych próbkach wykazała, że DAF nie zdołał zahamować ekspresji genów docelowych EWS/FLI i zachował jedynie częściową aktywność w aktywacji genów, co przedstawiono w Rycina 6A i Rycina S5Analiza ToppGene sugeruje, że klasy genów aktywowanych przez DAF różnią się funkcjonalnie od genów docelowych aktywowanych przez EWS/FLI w przypadku, gdy DAF nie jest funkcjonalny (Rycina 6B). Co ciekawe, funkcje genów aktywowanych, których ekspresja została przywrócona przez wtEF, ale nie przez DAF, wydają się być związane z kontrolą transkrypcyjną i regulacją chromatyny. W oparciu o wyniki testów tworzenia kolonii, geny z tego podstawowego zestawu sygnatur genowych powinny zostać poddane dalszej analizie pod kątem ich roli w onkogenezie indukowanej przez EWS/FLI. Znaczenie represji genów pośredniczonej przez EWS/FLI zostało opisane we wcześniejszych publikacjach.17.
Znane jest, że EWS/FLI wykazuje unikalne powinowactwo wiązania do elementów powtórzeń mikrosatelitarnych GGAA19,22, a wiązanie w tych elementach napędza regulację genów w dół nurtu11,15,18,20,22. Mikrosatelity te zostały scharakteryzowane jako związane albo z aktywacją, albo z represją, oraz położone albo proksymalnie (< 5 kb) względem TSS, albo dystalnie (> 5 kb) względem TSS25. Ponadto istnieją geny regulowane przez EWS/FLI z motywami ETS o wysokim powinowactwie (HA) proksymalnie do TSS23. Aby dalej przeanalizować charakterystykę funkcji DAF oraz to, jakie typy genów aktywowanych przez EWS/FLI DAF był w stanie przywrócić, przeanalizowano różnicową ekspresję genów związanych z tymi różnymi klasami. Co ciekawe, DAF najskuteczniej przywracał ekspresję genów aktywowanych przez mikrosatelity GGAA, ale nie był w stanie przywrócić ekspresji genów aktywowanych w pobliżu miejsca HA, co pokazano na Rysunku 7. Jak wynika z klasteryzacji hierarchicznej, DAF nie przywraca represji zapośredniczonej przez EWS/FLI we wszystkich klasach motywów. Dane te sugerują, że DAF zachowuje wystarczające cechy strukturalne EWS, aby wiązać się i aktywować z mikrosatelitów GGAA, zarówno proksymalnie, jak i dystalnie względem TSS. Prawdopodobnie wynika to z nienaruszonej domeny SYGQ, którą uważa się za istotną dla aktywności EWS/FLI w powtórzeniach GGAA11. Dane te sugerują również, że specyficzne tyrozyny zmutowane w DAF pełnią istotną, choć słabo poznaną rolę w regulacji genów zapośredniczonej przez EWS/FLI w miejscach HA, a także w represji genów, co wskazuje na ważny obszar dalszych badań.
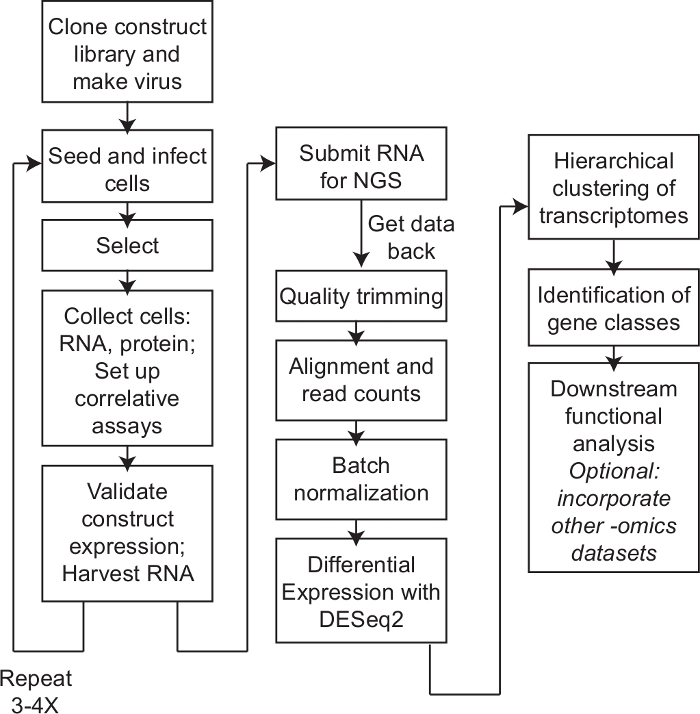
Rysunek 1: Schemat pracy. Przedstawienie procedury krok po kroku w celu wykonania mapowania struktura-funkcja za pomocą transkryptomiki. W pierwszej kolejności przygotowano komórki do ekspresji zestawu konstruktów wymaganych do mapowania struktura-funkcja. Po ekspresji komórki zebrano w celu izolacji RNA i białek oraz poddano analizie pod kątem fenotypów korelacyjnych. Zweryfikowano ekspresję konstruktów, a proces ten powtórzono 3-4 razy w celu uzyskania niezależnych replik biologicznych. Następnie RNA przekazano do sekwencjonowania nowej generacji (NGS). Po otrzymaniu danych przeprowadzono ich przycinanie pod kątem jakości, zmapowano sekwencje i obliczono liczbę odczytów na transkrypt. Skorygowano efekty seryjne, a sygnatury transkryptomiczne oraz różnicową ekspresję określono przy użyciu DESeq2. Można włączyć grupowanie hierarchiczne oraz dalsze analizy integrujące inne zestawy danych omiczne oraz różne analizy szlaków lub funkcjonalne. Aby wyświetlić większą wersję tego rysunku, kliknij tutaj.
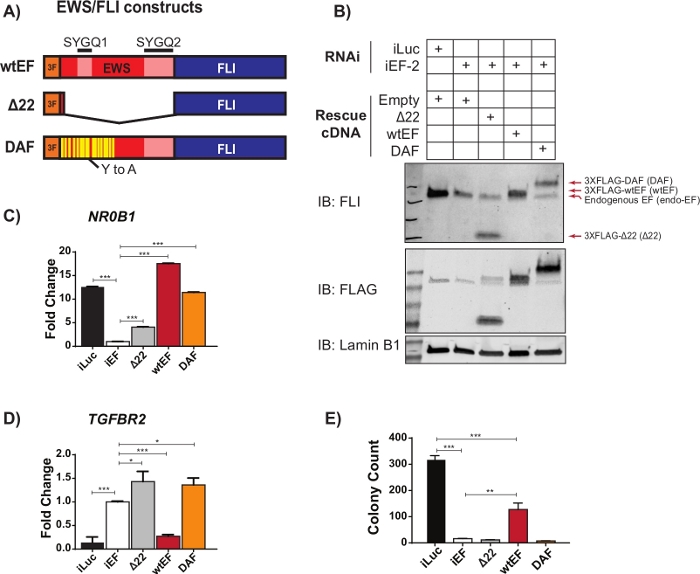
Rysunek 2: Walidacja ekspresji konstruktów i testy korelacyjne. (A) Schemat przedstawiający konstrukty testowane w tym przykładzie. (B) Walidacja wyciszenia endogennego EWS/FLI oraz ekspresji konstruktów z tagiem 3X-FLAG za pomocą immunoblottingu. (C,D) Walidacja aktywności konstruktów w odniesieniu do genu docelowego aktywowanego przez EWS/FLI (C), NR0B1, oraz genu docelowego represowanego przez EWS/FLI (D), TGFBR2, za pomocą qRT-PCR. Dane przedstawiono jako średnia +/- odchylenie standardowe. Wartości p obliczono za pomocą testu istotności Tukeya. * p < 0.05, ** p < 0.01, *** p < 0.005 (E) Liczba kolonii z testów w miękkim agarze przeprowadzonych w celu oceny aktywności transformującej konstruktów. Wartości p obliczono za pomocą testu istotności Tukeya. * p < 0.05, ** p < 0.01, *** p < 0.005. Rysunek zaadaptowano z Theisen, et al.23 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
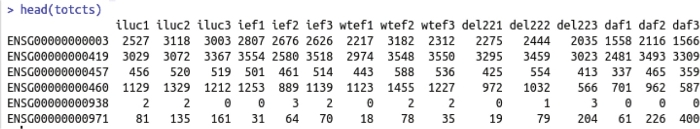
Rycina 3: Końcowe zestawienie danych liczbowych do analizy. Zrzut ekranu pierwszych 6 wierszy pliku z liczbami odczytów genów dla wszystkich próbek przeznaczonych do normalizacji serii i analizy. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
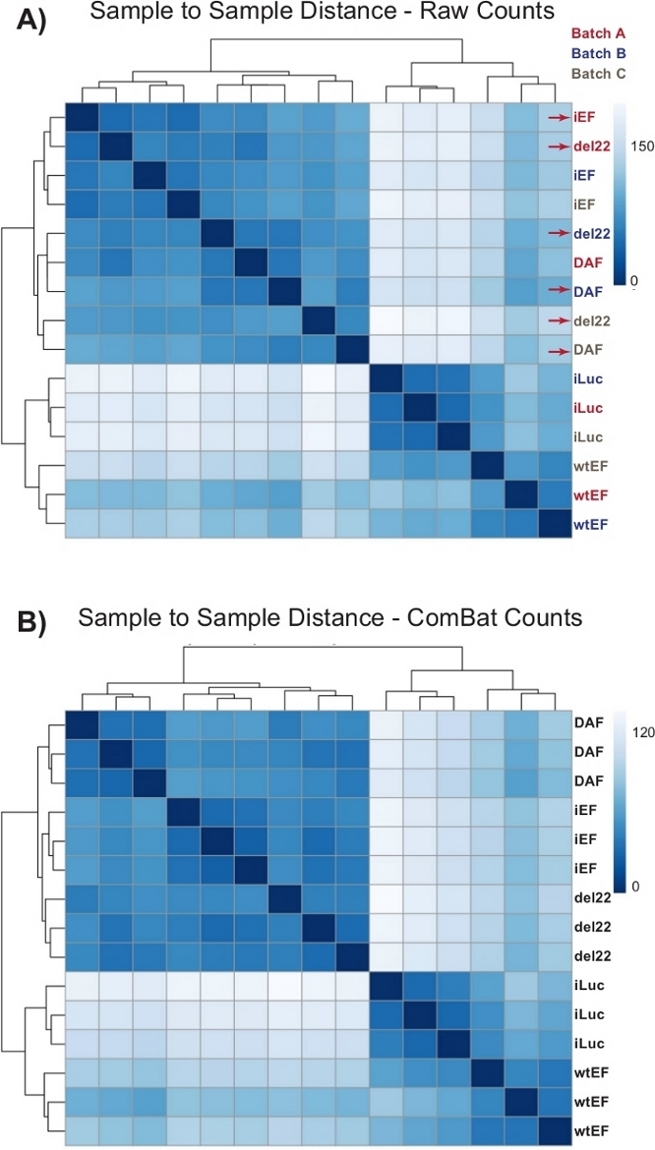
Rycina 4: Mapy ciepła odległości między próbkami. (A) Wykres odległości między próbkami przedstawiający grupowanie próbek na podstawie surowych danych liczbowych. Próbki grupujące się zarówno według serii, jak i według próbki, zostały oznaczone czerwonymi strzałkami. (B) Wykres odległości między próbkami po normalizacji serii za pomocą ComBat. Tutaj próbki ze wszystkich powtórzeń grupują się razem, niezależnie od serii. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
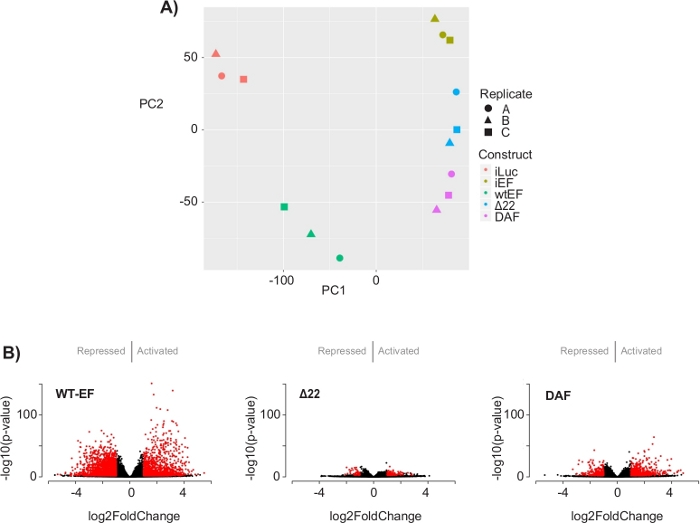
Rysunek 5: Wyniki analizy ekspresji różnicowej. (A) Wykres analizy głównych składowych (PCA) sygnatur transkrypcyjnych wygenerowanych dla wszystkich próbek wykazuje silne grupowanie wewnątrzpróbkowe i pokazuje, że DAF znajduje się pomiędzy kontrolą dodatnią (wtEF) a ujemną (Δ22). (B) Wykresy wulkaniczne przedstawiające -log(p-value) w funkcji log2FoldChange dla genów w każdym konstrukcie. Geny z dopasowaną wartością p < 0,05 i |log2(FoldChange)| > 1 są uznawane za istotne i zaznaczono je na czerwono. Panel 5B został zaadaptowany z Theisen i wsp.23 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
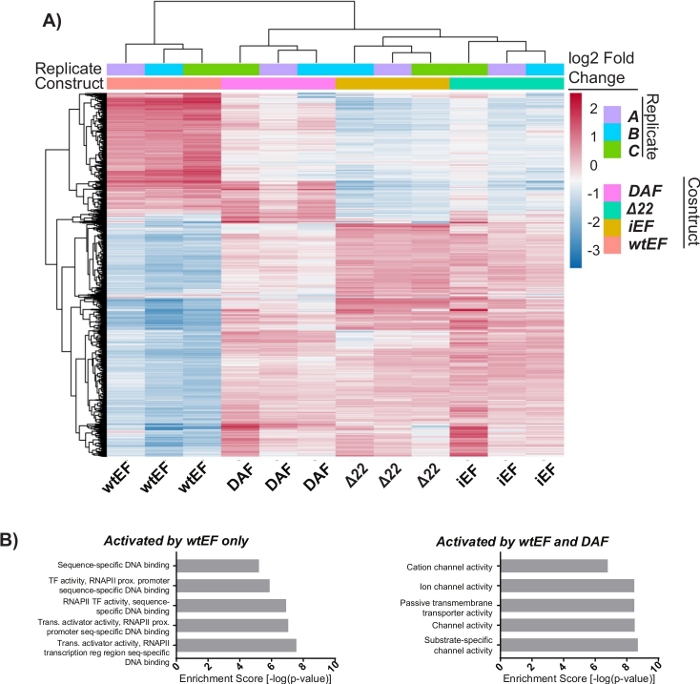
Rysunek 6: Grupowanie hierarchiczne w celu zidentyfikowania klas genów. (A) Grupowanie hierarchiczne 1000 najbardziej zmiennych genów we wszystkich konstruktach oraz w linii bazowej, iEF, pokazuje, że DAF częściowo znosi aktywację genów indukowaną przez EWS/FLI. (B) Wyniki ontologii genów (funkcja molekularna) z ToppGene wykazujące wzbogacenie funkcjonalne genów aktywowanych przez EWS/FLI, które zostały zniesione lub nie zostały zniesione przez DAF. Panel 6B został zaadaptowany z Theisen, et al.23 Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
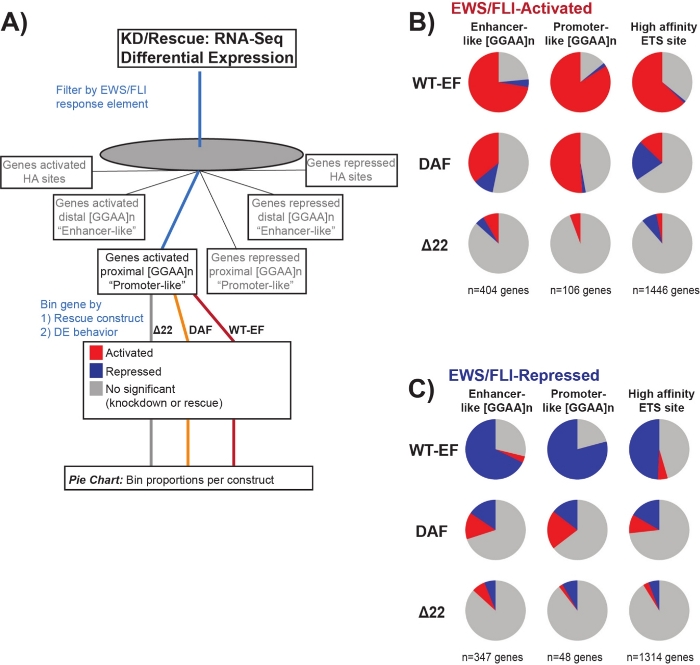
Rysunek 7: Szczegółowa analiza różnych elementów odpowiedzi czynników transkrypcyjnych na różne konstrukty: (A) Schemat przedstawiający przetwarzanie danych wykorzystane do wygenerowania paneli (B) i (C) poprzez włączenie innych dostępnych zbiorów danych do profilów transkrypcyjnych przedstawionych w niniejszej pracy. (B,C) Zestawienie wykazujące przywrócenie funkcji różnych klas bezpośrednich celów aktywowanych (B) i represowanych (C) przez EWS/FLI. Uwzględnione zostały tylko te geny, w których stwierdzono różnicową ekspresję wywołaną przez endogenny EWS/FLI. Na każdym wykresie kołowym kolor szary oznacza część genów, których funkcja nie została przywrócona przez konstrukt. Kolor czerwony oznacza część genów różnicowo aktywowanych, a kolor niebieski oznacza część genów różnicowo represowanych. Rysunek został zaadaptowany z pracy Theisen i wsp.23 Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Rycina S1: Przesyłanie plików fastq.gz do środowiska HPC, trimowanie i dopasowanie. Kliknij tutaj, aby pobrać tę figurę.
Rycina S2: Zestawianie liczby odczytów z różnych próbek i przeprowadzanie normalizacji partii za pomocą ComBat. Kliknij tutaj, aby pobrać tę rycinę.
Rysunek S3: Uruchamianie programu DESeq2 i wyodrębnianie wyników analizy różnicowej ekspresji. Kliknij tutaj, aby pobrać ten rysunek.
Rycina S4: Analiza wyników. Prosimy kliknąć tutaj, aby pobrać tę figurę.
Rysunek S5: Grupowanie hierarchiczne w celu identyfikacji klas genów: Grupowanie hierarchiczne 1000 najbardziej zmiennych genów we wszystkich konstruktach i w linii bazowej, iEF, podzielonych na k klastrów. W tym przypadku k=7, jednak parametr ten jest ustawiany przez użytkownika, co pokazano na Rysunku S4D. Kliknij tutaj, aby pobrać ten rysunek.
Tabela S1: Lista genów (Ensembl gene ID) z adnotacją klastrów. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
Badanie mechanizmów biochemicznych onkogennych czynników transkrypcyjnych jest niezwykle ważne dla zrozumienia wywoływanych przez nie chorób i zaprojektowania nowych strategii terapeutycznych. Jest to szczególnie prawdziwe w nowotworach złośliwych charakteryzujących się translokacjami chromosomowymi skutkującymi fuzyjnymi czynnikami transkrypcyjnymi. Domeny zawarte w tych chimerycznych białkach mogą nie mieć znaczących interakcji z domenami regulatorowymi obecnymi w białkach typu dzikiego, co komplikuje zdolność do interpretacji informacji o strukturze i funkcji w kontekście fuzji 26,27,28. Co więcej, wiele z tych fuzji onkogennych charakteryzuje się wewnętrznie nieuporządkowanymi domenami o niskiej złożoności 10,13,29,30.
Domena EWS jest przykładem takiej wewnętrznie nieuporządkowanej domeny, która jest zaangażowana w różne fuzje onkogenne10. Z natury nieuporządkowana i powtarzalna natura utrudnia wysiłki zmierzające do zrozumienia mechanizmów molekularnych wykorzystywanych w domenie EWS. Wcześniejsze wysiłki mające na celu zbadanie struktury i funkcji w dużej mierze ograniczały się do stosowania różnych mutantów w kontekście testów genów reporterowych lub w tłach komórkowych, które nie są w stanie oddać odpowiedniego kontekstu komórkowego lub nie mają żadnych zmian strukturalnych, które dają znaczącą funkcję cząstkową 11,17,25. Przedstawiona tutaj metoda rozwiązuje te problemy. Mapowanie struktura-funkcja odbywa się w kontekście komórki istotnym dla choroby, a sekwencjonowanie nowej generacji umożliwia profilowanie transkryptomiczne w celu oceny funkcji czynnika transkrypcyjnego w warunkach natywnej chromatyny. W konkretnym przypadku mutanta DAF EWS / FLI, DAF wykazał niewielką aktywność w testach reporterowych wykorzystujących izolowane elementy odpowiedzi, ale wykazywał aktywność w kontekście pełnego promotora genu, albo w teście reporterowym, albo w natywnej chromatynie, co sugeruje interesujący fenotyp23. Zastosowanie opisanej tutaj metody bardziej bezpośrednio rozwiązuje pytanie, który rodzaj elementów regulatorowych w całym genomie jest najbardziej wrażliwy w środowisku chorobowym. Testując jednocześnie wszystkie potencjalne geny docelowe w ich natywnym kontekście chromatyny, podejście transkryptomiczne z większym prawdopodobieństwem pozwoli zidentyfikować konstrukty o częściowej funkcji.
Nieodłączna siła wykorzystania tła komórkowego istotnego dla choroby jest prawdopodobnie największym ograniczeniem tej techniki. Jednym z najważniejszych czynników jest wybór odpowiedniego układu komórkowego do tych eksperymentów. Wiele linii komórkowych pochodzących z nowotworów złośliwych z patognomonicznymi czynnikami transkrypcyjnymi nie toleruje łatwo knockdownu tego czynnika transkrypcyjnego, a w wielu przypadkach, szczególnie w przypadku nowotworów dziecięcych, prawdziwa komórka pochodzenia pozostaje kontrowersyjna, a ekspresja onkogenu w innych tłach komórkowych jest zbyt toksyczna31,32. W takich przypadkach pomocne może być przeprowadzenie eksperymentów na innym tle komórkowym, o ile badacz zachowa ostrożność w interpretacji wyników i odpowiednio zweryfikuje wszelkie istotne wyniki w bardziej istotnym dla choroby typie komórki.
Niezwykle ważne jest, aby dokładnie zweryfikować stabilność i fenotypowe konsekwencje ekspresji onkogenu i przesyłać do sekwencjonowania tylko te próbki, które spełniają ścisłe kryteria. W tym przypadku obejmowało to western blot w celu potwierdzenia knockdown i rescue, oraz qRT-PCR niewielkiej liczby znanych genów docelowych w celu walidacji kontroli pozytywnej (Figura 2). Równie ważne jest zmniejszenie jak największej zmienności partii poprzez staranne przeprowadzanie preparatów komórek i RNA w jak najpodobny sposób w każdej partii.
Opisana tutaj metoda staje się szczególnie skuteczna w połączeniu z innymi typami danych genomowych, które mówią o funkcji badanego czynnika transkrypcyjnego w całym genomie. Przyszłe kierunki tego typu analizy struktura-funkcja zostaną rozszerzone o ChIP-seq i ATAC-seq w celu określenia wiązania czynnika transkrypcyjnego i wszelkich indukowanych zmian w dostępności chromatyny. Jako zestaw, tego typu dane mogą wskazywać, gdzie różne składniki strukturalne onkogennego czynnika transkrypcyjnego przyczyniają się do różnych aspektów funkcji (tj. wiązanie DNA vs. modyfikacja chromatyny vs. rekrutacja koregulatora). Ogólnie rzecz biorąc, zastosowanie podejść opartych na NGS do mapowania zależności struktura-funkcja czynników transkrypcyjnych fuzji może dostarczyć nowych informacji na temat biochemicznych uwarunkowań onkogennej funkcji tych białek. Jest to ważne, aby pogłębić naszą wiedzę na temat chorób, które powodują, i umożliwić opracowanie nowych strategii terapeutycznych.
Oświadczenia
SLL deklaruje konflikt interesów jako członek rady doradczej i udziałowiec Salarius Pharmaceuticals. SLL jest również wynalazcą wpisanym na listę patentów Stanów Zjednoczonych nr. US 7,393,253 B2, "Metody i kompozycje do diagnozowania i leczenia mięsaka Ewinga" oraz US 8,557,532, "Diagnoza i leczenie lekoopornego mięsaka Ewinga". Nie zmienia to naszego przestrzegania zasad JoVE dotyczących udostępniania danych i materiałów.
Podziękowania
To badanie było wspierane przez High Performance Computing Facility w Instytucie Badawczym Abigail Wexner w Nationwide Children's Hospital. Prace te były wspierane przez National Institutes of Health National Cancer Institute [U54 CA231641 do SLL, R01 CA183776 do SLL]; Alex's Lemonade Stand Foundation [Nagroda dla Młodego Badacza dla ERT]; Pelotonia [Stypendium do ERT]; oraz National Health and Medical Research Council CJ Martin Overseas Biomedical Fellowship [APP1111032 do KIP].
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wet Lab Reagents | |||
| anti-FLI królik pAb | Abcam | ab15289 | 1:500 |
| anty-lamina B1 królik pAb | Abcam | ab16048 | 1:2000 |
| Komórkowy system wprowadzania zmutowanych konstruktów | Określony przez zastosowany system komórkowy | ||
| Krioprobówki | Dla podwielokrotności wirusowych | ||
| DMEM | Corning Cellgro | 10-013-CV | Do produkcji wirusów |
| Surowica bydlęca | płodu Gibco | 16000-044 | Do produkcji wirusów |
| G418 | ThermoFisher | 10131027 | Do produkcji wirusów |
| HEK293-EBNAs | ATCC | CRL-10852 | Do produkcji wirusów |
| HEPES | Gibco | 15630106 | |
| Hygromycyna B | ThermoFisher | 10687010 | |
| M2 mysi mAb anty-FLAG | Sigma | F3165 | 1:2000 |
| Przeciwciała wtórne w pobliżu IR | Li-Cor | ||
| Optimem | Gibco | 31985062 | Do produkcji wirusa |
| Penicylina / Streptomycyna / Glutamina | Gibco | 10378-016 | Do produkcji wirusa |
| Polybrene | Sigma | TR-1003-G | Do transdukcji wirusa |
| Puromycin | Sigma | P8833 | Przechowywany w zapasie 2 mg / ml |
| Zestaw RNeasy Plus | Qiagen | 74136 | Posiada kolumny do usuwania gDNA |
| Odczynniki | Zgodnie z zastosowanym systemem komórkowym | ||
| Pirogronian sodu | Gibco | 11360-070 | Do produkcji wirusów |
| Pożywki | do hodowli tkankowychOkreślone przez zastosowany system komórkowy | ||
| TransIT-LT1 | Mirus | MIR 2304 | Do produkcji |
| Software | |||
| to HPC environment | |||
| AnnotationDbi | 1.38.2 | ||
| Cairo | 1.5-10 | ||
| DESeq2 | 1.16.1 | ||
| Filtr | 1.58.1 | ||
| ggbiplot | 0.55 | ||
| ggplot2 | 3.1.1 | ||
| org. | 3.4.1 | ||
| mapa | 1.0.12 | ||
| PuTTY | |||
| R | 3.4.0 | ||
| RColorBrewer | 1.1-2 | ||
| przekształcenie2 | 1.4.3 | ||
| rgl | 0.100.19 | ||
| R-studio | |||
| STAR | Wersja 2.6 lub nowsza | ||
| sva | 3.24.4 | ||
| TrimGalore! | |||
| WinSCP (oprogramowanie WinSCP |
Bibliografia
- Miettinen, M., et al. New fusion sarcomas: histopathology and clinical significance of selected entities. Human Pathology. 86, 57-65 (2019).
- Knott, M. M. L., et al. Targeting the undruggable: exploiting neomorphic features of fusion oncoproteins in childhood sarcomas for innovative therapies. Cancer and Metastasis Reviews. 38, 625-642 (2019).
- Yoshihara, K., et al. The landscape and therapeutic relevance of cancer-associated transcript fusions. Oncogene. 34, 4845-4854 (2015).
- Duesberg, P. H. Cancer genes generated by rare chromosomal rearrangements rather than activation of oncogenes. Medical Oncology and Tumor Pharmacotherapy. 4, 163-175 (1987).
- Dupain, C., Harttrampf, A. C., Urbinati, G., Geoerger, B., Massaad-Massade, L. Relevance of Fusion Genes in Pediatric Cancers: Toward Precision Medicine. Molecular Therapy - Nucleic Acids. 6, 315-326 (2017).
- Mitelman, F., Johansson, B., Mertens, F. The impact of translocations and gene fusions on cancer causation. Nature Reviews Cancer. 7, 233-245 (2007).
- Smith, R., et al. Expression profiling of EWS/FLI identifies NKX2.2 as a critical target gene in Ewing's sarcoma. Cancer Cell. 9, 405-416 (2006).
- Davicioni, E., et al. Identification of a PAX-FKHR gene expression signature that defines molecular classes and determines the prognosis of alveolar rhabdomyosarcomas. Cancer Research. 66, 6936-6946 (2006).
- Gröbner, S. N., et al. The landscape of genomic alterations across childhood cancers. Nature. 555, 321-327 (2018).
- Kim, J., Pelletier, J. Molecular genetics of chromosome translocations involving EWS and related family members. Physiological Genomics. 1, 127-138 (1999).
- Boulay, G., et al. Cancer-Specific Retargeting of BAF Complexes by a Prion-like Domain. Cell. 171, 163-178 (2017).
- Lessnick, S. L., Braun, B. S., Denny, C. T., May, W. A. Multiple domains mediate transformation by the Ewing’s sarcoma EWS/FLI-1 fusion gene. Oncogene. 10, 423-431 (1995).
- Leach, B. I., et al. Leukemia fusion target AF9 is an intrinsically disordered transcriptional regulator that recruits multiple partners via coupled folding and binding. Structure. 21, 176-183 (2013).
- Ng, K. P., et al. Multiple aromatic side chains within a disordered structure are critical for transcription and transforming activity of EWS family oncoproteins. Proceedings of the National Academy of Sciences U.S.A. 104, 479-484 (2007).
- Riggi, N., et al. EWS-FLI1 Divergent Chromatin Remodeling Mechanisms to Directly Activate or Repress Enhancer Elements in Ewing Sarcoma. Cancer Cell. 26, 668-681 (2014).
- Tomazou, E. M., et al. Epigenome Mapping Reveals Distinct Modes of Gene Regulation and Widespread Enhancer Reprogramming by the Oncogenic Fusion Protein EWS-FLI1. Cell Reports. 10, 1082-1095 (2015).
- Sankar, S., et al. Mechanism and relevance of EWS/FLI-mediated transcriptional repression in Ewing sarcoma. Oncogene. 32, 5089-5100 (2013).
- Gangwal, K., et al. Microsatellites as EWS/FLI response elements in Ewing's sarcoma. Proceedings of the National Academy of Sciences U.S.A. 105, 10149-10154 (2008).
- Gangwal, K., Close, D., Enriquez, C. A., Hill, C. P., Lessnick, S. L. Emergent Properties of EWS/FLI Regulation via GGAA Microsatellites in Ewing's Sarcoma. Genes & Cancer. 1, 177-187 (2010).
- Guillon, N., et al. The Oncogenic EWS-FLI1 Protein Binds In Vivo GGAA Microsatellite Sequences with Potential Transcriptional Activation Function. PLoS One. 4, 4932(2009).
- Chong, S., et al. Imaging dynamic and selective low-complexity domain interactions that control gene transcription. Science. 361, (2018).
- Johnson, K. M., et al. Role for the EWS domain of EWS/FLI in binding GGAA-microsatellites required for Ewing sarcoma anchorage independent growth. Proceedings of the National Academy of Sciences U.S.A. 114, 9870-9875 (2017).
- Theisen, E. R., et al. Transcriptomic analysis functionally maps the intrinsically disordered domain of EWS/FLI and reveals novel transcriptional dependencies for oncogenesis. Genes & Cancer. 10, 21-38 (2019).
- Chen, J., Bardes, E. E., Aronow, B. J., Jegga, A. G. ToppGene Suite for gene list enrichment analysis and candidate gene prioritization. Nucleic Acids Research. 37, 305-311 (2009).
- Johnson, K. M., Taslim, C., Saund, R. S., Lessnick, S. L. Identification of two types of GGAA-microsatellites and their roles in EWS/FLI binding and gene regulation in Ewing sarcoma. PLOS One. 12, 0186275(2017).
- Kim, P., Ballester, L. Y., Zhao, Z. Domain retention in transcription factor fusion genes and its biological and clinical implications: a pan-cancer study. Oncotarget. 8, 110103-110117 (2017).
- de Mendíbil, I. O., Vizmanos, J. L., Novo, F. J. Signatures of Selection in Fusion Transcripts Resulting from Chromosomal Translocations in Human Cancer. PLOS One. 4, 4805(2009).
- Frenkel-Morgenstern, M., Valencia, A. Novel domain combinations in proteins encoded by chimeric transcripts. Bioinformatics. 28, 67-74 (2012).
- Hegyi, H., Buday, L., Tompa, P. Intrinsic Structural Disorder Confers Cellular Viability on Oncogenic Fusion Proteins. PLoS Computational Biology. 5, 1000552(2009).
- Latysheva, N. S., Babu, M. M. Discovering and understanding oncogenic gene fusions through data intensive computational approaches. Nucleic Acids Research. 44, 4487-4503 (2016).
- Deneen, B., Denny, C. T. Loss of p16 pathways stabilizes EWS/FLI1 expression and complements EWS/FLI1 mediated transformation. Oncogene. 20, 6731-6741 (2001).
- Kendall, G. C., et al. PAX3-FOXO1 transgenic zebrafish models identify HES3 as a mediator of rhabdomyosarcoma tumorigenesis. eLife. 7, 33800(2018).
Przedruki i uprawnienia
