Szybkie fotochemiczne utlenianie białek to nowa technika strukturalnej charakterystyki białek. Różne dodatki rozpuszczalnikowe i ligandy mają różne właściwości wymiatania rodników hydroksylowych. Aby porównać strukturę białka w różnych warunkach, wymagana jest kompensacja w czasie rzeczywistym rodników hydroksylowych powstających w reakcji w celu normalizacji warunków reakcji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Umożliwienie kompensacji w czasie rzeczywistym w szybkim utlenianiu fotochemicznym białek w celu określenia zmian topografii białek
W tym artykule
Podsumowanie
Streszczenie
Szybkie fotochemiczne utlenianie białek (FPOP) to technika biologii strukturalnej oparta na spektrometrii mas, która bada powierzchnię białek dostępną dla rozpuszczalników. Technika ta opiera się na reakcji łańcuchów bocznych aminokwasów z rodnikami hydroksylowymi swobodnie dyfundującymi w roztworze. FPOP generuje te rodniki in situ poprzez laserową fotolizę nadtlenku wodoru, tworząc wybuch rodników hydroksylowych, który jest wyczerpywany w ciągu mikrosekundy. Kiedy te rodniki hydroksylowe reagują z łańcuchem bocznym aminokwasu dostępnym dla rozpuszczalnika, produkty reakcji wykazują przesunięcie masy, które można zmierzyć i określić ilościowo za pomocą spektrometrii mas. Ponieważ szybkość reakcji aminokwasu zależy częściowo od przeciętnej powierzchni tego aminokwasu dostępnej dla rozpuszczalnika, zmierzone zmiany stopnia utlenienia danego regionu białka mogą być bezpośrednio skorelowane ze zmianami w dostępności rozpuszczalnika w tym regionie między różnymi konformacjami (np. ligandem związanym kontra bezligandowym, monomer a agregat itp.) FPOP został zastosowany w wielu problemach biologii, w tym w interakcjach białko-białko, zmianach konformacyjnych białek i wiązaniu białka-ligand. Ponieważ dostępne stężenie rodników hydroksylowych zmienia się w zależności od wielu warunków eksperymentalnych w eksperymencie FPOP, ważne jest monitorowanie efektywnej dawki rodnika, na którą narażony jest analit białkowy. Monitorowanie to jest skutecznie realizowane dzięki zastosowaniu wbudowanego dozymetru do pomiaru sygnału z reakcji FPOP, z fluencją lasera dostosowaną w czasie rzeczywistym w celu osiągnięcia pożądanej ilości utlenienia. Dzięki tej kompensacji zmiany w topografii białek odzwierciedlające zmiany konformacyjne, powierzchnie wiążące ligand i/lub interfejsy interakcji białko-białko można określić w próbkach heterogenicznych przy użyciu stosunkowo niewielkich ilości próbek.
Wprowadzenie
Szybkie fotochemiczne utlenianie białek (FPOP) to rozwijająca się technika służąca do określania zmian topograficznych białek poprzez ultraszybką modyfikację kowalencyjną powierzchni białka wystawionej na działanie rozpuszczalnika, a następnie detekcję za pomocą LC-MS1. FPOP generuje wysokie stężenie rodników hydroksylowych in situ poprzez błyskawiczną fotolizę nadtlenku wodoru laserem UV. Rodniki hydroksylowe te są bardzo reaktywne i krótkotrwałe, ulegając zużyciu w skali czasu rzędu mikrosekundy w warunkach FPOP2. Rodniki te dyfundują przez wodę i utleniają różne komponenty organiczne w roztworze z szybkościami kinetycznymi zazwyczaj od szybkich (~106 M-1 s-1) po kontrolowane dyfuzyjnie3. Gdy rodnik hydroksylowy napotka powierzchnię białka, utlenia on łańcuchy boczne aminokwasów na tej powierzchni, co skutkuje przesunięciem masy danego aminokwasu (najczęściej w postaci netto dodania jednego atomu tlenu)4. Szybkość reakcji utleniania w przypadku każdego aminokwasu zależy od dwóch czynników: immanentnej reaktywności tego aminokwasu (która zależy od łańcucha bocznego i kontekstu sekwencji)4,5 oraz dostępności tego łańcucha bocznego dla dyfundującego rodnika hydroksylowego, co ściśle koreluje ze średnią powierzchnią dostępną dla rozpuszczalnika6,7. W eksperymentach FPOP zaobserwowano znakowanie wszystkich standardowych aminokwasów z wyjątkiem glicyny przez te wysoce reaktywne rodniki hydroksylowe, choć z bardzo różną wydajnością; w praktyce Ser, Thr, Asn i Ala rzadko wykazują utlenienie w większości próbek, chyba że zastosowano wysokie dawki rodników i zidentyfikowano je za pomocą precyzyjnej i czułej ukierunkowanej fragmentacji ETD8,9. Po utlenianiu próbki są gasiły w celu usunięcia nadtlenku wodoru i utleniaczy wtórnych (nadtlenku, tlenu singletowego, hydroperoksydów peptydylowych itp.). Następnie zgasiłe próbki poddawane są trawieniu proteolitycznemu w celu wytworzenia mieszanin utlenionych peptydów, w których informacje strukturalne zostają zamrożone jako chemiczny „snapshot” w układach produktów utleniania poszczególnych peptydów (Ryc. 1). Chromatografia cieczowa sprzężona ze spektrometrią mas (LC-MS) jest wykorzystywana do pomiaru stopnia utlenienia aminokwasów w danym peptydzie proteolitycznym na podstawie względnych intensywności wersji utlenionej i nieutlenionej tego peptydu. Poprzez porównanie takiego odcisku utleniającego tego samego białka uzyskanego w różnych warunkach konformacyjnych (np. w obecności liganda w porównaniu do jego braku), różnice w stopniu utlenienia danego regionu białka mogą być bezpośrednio skorelowane z różnicami w powierzchni dostępnej dla rozpuszczalnika w tym regionie6,7. Zdolność do dostarczania informacji topograficznych białek sprawia, że FPOP jest atrakcyjną technologią do określania struktury wyższego rzędu białek, w tym w procesie odkrywania i rozwoju leków białkowych10,11.
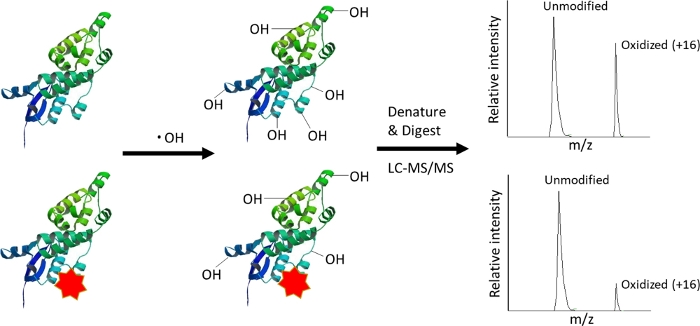
Rysunek 1: Przegląd metody FPOP. Powierzchnia białka ulega modyfikacji kowalencyjnej przez wysoce reaktywne rodniki hydroksylowe. Rodniki hydroksylowe reagują z łańcuchami bocznymi aminokwasów białka z szybkością silnie zależną od dostępności rozpuszczalnika dla danego łańcucha bocznego. Zmiany topograficzne (na przykład wynikające z wiązania liganda, jak pokazano powyżej) chronią aminokwasy w obszarze oddziaływania przed reakcją z rodnikami hydroksylowymi, co prowadzi do spadku intensywności sygnału zmodyfikowanego peptydu w analizie LC-MS. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Różne składniki obecne w roztworze FPOP (np. ligandy, substancje pomocnicze, bufory) wykazują różną aktywność wymiatania w stosunku do rodników hydroksylowych generowanych podczas fotolizy laserowej nadtlenku wodoru3. Podobnie, niewielka zmiana stężenia nadtlenku, fluencji lasera i składu buforu może zmienić efektywną dawkę rodników, co sprawia, że reprodukcja danych FPOP jest trudna pomiędzy próbkami oraz różnymi laboratoriami. Dlatego ważne jest, aby móc porównać dawkę rodników hydroksylowych dostępnych do reakcji z białkiem w każdej próbce, wykorzystując jeden z kilku dostępnych dozymetrów rodników hydroksylowych12,13,14,15,16. Dozymetry rodników hydroksylowych działają poprzez konkurowanie z analitym (oraz ze wszystkimi wymiataczami w roztworze) o pulę rodników hydroksylowych; efektywną dawkę rodników hydroksylowych określa się poprzez pomiar stopnia utlenienia dozymetru. Należy zauważyć, że „efektywna dawka rodników hydroksylowych” jest funkcją zarówno początkowego stężenia generowanych rodników hydroksylowych, jak i okresu półtrwania rodnika. Te dwa parametry są od siebie częściowo zależne, co sprawia, że teoretyczne modelowanie kinetyczne jest nieco złożone (Rysunek 2). Dwie próbki mogą mieć skrajnie różne początkowe okresy półtrwania rodników, a mimo to zachować tę samą efektywną dawkę rodników poprzez zmianę początkowego stężenia tworzonych rodników hydroksylowych; w takim przypadku wygenerują one identyczne „odciski” (footprints)17. Adenina13 i Tris12 są wygodnymi dozymetrami rodników hydroksylowych, ponieważ ich stopień utlenienia można mierzyć w czasie rzeczywistym za pomocą spektroskopii UV, co pozwala badaczom na szybką identyfikację problemów z efektywną dawką rodników hydroksylowych i ich rozwiązywanie. Aby rozwiązać ten problem, istotne jest zastosowanie dozymetru przepływowego zintegrowanego z układem, umieszczonego bezpośrednio za miejscem napromieniowania, który może monitorować w czasie rzeczywistym zmiany sygnału absorbancji adeniny. Pomaga to w przeprowadzaniu eksperymentów FPOP w buforach lub dowolnych innych substancjach pomocniczych o znacznie różniącej się zdolności do wymiatania rodników hydroksylowych17. Taka kompensacja dawki rodników może być wykonywana w czasie rzeczywistym, co pozwala na uzyskanie statystycznie nieodróżnialnych wyników dla tego samego konformeru poprzez dostosowanie efektywnej dawki rodników.
W niniejszym protokole szczegółowo opisano procedury przeprowadzania typowego eksperymentu FPOP z kompensacją dawki rodników przy użyciu adeniny jako wewnętrznego optycznego dozymetru rodnikowego. Metoda ta umożliwia badaczom porównywanie footprintów w różnych warunkach FPOP o odmiennej zdolności do wychwytywania rodników poprzez przeprowadzanie kompensacji w czasie rzeczywistym.
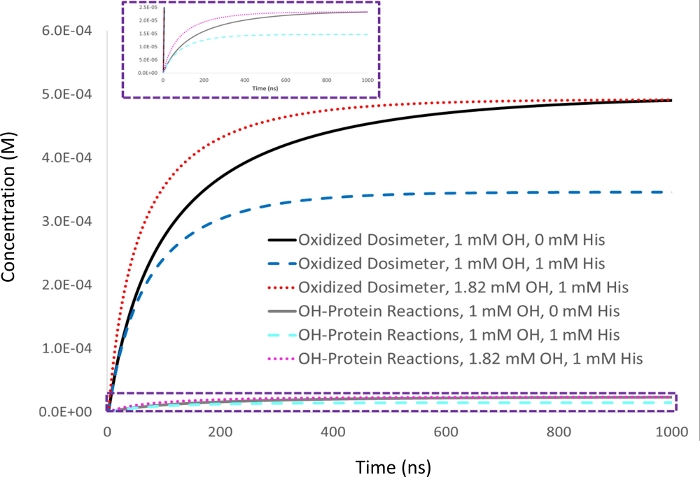
Rycina 2: Symulacja kinetyczna kompensacji opartej na dozymetrii. Odpowiedź dozymetru adeniny 1 mM jest mierzona w analizowanym roztworze lizozymu 5 µM przy początkowym stężeniu rodników hydroksylowych 1 mM (▪OH t1/2=53 ns) i przyjęta jako docelowa odpowiedź dozymetru (kolor czarny). Po dodaniu 1 mM histydyny jako substancji pomocniczej pełniącej rolę wymiatywacza, odpowiedź dozymetru (kolor niebieski) maleje proporcjonalnie do stopnia utleniania białka (kolor cyjan). Czas połowicznego rozpadu rodnika hydroksylowego również ulega skróceniu (▪OH t1/2=39 ns). Gdy zwiększona zostanie ilość generowanych rodników hydroksylowych, aby uzyskać w próbce z 1 mM wymiatywacza histydyny wydajność utlenionego dozymetru równoważną tej osiągniętej przy 1 mM rodników hydroksylowych w absence wymiatywacza (kolor czerwony), stopień utleniania białka staje się analogicznie identyczny (kolor magenta), podczas gdy czas połowicznego rozpadu rodnika hydroksylowego ulega dalszemu skróceniu (▪OH t1/2=29 ns). Zaadaptowano za zgodą Sharp J.S., Am Pharmaceut Rev 22, 50-55, 2019. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie ławy optycznej i kapilary do FPOP
UWAGA: Lasery excymerowe KrF stanowią ekstremalne zagrożenie dla wzroku, a światło bezpośrednie lub odbite może spowodować trwałe uszkodzenie oczu. Zawsze należy nosić odpowiednie środki ochrony oczu, w miarę możliwości unikać obecności przedmiotów odbijających światło w pobliżu drogi wiązki oraz stosować zabezpieczenia techniczne, aby zapobiec nieuprawnionemu dostępowi do aktywnego lasera i ograniczyć wszelkie przypadkowe odbicia.
- Przygotuj ławę optyczną FPOP.
- Włącz laser w celu jego rozgrzania. Ustaw laser w trybie External Trigger, Constant Energy, No Gas Replacement. Ustaw energię lasera na impuls (zazwyczaj od 80-120 mJ/pulse).
- Ustaw ławę optyczną z soczewką plano-konweksyjną (30 mm Dia. x 120 mm FL niepowlekaną) bezpośrednio na drodze wiązki lasera oraz z nierefleksyjnym ekranem końcowym w celu pochłaniania światła, jak pokazano na Rysunku 3A.
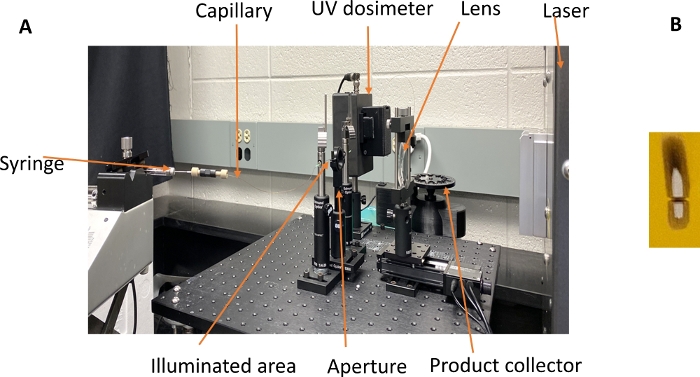
Rysunek 3: Ława optyczna do eksperymentu FPOP. (A) Próbkę miesza się z H2O2, dozymetrem rodnikowym adeniną oraz pochłaniaczem glutaminą, a następnie ładuje do strzykawki. Próbka jest tłoczona przez kapilarę z topionego kwarcu przez ognisko wiązki laserowego UV ekscymerowego KrF. Światło UV fotolizuje H2O2 do rodników hydroksylowych, które utleniają białko i dozymetr adeninowy. Przepływ ze strzykawki wypycha naświetloną próbkę z toru wiązki lasera przed kolejnym impulsem, tworząc nieoświetloną objętość wykluczenia między regionami naświetlonymi. Bezpośrednio po utlenieniu próbka przechodzi przez zintegrowany spektrofotometr UV, który mierzy absorbancję UV adeniny przy 265 nm. Następnie próbka jest dozowana do buforu gaszącego w celu usunięcia pozostałego H2O2 oraz utleniaczy wtórnych. (B) Rozmiar plamki jest mierzony po naświetleniu laserem przy 248 nm kolorowej karteczki samoprzylepnej przymocowanej za kapilarą. Szerokość plamki jest wykorzystywana do obliczenia szybkości przepływu próbki, a sylwetka kapilary w centrum plamki służy do ustawienia ławy optycznej. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
- Odetnij odpowiedni odcinek kapilary z topionego krzemienia (średnica zewnętrzna 360 µm i wewnętrzna 100 µm) i za pomocą tulejki podłącz ją do strzykawki szczelnej gazowo, używając łącznika o niskiej objętości martwej.
- Ostrożnie wypal powłokę polimidową kapilary palnikiem butanowym w miejscu, w którym dosymetr przepływowy odczytuje sygnał absorbancji przy 265 nm po naświetleniu próbek laserem. Pozostałości na kapilarze delikatnie usuń, przecierając ją wacikiem bezpyłowym nasączonym metanolem. Powłokę polimidową w miejscu padania wiązki lasera można wypalić w podobny sposób palnikiem butanowym lub za pomocą lasera ekscymerowego ustawionego na niską moc.
UWAGA: Należy odczekać, aż kapilara ostygnie, ponieważ użycie metanolu na gorącej kapilarze stwarza zagrożenie pożarowe. - Umieść kapilarę na drodze wiązki lasera i w dosymetrze przepływowym.
- Naciśnij dźwignię na górnej części dosymetru przepływowego, aby otworzyć zawias. Wyjmij uchwyty magnetyczne. Umieść kapilarę w wyfrezowanym rowku dosymetru przepływowego, używając uchwytów magnetycznych do jej unieruchomienia. Zamknij zawias dosymetru nad kapilarą, dociskając go, aż dźwignia zablokuje się w pozycji zamkniętej.
- W oprogramowaniu do dosymetrii kliknij przycisk Start Flash, aby rozpocząć pracę lasera ekscymerowego. Ustaw wstępnie moc lasera w zakresie 50-100 mJ/impuls w samym oprogramowaniu sterującym laserem, a wstępną częstotliwość repetycji w zakresie 10-20 Hz w zakładce Settings oprogramowania do dosymetrii.
- Skoresponduj wiązkę lasera za pomocą soczewki plano-konweksyjnej zamontowanej na liniowym stole motorowym. Zmierz dokładnie szerokość i wysokość plamki lasera na wysokości kapilary na karteczce samoprzylepnej, używając suwmiarki, aby obliczyć fluencję padającą (mJ/mm2), jak pokazano na Rysunku 3B.
- Umieść nieprzezroczystą aperturę w pobliżu kapilary, aby zapewnić stałą szerokość oświetlenia kapilary niezależnie od zmian rozmiaru wiązki wynikających z ruchu soczewki lub zmiany energii impulsu lasera18.
- Przy włączonym laserze przesuń stół motorowy w całym zakresie jego ruchu. Upewnij się, że wiązka pozostaje wycentrowana na aperturze i przez cały czas można obserwować sylwetkę kapilary. Średnica apertury musi być mniejsza niż szerokość padającej skupionej wiązki w każdym punkcie zakresu ruchu stołu motorowego.
- Przepuść wodę przez kapilarę z prędkością 20 µL/min przez co najmniej jedną minutę, aby ją wypłukać.
- Kliknij przycisk Start Data + AutoZero w oprogramowaniu dosymetru, aby wyzerować dosymetr względem wody i rozpocząć zbieranie danych.
UWAGA: Jeśli system buforowy dla FPOP wykazuje znaczną absorbancję UV przy 265 nm, system FPOP należy wyzerować względem buforu, a nie wody.
- Kliknij przycisk Start Data + AutoZero w oprogramowaniu dosymetru, aby wyzerować dosymetr względem wody i rozpocząć zbieranie danych.
- Ustaw obliczoną prędkość przepływu na pompie strzykawkowej.
- Prędkość przepływu próbki białka zależy od objętości napromieniowanej na jeden impuls (VIrr), liczby impulsów lasera na sekundę (R) oraz pożądanej frakcji objętości wykluczonej nienapromieniowanej (FEx), stosowanej w celu korekcji efektów przepływu laminarnego i dyfuzji próbki (zalecane 0,15-0,30)2,19,20. Oblicz VIrr (w µL) na podstawie średnicy wewnętrznej kapilary w mm (d) oraz szerokości plamki lasera padającej na kapilarę (tj. szerokości apertury) w mm (w), korzystając z następującego równania:
VIrr = π(d/2)2w - Oblicz pożądaną prędkość przepływu (w µL/min) na podstawie następującego równania:
Flow = 60R[VIrr (1 + FEx)]
- Prędkość przepływu próbki białka zależy od objętości napromieniowanej na jeden impuls (VIrr), liczby impulsów lasera na sekundę (R) oraz pożądanej frakcji objętości wykluczonej nienapromieniowanej (FEx), stosowanej w celu korekcji efektów przepływu laminarnego i dyfuzji próbki (zalecane 0,15-0,30)2,19,20. Oblicz VIrr (w µL) na podstawie średnicy wewnętrznej kapilary w mm (d) oraz szerokości plamki lasera padającej na kapilarę (tj. szerokości apertury) w mm (w), korzystając z następującego równania:
2. Przygotowanie roztworu białka do FPOP
- Przygotuj białko w dwóch lub więcej różnych stanach do porównania (np. z wiązadłem i bez wiązadła; w formie agregatu i monomeru; samo lub z partnerem wiązania białko-białko itd.) w celu wykrycia zmian konformacyjnych.
- Dostosuj całkowitą objętość stosowaną w FPOP do potrzeb eksperymentu. Dolna granica zależy zazwyczaj od objętości kapilary do naświetlania oraz ilości materiału wymaganego do wiarygodnej detekcji i kwantyfikacji względnej i będzie się różnić głównie w zależności od użytego systemu LC-MS/MS oraz metody przetwarzania próbek po znakowaniu. Całkowita objętość roztworów do FPOP powszechnie stosowana w naszej grupie wynosi 20 µL po dodaniu nadtlenku wodoru. Końcowe stężenie białka wynosi zazwyczaj 1-10 µM, z dodatkiem 17 mM glutaminy (w celu ograniczenia czasu życia rodnika hydroksylowego), 1 mM adeniny (pełniącej rolę dozymetru rodnikowego)13,17 oraz 10 mM buforu fosforanowego (buforu, który jest słabym zmiataczem rodników hydroksylowych). Próbki są zazwyczaj przygotowywane w wielu powtórzeniach, aby umożliwić statystyczne modelowanie wyników.
- W większości ogólnych zastosowań przygotuj próbki w trzech powtórzeniach dla obu stanów, plus co najmniej jedną próbkę jako kontrolę bez lasera w celu pomiaru utleniania tła. Przygotuj 18 µL takiej mieszaniny roztworu do FPOP.
UWAGA: Wiele buforów i dodatków powszechnie stosowanych w biochemii to zmiatacze rodników hydroksylowych. Dodatków i buforów tych można używać, jednak może dojść do zmniejszenia utleniania z powodu zmiatania rodników hydroksylowych przez bufor. Generalnie ogranicz wszystkie dodatki do minimum wymaganego przez system biologiczny, aby zmaksymalizować wydajność utleniania białka. Należy unikać dimetylosulfotlenku ze względu na tendencję do generowania rodników wtórnych; w naszych doświadczeniach użyteczną alternatywą był dimetylformamid. Przy stosowaniu buforów będących silnymi zmiataczami rodników hydroksylowych, z mieszaniny roztworu do FPOP można często pominąć glutaminę.
- W większości ogólnych zastosowań przygotuj próbki w trzech powtórzeniach dla obu stanów, plus co najmniej jedną próbkę jako kontrolę bez lasera w celu pomiaru utleniania tła. Przygotuj 18 µL takiej mieszaniny roztworu do FPOP.
- Przygotuj 1 M nadtlenek wodoru bezpośrednio przed eksperymentem FPOP.
UWAGA: 30% nadtlenek wodoru powszechnie sprzedawany przez dostawców zawiera stabilizator, który wydłuża okres trwałości. Po rozcieńczeniu nadtlenek wodoru należy zużyć szybko, zdecydowanie tego samego dnia. Nadtlenek wodoru powinien być również regularnie testowany pod kątem rozkładu za pomocą FPOP z użyciem dozymetru rodników hydroksylowych. - Przygotuj probówki do mikrocentryfugi zawierające 25 µL roztworu gaszącego o stężeniu 0.5 µg/µL amidu metioniny i 0.5 µg/µL katalazy. Jeśli do FPOP użyta zostanie objętość próbki większa niż 20 µL, zwiększ objętość roztworu gaszącego proporcjonalnie.
3. Przeprowadzenie eksperymentu FPOP
- Do 18 µL mieszaniny roztworu FPOP dodać 2 µL nadtlenku wodoru. Zawartość delikatnie wymieszać pipetą, a następnie szybko odwirować roztwór na dno probówek do mikrowirowarki. Bezzwłocznie pobrać roztwór strzykawką szczelną i załadować do pompy strzykawkowej.
- Uruchomić przepływ w pompie strzykawkowej z prędkością ustaloną w kroku 1.8.1 (zazwyczaj od 8-16 µL/min), klikając przycisk Start Pump w oprogramowaniu dozymetru.
- Monitorować w czasie rzeczywistym odczyt adeniny za pomocą dozymetru przepływowego (patrz Tabela Materiałów) i zbierać próbkę do odpadów. Odczekać do momentu stabilizacji sygnału Abs265.
- Kliknąć przycisk Start Flash w oprogramowaniu dozymetru, aby rozpocząć emitowanie wiązki lasera z zaprogramowaną częstotliwością powtórzeń i energią.
- Monitorować w czasie rzeczywistym odczyt adeniny za pomocą dozymetru przepływowego (patrz Tabela Materiałów); różnica w Abs265 przy wyłączonym i włączonym laserze stanowi odczyt ΔAbs265.
UWAGA: Pojawienie się bardzo niestabilnych odczytów Abs265 podczas naświetlania laserem w obecności nadtlenku wodoru wynika z powstawania pęcherzyków w roztworze. Aby wyeliminować pęcherzyki, należy zmniejszyć fluencję lasera i/lub stężenie nadtlenku wodoru.
4. Wykonaj kompensację
UWAGA: Różne ligandy, bufory itp. mogą wykazywać różną zdolność do wychwytywania rodników hydroksylowych. Ważne jest, aby zapewnić porównywalne skuteczne dawki rodników hydroksylowych dostępnych do reakcji z białkiem w różnych próbkach. Osiąga się to poprzez zapewnienie jednakowej odpowiedzi dozymetrycznej na rodniki hydroksylowe pomiędzy próbkami. W dozymetrii adeninowej zmiana absorbancji UV przy 265 nm (ΔAbs265) odzwierciedla skuteczną dawkę rodników hydroksylowych; im większa wartość ΔAbs265, tym wyższa skuteczna dawka rodników hydroksylowych.
- Porównaj odczyt ΔAbs265 uzyskany za pomocą dozymetru przepływowego z pożądanym odczytem ΔAbs265 uzyskanym w poprzednich eksperymentach lub kontrolach. Odczyt ΔAbs265 niższy od pożądanego wskazuje na niewystarczającą dawkę efektywną rodników hydroksylowych; wyższy odczyt ΔAbs265 wskazuje na zbyt wysoką dawkę efektywną rodników. Jeśli odczyt ΔAbs265 znajduje się na pożądanym poziomie, pobierz próbkę niezwłocznie po naświetlaniu laserem do buforu gaszącego17.
- Skoryguj dawkę efektywną rodników, aby wyrównać ΔAbs265. Kompensację tę można przeprowadzić na trzy sposoby: zmienić stężenie nadtlenku wodoru, zwiększyć fluencję lasera poprzez zmianę energii lasera na impuls lub zwiększyć fluencję lasera poprzez zmianę płaszczyzny ogniskowej soczewki skupiającej.
- Aby wprowadzić dużą zmianę (>10 mAU) w odczycie ΔAbs265, przygotuj ponownie próbkę z większą lub mniejszą ilością nadtlenku wodoru i ponownie przeanalizuj próbkę zgodnie z sekcją 3.
- Aby wprowadzić niewielką zmianę w odczycie ΔAbs265 w czasie rzeczywistym, dostosuj płaszczyznę ogniskową wiązki padającej, zmieniając pozycję soczewki skupiającej za pomocą 50 mm Motorized Stage. Przesunięcie płaszczyzny ogniskowej bliżej pozycji kapilary zwiększy odczyt ΔAbs265; odsunięcie płaszczyzny ogniskowej od pozycji kapilary zmniejszy odczyt ΔAbs265.
- Monitoruj ΔAbs265 adeniny, aby zmierzyć efektywną ilość rodników hydroksylowych obecnych w próbce po naświetlaniu laserem13. Monitorowanie w czasie rzeczywistym za pomocą przepływowego detektora UV z kapilarą pozwala na bieżącą kompensację opisaną w punkcie 4.2.2; dostosuj pozycję soczewki za pomocą stołu motorowego, aż odczyt ΔAbs265 będzie równy wartości pożądanej. Pomiary absorbancji po eksperymencie za pomocą spektrofotometru UV są również dokładne, ale wymagają użycia nowych próbek dla każdej dawki efektywnej rodników.
5. Trawienie próbek białek
UWAGA: Trypsyna jest najczęściej stosowana do trawienia próbek białek w FPOP i jest proteazą wykorzystaną w niniejszym protokole. Jest to niezawodna proteaza, która generuje peptydy z miejscami zasadowymi zarówno na N- jak i C-końcu, co sprzyja powstawaniu wielokrotnie naładowanych jonów peptydowych w MS. Co więcej, rozcina ona łańcuch po lizynie i argininie, dwóch aminokwasach, które wykazują jedynie umiarkowaną reaktywność wobec rodników hydroksylowych; w związku z tym zmiany w obrazie trawienia wynikające z utleniania analitytu zdarzają się rzadko. W FPOP z sukcesem stosowano również inne proteazy21, jednak należy zadbać o to, aby wzorce trawienia były porównywalne pomiędzy próbkami nieutlenionymi a utlenionymi.
- Zmierz objętość końcową zatrzymanej próbki FPOP. Do roztworu białka po zatrzymaniu reakcji dodaj 500 mM Tris, pH 8.0 z 10 mM CaCl2 zawierający 50 mM ditiotreitol (DTT) do stężenia końcowego 50 mM Tris, 1 mM CaCl2 oraz 5 mM DTT.
- Ogrzewaj próbkę białka w temperaturze 95 °C przez 15 minut.
- Natychmiast schłodź próbkę na lodzie przez 2 min.
- Dodaj trypsynę do próbek w stosunku masy trypsyny do białka 1:20.
- Traw białko przez noc w temperaturze 37 °C przy mieszaniu.
- Zatrzymaj reakcję trawienia poprzez dodanie 0,1% kwasu mrówkowego i/lub ogrzanie próbki do 95 °C przez 10 min.
- Dodaj 2 mM DTT do próbek i ogrzewaj w 60 °C przez 15 min bezpośrednio przed analizą LC-MS/MS.
UWAGA: Choć inne grupy zgłaszały alkilację tioli w eksperymentach FPOP, w naszych badaniach odnotowaliśmy powstawanie produktów ubocznych podczas alkilacji utlenionych białek (prawdopodobnie w wyniku reakcji z nukleofilowymi grupami karbonylowymi powstałymi jako niewielki produkt utleniania). W związku z tym unikamy alkilacji tioli, gdy jest to możliwe.
6. Przeprowadzenie cieczowej chromatografii sprzężonej z tandemową spektrometrią mas (LC-MS/MS)
- Przygotować fazę ruchomą A składającą się z wody zawierającej 0,1% kwasu mrówkowego oraz fazę ruchomą B składającą się z acetonitrylu z 0,1% kwasu mrówkowego.
- Próbkę nałożyć najpierw na wkład kolumny pułapkowej C18 (300 µm I.D. x 5 mm, wielkość porów 100 Å, wielkość cząstek 5 µm) i przemyć 2% rozpuszczalnikiem B przez 3 minuty przy szybkości przepływu 5,0 µL/min w celu usunięcia soli i hydrofilowych małych cząsteczek.
- Następnie rozdzielić peptydy na nanokolumnie C18 (0,75 mm x 150 mm, wielkość cząstek 2 µm, wielkość porów 100 Å) przy szybkości przepływu 300 nL/min. Gradient składa się z liniowego wzrostu od 2 do 35% rozpuszczalnika B w ciągu 22 min, wzrostu do 95% rozpuszczalnika B w ciągu 5 min i utrzymania tego poziomu przez 3 min w celu przemycia kolumny, a następnie powrotu do 2% B w ciągu 3 min i utrzymania tego poziomu przez 9 min w celu ponownej ekwilibracji kolumny.
UWAGA: Ten gradient jest wystarczający dla LC-MS/MS większości mieszanin FPOP składających się z jednego i dwóch białek w celu przeprowadzenia kwantyfikacji na poziomie peptydów. W rzadkich przypadkach, gdy peptydy interferują ze sobą ze względu na podobne czasy retencji i wartości m/z, może być konieczna zmiana zawartości rozpuszczalnika B w celu zwiększenia rozdzielczości peptydów. FPOP w skali proteomu22 lub projekty eksperymentalne mające na celu rozdzielenie izomerów produktów utleniania peptydów1,23,24,25 mogą wymagać dłuższych gradientów LC i wykraczają poza zakres niniejszego opracowania. - Peptydy eluować bezpośrednio do źródła nanospray spektrometru mas o wysokiej rozdzielczości, używając przewodzącego emitera nanospray.
- Dane pozyskać w trybie jonów dodatnich. Napięcie spray ustawić na 2400 V, a temperaturę rurki transferowej jonów na 300 °C.
- Rejestrować pełne skany MS w zakresie m/z od 250 do 2000 przy nominalnej rozdzielczości 60 000 dla m/z 200, a następnie przeprowadzić osiem kolejnych zależnych od danych skanów MS/MS w liniowej pułapce jonowej dla ośmiu najobfitszych jonów peptydowych, stosując dysocjację indukowaną zderzeniami przy 35% energii znormalizowanej w celu identyfikacji peptydów. Fragmentować peptydy do pięciu razy w ciągu 30 s, a następnie przenosić je na listę wykluczeń na 60 s.
7. Przetwarzanie danych i obliczanie średniego utlenienia peptydów
- Wyznacz pokrycie sekwencji białka, wartości m/z oraz czasy retencji nieutlenionych peptydów, korzystając z wyszukiwarki proteomicznej MS/MS.
- Ustaw tolerancję masy prekursora na 10 ppm i dopuść do dwóch pominiętych miejsc cięcia dla próbek trawionych trypsyną, stosując standardową specyficzność cięcia trypsyny.
- Ustaw tolerancję masy fragmentu peptydowego na 0,4 Daltons.
- Na podstawie stosunku m/z wykrytych niezmodyfikowanych peptydów oraz znanych przesunięć masy głównych produktów utleniania, oblicz m/z różnych teoretycznych produktów utleniania każdego peptydu4,26,27,28,29.
- Zidentyfikuj ekstrakcyjny chromatogram jonowy dla tych wartości m/z, korzystając z oprogramowania do przeglądania wyników spektrometrii masowej (Rycina 4). Zidentyfikuj produkty utleniania peptydów na podstawie ich m/z, stanu naładowania oraz podobieństwa czasu elucji do niezmodyfikowanego peptydu. W naszych badaniach produkty utleniania peptydów eluują od 240 sekund przed do 180 sekund po niezmodyfikowanym peptydzie przy zastosowaniu powyższego gradientu LC. Ponieważ utlenianie często prowadzi do powstania wielu izomerycznych produktów utleniania, w ekstrakcyjnych chromatogramach jonowych produktów utleniania peptydów często obserwuje się wiele częściowo rozdzielonych pików, co przedstawiono na Rycini 4. Produkty utleniania peptydów są ilościowo oznaczane na podstawie pola powierzchni piku(pików) w ekstrakcyjnych chromatogramach jonowych.
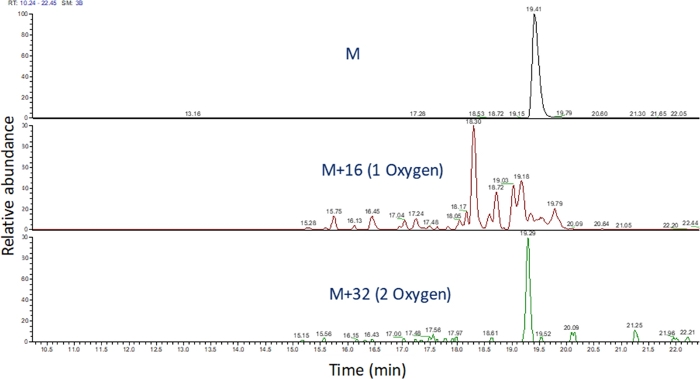
Rycina 4: Ekstrahowany chromatogram jonowy peptydu i jego produktów utleniania po FPOP. Wartości m/z produktów utleniania peptydu są obliczane na podstawie wartości m/z peptydu nieutlenionego oraz znanych produktów utleniania, a następnie wyznacza się pola powierzchni tych produktów peptydowych. Pole powierzchni produktów peptydowych jest następnie wykorzystywane do obliczenia średniej liczby zdarzeń utleniania na peptyd. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Oblicz średnie utlenienie peptydów, korzystając z poniższego równania.
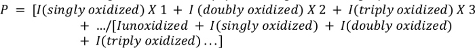
gdzie P oznacza średnią liczbę zdarzeń utleniania na cząsteczkę peptydu, a I reprezentuje powierzchnię piku peptydu nieutlenionego (Iunoxidized) oraz peptydu z n zdarzeniami utleniania. Należy zauważyć, że I(singly oxidized) obejmowałoby nie tylko przyłączenie pojedynczego atomu tlenu, ale także inne rzadsze pojedyncze zdarzenia utleniania, które badacz może zdecydować się zmierzyć (np. utleniającą dekarboksylację, tworzenie grup karbonylowych itp.)4,26,27,28,29.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Porównanie profilu peptydowego łańcucha ciężkiego biosymilara adalimumabu w buforze fosforanowym oraz po ogrzaniu w temperaturze 55 °C przez 1 h wykazuje interesujące wyniki. Do identyfikacji peptydów, które uległy istotnym zmianom w tych dwóch warunkach, zastosowano test t Studenta (p ≤ 0.05). Peptydy 20-38, 99-125, 215-222, 223-252, 260-278, 376-413 oraz 414-420 wykazują istotną ochronę przed rozpuszczalnikiem podczas ogrzewania białka w celu utworzenia agregatów (Rycina 5)
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Techniki strukturalne oparte na spektrometrii mas, w tym wymiana wodorowo-deuterowa, sieciowanie chemiczne, znakowanie kowalencyjne oraz natywna spektrometria mas w sprayu i ruchliwość jonów, szybko zyskują na popularności ze względu na ich elastyczność, czułość i zdolność do radzenia sobie ze złożonymi mieszaninami. FPOP ma kilka zalet, które zwiększyły jego popularność w dziedzinie technik strukturalnych opartych na spektrometrii mas. Podobnie jak większość strategii znakowania kowalencyjnego, zapewnia stabilny obraz c...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Joshua S. Sharp ujawnia znaczne udziały finansowe w GenNext Technologies, Inc., małej firmie dążącej do komercjalizacji technologii analizy struktury białek wyższego rzędu, w tym śladu białka rodnika hydroksylowego.
Podziękowania
Dziękujemy za finansowanie badań z grantu Narodowego Instytutu Ogólnych Nauk Medycznych R43GM125420-01 na wsparcie komercyjnego rozwoju stacjonarnego urządzenia FPOP oraz R01GM127267 na rozwój protokołów standaryzacji i dozymetrii dla wysokoenergetycznego FPOP.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Adenina | Acros Organics | 147440250 | Rozpuszczalny w wodzie do 3,5 mM |
| Apertura | Edmund Optics | 39-905 | 1000 μ m Średnica apertury, pozłacana miedź |
| Uchwyt apertury | Edmund Optics | 53-287 | 25,8 mm Średnica zewnętrzna, precyzyjny montaż otworkowy |
| Catalse | Sigma Aldrich | C-40 | Katalaza z wątroby bydlęcej, liofilizowany proszek, ≥ 10 000 jednostek/mg białka |
| Laser COMPex Pro | Koherent | 1113836 | COMPexPRO 102, F-Vversion, laser KrF, No XeCl |
| Dithiotheitol (DTT) | Promega | V3151 | DTT, klasa molekularna (DL-Ditiothreitol) |
| Kolektor frakcji | GenNext Technologies, Inc. | Nie dotyczy | Automatyczny kolektor frakcji |
| Stopiona krzemionka capillay | Molex | 1068150023 | Polymicro Elastyczna rurka kapilarna z topionej krzemionki, średnica wewnętrzna 100 i mikro; m, Średnica zewnętrzna 375 &mikro; m, TSP100375 |
| Glutamina | Acros Organics | 119951000 | L(+)-Glutamina, 99% |
| Uchwyt do soczewek | Edmund Optics | 03-668 | 53 mm Średnica zewnętrzna, trzyśrubowy regulowany pierścień |
| Nadtlenek wodoru | Fisher Scientific | H325-100 | , 30% (certyfikowany ACS), Fisher Chemical |
| LC-MS/MS system | Thermo Scientific | IQLAAEGAAPFADBMBCX | Dionex Ultimate 3000 sprzężony ze spektrometrem masowym Orbitap Fusion Tribrid |
| Mas spec grade Acetonitryl | Fisher Scientific | A955-1 | Acetonitryl, Optima LC/MS Grade, Fisher Chemical |
| Mass spec grade kwas mrówkowy | Fisher Scientific | A117-50 | Kwas mrówkowy, 99,0+%, Optima™ LC / MS Grade, Fisher Chemical |
| Mass spec grade water | Fisher Scientific | W6-4 | Water, Optima LC/MS Grade, Fisher Chemical |
| MES buffer | Sigma Aldrich | M0164 | MES sól hemisodowa |
| Amid metioniny | Bachem | 4000594.0005 | H-met-NH2. Zacisk HCl |
| Micro V | Thor Labs | VK250 | Micro V-clamp z ostrzami ze stali nierdzewnej |
| Zmotoryzowany stolik | Edmund Optics | 68-638 | 50mm Travel Zmotoryzowany system sceniczny z ręcznym sterowaniem |
| Kolumna Nano C18 | Thermo Scientific | 164534 | Uznanie PepMap 100 C18 HPLC |
| Ławka optyczna | Edmund Optics | 56-935 | 18" x 18" płytka stykowa |
| Pionierski system modułów FPOP | GenNext Technologies, Inc. | N/A | Inline FPOP Radical Dozymetry System |
| Uchwyt na słupek | Edmund Optics | 58-979 | 3" Długość, ¼-20 Gwint, Post Holder |
| Fosforan sodu dwuzasadowy | Fisher Scientific | BP331-500 | Fosforan sodu dwuzasadowy siedmiowodny (kryształy bezbarwne do białych), Fisher BioReagents |
| Jednozasadowy fosforan sodu | Fisher Scientific | BP330-500 | Fosforan sodu jednowodny jednowodny (kryształy od bezbarwnego do białego), Fisher BioReagents |
| Strzykawka | Hamilton | 81065 | 100 µ L, Model 1710 RN SYR, Mały wyjmowany NDL, 22s ga, 2 cale, typ punktowy 3 |
| Pompa strzykawkowa | KD Scientific | 788101 | Legato 101 pompa strzykawkowa |
| Pułapka C18 kolumna | Thermo Scientific | 160454 | Thermo Scientific Uznanie PepMap 100 C18 Kolumny HPLC |
| Tris | Sigma Aldrich | 252859 | Tris(hydroksymetylo)aminometan |
| Trypsyna | Promega | V5111 | Stopień sekwencjonowania Zmodyfikowana trypsyna |
| UV soczewka wypukła | Edmund Optics | 84-285 | Średnica 30 mm x 120 mm FL Niepowlekana, UV soczewka płasko-wypukła |
Bibliografia
- Kaur, P., Kiselar, J., Yang, S., Chance, M. R. Quantitative protein topography analysis and high-resolution structure prediction using hydroxyl radical labeling and tandem-ion mass spectrometry (MS). Molecular & Cellular Proteomics. 14 (4), 1159-1168 (2015).
- Hambly, D. M., Gross, M. L. Laser flash photolysis of hydrogen peroxide to oxidize protein solvent-accessible residues on the microsecond timescale. Journal of the American Society for Mass Spectrometry. 16 (12), 2057-2063 (2005).
- Buxton, G. V., Greenstock, C. L., Helman, W. P., Ross, A. B. Critical review of rate constants for reactions of hydrated electrons, hydrogen atoms and hydroxyl radicals (·OH/·O- in Aqueous Solution. Journal of Physical and Chemical Reference Data. 17 (2), 513(1988).
- Xu, G., Chance, M. R. Radiolytic modification and reactivity of amino acid residues serving as structural probes for protein footprinting. Analytical Chemistry. 77 (14), 4549-4555 (2005).
- Sharp, J. S., Tomer, K. B. Effects of anion proximity in peptide primary sequence on the rate and mechanism of leucine oxidation. Analytical Chemistry. 78 (14), 4885-4893 (2006).
- Huang, W., Ravikumar, K. M., Chance, M. R., Yang, S. Quantitative mapping of protein structure by hydroxyl radical footprinting-mediated structural mass spectrometry: a protection factor analysis. Biophysical Journal. 108 (1), 107-115 (2015).
- Xie, B., Sood, A., Woods, R. J., Sharp, J. S. Quantitative protein topography measurements by high resolution hydroxyl radical protein footprinting enable accurate molecular model selection. Scientific Reports. 7 (1), 4552(2017).
- Li, Z., et al. High structural resolution hydroxyl radical protein footprinting reveals an extended Robo1-heparin binding interface. Journal of Biological Chemistry. 290 (17), 10729-10740 (2015).
- Li, X., et al. Structural analysis of the glycosylated intact HIV-1 gp120-b12 antibody complex using hydroxyl radical protein footprinting. Biochemistry. 56 (7), 957-970 (2017).
- Li, K. S., Shi, L., Gross, M. L. Mass spectrometry-based fast photochemical oxidation of proteins (FPOP) for higher order structure characterization. Accounts of Chemical Research. 51 (3), 736-744 (2018).
- Li, J., Chen, G. The use of fast photochemical oxidation of proteins coupled with mass spectrometry in protein therapeutics discovery and development. Drug Discovery Today. 24 (3), 829-834 (2019).
- Roush, A. E., Riaz, M., Misra, S. K., Weinberger, S. R., Sharp, J. S. Intrinsic buffer hydroxyl radical dosimetry using Tris(hydroxymethyl)aminomethane. Journal of the American Society for Mass Spectrometry. 31 (2), 169-172 (2020).
- Xie, B., Sharp, J. S. Hydroxyl radical dosimetry for high flux hydroxyl radical protein footprinting applications using a simple optical detection method. Analytical Chemistry. 87 (21), 10719-10723 (2015).
- Niu, B., Zhang, H., Giblin, D., Rempel, D. L., Gross, M. L. Dosimetry determines the initial OH radical concentration in fast photochemical oxidation of proteins (FPOP). Journal of the American Society for Mass Spectrometry. 26 (5), 843-846 (2015).
- Niu, B., et al. Incorporation of a reporter peptide in FPOP compensates for adventitious scavengers and permits time-dependent measurements. Journal of the American Society for Mass Spectrometry. 28 (2), 389-392 (2017).
- Garcia, N. K., Sreedhara, A., Deperalta, G., Wecksler, A. T. Optimizing hydroxyl radical footprinting analysis of biotherapeutics using internal standard dosimetry. Journal of the American Society for Mass Spectrometry. 31 (7), 1563-1571 (2020).
- Sharp, J. S., Misra, S. K., Persoff, J. J., Egan, R. W., Weinberger, S. R. Real time normalization of fast photochemical oxidation of proteins experiments by inline adenine radical dosimetry. Analytical Chemistry. 90 (21), 12625-12630 (2018).
- Zhang, B., Cheng, M., Rempel, D., Gross, M. L. Implementing fast photochemical oxidation of proteins (FPOP) as a footprinting approach to solve diverse problems in structural biology. Methods. 144, 94-103 (2018).
- Konermann, L., Stocks, B. B., Czarny, T. Laminar flow effects during laser-induced oxidative labeling for protein structural studies by mass spectrometry. Analytical Chemistry. 82 (15), 6667-6674 (2010).
- Gau, B. C., Sharp, J. S., Rempel, D. L., Gross, M. L. Fast photochemical oxidation of protein footprints faster than protein unfolding. Analytical Chemistry. 81 (16), 6563-6571 (2009).
- Li, K. S., et al. Hydrogen-Deuterium exchange and hydroxyl radical footprinting for mapping hydrophobic interactions of human bromodomain with a small molecule Inhibitor. Journal of the American Society for Mass Spectrometry. 30 (12), 2795-2804 (2019).
- Espino, J. A., Jones, L. M. Illuminating biological interactions with in vivo protein footprinting. Analytical Chemistry. 91 (10), 6577-6584 (2019).
- Charvatova, O., et al. Quantifying protein interface footprinting by hydroxyl radical oxidation and molecular dynamics simulation: application to galectin-1. Journal of the American Society for Mass Spectrometry. 19 (11), 1692-1705 (2008).
- Gau, B., Garai, K., Frieden, C., Gross, M. L. Mass spectrometry-based protein footprinting characterizes the structures of oligomeric apolipoprotein E2, E3, and E4. Biochemistry. 50 (38), 8117-8126 (2011).
- Gau, B. C., Chen, J., Gross, M. L. Fast photochemical oxidation of proteins for comparing solvent-accessibility changes accompanying protein folding: Data processing and application to barstar. Biochimica et Biophysica Acta. 1834 (6), 1230-1238 (2013).
- Garrison, W. M. Reaction mechanisms in the radiolysis of peptides, polypeptides, and proteins. Chemical Reviews. 87 (2), 381-398 (1987).
- Xu, G., Chance, M. R. Radiolytic modification of sulfur-containing amino acid residues in model peptides: fundamental studies for protein footprinting. Analytical Chemistry. 77 (8), 2437-2449 (2005).
- Xu, G., Chance, M. R. Radiolytic modification of acidic amino acid residues in peptides: probes for examining protein-protein interactions. Analytical Chemistry. 76 (5), 1213-1221 (2004).
- Xu, G., Takamoto, K., Chance, M. R. Radiolytic modification of basic amino acid residues in peptides: probes for examining protein-protein interactions. Analytical Chemistry. 75 (24), 6995-7007 (2003).
- Misra, S. K., Orlando, R., Weinberger, S. R., Sharp, J. S. Compensated hydroxyl radical protein footprinting measures buffer and excipient effects on conformation and aggregation in an adalimumab biosimilar. AAPS Journal. 21 (5), 87(2019).
- Simmons, D. A., Konermann, L. Characterization of transient protein folding intermediates during myoglobin reconstitution by time-resolved electrospray mass spectrometry with on-line isotopic pulse labeling. Biochemistry. 41 (6), 1906-1914 (2002).
- Vahidi, S., Konermann, L. Probing the time scale of FPOP (fast photochemical oxidation of proteins): radical reactions extend over tens of milliseconds. Journal of the American Society for Mass Spectrometry. 27 (7), 1156-1164 (2016).
- Chance, M. R. Unfolding of apomyoglobin examined by synchrotron footprinting. Biochemical and Biophysical Research Communications. 287 (3), 614-621 (2001).
- Xu, G., Chance, M. R. Hydroxyl radical-mediated modification of proteins as probes for structural proteomics. Chemical Reviews. 107 (8), 3514-3543 (2007).
- Zhang, Y., Rempel, D. L., Zhang, H., Gross, M. L. An improved fast photochemical oxidation of proteins (FPOP) platform for protein therapeutics. Journal of the American Society for Mass Spectrometry. 26 (3), 526-529 (2015).
- Cornwell, O., Radford, S. E., Ashcroft, A. E., Ault, J. R. Comparing hydrogen deuterium exchange and fast photochemical oxidation of proteins: a structural characterisation of wild-type and ΔN6 β(2)-microglobulin. Journal of the American Society for Mass Spectrometry. 29 (2), 2413-2426 (2018).
- Xie, B., Sharp, J. S. Relative Quantification of sites of peptide and protein modification using size exclusion chromatography coupled with electron transfer dissociation. Journal of the American Society for Mass Spectrometry. 27 (8), 1322-1327 (2016).
- Srikanth, R., Wilson, J., Vachet, R. W. Correct identification of oxidized histidine residues using electron-transfer dissociation. Journal of Mass Spectrometry. 44 (5), 755-762 (2009).
- Li, X., Li, Z., Xie, B., Sharp, J. S. Improved identification and relative quantification of sites of peptide and protein oxidation for hydroxyl radical footprinting. Journal of the American Society for Mass Spectrometry. 24 (11), 1767-1776 (2013).
- Li, X., Li, Z., Xie, B., Sharp, J. S. Supercharging by m-NBA Improves ETD-Based Quantification of Hydroxyl Radical Protein Footprinting. Journal of the American Society for Mass Spectrometry. 26 (8), 1424-1427 (2015).
- Khaje, N. A., Sharp, J. S. Rapid quantification of peptide oxidation isomers from complex mixtures. Analytical Chemistry. 92 (5), 3834-3843 (2020).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
