Celem tego protokołu jest synteza liposomów znakowanych fluorescencyjnie i wykorzystanie cytometrii przepływowej do identyfikacji lokalizacji liposomów in vivo na poziomie komórkowym.
Artykuł metodologiczny
Przygotowanie, podawanie i ocena specyficznego tkankowo wychwytu komórkowego in vivo liposomów znakowanych barwnikiem fluorescencyjnym
W tym artykule
Podsumowanie
Streszczenie
Rośnie zainteresowanie wykorzystaniem liposomów do dostarczania związków in vivo, szczególnie w przypadku ukierunkowanych metod leczenia. W zależności od preparatu liposomowego, liposomy mogą być preferencyjnie pobierane przez różne typy komórek w organizmie. Może to mieć wpływ na skuteczność cząsteczki terapeutycznej, ponieważ postęp różnych chorób jest specyficzny dla typu tkanki i komórki. W tym protokole przedstawiamy jedną metodę syntezy i fluorescencyjnego znakowania liposomów przy użyciu DSPC, cholesterolu i PEG-2000 DSPE oraz barwnika lipidowego DiD jako znacznika fluorescencyjnego. Protokół ten przedstawia również podejście do dostarczania liposomów in vivo i oceny specyficznego dla komórek wychwytu liposomów za pomocą cytometrii przepływowej. Podejście to można wykorzystać do określenia typów komórek, które pobierają liposomy oraz ilościowego określenia rozkładu i proporcji wychwytu liposomów w różnych typach komórek i tkankach. Chociaż nie wspomniano o tym w tym protokole, dodatkowe testy, takie jak immunofluorescencja i obrazowanie fluorescencji pojedynczych komórek na cytometrze, wzmocnią wszelkie dokonane odkrycia lub wnioski, ponieważ umożliwiają ocenę barwienia wewnątrzkomórkowego. Protokoły mogą również wymagać dostosowania w zależności od tkanki (tkanek) będących przedmiotem zainteresowania.
Wprowadzenie
Wraz ze wzrostem zainteresowania rozwojem terapii wykorzystujących nanocząsteczki dostarczania leków, metody przygotowania i oceny rozkładu i absorpcji cząstek muszą nadal się rozwijać, rozszerzać i być dostępne dla społeczności naukowej1,2. Protokół ten został opracowany w celu oceny dokładnych typów komórek, które przyjmowały liposomy in vivo po leczeniu liposomami znakowanymi DiD załadowanymi tesaglitazarem, agonistą receptora aktywowanego przez proliferatory peroksysomów (PPAR)-α/γ sup class<="xref">3,4. W tych badaniach byliśmy w stanie ocenić, na które typy komórek bezpośrednio wpłynęło leczenie liposomalnym tesaglitazarem, skuteczność celowania w ugrupowania oraz wygenerować hipotezy wyjaśniające zaobserwowane przez nas wyniki leczenia. Co więcej, ustalone funkcje biologiczne w różnych typach komórek sugerują, że komórki fagocytarne, takie jak makrofagi, komórki dendrytyczne i komórki Kupffera specyficzne dla wątroby, zajmują większość liposomów5,6,7. Korzystając z tego protokołu, wykazaliśmy, że nieklasyczne fagocyty mogą również przyjmować liposomy3,4.
Ten protokół przedstawia zoptymalizowaną metodę solubilizacji tesaglitazaru, przygotowania liposomów przez odparowanie w odwrotnej fazie i użycia octanu wapnia jako atraktantu do zdalnego ładowania leków. Przedstawione metody są dostępne dla wielu laboratoriów i brakuje w nich trudnych do zdobycia materiałów i etapów wymagających wysokich temperatur. Protokół wytwarza liposomy o rozmiarach, które są optymalne dla zwiększonego krążenia in vivo8. Ponadto, jak podsumowali Su i wsp., do tej pory metody oceny dystrybucji liposomów in vivo i wychwytu tkankowego zostały dogłębnie zbadane i przetestowane9. Pozytonowa tomografia emisyjna (PET), obrazowanie metodą rezonansu magnetycznego (MRI) i fluorescencyjna tomografia molekularna (FMT) są stosowane do ilościowego określania biodystrybucji i wychwytu specyficznego dla tkanki9,10,11. Chociaż metody te zostały zoptymalizowane w celu maksymalizacji wykrywania in vivo, nadal brakuje im możliwości ilościowego określenia wychwytu liposomów in vivo w rozdzielczości komórkowej. Przedstawiony tutaj protokół ma na celu zaspokojenie tej potrzeby poprzez zastosowanie cytometrii przepływowej. Wreszcie, w przypadku tego protokołu, wychwyt komórkowy został zawężony do kilku tkanek, w tym tkanki tłuszczowej. Istnieje coraz więcej literatury badającej potencjał wykorzystania nanocząsteczek do dostarczania terapii w warunkach otyłości, dysmetabolizmu i stanów zapalnych12,13,14,15,16,17. W związku z tym uznaliśmy, że ważne jest, aby podzielić się protokołem ze skutecznymi metodami przetwarzania i analizy tkanki tłuszczowej – jednej z tkanek, która odgrywa ważną rolę w tych patologiach.
Protokół
Wszystkie kroki w tym protokole są zatwierdzone i zgodne z wytycznymi Komitetu ds. Opieki nad Zwierzętami i Użytkowania na Uniwersytecie Wirginii.
UWAGA: Istnieje kilka ważnych kontroli do rozważenia na późniejszych etapach analizy, które są podsumowane w Tabeli 1 i powinny być rozważone przed podaniem liposomów.
1. Przygotowanie fluorescencyjnie znakowanych liposomów, naładowanych octanem wapnia i tesaglitazarem
- Połącz DSPC (1,2-distearoilo-sn-glicero-3-fosfocholinę), cholesterol, PEG-2000-DSPE i DiD. W tym celu należy połączyć DSPC, cholesterol i PEG-2000 DSPE w stosunku masowym 2:1:1. Dodać barwnik lipidowy DiD w stężeniu 1 mg DiD na 1 ml liposomów (stosunek molowy 46:1 DSPC:DiD).
UWAGA: DiD jest przyjętym skrótem od barwnika 1,1'-dioctadecyl-3,3,3',3'tetramethylindocarbocyjaniny. Ponieważ ma dwa oktadecylowe "ogony tłuszczowe" o równej długości do DSPC zastosowanego w tym preparacie, powinien on w większości wbudowywać się w błonę lipidową. Barwniki lipidowe, takie jak DiO, DiD i DiI, są rutynowo używane do badań nad liposomami8 i są uważane za niewymienne18. - Użyj fiolki scyntylacyjnej o pojemności 20 ml do przygotowania emulsji w fazie odwróconej i liposomów. W tej fiolce zmieszać roztwór chloroformu eterowego w stosunku 2:1 z wodnym roztworem octanu wapnia (octan Ca, 1 M, pH 7,4). Stosunek między fazą organiczną a wodną powinien wynosić 4:1, np. 4 ml fazy organicznej i 1 ml fazy wodnej.
- Emulgować roztwór eteru chloroformowego lipidów przez sonikację przez 30 s w temperaturze pokojowej. Uruchom sonikator z częstotliwością 20 KHz i 50% mocą i użyj 1/2 cala. sonda.
UWAGA: Trzymaj końcówkę sondy sonikatora bliżej dna fiolki, aby uniknąć pienienia. Nie dotykaj szkła końcówką sondy podczas sonikacji, może pęknąć. Dodatkowo chloroform musi być dodawany do eteru jako współrozpuszczalnik: w obecności cholesterolu emulsja zawierająca tylko eter szybko się oddziela, co uniemożliwia ten etap procedury. - Fiolkę z homogenizowaną emulsją typu woda w oleju należy natychmiast umieścić na parowniku obrotowym ze specjalnym adapterem, manometrem i zaworem regulatora ciśnienia. Parownik powinien być podłączony do przewodu próżniowego w celu usunięcia rozpuszczalników organicznych. Ustaw prędkość obrotową na 100 obr./min, a próżnię na 0.5 atm i zwolnij, jeśli spienianie emulsji wygląda na nadmierne. Po utworzeniu i zniknięciu żelu zwiększ próżnię do 0,9 atm.
UWAGA: Podczas usuwania lotnej fazy organicznej poziom podciśnienia należy regulować stopniowo, aby uniknąć szybkiego pienienia, ponieważ może to prowadzić do utraty zawartości z fiolki do korpusu wyparki obrotowej. W końcu, gdy eter i chloroform częściowo odparują, a stosunek objętości między fazą wodną a fazą rozpuszczalnika organicznego jest bliski 1:1, powstanie żel. Parowanie należy kontynuować, aż żel zniknie, a pozostałe media wodne staną się ponownie całkowicie płynne. Dodatkowe mieszanie może przyspieszyć usuwanie rozpuszczalników organicznych. Można to osiągnąć, umieszczając mieszadło z politetrafluoroetylenu w kolbie parownika, aby zwiększyć konwekcję lepkiego żelu podczas parowania obrotowego. - Przefiltruj powstałe liposomy za pomocą wytrawionych ścieżek membran poliwęglanowych, aby uzyskać jednorodny rozkład wielkości.
- Przeprowadź filtrację, przepuszczając liposomową wodną dyspersję tam iz powrotem wielokrotnie przez filtr poliwęglanowy o porach 200 nm w wytłaczarce liposomowej wyposażonej w dwie gazoszczelne strzykawki.
UWAGA: Preferowane są mniejsze strzykawki (np. 0,5 ml), ponieważ zapewniają one wytwarzanie ciśnienia wystarczającego do filtracji. Przy wysokiej zawartości cholesterolu w błonie liposomowej wysoka temperatura nie jest konieczna, a zabieg można wykonać w temperaturze pokojowej. Przeprowadza się nieparzystą liczbę filtracji (np. 21), tak aby otrzymany materiał od początku znalazł się po przeciwnej stronie filtra, a jeśli zostanie wstępnie wysterylizowany, można pobrać sterylną próbkę przefiltrowanych liposomów o dostosowanym rozmiarze. Wielkość powstałych liposomów jest zwykle zbliżona do wybranej wielkości porów filtra. Dwa filtry można układać jeden na drugim (zamiast jednego), aby dokonać precyzyjnej regulacji w celu zmniejszenia wielkości cząstek. - Sprawdź rozkład rozmiaru za pomocą dynamicznego rozpraszania światła laserowego (DLS)3,4.
- Dodaj od 1 do 3 ml soli fizjologicznej do 1 cm kuwety z czterema przezroczystymi bokami. Do tego dodaj 10\u201220 μl liposomów i dokładnie wymieszaj. Umieścić próbkę w aparacie i wybrać następujące parametry do pomiaru: lepkość rozpuszczalnika, współczynnik załamania światła, współczynnik załamania lipidów. Kliknij przycisk Start. Pomiary trwają kilka minut i składają się ze 100 lub więcej przebiegów.
- Przeprowadź filtrację, przepuszczając liposomową wodną dyspersję tam iz powrotem wielokrotnie przez filtr poliwęglanowy o porach 200 nm w wytłaczarce liposomowej wyposażonej w dwie gazoszczelne strzykawki.
- Usunąć zewnętrzny octan Ca za pomocą odsalającej kolumny wirowej. Do połowy partii dodać wodny roztwór tesaglitazaru w 10 mM buforze HEPES (pH 7,4) i inkubować z mieszaniem w temperaturze 37 °C przez 1 godzinę. Drugą połowę partii należy stosować jako wolny od leków preparat liposomów kontrolnych.
UWAGA: Przed użyciem należy wstępnie zrównoważyć 2-mililitrową odsalającą kolumnę wirową z 10 mM buforem HEPES o pH 7,4. W tym celu należy umieścić 1 ml buforu HEPES w kolumnie i wirować w wirówce o sile 1000 x g przez 2 minuty. Usuń bufor przelotowy i powtórz to cztery razy. - Usunąć nieuwięziony tesaglitazar z liposomów za pomocą kolumny wirowej o pojemności 2 ml i oznaczyć stężenie uwięzionego leku spektrofotometrycznie.
- Dodaj nie więcej niż 0,5 ml próbki liposomu do suchego złoża żelu kolumnowego i poczekaj, aż cała próbka dostanie się do żelu. Odwirować dokładnie w tych samych warunkach, co poprzednio (1000 x g, 2 min) i zebrać próbkę liposomu w przelotowym roztworze oczyszczonym ze związków o małej masie cząsteczkowej.
- Określ ilościowo końcowe cechy cząstek: wielkość i stężenie cząstek za pomocą DLS i potencjału zeta z połączonym systemem DLS-elektroforetycznego rozpraszania światła (ELS)3,4 w 10 mM buforze HEPES pH 7,4 i w temperaturze 25 °C.
- Podobnie jak w kroku 1.5.2, rozcieńczyć dyspersję liposomów w buforze pomiarowym (np. 10 μl liposomów na 1 ml roztworu buforowego) do kuwety w kształcie litery U za pomocą jednorazowej strzykawki Luer lub pipety z naciętą końcówką. Upewnij się, że w "U" nie ma pęcherzyków, aby zapewnić nieprzerwany przepływ prądu elektrycznego.
- Umieść kuwetę w urządzeniu (należy zwrócić uwagę na przód i tył kuwety, aby elektrody były prawidłowo podłączone do urządzenia). Zamknij drzwiczki instrumentu; Następnie odbywa się pomiar (z wielokrotnymi powtórzeniami), pod kontrolą oprogramowania prowadzącego.
2. Przygotuj liposomy do podania in vivo
- W komorze bezpieczeństwa biologicznego rozcieńczyć liposomy w sterylnym roztworze soli fizjologicznej do odpowiedniego stężenia w końcowej objętości 50 μl do podania in vivo.
UWAGA: W poprzednich badaniach nasz preparat liposomowy zawierał 2 mg/ml tesaglitazaru, co odpowiada około 4,89 μmol tesaglitazaru/ml, a my podawaliśmy liposomy w dawce 1 μmol leku/kg. W przypadku myszy o wadze 40 g doprowadzilibyśmy 8,2 μl liposomów do końcowej objętości 50 μl w soli fizjologicznej. Stosując DLS/ELS, należy również określić ilościowo liczbę liposomów na jednostkę objętości dla preparatów liposomów obciążonych lekiem i nośnikiem, aby zapewnić równą liczbę liposomów nośnikowych na gram masy myszy w porównaniu z liposomami obciążonymi lekiem. - Załaduj roztwór liposomu do igły 27 G w komorze bezpieczeństwa biologicznego. Przechowuj go w temperaturze pokojowej, aby uniknąć wstrzykiwania zimnego roztworu do myszy.
3. Podawaj liposomy za pomocą dożylnego wstrzyknięcia dożylnego
UWAGA: Właściwe jest również przeprowadzenie iniekcji dożylnej innymi metodami, takimi jak wstrzyknięcia do żyły ogonowej, jeśli jest to preferowane. Chociaż nie jest to uwzględnione w tym protokole, dostępne są opublikowane protokoły wyjaśniające tę metodę19.
- Skonfiguruj obszar roboczy do dostarczania liposomów.
- Wyczyść stół warsztatowy 70% etanolem. Upewnij się, że wybrałeś przestrzeń, która pozwala na użycie systemu znieczulenia izofluranem.
- Włącz podkładkę rozgrzewającą i połóż na niej czystą podkładkę lub ręcznik, aby mysz znajdowała się na czystej powierzchni. Poczekaj, aż podkładka się rozgrzeje przed rozpoczęciem pracy z myszami.
- Ustaw system znieczulenia tak, aby komora znajdowała się w pobliżu, a stożek nosowy znajdował się na podkładce rozgrzewającej.
- Upewnij się, że wszystkie inne aspekty systemu są gotowe (na przykład, poziom izofluranu w parowniku jest wystarczająco wysoki, filtr węglowy został zważony, rurki są prawidłowo podłączone).
- Zbierz inne materiały potrzebne do tej części protokołu: żel do smarowania okulistycznego, znieczulenie miejscowe do leczenia po podaniu, sterylne gaziki.
- Uspokoić mysz za pomocą izofluranu w komorze indukcyjnej. Gdy przestanie reagować na delikatne stuknięcie stopą, szybko przenieś mysz do miejsca pracy, utrzymując sedację przez stożek nosowy.
UWAGA: Zwierzę powinno być utrzymywane na poziomie 1,5% do 2,5% izofluranu i oceniane pod kątem odpowiedniej głębokości znieczulenia (poprzez brak reakcji na szczypanie palca) przed przystąpieniem do zabiegu. - Przesuń mysz na bok w celu podania liposomów. Ponieważ mysz nie będzie mrugać podczas znieczulenia, nałóż niewielką ilość lubrykantu okulistycznego na oba oczy, aby utrzymać je nawilżone przez pozostałą część zabiegu.
- Delikatnie dociśnij skórę powyżej i poniżej odsłoniętego oka. Oko powinno unosić się ponad płaszczyznę twarzy.
- Ostrożnie włożyć końcówkę igły w przyśrodkową kąt, upewniając się, że igła znajduje się poniżej oka i nie dotyka go. Po wprowadzeniu igły poniżej oka, powoli wstrzyknij liposomy do przestrzeni zadoczodołowej. Po wyjęciu igły może być konieczne zamknięcie powiek na kilka sekund, aby uzyskać hemostazę.
- Jeśli igła nie zostanie wprowadzona wystarczająco głęboko, roztwór może pojawić się wokół oka. W przypadku zaostrzenia objawów należy natychmiast przerwać wstrzykiwanie i ponownie umieścić igłę.
- Zastosuj znieczulenie miejscowe, takie jak proparakaina, do oka, aby zapobiec bólowi i dyskomfortowi pozabiegowemu.
- Trzymaj mysz na podkładce grzewczej i monitoruj, aż się obudzi, aby upewnić się, że jest zdrowa i utrzymuje odpowiednią temperaturę ciała.
- Umieść mysz z powrotem w klatce i normalnym środowisku mieszkaniowym, aż nadejdzie interesujący Cię czas.
UWAGA: Należy to zrobić zgodnie z lokalnymi wytycznymi IACUC.
4. Przygotuj materiały do pobierania tkanek, przetwarzania tkanek i barwienia metodą cytometrii przepływowej
- Przygotować roztwory do zbioru, przetwarzania i barwienia (sekcje 5\u20127): sól fizjologiczna buforowana fosforanami (PBS)-Heparyna, Bufor HEPES, 2 mg/ml Kolagenaza typu I, bufor do lizy AKC, bufor FACS, PBS, Bufor utrwalający (Tabela 2). Podczas zabiegu wszystkie roztwory, z wyjątkiem buforu utrwalającego, przechowywać w temperaturze 4 °C lub na lodzie.
- Przygotuj probówki z i innymi materiałami do pobierania i przetwarzania tkanek.
- W przypadku krwi z każdej myszy dodaj 10 μl 0,5 M EDTA do probówki mikrowirówkowej o pojemności 1,5 lub 1,7 ml w celu pobrania krwi. EDTA zapobiegnie krzepnięciu krwi. Potrzebna jest również strzykawka o pojemności 1 ml z igłą 25 G i stożkowa probówka o pojemności 15 ml.
- W przypadku śledziony należy zebrać jedną probówkę mikrowirówkową o pojemności 1,5 ml lub 1,7 ml z 1 ml buforu HEPES, strzykawkę o pojemności 1 ml, dwie stożkowe probówki o pojemności 50 ml i dwa filtry 70 μm na śledzionę.
- Dla każdego magazynu tkanki tłuszczowej należy zebrać fiolkę polietylenową o pojemności 20 ml z 1,5 ml buforu HEPES do mielenia tkanki, stożkową probówkę o pojemności 50 ml i filtr 70 μm na typ tkanki tłuszczowej na mysz.
- Przygotuj miejsce pracy na żniwa.
- Oczyść przestrzeń na stole za pomocą 70% etanolu. Przygotuj gumową tackę do przypinania myszy podczas zbiorów, czyszcząc ją 70% etanolem i przykrywając chłonną podkładką lub ręcznikami papierowymi. Upewnij się, że dostępnych jest co najmniej 5 pinów do pracy.
- Napełnij strzykawkę o pojemności 10 ml heparyną PBS i przymocuj do igły 25 G do perfuzji.
- Zbierz narzędzia i materiały do wykorzystania podczas żniw. Potrzebne są kleszcze (dwie pary), nożyczki, ręczniki papierowe, niestrzępiące się chusteczki, probówka (probówki) do mikrowirówki z EDTA, probówka (probówki) do mikrowirówki z buforem HEPES oraz fiolka (fiolki) polietylenowa z buforem HEPES.
5. Zbierz tkanki
- Poddaj mysz eutanazji przez uduszenie CO2 . Nie należy przeprowadzać zwichnięcia szyjki macicy, ponieważ może to uniemożliwić skuteczne pobranie krwi i perfuzję tkanek na późniejszych etapach.
- Na oczyszczonym stole z wystarczającą ilością miejsca roboczego i oświetleniem, aby dobrze widzieć mysz, ustaw gumową tacę preparacyjną, wiadro z lodem do przechowywania próbek oraz butelkę z rozpylaczem z 70% etanolem. Spryskaj mysz 70% etanolem, aby zmniejszyć zanieczyszczenie i kontrolować rozprzestrzenianie się włosów. Połóż mysz na plecach na gumowej tacy i przygwoźdź jej łapy rozstawione z dala od ciała.
- Aby przygotować się do pobrania krwi, ostrożnie wykonaj nacięcie w skórze na krawędzi ogonowego końca klatki piersiowej myszy. Wytnij małą, prostą linię w kierunku głowy myszy (około 1 cm), aż mięśnie piersiowe zostaną odsłonięte.
- W początkowym miejscu nacięcia wykonaj dwa małe nacięcia prostopadłe do linii w kierunku głowy. Następnie ostrożnie odetnij mięsień piersiowy po jednej stronie klatki piersiowej w odsłoniętym obszarze. Pozwala to na lepszy dostęp i wizualizację miejsca, w którym należy wprowadzić igłę.
- Aby pobrać krew, włóż igłę między trzecie i czwarte żebro po stronie, z której usunięto mięsień. Ponieważ serce myszy znajduje się w środku jamy klatki piersiowej, trzymaj igłę jak najbliżej linii środkowej klatki piersiowej. Po włożeniu delikatnie pociągnij strzykawkę do góry, aby rozpocząć pobieranie krwi.
- Po zebraniu przenieść krew do przygotowanej probówki mikrowirówki z EDTA i przechowywać na lodzie.
UWAGA: Jeśli około 100 μl objętości zostanie podciągnięte do góry, a krew nie dostanie się do strzykawki, spróbuj obrócić strzykawkę w prawo lub w lewo w przypadku, gdy otwór igły zostanie dociśnięty do ściany serca. Jeśli to nie pomoże, powoli wsuń igłę głębiej w klatkę piersiową lub rozpocznij wyjmowanie. Jeśli w tym momencie w strzykawce zacznie gromadzić się krew, należy powoli odciągać strzykawkę. Rozważ obrócenie strzykawki i igły w celu pomyślnego wyekstrakcji. Na koniec, jeśli krew nie zostanie pobrana, usuń igłę, ponieważ mogła ominąć serce. Spróbuj ponownie wprowadzić igłę i powtórzyć wyżej wymieniony proces.
- Następnie, aby wykonać perfuzję myszy, otwórz jamę klatki piersiowej, aby uzyskać dostęp do serca.
- Aby to zrobić, przetnij skórę wzdłuż końca klatki piersiowej w dół do boku myszy z każdej strony. Następnie użyj kleszczy, aby przytrzymać mostek z dala od powierzchni roboczej. Wykonaj małe, płytkie nacięcie tuż pod końcem mostka, aby przeciąć jamę otrzewnej. Przeciąć wzdłuż błony otrzewnej wzdłuż końca klatki piersiowej po każdej stronie myszy. Powinno to odsłonić wątrobę i woreczek żółciowy. Uważaj, aby nie przeciąć żadnej z tych tkanek.
- Następnie wykonaj małe, płytkie nacięcie w przeponie, czaszkę do wątroby. Następnie przetnij przeponę wzdłuż krawędzi klatki piersiowej, aby otworzyć jamę klatki piersiowej. Pamiętaj, aby unikać przecinania któregokolwiek z narządów w jamie klatki piersiowej.
- Wykonaj dwa nacięcia wzdłuż klatki piersiowej w kierunku głowy około 2-3 mm od linii środkowej myszy i około 0,75 cm długości.
UWAGA: Jeśli zostanie przecięty zbyt wysoko, tętnice znajdujące się w górnej części klatki piersiowej zostaną przecięte. Będzie to miało wpływ na skuteczność perfuzji. - Podnieś środkową część klatki piersiowej, aby odsłonić jamę klatki piersiowej. Odsuń tłuszcz lub tkankę, aby uzyskać dostęp do serca.
- Wykonaj małe nacięcie w prawym przedsionku serca myszy, aby stworzyć otwór, przez który można wypchnąć krew.
- Za pomocą strzykawki o pojemności 10 ml z heparyną PBS wprowadzić igłę do lewej komory serca myszy.
- Delikatnie zacznij wstrzykiwać PBS do serca tak wolno, jak to możliwe.
UWAGA: Należy obserwować krew wypływającą z prawego przedsionka i wypełniającą jamę klatki piersiowej. Należy pamiętać, aby utrzymać serce w jego fizjologicznym położeniu, aby uniknąć zahamowania przepływu PBS-heparyny z serca przez aortę. - Po przepuszczeniu wszystkich 10 ml PBS-heparyny przez mysz, wyrzuć strzykawkę i igłę i usuń nadmiar krwi i PBS-heparyny z jamy klatki piersiowej za pomocą ręczników papierowych lub niestrzępiących się chusteczek.
- Następnie, aby rozpocząć ekstrakcję tkanek, przetnij skórę i błonę otrzewną w kierunku ogona myszy, aby otworzyć jamę otrzewnej.
- Najpierw wyciągnij pachwinową poduszkę tkanki tłuszczowej z każdej strony myszy.
UWAGA: Przeczytaj uważnie ten proces: pamiętaj, aby pobrać pachwinowy węzeł chłonny z każdego magazynu, aby uniknąć zniekształcenia składu komórkowego tkanki tłuszczowej w wynikach.- Używając drugiego zestawu kleszczy, przytrzymaj błonę otrzewną jednym zestawem kleszczy, a krawędź skóry nałożoną nad błoną po tej stronie drugimi kleszczami. Delikatnie odciągnij skórę od błony otrzewnej, aby oddzielić te warstwy od siebie. Szukaj magazynu pachwinowej tkanki tłuszczowej wzdłuż skóry. Przypnij zewnętrzną krawędź skóry, aby uzyskać lepszy dostęp do magazynu tłuszczu.
- Przed ekstrakcją zlokalizuj pachwinowy węzeł chłonny w środku magazynu tłuszczu i usuń go za pomocą kleszczy i nożyczek w razie potrzeby.
UWAGA: Jeśli to możliwe, zlokalizuj trzy większe arterie, które biegną od zewnętrznych krawędzi zajezdni w kierunku środka. Węzeł chłonny znajduje się wokół miejsca, w którym spotykają się te tętnice. - Po usunięciu węzła chłonnego ostrożnie przytrzymaj kleszczami koniec magazynu tłuszczu znajdujący się najbliżej unieruchomionego punktu i zacznij wykonywać małe nacięcia na błonie łącznej między tkanką tłuszczową a skórą. Podnieś tkankę tłuszczową ze skóry, wykonując nacięcia, aby uzyskać lepszy dostęp do membrany i upewnić się, że cały magazyn został usunięty.
- Umieścić magazyn tłuszczu w przygotowanej fiolce polietylenowej z buforem HEPES na lodzie, aby utrzymać tkankę przy życiu przez pozostałą część zbiorów.
- Powtórz ten proces po drugiej stronie myszy, aby wyodrębnić oba magazyny zawartości. Magazyny mogą być trawione i przetwarzane razem lub oddzielnie. Jeśli każdy magazyn ma być przetwarzany osobno, należy przygotować więcej probówek.
- Następnie należy usunąć magazyny tłuszczowe najądrza z ogonowego końca jamy otrzewnej. Za pomocą kleszczy delikatnie pociągnij pierwszy magazyn tłuszczu najądrza od grzbietowego końca myszy i zlokalizuj najądrza i nasieniowód przyczepione do tego magazynu.
UWAGA: Istnieją dwa magazyny tłuszczu najądrza: po jednym przyczepionym do każdego najądrza i nasieniowodów.- Ostrożnie przeciąć między magazynem tłuszczu a najądrzem i nasieniowodami, aby oddzielić tkankę tłuszczową od tych innych tkanek. Umieść magazyn tłuszczu w fiolce polietylenowej z buforem HEPES na lodzie, aby utrzymać tkankę przy życiu przez pozostałą część zbiorów.
- Na koniec wyciągnij śledzionę, która znajduje się po lewej stronie żołądka w pobliżu przepony. Za pomocą kleszczy delikatnie pociągnij żołądek w kierunku środka jamy otrzewnej, aby odsłonić śledzionę.
- Delikatnie przytrzymaj jeden koniec śledziony i odciągnij go lekko od żołądka. Przeciąć błonę między śledzioną a przylegającą do niej tkanką, aż narząd zostanie odłączony. Umieścić śledzionę w przygotowanej probówce do mikrowirówki z buforem HEPES i przechowywać na lodzie.
- Przed obróbką tkanek lub pobraniem tkanek od następnej myszy należy wyrzucić tuszę i wszelkie zabrudzone ręczniki papierowe lub podkładki. Wytrzyj również narzędzia.
UWAGA: Jeśli jest wiele myszy, powtórz te kroki zbierania dla każdej myszy przed przejściem do następnego kroku przetwarzania. Jeśli dołączona jest mysz kontrolna/myszy, rozważ ich zebranie przed myszami leczonymi liposomami, aby uniknąć zanieczyszczenia.
6. Przetwarzaj tkanki
UWAGA: Ponieważ tkanka tłuszczowa ma długą inkubację trawienia, zaleca się rozpoczęcie od tego procesu i pracę nad przetwarzaniem krwi i śledziony podczas okresu trawienia.
- Najpierw zmiel i straw tkankę tłuszczową. Za pomocą jednej lub dwóch par nożyczek zmielić tkankę tłuszczową w każdej fiolce z polietylenu, aż tkanka będzie w małych kawałkach o wielkości mniejszej niż 0,5 mm. Pozwala to na bardziej efektywne trawienie.
- Po rozdrobnieniu tkanek we wszystkich fiolkach dodaj 1,5 ml buforu kolagenazy o stężeniu 2 mg/ml do każdej fiolki. Umieścić fiolki w inkubatorze z wytrząsaniem ustawionym na 37 °C i 150 obr./min. Inkubować przez 30 do 45 minut.
UWAGA: Jeśli tkanka tłuszczowa jest szczególnie duża, rozważ dodanie kolejnego 0,5 ml do 1,5 ml buforu HEPES i równej objętości buforu kolagenazy do fiolki (fiolek), aby upewnić się, że tkanki są całkowicie zanurzone i obecna jest wystarczająca ilość enzymu. Końcowe stężenie kolagenazy typu I podczas trawienia powinno wynosić 1 mg/ml niezależnie od końcowej objętości roztworu. Ponadto, jeżeli inkubator z wytrząsaniem nie jest dostępny, próbki można umieścić w łaźni wodnej podgrzanej do temperatury 37 °C. Delikatnie wstrząsać próbkami co 5 minut, aby wymieszać i ponownie zawiesić trawienie. - Sprawdzić próbki po 30 minutach. Za pomocą pipety o pojemności 1 ml pipetować próbkę w górę i w dół. Jeśli kawałki tkanki są nadal zbyt duże, aby można je było łatwo pipetować, należy umieścić próbki z powrotem w inkubatorze na dodatkowe 15 minut.
- Po całkowitym strawieniu próbek należy kontynuować pipetowanie próbki w górę i w dół kolejne 10 razy, aby upewnić się, że powstała zawiesina jednokomórkowa.
UWAGA: (Opcjonalnie) Sprawdź próbki po 30 minutach. Użyj pipety o pojemności 1 ml, aby pipetować próbkę w górę i w dół. Jeśli kawałki tkanki są nadal zbyt duże, aby można je było łatwo pipetować, należy umieścić próbki z powrotem w inkubatorze na dodatkowe 15 minut. - Zawiesinę komórek odpipetować przez filtr 70 μm do stożkowej probówki o pojemności 50 ml. Dodać 5 ml buforu FACS do pustej fiolki do wytrawiania, aby wypłukać fiolkę. Przenieść ten bufor płuczący przez filtr, aby dodać go do zawiesiny komórek.
- Próbki należy przechowywać na lodzie, podczas gdy inne są przetwarzane. Po przefiltrowaniu wszystkich próbek należy je odwirowywać w temperaturze 400 x g, w temperaturze 4 °C przez 5 minut.
- Usunąć supernatant adipocytów przez aspirację, a następnie ostrożnie usunąć infranatant między supernatantem adipocytów a osadem przez aspirację, aby opuścić osad frakcji zrębu naczyniowego (SVF).
- Zawiesić ten osad w 1 ml buforu FACS i przenieść do czystej probówki mikrowirówkowej o pojemności 1,5 lub 1,7 ml. Podziel teraz komórki, jeśli jest to pożądane lub potrzebne. Przechowywać na lodzie, aż wszystkie próbki będą gotowe do barwienia metodą cytometrii przepływowej.
UWAGA: Jeśli strawione magazyny tłuszczu były duże, należy rozważyć użycie tylko 50% lub 25% próbki do barwienia i analizy metodą cytometrii przepływowej. Dodatkowo, jeśli potrzebne są jakiekolwiek kontrole fluorescencji minus jeden (FMO) lub dodatkowe kontrole do analizy cytometrii przepływowej (Tabela 1), należy pamiętać o podwielokrotniu dodatkowej próbki do oddzielnej probówki w celu przetworzenia. FMO służą do rozróżnienia między negatywnym i dodatnim sygnałem dla pojedynczego przeciwciała sprzężonego z fluoroforem w ramach kompletnego panelu wykorzystanego w eksperymencie.
- Po rozdrobnieniu tkanek we wszystkich fiolkach dodaj 1,5 ml buforu kolagenazy o stężeniu 2 mg/ml do każdej fiolki. Umieścić fiolki w inkubatorze z wytrząsaniem ustawionym na 37 °C i 150 obr./min. Inkubować przez 30 do 45 minut.
- Po drugie, przetwórz krew.
- Przenieść 50 μl krwi do stożkowej probówki o pojemności 15 ml.
- Dodaj 1 ml buforu do lizy AKC do każdej probówki i pipetuj w górę iw dół, aby uzyskać zawiesinę jednokomórkową. Dodać dodatkowe 4 ml buforu do lizy AKC do każdej probówki i inkubować przez 5–10 min. Jeśli dostępny jest wytrząsarka lub rotator, szczelnie uszczelnij nakrętki probówek i umieść probówki na jednej z nich, aby ułatwić mieszanie.
- Dodać 5 ml buforu FACS w celu wygaszenia procesu lizy i wirować próbki w temperaturze 400 x g, 4 °C przez 5 minut. Usunąć supernatant i sprawdzić osad. Jeśli nadal jest dość czerwony, powtórz proces lizy. W przeciwnym razie ponownie zawiesić granulki w 1 ml buforu FACS i przenieść do czystej probówki mikrowirówkowej o pojemności 1,5 lub 1,7 ml. Przechowywać na lodzie do momentu, aż wszystkie próbki będą gotowe do barwienia metodą cytometrii przepływowej.
- Na koniec przetwórz śledzionę. Przenieś śledzionę na filtr 70 μm przez stożkową rurkę o pojemności 50 ml. Przemyć tkankę 1 ml buforu FACS, a następnie przetrzeć śledzionę przez filtr za pomocą końcówki tłoka strzykawki o pojemności 1 ml. Przez cały proces zacierania myj komórki w stożkowej probówce o pojemności 50 ml przy użyciu większej ilości buforu FACS. Ostateczna objętość w stożkowej probówce powinna wynosić 10 ml.
- Wirować komórki w temperaturze 300 x g w temperaturze 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić w 1 ml buforu do lizy AKC. Dodać dodatkowe 4 ml buforu do lizy AKC i inkubować przez 5 minut. Dodać 5 ml buforu FACS w celu wygaszenia procesu lizy i wirować próbki w temperaturze 300 x g w temperaturze 4 °C przez 5 minut.
- Usunąć supernatant i ponownie zawiesić osad w 1 ml buforu FACS. Przenieść zawiesinę przez drugi, czysty filtr 70 μm do stożkowej probówki o pojemności 50 ml. Dodać 4 ml buforu FACS, aby wypłukać oryginalną probówkę i przenieść bufor przez filtr do końcowej objętości 5 ml.
- Przenieść 50 μl zawiesiny komórek do czystej probówki mikrowirówkowej o pojemności 1,5 lub 1,7 ml i trzymać na lodzie, aż wszystkie próbki będą gotowe do barwienia metodą cytometrii przepływowej. Dodatkowe porcje mogą być przenoszone do rur, jeśli jest ich więcej pożądanych lub wymaganych.
UWAGA: Splenocyty są doskonałymi komórkami do użycia do pojedynczego barwienia żywego/martwego. Rozważ przeniesienie dodatkowej podwielokrotności dla tej kontrolki.
7. Barwienie komórek z tkanek do cytometrii przepływowej
- Odwirowywać porcjowane próbki w temperaturze 400 x g, 4 °C przez 5 minut.
- Usunąć supernatant i ponownie zawiesić próbki w 50 μl bloku Fc (rozcieńczonego) (Tabela 2). Inkubować na lodzie przez 5 minut.
- Dodać 50 μl 2x mieszaniny przeciwciał (Tabela 3) do każdej próbki. Inkubować na lodzie w ciemności przez 20 min.
UWAGA: Wszelkie pojedyncze plamy NIE powinny być barwione tą mieszanką przeciwciał. Dodatkowo, jeśli mają być stosowane FMO, mieszanki przeciwciał FMO muszą być przygotowywane oddzielnie. - Próbki przemyć 1 ml PBS i wirować w temperaturze 400 x g, 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki w 200 μl barwie żywotności (tabela 3). Inkubować na lodzie w ciemności przez 20 min.
UWAGA: Nie zapomnij zabarwić komórek, które zostały odłożone na bok do pojedynczego barwienia żywego/martwego na tym etapie. - Przemyć próbki 1 ml buforu FACS i wirować w temperaturze 400 x g, 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki (z wyjątkiem pojedynczego barwienia żywego/martwego) w 50 μl pożywki utrwalającej (odczynnik A) w celu utrwalenia próbek. Inkubować w temperaturze pokojowej w ciemności przez 15 minut.
- Zawiesić żywą/martwą pojedynczą plamę w 100 μl 2% PFA. Inkubować w temperaturze pokojowej w ciemności przez 5 minut.
- Przepłukać próbkę 1 ml buforu FACS i wirować w temperaturze 800 x g, 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki w 250–500 μl buforu FACS. Przechowywać w temperaturze 4 °C do czasu, gdy próbki będą mogły być badane na cytometrze przepływowym.
- Przemyć próbki 1 ml buforu FACS i wirować w temperaturze 800 x g, 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki w 50 μl pożywki przepuszczalnej (odczynnik B) z przeciwciałami przeciwko białkom wewnątrzkomórkowym. Inkubować w temperaturze pokojowej w ciemności przez 20 minut.
- Przemyć próbki 1 ml buforu FACS i wirować w temperaturze 800 x g w temperaturze 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki w 100 μl 2% paraformaldehydu (PFA). Inkubować w temperaturze pokojowej w ciemności przez 5 minut.
- Przemyć próbki 1 ml buforu FACS i wirować w temperaturze 800 x g, 4 °C przez 5 minut. Usunąć supernatant i ponownie zawiesić próbki w 250–500 μl buforu FACS. Przechowywać w temperaturze 4 °C do czasu, gdy próbki będą mogły być badane na cytometrze przepływowym.
Wyniki
Produkcja liposomów
Wyniki opublikowane w niniejszym opracowaniu są zbliżone do wyników uzyskanych w naszych poprzednich pracach3,4,20. Stosując przedstawiony tutaj protokół, spodziewamy się otrzymania liposomów o wielkości około 150‒160 nm. Analiza DLS wykazuje średnicę liposomów wynoszącą średnio 163,2 nm oraz potencjał zeta na poziomie -19,2 mV (Rycyna 1A). Obrazowanie metodą kriomikroskopii elektronowej (cryo-EM) ukazuje koliste liposomy (Rycina 1B), a wykres DLS wskazuje na stosunkowo małe odchylenie standardowe od średniej średnicy (Rycina 1C).
Pozytywne wiązanie liposomów wymaga kontroli traktowanej PBS
Wcześniejsze badania przeprowadzone przez naszą grupę z wykorzystaniem tego protokołu badały, które subpopulacje komórek w SVF tkanki tłuszczowej, śledzionie i krwi wiążą się z liposomami po jednym tygodniu podawania in vivo3,4. W przypadku myszy traktowanej PBS, komórki jamy otrzewnej i śledziony barwiono tym samym panelem przeciwciał, który zastosowano w próbkach od myszy traktowanych liposomami. Tkanki pobrano po jednym tygodniu zabiegów (Rysunek 2A). Próbki od myszy traktowanej PBS służyły jako kontrola DiD FMO, na podstawie której utworzono bramki dla sygnału DiD-dodatniego (Rysunek 2B,C). Bramkę dodatnią można utworzyć w oparciu o sygnał DiD-dodatni, jednak należy również wykorzystać próbki pozbawione sygnału DiD, aby zweryfikować, że bramka dodatnia nie obejmuje żadnych próbek DiD-ujemnych.
Miareczkowania są niezbędne do optymalizacji sygnałów fluorescencyjnych
Przed przeprowadzeniem pełnego eksperymentu należy zoptymalizować różne warunki, w tym stężenie przeciwciał sprzężonych z fluoresceincją stosowanych podczas barwienia komórek oraz stężenie barwnika lipidowego używanego podczas przygotowania liposomów. Cytometry przepływowe mają górną granicę detekcji intensywności fluorescencji, zatem zbyt duża ilość barwnika włączonego do liposomów doprowadzi do niekwantyfikowalnych poziomów sygnału DiD w próbkach analizowanych za pomocą cytometru. Ponadto nadmiar DiD w liposomach może prowadzić do wysokiego poziomu nieswoistego transferu barwnika, co mogłoby zafałszować wyniki poboru komórkowego. Rysunek 3 przedstawia wyniki eksperymentu, w którym miareczkowano stężenia barwnika lipidowego w celu zidentyfikowania stężenia dającego optymalny sygnał w zakresie detekcji użytego cytometru przepływowego. Badanie przeprowadzono na tkankach istotnych dla końcowego eksperymentu: krwi (Rysunek 3A), SVF z tkanki tłuszczowej pachwinowej (Rysunek 3B) oraz SVF z tkanki tłuszczowej nadjądrzowej (Rysunek 3C). Stężenia wybrane do testów wynosiły 10 mg DiD (wysokie, czerwony), 1 mg DiD (średnie, niebieski) lub 0,1 mg DiD (niskie, szary) na 1 mL liposomów. Najwyższe stężenie zastosowane w liposomach było zbyt wysokie i przekroczyło zakres kwantyfikowalny cytometru we wszystkich trzech tkankach (Rysunek 3A‒C, czerwony). Najniższe stężenie DiD wykazało pewien sygnał (Rysunek 3A‒C, szary), jednak nie zaobserwowano wyraźnej populacji wykraczającej poza komórki traktowane PBS (Rysunek 3A‒C, czarny). Po kwantyfikacji średnia arytmetyczna MFI dla DiD dla każdej tkanki i stężenia wykazała wyraźną różnicę między kontrolami PBS a średnim stężeniem DiD (Rysunek 3D). Zatem, zgodnie z protokołem, do przygotowania liposomów wybraliśmy stężenie średnie (Rysunek 3, niebieski).
Zastosowanie panelu wielu przeciwciał umożliwia identyfikację pobierania liposomów przez różne subpopulacje komórek
Korzystając z panelu opisanego w Tabeli 3, komórki barwiono przeciwciałami przeciwko markerom makrofagów, limfocytów B, limfocytów T, komórek dendrytycznych, monocytów oraz komórek śródbłonka (Rycina 4). Dla każdego typu tkanki wymagane są nieco inne strategie bramkowania, jednak w każdej z nich można zidentyfikować większość tych samych typów komórek. Wyjątki stanowią komórki śródbłonka, które zazwyczaj nie występują we krwi, oraz monocyty, których częstość występowania we krwi jest zazwyczaj wyższa niż w innych tkankach. Po zidentyfikowaniu populacji można określić całkowitą liczebność każdej populacji komórek oraz częstość, z jaką są one DiD+. Można przeprowadzić dalsze obliczenia w celu charakterystyki populacji DiD+: jaki procent komórek DiD+ stanowią makrofagi, komórki śródbłonka itd. Należy pamiętać, że są to przykładowe strategie bramkowania, a nie jedyny sposób analizy próbek. Analiza będzie zależeć od wybranego panelu oraz dostępnych cytometrów przepływowych.
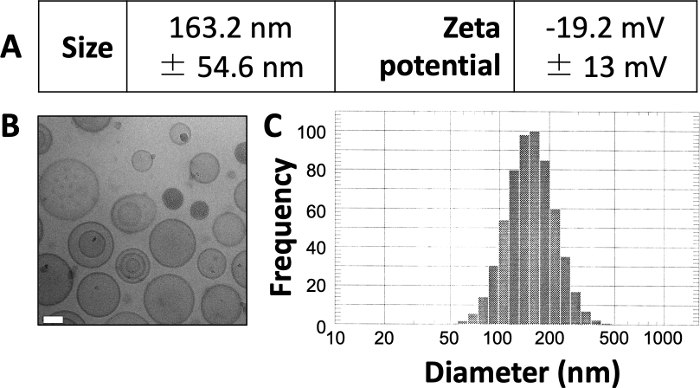
Rycina 1: Przykładowe charakterystyki przygotowanych liposomów.
(A) Wielkość i potencjał zeta zmierzono zgodnie z powyższym opisem i przedstawiono w formie tabeli. Każdy parametr podano jako średnią ± odchylenie standardowe. (B) Do obrazowania przygotowanych liposomów wykorzystano kriomikroskopię elektronową (Cryo-EM). Biały pasek skali ma długość 50 nm. (C) Metodą DLS wygenerowano histogram średnic liposomów w tej preparacji. Rycina została opracowana na podstawie pracy Osinski et al.3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Reprezentatywne barwienie DiD u myszy traktowanych PBS lub liposomami.
(A) Schemat eksperymentalny dla traktowania PBS i liposomami. PBS lub liposomy wstrzykiwano trzykrotnie w ciągu jednego tygodnia. Tkanki pobrano w 8. dniu traktowania. (B, C) Reprezentatywne wykresy z cytometrii przepływowej wykazują dodatnie barwienie DiD u myszy traktowanych liposomami (C), ale nie u myszy traktowanych PBS (B). FSC, rozproszenie przednie. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
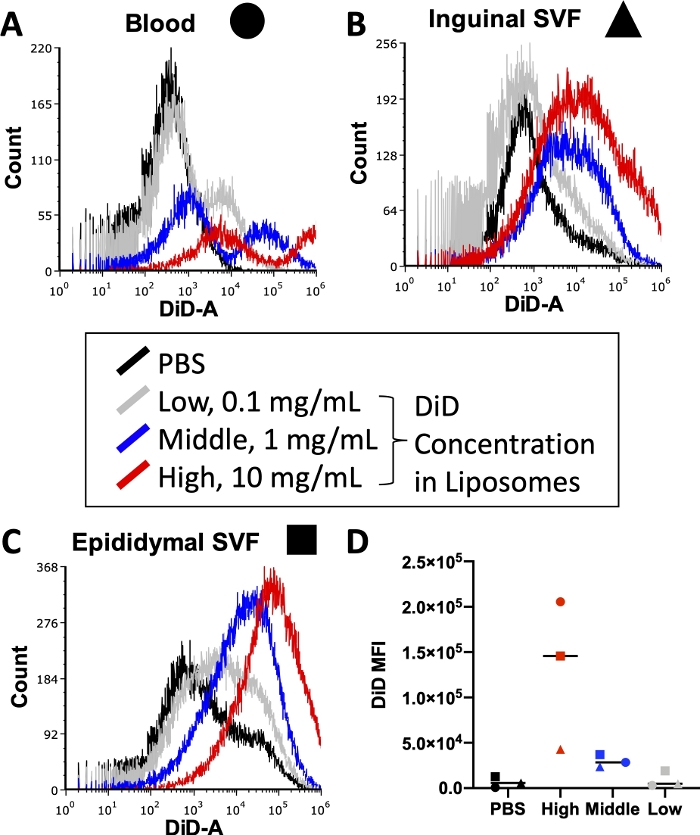
Rycina 3: Miareczkowanie DiD w liposomach.
Liposomy przygotowano z trzema różnymi stężeniami DiD i wstrzyknięto myszom. Kolor szary oznacza niskie stężenie wynoszące 0.1 mg DiD na 1 mL liposomów, niebieski oznacza stężenie średnie wynoszące 1 mg DiD/mL liposomów, a czerwony oznacza stężenie wysokie wynoszące 10 mg DiD/mL liposomów. Myszy traktowanej PBS użyto jako kontroli negatywnej (kolor czarny). Krew (A, koło), tkankę tłuszczową pachwinową (B, trójkąt) oraz tkankę tłuszczową nadjądrzową (C, kwadrat) pobrano 24 h po wstrzyknięciu i przetworzono w celu wyizolowania zawiesiny pojedynczych komórek. Próbki te analizowano za pomocą cytometru przepływowego do poziomu wykrywalnego DiD. Przedstawiono histogramy specyficzne dla tkanek z nałożonymi wynikami każdej grupy badawczej, aby zademonstrować intensywność fluorescencji w zależności od stężenia (A‒C). Obliczono również średnią arytmetyczną DiD dla każdej tkanki i stężenia, a następnie przedstawiono ją na wykresie (D). SSC = side scatter. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
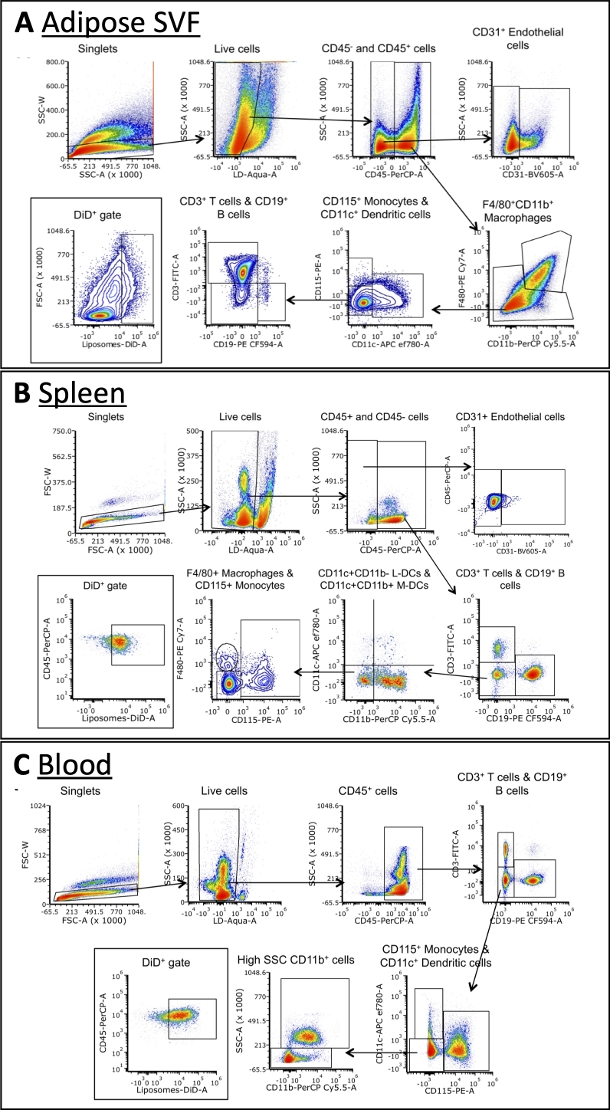
Rycina 4: Reprezentatywna analiza cytometrii przepływowej subpopulacji komórek w SVF tkanki tłuszczowej, krwi i śledzionie.
(A‒C) Schemat reprezentatywny strategii bramkowania w celu identyfikacji subpopulacji komórek oraz komórek DiD+ w SVF tkanki tłuszczowej (A), śledzionie (B) i krwi (C). Skróty: FSC = forward scatter (rozproszenie przednie); LD = live/dead (żywe/martwe); L-DCs = limfoidalne komórki dendrytyczne; M-DCs = mieloidalne komórki dendrytyczne; SSC = side scatter (rozproszenie boczne). Rycina została zaadaptowana z pracy Osinski et al.3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Kontrola | Cel |
| Myszy traktowane PBS lub solą fizjologiczną | Wykorzystaj komórki z tej myszy do następujących kontroli cytometrii przepływowej: |
| 1. Niezbarwione komórki | |
| 2. Barwienie pojedyncze na żywe/martwe komórki | |
| 3. Komórki barwione pełnym panelem, ale pozbawione fluorescencji liposomów, w celu określenia dodatniego sygnału liposomów podczas analizy | |
| Te myszy zostaną również wykorzystane do określenia, czy liposomy wykazują jakiekolwiek działanie in vivo, ponieważ w eksperymencie zostanie zastosowana grupa kontrolna bez liposomów. | |
| Liposomy nieobciążone | Jeśli wprowadzają Państwo związek do liposomów, część partii liposomów powinna zostać zsyntetyzowana bez tego związku. Pozwala to na uwzględnienie wszelkich efektów in vivo wywołanych przez same liposomy. |
| Sama metoda DiD | Ponieważ DiD może być również pobierany przez błony komórkowe, przydzielenie części myszy do grupy otrzymującej wolny barwnik w ilości równej tej zawartej w liposomach pomoże uwzględnić jakiekolwiek tło wynikające z barwienia błon. |
| Kontrole Fluorescence-minus-one (FMO) | Są to komórki barwione wszystkimi przeciwciałami z panelu z wyjątkiem jednego. Podobnie jak w przypadku próbki nr 3 w powyższym polu, ułatwia to określenie prawdziwego sygnału dodatniego dla danego przeciwciała podczas analizy. |
Tabela 1: Kontrole do zastosowania w tym protokole.
| Roztwór | Składniki | Przybliżona objętość potrzebna na partię/mysz |
| Przygotowanie liposomów | ||
| Octan wapnia | 1 M octan wapnia w H2O | 50 mL |
| Bufor HEPES | 10 mM HEPES w H2O, pH 7.4 | 50 mL |
| Tesaglitazar w HEPES | w 10 mM HEPES | 10 mL |
| Pobieranie tkanek, przetwarzanie i barwienie | ||
| Roztwór buforowy fosforanowy (PBS) | 137 mM NaCl, 2.7 mM KCl, 10 mM Na2HPO4, 1.8 mM KH2PO4 w destylowanej H2O | 2 mL |
| PBS-Heparyna | 0.1 mM heparyny w PBS | 10 mL |
| Bufor HEPES | 20 mM HEPES w PBS | 5 mL |
| Bufor do trawienia | 2 mg/mL kolagenazy typu I w buforze HEPES | 5 mL |
| Bufor do lizy AKC | 0.158 M NH3Cl, 10 mM KHCO3, 0.1 mM Na2EDTA w ddH2O, pH 7.2 | 15 mL |
| Bufor FACS | 1% BSA, 0.05% NaN3 w PBS | 15 mL |
| Blokada Fc (rozcieńczona) | Fc Block w stosunku 1:50 w buforze FACS | 250 µL |
| Bufor do fiksacji | 2% paraformaldehydu w PBS | 200 µL |
Tabela 2: Roztwory do przygotowania.
| A | B | C | D |
| Barwienie zewnątrzkomórkowe (2x mieszanina przeciwciał) | |||
| Antygen | Fluorofor | Objętość przeciwciał na test 100 µL | Całkowita wymagana objętość: |
| CD45 | PerCP | 0.5 µL | Kolumna C x 1.2 x całkowita liczba próbek |
| CD11b | PerCP Cy5.5 | 0.25 µL | (0.5 µL/test) x (1.2) x (liczba próbek) |
| F4/80 | PE Cy7 | 0.25 µL | (0.25 µL/test) x (1.2) x (liczba próbek) |
| CD19 | PE-CF594 | 1 µL | (0.25 µL/test) x (1.2) x (liczba próbek) |
| CD3 | FITC | 1 µL | (1.0 µL/test) x (1.2) x (liczba próbek) |
| CD31 | BV605 | 0.25 µL | itp… |
| CD11c | APC ef780 | 1 µL | |
| CD115 | PE | 1.5 µL | |
| Aby przygotować mieszaninę przeciwciał, należy połączyć przeciwciała obliczone w kolumnie D z buforem do FACS lub buforem Brilliant Violet Staining Buffer* do uzyskania objętości końcowej (50 µL x 1.2 x całkowita liczba próbek) | |||
| Barwienie Live/Dead (1x) | |||
| Live/Dead | Fluorofor | Objętość barwnika L/D na test 200 uL | Całkowita wymagana objętość: |
| Live/Dead | Aqua | 0.67 µL | Kolumna C x 1.2 x całkowita liczba próbek |
| Barwienie wewnątrzkomórkowe (1x) | |||
| Antygen | Fluorofor | Objętość przeciwciał na test 50 µL | Całkowita wymagana objętość: |
| αSMA | FITC | 0.125 | Kolumna C x 1.2 x całkowita liczba próbek |
| *Bufor Brilliant Violet Staining Buffer powinien być stosowany, jeśli w panelu używa się więcej niż jednego przeciwciała koniugowanego z fluoroforem z serii Brilliant Violet. | |||
Tabela 3: Przykładowy panel przeciwciał i obliczenia mieszanin barwiących do wykorzystania w cytometrii przepływowej.
Dyskusja
Tutaj opisujemy trzyczęściowy protokół (i) przygotowania liposomów, które są znakowane fluorescencyjnym barwnikiem lipidowym i ładowane związkiem przeciwcukrzycowym, tesaglitazarem, (ii) podawania liposomów myszy poprzez wstrzyknięcie retroorbitalne oraz (iii) zbierania, przetwarzania i barwienia tkanek w celu wykrycia wychwytu liposomów na poziomie komórkowym za pomocą cytometrii przepływowej. Protokół ten obejmuje przygotowanie liposomów o wielkości około 150 μm i ocenę wychwytu w tkance tłuszczowej, krwi i śledzionie. Preparat liposomowy jest skalowalny, wykonywany głównie w temperaturze pokojowej i wykorzystuje odparowanie w odwrotnej fazie, aby zmaksymalizować ładowanie leku i usuwanie rozpuszczalników organicznych. Korzystając z tego protokołu, można osiągnąć stężenie tesaglitazaru do 2 mg/ml w oczyszczonej próbce liposomowej. Przygotowane liposomy mogą być przechowywane w buforze HEPES w temperaturze 4 °C przez ponad rok. Z naszego doświadczenia wynika, że wykazały one minimalną zmienność średniej wielkości cząstek. Poniżej 10% utraty zawartości leku wykazano spektrofotometrycznie, po ultrafiltracji oddzielenia liposomów od zewnętrznego leku za pomocą filtra odśrodkowego o sile 10 kDa.
Podczas przygotowywania liposomów należy wziąć pod uwagę kilka krytycznych kroków i czynników. Po pierwsze, kolejność kroków protokołu jest ważna i należy jej przestrzegać. Po drugie, pH roztworu użytego do napełnienia tesaglitazaru musi być utrzymywane na poziomie 7,4 w celu maksymalizacji rozpuszczalności i skutecznego obciążenia. Po trzecie, prawidłowy montaż sprzętu i filtrów zapewnia, że wyjście z każdego kroku ma odpowiednią wielkość i czystość. Na przykład, jeśli filtry 100 i 200 nm nie zostaną prawidłowo zmontowane, może dojść do powstania bardziej niejednorodnej i niewłaściwie dobranej partii liposomów. Po czwarte, konieczne jest całkowite usunięcie octanu Ca przed załadowaniem leku, aby zmaksymalizować transfer tesaglitazaru do liposomów. Aby przetestować całkowite usunięcie octanu Ca, użyj sedymentacji z dużą prędkością w celu usunięcia liposomów, a następnie zmierz poziom octanu Ca w roztworze nieliposomalnym. Po piąte, ważne jest, aby zważyć i zapisać masę wszystkich materiałów dodanych do preparatu liposomowego na każdym etapie. Gwarantuje to, że można obliczyć odpowiednie stężenia i utrzymać potrzebne proporcje materiałów. Wreszcie, jeśli technika nie jest prawidłowo wykonana, może wystąpić niepożądany poziom niejednorodności. Ważne jest, aby dokładnie sprawdzić ten parametr za pomocą DLS i innych podejść, takich jak mikroskopia elektronowa. Aby poprawić jednorodność, rozważ dostosowanie wybranego rozmiaru filtra lub ułożenie dwóch filtrów w stos.
Ponadto bardzo ważne jest, aby kontrole i panel przeciwciał do cytometrii przepływowej zostały zaplanowane i zoptymalizowane przed pełnym przeprowadzeniem tego protokołu (Tabela 1, Tabela 3). Przeciwciała powinny być testowane, aby upewnić się, że do barwienia stosowane są odpowiednie stężenia i że nakładanie się fluoroforów jest minimalne. Wzbudzenie i emisja barwnika użytego podczas przygotowania liposomów musi być również uwzględniona w planowaniu panelu. W naszych wynikach wykorzystaliśmy DiD, który ma podobne wzbudzenie i emisję do fluoroforów, takich jak Allophycocyjanin (APC) i AlexaFluor 647. W związku z tym nie wybraliśmy przeciwciał sprzężonych z tymi fluoroforami w naszym panelu przeciwciał. Ponadto w protokole tym nie uwzględniono kontroli izotypów. Dzieje się tak, ponieważ przeciwciała wybrane do tego protokołu są dobrze zwalidowanymi, dostępnymi na rynku przeciwciałami. Jeśli jednak jest zainteresowany użyciem przeciwciała, które nie zostało wcześniej zoptymalizowane, należy rozważyć przetestowanie przeciwciała przeciwko kontroli izotypu na tkankach będących przedmiotem zainteresowania przed przeprowadzeniem pełnego eksperymentu.
Chociaż protokół ten pokazuje, jak ekstrahować i przetwarzać krew, śledzionę, tkankę tłuszczową pachwinową i tkankę tłuszczową najądrza z myszy po leczeniu, to ogólne podejście można zastosować do innych tkanek. W zależności od tkanki będącej przedmiotem zainteresowania, może być konieczna zmiana protokołów przetwarzania i trawienia, jak jest to opublikowane dla następujących tkanek: płuca21, wątroba22, jama otrzewnej3, szpik kostny 3,23, mózg24.
Ważnym ograniczeniem tej metody, które należy wziąć pod uwagę, jest to, że absorpcję można ocenić tylko w jednym punkcie czasowym na zwierzę. W związku z tym korzystne może być połączenie tego protokołu z innymi nieinwazyjnymi technikami obrazowania lub odpowiednie zaplanowanie w celu zapewnienia wystarczających zasobów do przeprowadzenia oceny. Czas wychwytu komórkowego i przewrót komórkowy są ważnymi czynnikami, które należy wziąć pod uwagę: liposomy będą krążyć w całym organizmie w ciągu pierwszych 24 godzin i w zależności od długości życia komórek, które pobierają liposomy lub jak reagują na wychwyt, może dojść do śmierci komórki lub dalszej fagocytozy. Nasze poprzednie badanie wykazało zmiany w charakterystyce populacji DiD+ w różnych punktach czasowych3. Z tego powodu ważna jest ocena wychwytu we wcześniejszych punktach czasowych lub punktach czasowych najbardziej istotnych dla biologii mechanizmu będącego przedmiotem zainteresowania. Ponadto, podczas gdy za pomocą tego protokołu można przeprowadzić kwantyfikację wychwytu komórek w całej tkance, cytometria przepływowa nie może ujawnić lokalizacji tkanki. Połączenie tego podejścia z metodami histologicznymi może pomóc w rozwiązaniu tego problemu.
Ogólnie rzecz biorąc, protokół ten uzupełnia istniejącą metodologię, taką jak histologia i obrazowanie fluorescencyjne całego ciała. Dzięki ciągłemu postępowi w narzędziach i metodach cytometrii przepływowej możliwe stanie się opracowywanie większych paneli do coraz bardziej specyficznych populacji komórek. Sugerujemy, aby protokół ten był stosowany jako dodatek do wyżej wymienionych metod, ponieważ poprawi to ocenę wychwytu komórkowego, a także zapewni możliwość walidacji wyników obserwowanych za pomocą cytometrii przepływowej. Na przykład, jeśli okaże się, że większość cząstek w tkance tłuszczowej została wchłonięta przez makrofagi za pomocą cytometrii przepływowej. Immunofluorescencję dodatkowej porcji tej samej tkanki tłuszczowej można zapisać, utrwalić, przeciąć i wybarwić pod kątem markerów makrofagów, aby sprawdzić, czy typ komórki rzeczywiście pobiera liposomy. Podejście to powinno zwiększyć rygor przeprowadzanych testów biodystrybucji nanocząstek: walidacji celowania specyficznego dla komórki, ilościowego określania wychwytu komórkowego, identyfikacji wychwytu poza celem i, miejmy nadzieję, dostarczenia informacji do generowania mechanistycznych hipotez dla obserwowanych wyników terapeutycznych. Protokół ten może być również dostosowany do przyszłych badań z wykorzystaniem różnych liposomów, badania wychwytu w innych tkankach i testowania nowych związków w warunkach otyłości i dysmetabolizmu lub jakiejkolwiek innej choroby, w której dostarczanie nanocząstek jest wykonalną opcją terapeutyczną.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Michaelowi Soldze i reszcie personelu Flow Cytometry Core za zapewnienie szkoleń i usług w zakresie cytometrii przepływowej. Autorzy pragną również podziękować Shiva Sai Krishna Dasa, Dustinowi K. Bauknightowi, Melissie A. Marshall, Jamesowi C. Garmeyowi, Chantel McSkimming, Aditi Upadhye i Prasadowi Srikakulapu za ich pomoc w przygotowaniu liposomów (SSKD, DKB), pobieraniu tkanek (MAM, JCG) oraz barwieniu cytometrią przepływową i pozyskiwaniu próbek (AU, PS, CM). Prace te były wspierane przez granty AstraZeneca, R01HL 136098, R01HL 141123 i R01HL 148109, AHA 16PRE30770007 oraz T32 HL007284.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Strzykawka 1 ml | BD | 309659 | |
| Strzykawka 10 ml | BD | 302995 | |
| igła o rozmiarze 25, sterylna do wstrzykiwań zaoczodołowych | Igła BD | 305122 | |
| 27 G, sterylna do wstrzykiwań zaoczodołowych | BD | 305620 | |
| Anty-mysz B220 BV421 | Biolegend | 103251 | Klon RA3-6B2 |
| Przeciwciało anty-mysie CD115 PE | eBioscience | 12-1152-82 | Klon AFS98 |
| Przeciwciało anty-mysie CD11b PerCP Cy5.5 | BD Biosciences | 550993 | Klon M1/70 |
| Przeciwciało anty-mysie CD11c APC ef780 | eBioscience | 47-0114-82 | Klon N418 |
| Anty-mysz CD19 PE CF594 | BD Biosciences | 562291 | Klon 1D3 |
| Przeciwciało anty-mysie CD3 FITC | BD Biosciences | 553061 | Klon 145-2C11 |
| Anty-mysz CD31 BV605 | Biolegend | 102427 | Klon 390 |
| Anty-mysz CD45 PerCP | BD Biosciences | 557235 | Klon 30-F11 |
| Anty-mysz F4/80 PE Cy7 | Biolegend | 123114 | Klon BM8 |
| Albumina surowicy bydlęcej | Gemini Bio-products | 700-107P | |
| Odsalanie kolumny | wirowejThermoFisher | 89889, 89890 | Kolumna wirowa Zeba |
| DPBS | Gibco | 14190-144 | |
| Dynamiczne rozpraszanie światła, | system wymiarowania cząstek | ||
| FIX & Zestaw do przepuszczalności komórek PERM | ThermoFisher Scientific | GAS004 | |
| Gąbki z gazy | Dermacea | 441211 | |
| Heparin | Sigma | 3393-1MU | |
| Wytłaczarka do liposomów | Millipore Sigma | Z373400 | LiposoFast |
| Live/Dead Aqua | ThermoFisher Scientific | L34957 | |
| Nanosight | Malvern Instruments Ltd | NS300 | |
| Smar okulistyczny | Optixcare | 20g/70 oz Sterylny | |
| paraformaldehyd, 16% w/v aq. soln., bez metanolu | Alfa Aesar | 433689L | |
| Fiolka polietylenowa do mielenia | Wheaton | 986701 | |
| Parownik obrotowy | Buchi | Re111 | |
| Sonicator | Misonix | XL2020 | |
| T/Pump Pompa do terapii cieplnej i podkładka | Gaymer Industries | TP-500 | |
| Tesaglitazar | Tocris | 3965 | |
| Membrany poliwęglanowe trawione Thomas | Scientific | 1141Z** | Whatman, Nuclepore Membrany hydrofilowe z poliwęglanu |
| System ZetaSizer/DLS-ELS | Malvern Instruments Ltd |
Bibliografia
- Allen, T. M., Cullis, P. R. Liposomal drug delivery systems: from concept to clinical applications. Advanced Drug Delivery Reviews. 65 (1), 36-48 (2013).
- Sercombe, L., et al. Advances and Challenges of Liposome Assisted Drug Delivery. Frontiers in Pharmacology. 6, 286(2015).
- Osinski, V., et al. In vivo liposomal delivery of PPARα/γ dual agonist tesaglitazar in a model of obesity enriches macrophage targeting and limits liver and kidney drug effects. Theranostics. 10 (2), (2020).
- Bauknight, D. K., et al. Importance of thorough tissue and cellular level characterization of targeted drugs in the evaluation of pharmacodynamic effects. PLoS ONE. 14 (11), (2019).
- Rosales, C., Uribe-Querol, E. Phagocytosis: A Fundamental Process in Immunity. BioMed Research International. , (2017).
- He, H., Ghosh, S., Yang, H. Nanomedicines for dysfunctional macrophage-associated diseases. Journal of Controlled Release. 247, 106-126 (2017).
- Song, G., Petschauer, J. S., Madden, A. J., Zamboni, W. C. Nanoparticles and the mononuclear phagocyte system: pharmacokinetics and applications for inflammatory diseases. Current Rheumatology Reviews. 10 (1), 22-34 (2014).
- Litzinger, D. C., Buiting, A. M. J., van Rooijen, N., Huang, L. Effect of liposome size on the circulation time and intraorgan distribution of amphipathic poly(ethylene glycol)-containing liposomes. BBA - Biomembranes. , (1994).
- Su, C., Liu, Y., He, Y., Gu, J. Analytical methods for investigating in vivo fate of nanoliposomes: A review. Journal of Pharmaceutical Analysis. , (2018).
- Vasquez, K. O., Casavant, C., Peterson, J. D. Quantitative whole body biodistribution of fluorescent-labeled agents by non-invasive tomographic imaging. PLoS One. 6 (6), 20594(2011).
- Larmann, J., et al. In vivo fluorescence-mediated tomography for quantification of urokinase receptor-dependent leukocyte trafficking in inflammation. Anesthesiology. 113 (3), 610-618 (2010).
- Feng, B., et al. Clodronate liposomes improve metabolic profile and reduce visceral adipose macrophage content in diet-induced obese mice. PLoS One. 6 (9), 1-11 (2011).
- Bu, L., Gao, M., Qu, S., Liu, D. Intraperitoneal injection of clodronate liposomes eliminates visceral adipose macrophages and blocks high-fat diet-induced weight gain and development of insulin resistance. The AAPS Journal. 15 (4), 1001-1011 (2013).
- Toita, R., Kawano, T., Murata, M., Kang, J. H. Anti-obesity and anti-inflammatory effects of macrophage-targeted interleukin-10-conjugated liposomes in obese mice. Biomaterials. 110, 81-88 (2016).
- Sakurai, Y., Kajimoto, K., Hatakeyama, H., Harashima, H. Advances in an active and passive targeting to tumor and adipose tissues. Expert Opin Drug Deliv. 12 (1), 41-52 (2015).
- Nakhlband, A., et al. Combating atherosclerosis with targeted nanomedicines: Recent advances and future prospective. BioImpacts. , (2018).
- Sibuyi, N. R. S., Meyer, M., Onani, M. O., Skepu, A., Madiehe, A. M. Vascular targeted nanotherapeutic approach for obesity treatment. International Journal of Nanomedicine. , (2018).
- Honig, M. G., Hume, R. I. Fluorescent carbocyanine dyes allow living neurons of identified origin to be studied in long-term cultures. Journal of Cell Biology. , (1986).
- Warren, J. S. A., Feustel, P. J., Lamar, J. M. Combined Use of Tail Vein Metastasis Assays and Real-Time In Vivo Imaging to Quantify Breast Cancer Metastatic Colonization and Burden in the Lungs. Journal of visualized experiments : JoVE. , (2019).
- Dasa, S. S. K., et al. Plectin-targeted liposomes enhance the therapeutic efficacy of a PARP inhibitor in the treatment of ovarian cancer. Theranostics. , (2018).
- Morrison, B. E., Park, S. J., Mooney, J. M., Mehrad, B. Chemokine-mediated recruitment of NK cells is a critical host defense mechanism in invasive aspergillosis. Journal of Clinical Investigation. , (2003).
- Finlon, J. M., Burchill, M. A., Jirón Tamburini, B. A. Digestion of the murine liver for a flow cytometric analysis of lymphatic endothelial cells. Journal of Visualized Experiments. , e58621(2019).
- Upadhye, A., et al. Diversification and CXCR4-Dependent Establishment of the Bone Marrow B-1a Cell Pool Governs Atheroprotective IgM Production Linked to Human Coronary Atherosclerosis. Circulation research. , (2019).
- O'Brien, C. A., Harris, T. H. ICOS-deficient and ICOS YF mutant mice fail to control Toxoplasma gondii infection of the brain. PLoS ONE. , (2020).
Przedruki i uprawnienia
