Celem tego protokołu jest opisanie generacji i analizy objętościowej unaczynionych odpowiedników ludzkiej skóry przy użyciu dostępnych i prostych technik dla długoterminowej hodowli. W miarę możliwości opisano uzasadnienie kroków, aby umożliwić badaczom dostosowanie ich do ich potrzeb badawczych.
Artykuł metodologiczny
Generacja samoorganizujących się unaczynionych odpowiedników ludzkiej skóry
W tym artykule
Podsumowanie
Streszczenie
Odpowiedniki ludzkiej skóry (HSE) to konstrukty inżynierii tkankowej, które modelują składniki naskórka i skóry ludzkiej skóry. Modele te zostały wykorzystane do badania rozwoju skóry, gojenia się ran i technik szczepienia. Wiele HSE nadal nie ma unaczynienia i jest dodatkowo analizowanych poprzez sekcje histologiczne po hodowli, co ogranicza wolumetryczną ocenę struktury. Przedstawiono tutaj prosty protokół wykorzystujący dostępne materiały do generowania unaczynionych odpowiedników ludzkiej skóry (VHSE); Dalej opisano techniki obrazowania wolumetrycznego i kwantyfikacji tych konstruktów. Krótko mówiąc, VHSE są zbudowane w 12-dołkowych wkładkach hodowlanych, w których komórki skóry właściwej i naskórka są umieszczane w żelu kolagenu typu I z ogona szczura. Przedział skórny składa się z fibroblastów i komórek śródbłonka rozproszonych w żelu kolagenowym. Przedział naskórka składa się z keratynocytów (komórek nabłonka skóry), które różnicują się na granicy faz powietrze-ciecz. Co ważne, metody te można dostosować w zależności od potrzeb badacza, a wyniki wskazują na wytwarzanie VHSE z dwoma różnymi typami komórek fibroblastów: ludzkimi fibroblastami skórnymi (hDF) i ludzkimi fibroblastami płuc (IMR90). Opracowano VHSE, zobrazowano je za pomocą mikroskopii konfokalnej i poddano analizie objętościowej za pomocą oprogramowania obliczeniowego w 4- i 8-tygodniowych punktach czasowych. Opisano zoptymalizowany proces utrwalania, barwienia, obrazowania i czyszczenia VHSE do badania wolumetrycznego. Ten kompleksowy model, techniki obrazowania i analizy można łatwo dostosować do konkretnych potrzeb badawczych poszczególnych laboratoriów, z wcześniejszym doświadczeniem w zakresie BHP lub bez niego.
Wprowadzenie
Ludzka skóra pełni wiele istotnych funkcji biologicznych, w tym działa jako bariera immunologiczna/mechaniczna, reguluje temperaturę ciała, uczestniczy w zatrzymywaniu wody i pełni role sensoryczne1,2,3,4. Anatomicznie skóra jest największym narządem w ludzkim ciele i składa się z trzech głównych warstw (naskórka, skóry właściwej i tkanki podskórnej) i oprócz komórek naskórka posiada złożony system składników zrębu, naczyń krwionośnych, gruczołowych i układu odpornościowego/nerwowego. Sam naskórek składa się z czterech warstw komórek, które są stale odnawiane w celu utrzymania funkcji bariery ochronnej i innych struktur rodzimej skóry (tj. gruczołów potowych i łojowych, paznokci)3. Fizjologia skóry jest ważna w funkcjonowaniu układu odpornościowego, gojeniu się ran, biologii nowotworów i innych dziedzinach, co skłoniło naukowców do wykorzystania szerokiej gamy modeli, od monokultur in vitro po modele zwierzęce in vivo. Modele zwierzęce oferują możliwość badania pełnej złożoności fizjologii skóry, jednak powszechnie używane modele zwierzęce, takie jak myszy, mają znaczące różnice fizjologiczne w porównaniu z ludźmi5. Te ograniczenia oraz zwiększony koszt modeli zwierzęcych skłoniły wielu badaczy do skupienia się na opracowywaniu modeli in vitro, które lepiej odzwierciedlają fizjologię ludzkiej skóry1,6. Spośród nich jednym z prostszych typów modeli jest ludzki odpowiednik naskórkowy (HEE; określany również jako modele skóry o połowie grubości), który składa się tylko z keratynocytów naskórka na bezkomórkowej macierzy skórnej, ale wychwytuje różnicowanie i stratyfikację naskórka obserwowane in vivo. Opierając się na tym, modele zawierające składniki skórne i naskórkowe (keratynocyty i fibroblasty) są często określane jako odpowiedniki ludzkiej skóry (HSE), modele skóry o pełnej grubości lub organotypowe konstrukcje skóry (OSC). Krótko mówiąc, modele te są generowane przez zamknięcie komórek skóry właściwej w matrycach żelowych i wysianie komórek naskórka na wierzchu. Różnicowanie i stratyfikację naskórka można następnie osiągnąć za pomocą specjalistycznych mediów i ekspozycji na powietrze7. Odpowiedniki skóry były najczęściej generowane za pomocą technik samoorganizacji przy użyciu żeli skórnych wykonanych z kolagenu typu I (pochodzącego ze szczurzego ogona lub skóry bydlęcej)1,8, ale podobne modele zawierały inne składniki matrycy, takie jak fibrin9,10, pochodna fibroblastów11,12, martwe błony pozbawione naskórka13,14,15,16, dostępne na rynku żele i inne1,12,13,17,18,19. Obecnie na rynku dostępne są odpowiedniki skórek (jak wcześniej sprawdzono1,2). Są one jednak opracowywane przede wszystkim w celach terapeutycznych i nie można ich łatwo dostosować do konkretnych pytań badawczych.
HSE zostały zastosowane w badaniach nad gojeniem się ran, szczepieniami, toksykologią i chorobami skóry/developement11,12,13,16,8,20,21,22,23. Chociaż hodowla 3D bardziej kompleksowo modeluje funkcje tkanki ludzkiej w porównaniu z kulturami 2D24, włączenie różnych typów komórek, które dokładniej odzwierciedlają populację in vivo, umożliwia badania koordynacji komórka-komórka w złożonych tkankach24,25,26. Większość HSE obejmuje tylko fibroblasty skóry i keratynocyty naskórka27, chociaż środowisko skóry in vivo obejmuje wiele innych typów komórek. Ostatnie badania zaczęły obejmować więcej populacji komórek; Należą do nich komórki śródbłonka w naczyniach krwionośnych10,28,29,30,31,32,33,34, adipocyty w tkance podskórnej35,36, Składniki nerwowe19,21, stem cells27,37,38, immune cells10,39,40,41,42 i inne modele specyficzne dla choroby/raka16, 40, 43,44,45,46,47. Szczególnie ważne wśród nich jest unaczynienie; podczas gdy niektóre HSE obejmują komórki naczyniowe, ogólnie rzecz biorąc, nadal brakuje im kompleksowych elementów kapilarnych z łącznością w całej skórze właściwej10,< klasa sup = "xref">29 , rozszerzona stabilność in vitro28 i odpowiedniej gęstości naczyń. Co więcej, modele HSE są zazwyczaj oceniane za pomocą sekcji histologicznej po hodowli, co ogranicza analizę trójwymiarowej struktury HSE. Analiza trójwymiarowa pozwala na wolumetryczną ocenę gęstości naczyń krwionośnych48,49, a także regionalne zróżnicowanie grubości i zróżnicowania naskórka.
Chociaż HSE są jednym z najpowszechniejszych modeli organotypowych, istnieje wiele technicznych wyzwań związanych z generowaniem tych konstrukcji, w tym identyfikacja odpowiedniej macierzy zewnątrzkomórkowej i gęstości komórek, receptury pożywek, właściwe procedury interfejsu ciecz powietrznej i analiza po hodowli. Ponadto, chociaż modele HEE i HSE opublikowały protokoły, nie istnieje szczegółowy protokół obejmujący obrazowanie naczyń skórnych i wolumetryczne, a nie analizę histologiczną. W pracy przedstawiono dostępny protokół hodowli unaczynionych odpowiedników ludzkiej skóry (VHSE) pochodzących głównie z komercyjnych linii komórkowych. Protokół ten został napisany tak, aby można go było łatwo dostosować, co pozwala na prostą adaptację do różnych typów komórek i potrzeb badawczych. W trosce o dostępność, dostępność i koszty, stosowanie prostych produktów i technik wytwarzania było traktowane priorytetowo w stosunku do stosowania produktów dostępnych na rynku. Ponadto opisano proste metody obrazowania wolumetrycznego i kwantyfikacji, które pozwalają na ocenę trójwymiarowej struktury VHSE. Przełożenie tej procedury na solidny i dostępny protokół umożliwia badaczom niebędącym specjalistami zastosowanie tych ważnych modeli w medycynie spersonalizowanej, unaczynionej inżynierii tkankowej, opracowywaniu przeszczepów i ocenie leków.
Protokół
1. Przygotowanie do hodowli 3D
- Przygotować roztwór zapasu kolagenu z ogona szczura o stężeniu 8 mg/mL, korzystając z uznanych protokołów50,51,52. Alternatywnie kolagen z ogona szczura można zakupić od dostawców (patrz lista materiałów) w odpowiednich stężeniach.
UWAGA: Kolagen może być przygotowany lub zakupiony w różnych stężeniach w zakresie 3-10 mg/mL lub wyższych50,51,52. Obliczenia w protokole zakładają stężenie 8 mg/mL, ale mogą zostać dostosowane do potrzeb badacza. - Namnożyć linie komórkowe: komórki śródbłonka i fibroblasty muszą być gotowe do wysiewu w momencie rozpoczęcia generowania 3D kolagenowego komponentu skórnego (krok 2). Keratynocyty muszą być gotowe w 7. dniu hodowli 3D. Jeden kompletny konstrukt VHSE wymaga do wytworzenia 7,5 x 10⁵ komórek śródbłonka, 7,5 x 10⁴ fibroblastów oraz 1,7 x 10⁵ keratynocytów (Tabela 1).
UWAGA: Gęstości te są odpowiednie dla przepuszczalnych insertów do hodowli tkankowych w formacie 12 dołków lub ich odpowiedników. Gęstość komórek i format można skalować w górę lub w dół w zależności od potrzeb badacza. Dla wyjaśnienia: taka liczba komórek śródbłonka i fibroblastów pozwoli na wysiew 1-3 komponentów skórnych, podczas gdy każdy komponent naskórkowy wymaga 1,7 x 10⁵ keratynocytów. - Wszystkie wirowania komórek w niniejszym protokole należy przeprowadzać przez 5 min przy 300 x g, jednak wartość tę można zmniejszyć w przypadku bardziej delikatnych typów komórek.
2. Generowanie trójwymiarowego kolagenowego komponentu skórnego
UWAGA: Krok 2 jest procedurą ograniczoną czasowo i musi zostać wykonany w jednej serii. Przed rozpoczęciem wysiewania komponentów skórnych zaleca się przeprowadzenie kontroli jakości zapasu kolagenu, aby upewnić się co do prawidłowej żelowania i jednorodności; szczegóły znajdują się w sekcji rozwiązywania problemów w dyskusji.
- Przygotowanie i zasiewanie acelularnej warstwy kolagenu
- Przygotuj dwie probówki do mikrocentryfugi o pojemności 1,7 ml z nakrętkami, jedną dla rusztowania acellularnego, a drugą dla skóry właściwej z komórkami. Ilości podane w tym kroku pozwolą na przygotowanie 1 ml kolagenu o stężeniu 3 mg/ml (docelowe stężenie kolagenu), co jest wystarczające dla (3) VHSE w płytkach 12-dołkowych. W przypadku konieczności dokonania korekty zamieszczono odpowiednie równania. Zarówno objętość, jak i gęstość można skalować w zależności od potrzeb badacza (podano powszechnie stosowane wartości referencyjne w Tabela 2).
- Do każdej probówki dodać 100 µL do hodowli 10x soli fizjologicznej buforowanej fosforanem (PBS) (jedna probówka pozwoli na przygotowanie 3 VHSE) i dodać 8.6 µL 1 N NaOH. Zakręcone probówki należy umieścić na mokrym lodzie w celu schłodzenia przez co najmniej 10 min.
Cs = Stężenie roztworu zapasu kolagenu
Vf = końcowa objętość potrzebnego kolagenu
Ct = Docelowe stężenie kolagenu
Vs = objętość kolagenu stockowego niezbędna do uzyskania pożądanej ilości (Vf)
VPBS (bufor fosforanowo-solny) = Objętość 10X PBS potrzebna do uzyskania docelowego stężenia kolagenu (Ct)
VNaOH = Objętość 1N NaOH potrzebna dla CPrześlij tekst źródłowy, który chcesz przetłumaczyć.
Vpodłoża = Objętość pożywki, zawiesiny komórkowej lub ddH2O potrzebna do Ct
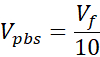
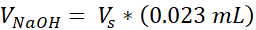
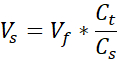
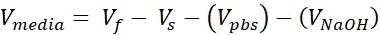
- Przygotuj 1000 i 250 µL pipety wypierające dodatnio do użytku i odstawić na bok. Ponieważ późniejsze etapy są zależne od czasu, wygodniej jest założyć końcówki do pipet i ustawić objętości (375 µL i 125 µL, odpowiednio). Ponadto przygotowano próbę normalną 1000 µL pipetka do 516 µL.
UWAGA: W razie potrzeby pipety wypierające można zastąpić zwykłymi pipetami, jednak ze względu na wysoką lepkość kolagenu oraz wrażliwość tej procedury na czas i temperaturę, zaleca się stosowanie pipet wypierających w celu zapewnienia powtarzalnych wyników wysiewu. W przypadku korzystania ze zwykłych pipet należy wykonywać powolne ruchy. - Przygotowanie płytek z insertami hodowlanymi: Za pomocą sterylnej pęsety umieść trzy inserty hodowlane o rozmiarze do płytek 12-dołkowych w sterylnej płytce hodowlanej z 12 dołkami, umieszczając je w kolumnach środkowych.
- Przygotować schłodzone pożywki odpowiednie dla fibroblastów i komórek śródbłonka.
- Po schłodzeniu zamkniętych probówek jedną z nich (przeznaczoną do rusztowania acelularnego) należy umieścić w statywie tak, aby zawartość była widoczna. Pozostałą probówkę (przeznaczoną do skóry właściwej z komórkami) należy pozostawić na lodzie.
- Wyjąć zapas kolagenu o stężeniu 8 mg/mL z lodówki i umieścić go na mokrym lodzie.
UWAGA: Nie używać lodu z zamrażarki ani -20 °C chłodniki laboratoryjne, ponieważ spowoduje to zamrożenie kolagenu. - Do schłodzonej probówki z zakrętką dodać 516 µL pożywki i natychmiast dodać 375 µL zimnego kolagenu przy użyciu 1000 µL pipeta wypierająca. Przenieść kolagen do roztworu (nie na ściankę probówki). Natychmiast zdjąć pusty końcówkę pipety i zmienić na przygotowaną 250 µL pipeta wypierająca do mieszania.
- Mieszaj szybko, ale delikatnie, aby zapobiec powstawaniu pęcherzyków powietrza; jeśli to możliwe, nie wyjmuj końcówki z roztworu. Mieszaj do uzyskania jednorodnego koloru, co zazwyczaj zajmuje około 5 cykli pipetowania lub 10 s (w przypadku stosowania pożywek z czerwienią fenolową kolor stanie się jaśniejszy i jednolity). Podczas mieszania należy pobierać ciecz z różnych części probówki (z dna i z góry), aby zapewnić pełną homogenizację.
UWAGA: Można to wykonać za pomocą 516 µL wody lub innego płynu jakości do hodowli komórkowych; niemniej jednak czerwień fenolowa obecna w większości pożywek stanowi dobry wskaźnik stopnia wymieszania. Należy użyć pożywki dla fibroblastów lub komórek śródbłonka, która była stosowana do ekspansji 2D.
- Mieszaj szybko, ale delikatnie, aby zapobiec powstawaniu pęcherzyków powietrza; jeśli to możliwe, nie wyjmuj końcówki z roztworu. Mieszaj do uzyskania jednorodnego koloru, co zazwyczaj zajmuje około 5 cykli pipetowania lub 10 s (w przypadku stosowania pożywek z czerwienią fenolową kolor stanie się jaśniejszy i jednolity). Podczas mieszania należy pobierać ciecz z różnych części probówki (z dna i z góry), aby zapewnić pełną homogenizację.
- Natychmiast rozproszyć 125 µL aceularnego kolagenu na membranę każdego z trzech wkładów hodowlanych z 12 dołkami. Aby zapewnić równomierne pokrycie membrany żelem z kolagenu acelularnego, należy delikatnie kołysać naczyniem; jeśli nie zapewni to równomiernego pokrycia membrany, należy użyć końcówki pipety, aby w zasadzie „zamalować” membranę, delikatnie rozprowadzając kolagen; należy unikać wywierania nacisku na membranę. Żelowanie rozpoczyna się niemal natychmiast; należy przeprowadzić ten krok szybko, aby zapewnić równomierne pokrycie.
UWAGA: Powstanie nadmiar akolularnego kolagenu. Objętość tę można zmniejszyć, jednak przygotowanie mniej niż 1 ml zawiesiny kolagenowej może spowodować trudności w mieszaniu roztworu oraz niewystarczającą żelację. - Bezzwłocznie przenieś płytkę 12-dołkową do 37 °C inkubator do hodowli komórkowych, aby pozwolić mu żelować przez co najmniej 20 min (kolagen acelularny może żelować dłużej, jeśli jest to konieczne; w czasie żelowania przejść do kroku 2.2). Wyjąć zawiesinę kolagenu z lodu i ponownie umieścić w chłodziarce (kolagen jest najstabilniejszy w temp. 4 °C).
- zawiesina komórkowa & przygotowanie do wysiewu
UWAGA: W harmonogramie hodowli dla niniejszego protokołu odpowiada to 1. dniu imersji (SD1)- Podczas żelowania acelularnego nośnika kolagenowego należy przeprowadzić trypsynizację oraz zliczyć linie komórkowe śródbłonka i fibroblastów.
- Zawiesić 7,5 x 10⁵ komórki śródbłonka i 7,5 x 10⁴ fibroblasty w 258 µL z ich odpowiednich pośrodków i połączyć zawiesiny komórkowe, aby stworzyć 516 µL podzielić na aalikwoty. Zawiesiny komórkowe przechowywać w lodzie do momentu użycia.
- Przygotuj 1000 i 250 µL pipety wyporowe, które należy przygotować i odstawić. Ponieważ kolejne kroki są zależne od czasu, wygodniej jest wcześniej założyć końcówki do pipet i ustawić objętości (375 µL i 250 µL, odpowiednio). Dodatkowo przygotuj kontrolę 1000 µL pipeta do 516 µL.
- Zasiewanie przedziału skórnego kolagenem z zawiesiną komórek
- Po czasie żelowania wyjmij z inkubatora płytkę 12-dołkową z acelularnym kolagenem.
UWAGA: Jeśli kolagen nie ulegnie żelowaniu po 30 minutach, nie należy kontynuować procedury, ponieważ prawdopodobnie wystąpił błąd podczas siewu lub problem z roztworem zapasowym kolagenu (patrz: rozwiązywanie problemów w sekcji dyskusji). - Wyjąć zamkniętą probówkę o pojemności 1,7 ml z mokrego lodu (zawiera 10x PBS i NaOH). Umieścić probówkę w statywie w taki sposób, aby jej zawartość była widoczna. Poluźnić/otworzyć wszystkie nakrętki (zawiesina komórkowa, schłodzona zamknięta probówka).
- Wyjąć roztok kolagenu (8 mg/ml) z 4 °C schłodzić i umieścić na kruszonej lodzie. Pozostawić nakrętkę otwartą.
- Dodaj 516 µL ochłodzonej zawiesiny komórkowej do zimnej probówki z zakrętką. Należy użyć 1000 µL pipeta wyporowa do natychmiastowego pobrania próbki 375 µL zimnego roztworu kolagenu bezpośrednio do roztworu w zamkniętej probówce.
- Wypuść cały kolagen z pipety do probówki i wyrzuć końcówkę pipety wyporowej. Natychmiast przejdź do 250 µL użyć pipety wypierającej, aby wymieszać roztwór kolagenu.
- Wymieszać roztwór kolagenu w sposób opisany wcześniej (szybko, ale delikatnie, aby zapobiec powstawaniu pęcherzyków powietrza); jeśli to możliwe, nie wyjmować końcówki z żelu. Mieszać do uzyskania homogenicznego roztworu (około 5 cykli pipetowania lub 10 s). Podczas mieszania należy pobierać płyn z różnych części probówki (z dna i z góry), aby zapewnić jednorodne wymieszanie.
- Po wymieszaniu natychmiast przenieść 250 µL roztworu kolagenu z komórkami na acelularne podłoża kolagenowe w każdym z trzech wkładów hodowlanych z 12 dołkami. Aby zapewnić równomierne pokrycie acelularnego podłoża kolagenowego, należy kołysać naczyniem i/lub użyć pipety o dodatnim wyporze, aby delikatnie przemieszczać świeżo zasiane kolagen z komórkami, nie naruszając warstwy acelularnej.
- Natychmiast przenieś płytkę 12-dołkową do 37 °C inkubator do hodowli komórkowych, aby pozwolić mu żelować przez co najmniej 30 min. Umieścić kolagen z powrotem do 4 °C przechowywać w lodówce po użyciu.
- Po 30-minutowym czasie żelowania delikatnie przechyl płytkę, aby ocenić stopień żelowania. Upewnij się, że kolagen uległ zestaleniu.
- Dodaj 500 µL i 1000 µL pożywki mieszanej (połowa pożywki do hodowli komórek śródbłonka i połowa pożywki do hodowli fibroblastów) odpowiednio do górnej i dolnej komory wkładki (najpierw do górnej, następnie do dolnej, aby zapobiec wypychaniu kolagenu w górę przez ciśnienie hydrostatyczne). Pożywkę należy dodawać powoli przy ściance studzienki, nie bezpośrednio na żel kolagenowy, aby zminimalizować ryzyko uszkodzenia kolagenu.
- Należy upewnić się, że żel kolagenowy jest całkowicie zanurzony, w razie potrzeby dodając więcej pożywki. Płytkę wielodołkową należy umieścić w inkubatorze komórkowym w celu inkubacji przez noc. Na tym etapie pożywka zawiera 10% FBS; jest to standardowa pożywka utrzymująca dla każdej linii komórkowej (oś czasu i schemat przedstawiono w Rysunek 1, A).
UWAGA: Pożywki stosowane podczas hodowli VHSE mogą być dostosowane do specyficznych typów komórek; w niektórych przypadkach może być wymagana optymalizacja.
- Należy upewnić się, że żel kolagenowy jest całkowicie zanurzony, w razie potrzeby dodając więcej pożywki. Płytkę wielodołkową należy umieścić w inkubatorze komórkowym w celu inkubacji przez noc. Na tym etapie pożywka zawiera 10% FBS; jest to standardowa pożywka utrzymująca dla każdej linii komórkowej (oś czasu i schemat przedstawiono w Rysunek 1, A).
- Po czasie żelowania wyjmij z inkubatora płytkę 12-dołkową z acelularnym kolagenem.
- Wymiana pożywki w 2. dniu zanurzenia (SD2)
- Wymień pożywkę z 10% FBS w studzienkach VHSE na pożywkę z 5% FBS, składającą się w połowie z pożywki dla fibroblastów, a w połowie z pożywki dla komórek śródbłonka, uzupełnioną o 100 µg/mL Kwas L-askorbinowy. Dodać 500 µL do górnej komory wkładki hodowlanej przy ściance dołka (ponownie, dodawać ostrożnie przy ściance, aby zminimalizować naruszenie kolagenu), a następnie dodać 1000 µL do dolnej komory.
- Wymieniać pożywkę co 2 dni (SD4 i SD6) aż do 7. dnia zanurzenia (SD7).
- Za pomocą pipety manualnej należy usunąć pożywkę z dołków. Można użyć aspiratora, jednak może to doprowadzić do uszkodzenia lub zniszczenia konstruktu.
UWAGA: Kwas L-askorbinowy musi być przygotowywany na świeżo co 2–3 dni (utlenia się w roztworze, tworząc nadtlenek wodoru, co indukuje stres oksydacyjny i w konsekwencji prowadzi do uszkodzeń komórkowych).53). W związku z tym pojęć k-ascorbinianu w pożywce, należy ją wymieniać co 2–3 dni od dnia SD2 aż do końca hodowli VHSE. Najłatwiej jest przygotować zapas pożywki, a w każdym dniu dokarmiania dodawać do jej alikwotu świeżo przygotowaną ilość kwasu L-askorbinowego. W celu przygotowania świeżego roztworu kwasu L-askorbinowego o stężeniu 100 mg/ml należy użyć wody lub pożywki klasy kultury jako rozpuszczalnika. Kwas L-askorbinowy stymuluje syntezę kolagenu przez fibroblasty w odpowiednim tempie oraz sprzyja stabilności kolagenu.54,55,56; zmniejsza ono również przepuszczalność śródbłonka i utrzymuje integralność ścian naczyń56,57 i dodatkowo przyczynia się do tworzenia bariery naskórkowej6,58.
3. Wysiew komponentu epidermalnego i indukcja stratyfikacji
- Dzień 7 zanurzenia (SD7): wysiew keratynocytów
UWAGA: Wysiej keratynocyty w celu wytworzenia naskórka w SD7. Ten punkt czasowy może zostać przesunięty w zależności od potrzeb badacza. Czas trwania hodowli w zanurzeniu bez keratynocytów nie powinien przekroczyć 9 dni, ponieważ dłuższe zanurzenie często prowadzi do zwiększonego skurczu skóry właściwej. Jeśli skurcz wystąpi przed SD7, zaleca się skrócenie okresu zanurzenia do 5 dni i wysianie naskórka w SD5. Zoptymalizuj okres zanurzenia zgodnie z wymaganiami dla konkretnych eksperymentów (patrz: rozwiązywanie problemów w dyskusji).- Hoduj keratynocyty (N/TERT-120,59 lub inne odpowiednie komórki) do osiągnięcia granicy konfluencji przed trypsynizacją i wysianiem na VHSE. W przypadku komórek N/TERT-1 konfluencja nie powinna znacznie przekraczać 30%, aby zapobiec niepożądanemu różnicowaniu keratynocytów w hodowli 2D59. Dla innych odpowiednich linii komórkowych, takich jak pierwotne ludzkie keratynocyty naskórkowe, zazwyczaj stosuje się granicę konfluencji 75-80%60.
- Po trypsynizacji odlicz i zawieś 510 000 komórek w 600 µL pożywki różnicującej Human Skin Equivalent (HSE) uzupełnionej o 5% FBS (Tabela 1).
UWAGA: 510 000 komórek w 600 µL pozwala na 170 000 komórek/konstrukt przy wysiewaniu 200 µL na konstrukt (3 VHSE). - Za pomocą pipety manualnej zbierz i usuń pożywkę znajdującą się obecnie w komorze dolnej i górnej dla każdego dołka z konstruktem. Upewnij się, że zebrałeś jak najwięcej pożywki. Zbierz pożywkę, która może być uwięziona bezpośrednio pod membraną przepuszczalną, delikatnie wsuwając końcówkę pipety pod membranę insertu hodowlanego i tymczasowo lekko przesuwając insert. Pożywka mogła zostać uwięziona z powodu napięcia powierzchniowego. Przed kontynuacją upewnij się, że inserty przylegają płasko do dołków. Można użyć aspiratora, ale może to doprowadzić do uszkodzenia lub zniszczenia konstruktu.
- Dodaj 1 mL pożywki HSE uzupełnionej o 5% FBS do komory dolnej każdego dołka. Następnie dodaj 200 µL zawiesiny komórkowej do komory górnej każdego dołka. Wysiej bezpośrednio na powierzchnię konstruktu skóry właściwej. Pozostaw keratynocyty na 2 h w inkubatorze.
- Dwie godziny po wysianiu keratynocytów ostrożnie dodaj 300 µL pożywki HSE uzupełnionej o 5% FBS do komory górnej każdego dołka z konstruktem; powoli dozuj pożywkę po ściance insertu hodowlanego. Napełniaj komorę górną bardzo ostrożnie, aby nie zakłócić osiadłych keratynocytów, które mogą nie być jeszcze ściśle przytwierdzone do podścielającego je żelu kolagenowego.
- Po dodaniu pożywki umieść konstrukt z powrotem w inkubatorze.
- Dzień 8/9 zanurzenia (SD8 lub SD9)
- Przygotuj pożywkę HSE uzupełnioną o 1% FBS i 100 µg/mL L-kwasu askorbinowego.
- Usuń pożywkę z obu komór, górnej i dolnej, za pomocą pipety manualnej.
- Dodaj 500 µL pożywki najpierw do komory górnej, a następnie 1 mL do komory dolnej. (Krok ten można wykonać w SD8 lub SD9)
- Dzień 9/10 zanurzenia (SD9 lub SD10; powinien to być dzień po kroku 3.2)
- Przygotuj bezserowową pożywkę różnicującą HSE z 100 µg/mL L-kwasu askorbinowego.
- Usuń pożywkę z obu komór, górnej i dolnej, za pomocą pipety manualnej.
- Wlej 500 µL do komory górnej i 1 mL do komory dolnej.
- Dzień 1 interfejsu powietrze-ciecz (ALI1)
UWAGA: ALI wykonuje się dzień po kroku 3.3.- Przenieś każdy konstrukt na interfejs powietrze-ciecz (ALI), usuwając nadmiar pożywki wyłącznie z komory górnej. Użyj pipety manualnej, aby zbliżyć się jak najbardziej do warstwy naskórka, nie dotykając jej i nie uszkadzając jej.
- Lekko przechyl płytkę pod różnymi kątami, aby zebrać pożywkę. W tym kroku usuń jak najwięcej pożywki. Dodaj około 2 mL sterylnej wody do sąsiednich dołków w płytce, aby utrzymać stałą wilgotność; utrzymuj dołki wypełnione wodą przez cały okres hodowli.
- Sprawdź płytkę po kilku godzinach, aby upewnić się, że keratynocyty wciąż znajdują się na interfejsie powietrze-ciecz. Jeśli w komorze górnej znajduje się pożywka, usuń ją. Śledź ilość usuwanej pożywki dla każdego dołka VHSE (początkowa objętość komór górnej i dolnej (1500 µL) - usunięta pożywka = dobry punkt wyjścia dla dożywiania ALI).
UWAGA: VHSE niekoniecznie wymagają tego samego poziomu pożywki do uzyskania interfejsu powietrznego; zazwyczaj, jeśli VHSE zostały wysiane razem, potrzebują podobnego poziomu pożywki, ale nie zawsze tak jest. Dostosuj objętości w razie potrzeby, aby utrzymać ALI, ale upewnij się, że poziomy pożywki nie są zbyt niskie, co mogłoby doprowadzić do wyschnięcia VHSE. Bezpieczniej jest postępować ostrożnie i codziennie usuwać niewielkie ilości pożywki, aż zostanie osiągnięta równowaga między interfejsem powietrznym a nawodnieniem.
- Dzień 2 ALI (ALI2)
- Od tego momentu używaj wyłącznie bezserowowej pożywki HSE uzupełnionej o 100 µg/mL L-kwasu askorbinowego. Wymień pożywkę w dniu 2 ALI (ALI2). Jeśli w komorze górnej znajduje się pożywka, usuń ją i dodaj do ilości usuniętej pożywki zapisanej poprzednio. Oblicz objętość potrzebnej pożywki, korzystając z równania z poprzedniego kroku. Na przykład: jeśli z komory górnej usunięto 200 µL pożywki, dodaj 1300 µL, aby ustanowić ALI (ponieważ 1500 µL - 200 µL = 1300 µL)
- Obliczoną objętość wlej do komory dolnej każdego dołka, a następnie umieść płytkę z powrotem w inkubatorze do komórek. Śledź objętość zużywaną każdego dnia. Przy zastosowaniu zalecanych ilości kolagenu w insertach hodowlanych 12-dołkowych, typowy zakres wartości ALI mieści się między 750 µL a 1300 µL. Zazwyczaj objętość ta zmniejsza się wraz z dojrzewaniem hodowli i stabilizuje się około 2./3. tygodnia ALI. W zależności od specyfiki hodowli liczba ta może ulec zmianie i musi zostać zoptymalizowana (jak opisano w sekcjach 3.4.2 - 4.1).
4. Rutynowa konserwacja naczyniowego ekwiwalentu ludzkiej skóry
- Od 3. dnia ALI (ALI3) aż do zakończenia hodowli: Wymieniać pożywkę w dolnej komorze co 2-3 dni, stosując bezsurowiczą pożywkę HSE z dodatkiem 100 µg/mL kwasu L-askorbinowego. Należy kontynuować regulację i monitorowanie poziomu pożywki w dolnej komorze niezbędnego do utrzymania ALI, zgodnie z opisem w kroku 3.5.2.
- Ponieważ powierzchnia naskórkowa musi pozostawać w kontakcie z powietrzem, należy codziennie sprawdzać i regulować poziom pożywki, aż do czasu ustalenia stałych poziomów ALI. Warstwa naskórka powinna wyglądać na nawilżoną, a nie suchą, jednak na powierzchni konstruktu nie powinna gromadzić się pożywka. Hodowle z 8-tygodniowym okresem ALI zapewniły najbardziej spójną morfologię i ekspresję; jednak w zależności od zastosowania odpowiednie mogą być hodowle od 4 do 12 tygodni. Czas trwania hodowli dla różnych typów komórek i warunków hodowli może wymagać optymalizacji.
UWAGA: Dobrą praktyką jest wymiana pożywki w poniedziałki, środy i piątki. VHSE pozostają zdrowe w weekendy, jednak pożywkę należy zmienić w poniedziałek rano oraz w piątek wieczorem. Po całkowitym wykonaniu kroków 1-4 proces generowania VHSE jest zakończony. Kroki od 5 do końca protokołu są opcjonalnymi technikami przetwarzania i obrazowania, które zostały zoptymalizowane dla tego typu konstruktu 3D.
5. Fixacja i permeabilizacja konstruktów 3D
UWAGA: Krok 5 został zoptymalizowany pod kątem technik obrazowania specyficznych dla tej konstrukcji 3D, które opisano w dalszej części protokołu. Następujące kroki nie są konieczne do wytworzenia VHSE.
- Fiksacja/permeabilizacja
- Po zakończeniu okresu hodowli ostrożnie usuń całą pożywkę z górnych i dolnych komór każdego otworu.
UWAGA: Warstwa naskórka może być krucha; należy z nią obchodzić się ostrożnie i nie pobudzać naskórka agresywnym pipetowaniem. - Aby wstępnie utrwalić każdy konstrukt, dodaj 4% paraformaldehyd (PFA) w PBS (pH 6,9) na ściankę górnej komory (nie bezpośrednio na konstrukt), a następnie do dolnej komory. Dodaj 1 mL na komorę i inkubuj przez 5 min w temperaturze pokojowej.
OSTRZEŻENIE: PFA jest substancją niebezpieczną i należy z nią obchodzić się ostrożnie, stosując odpowiednie środki ochrony indywidualnej (PPE), w tym ochronę oczu. - Po 5 min usuń roztwór 4% PFA i dodaj 0,5% Triton X 100 w roztworze 4% PFA do górnych i dolnych komór w sposób opisany w poprzednim kroku. Inkubuj przez 1 godzinę w temperaturze pokojowej; od tego momentu konstrukt VHSE nie wymaga środowiska sterylnego.
- Po 1 godzinie ostrożnie usuń roztwór do permeabilizacji/fiksacji z obu komór i przemyj próbkę 3 razy 1x PBS.
- Próbki przechowuj w PBS w temperaturze 4 °C w lodówce lub natychmiast poddaj barwieniu. Aby przechowywać próbki, owiń płytkę folią spożywczą, a następnie folią aluminiową, aby zminimalizować parowanie i ekspozycję na światło.
UWAGA: Punkt przerwy – po fiksacji i permeabilizacji procedurę można przerwać, ponieważ próbki są stabilne przez kilka tygodni, jeśli zostaną przygotowane zgodnie z opisem w kroku 5.1.5. Alternatywnie barwienie (opisane w kroku 6) można przeprowadzić niezwłocznie po kroku 5.
- Po zakończeniu okresu hodowli ostrożnie usuń całą pożywkę z górnych i dolnych komór każdego otworu.
6. Barwienie immunofluorescencyjne konstruktów 3D
- Przygotowanie konstruktu
UWAGA: VHSE barwią się lepiej po oddzieleniu od porowatej membrany wkładu hodowlanego; oddzielenie od membrany jest również niezbędne do niezakłóconego obrazowania i pozwala na zmniejszenie objętości stosowanych roztworów barwiących.- Aby przygotować konstrukt do barwienia immunofluorescencyjnego, należy odwrócić wkład do góry dnem i umieścić go nad odpowiednim dołkiem na płytce wielodołkowej (jeśli VHSE wypadnie, wpadnie do dołka z PBS) (Rycina dodatkowa 1A).
- Stabilizując wkład jedną ręką nad dołkiem, należy za pomocą pęsety z cienkimi końcówkami i/lub precyzyjnego noża wyciąć około połowy obwodu membrany wkładu. Należy ciąć jak najbliżej plastikowej obudowy, robiąc to ostrożnie, aby nie uszkodzić konstruktu VHSE.
- Używając pęsety z cienkimi końcówkami, należy chwycić krawędź wyciętego fragmentu membrany i delikatnie oddzielić porowatą membranę od wkładu, a następnie oddzielić konstrukt VHSE. Należy to robić bardzo ostrożnie i powoli, aby zapobiec uszkodzeniu struktury konstruktu VHSE. Jeśli konstrukt VHSE oddziela się łatwo, powinien wpaść do dołka poniżej; jeśli utknie na ściance komory, należy go przenieść do dołka za pomocą pęsety z cienkimi końcówkami lub małej szpatułki. Należy zachować szczególną ostrożność w przypadku warstwy naskórka, ponieważ jest ona zazwyczaj krucha (Rycina dodatkowa 1A).
UWAGA: Czasami membrana nie daje się łatwo oddzielić lub odrywa się w kawałkach; w takim przypadku należy użyć narzędzi, aby ostrożnie rozdzielić membranę i konstrukt VHSE. Należy dopilnować, aby VHSE nie wyschły podczas tego procesu, w razie potrzeby zanurzając je w PBS. - Gdy VHSE znajdzie się w dołku, należy usunąć pozostałe fragmenty membrany wkładu, zachowując obudowę wkładu w każdym dołku, aby utrzymać VHSE w pozycji zanurzonej podczas barwienia.
- Barwienie
UWAGA: Barwienie oraz powiązane z nim manipulacje i płukania powinny być przeprowadzane jak najdelikatniej, ponieważ VHSE mogą być kruche. Jeśli fragmenty naskórka odrywają się, kawałki te można barwić oddzielnie; górne warstwy naskórka są kruche i podlegają naturalnej łuszeczeniu4, jednak dla celów analizy ważne jest zachowanie jak największej integralności.- Należy przygotować wybrane barwniki przeciwciał pierwszorzędowych w 700 µL buforu blokującego na jeden dołek z konstruktem (zazwyczaj wszystkie przeciwciała pierwszorzędowe mogą znajdować się w tym samym roztworze barwiącym, ale należy to potwierdzić w przypadku nowych przeciwciał). Objętość 700 µL jest odpowiednia dla płytek 12-dołkowych, ale może zostać dostosowana do innych formatów hodowli. Zalecane stężenia przeciwciał pierwszorzędowych i drugorzędowych wraz z przepisem na bufor blokujący podano w Tabeli 3 (może być wymagana optymalizacja).
- Należy usunąć PBS z dołka za pomocą pipety manualnej, uważając, aby nie pipetować bezpośrednio z miejsca, w którym znajdują się VHSE (ponieważ VHSE pływają, nie zaleca się aspiracji próżniowej).
- Do każdego dołka należy dodać roztwór barwiący z przeciwciałami pierwszorzędowymi i umieścić obudowę wkładu hodowlanego w dołku, aby utrzymać VHSE zanurzone w cieczy (Rycina dodatkowa 1B). Płytkę wielodołkową należy owinąć folią spożywczą. Próbki należy inkubować w folii i barwić przez 48 h w temperaturze 4 °C w lodówce, bez wytrząsania ani kołysania (kołysanie może uszkodzić konstrukt VHSE).
- Po 48 h należy przygotować przeciwciała drugorzędowe i barwniki chemiczne w 700 µL buforu blokującego (na dołek).
- Należy usunąć obudowę wkładu hodowlanego oraz roztwór barwiący pierwszorzędowy i przemyć 1x PBS (3 x 5 min) przed dodaniem roztworu barwiącego drugorzędowego. Należy ponownie umieścić obudowę wkładu w dołku, aby utrzymać konstrukt VHSE w stanie zanurzenia (Rycina dodatkowa 1B). Inkubować przez 48 h w temperaturze 4 °C w lodówce, bez wytrząsania ani kołysania.
- Po 48 h inkubacji należy usunąć roztwór barwiący pipetą manualną i delikatnie przemyć 3x PBS; nie należy pipetować cieczy bezpośrednio na VHSE, ponieważ mogą być one kruche. Należy nawodnić nadmiarem PBS i ponownie umieścić obudowę wkładu w dołku, aby utrzymać VHSE zanurzone i nawodnione podczas przechowywania (przechowywać, owijając folią spożywczą i aluminiową, aby zminimalizować parowanie i ekspozycję na światło).
- Przezrocznienie (opcjonalne i końcowe)
UWAGA: Przezrocznienie jest opcjonalne dla obrazowania. Jeśli zostanie wykonane, powinno to nastąpić po całkowitym zbarwieniu/obrazowaniu próbki, ponieważ przezrocznienie uniemożliwia dalsze barwienie, może zmienić właściwości fluoroforów i może uszkodzić strukturę VHSE. Istnieje wiele metod przezrocznienia tkanek49,61,62, które można zoptymalizować dla konkretnych projektów. Przezrocznienie salicylanem metylu, opisane poniżej, jest proste i skuteczne dla VHSE. Poniższa technika przezrocznienia musi być przeprowadzona w naczyniach szklanych, a końcówki do pipet muszą być szklane lub polipropylenowe (polistyren rozpuści się w kontakcie z salicylanem metylu). Całą procedurę przezrocznienia należy przeprowadzić w dobrze wentylowanym pomieszczeniu lub w dygestorium.- Do małego, płytkiego naczynia szklanego (dobrze sprawdzają się szklane szalki Petriego) należy wlać 100% metanolu. Należy użyć najmniejszego możliwego naczynia, w którym pomieści się konstrukt (aby zminimalizować zużycie odczynnika).
- Konstrukt należy wyjąć z płytki wielodołkowej za pomocą pęsety/szpatułki (Rycina dodatkowa 1C) i umieścić w naczyniu wypełnionym metanolem. Jeśli konstrukt nie jest zanurzony, należy dodać więcej metanolu.
- Konstrukt VHSE należy odwodnić w metanolu poprzez 3 x 10 min zanurzeń; po każdym zanurzeniu należy całkowicie wymienić metanol, a po ostatniej kąpieli bezzwłocznie go usunąć. W trakcie tej procedury konstrukt może stać się bardziej nieprzejrzysty i nieco się skurczyć.
UWAGA: Czas trwania i liczba powtórzeń zostały zoptymalizowane, ale procedury z metanolem i następującym po nim salicylanem metylu mogą wymagać dostosowania w zależności od konkretnego formatu hodowli i barwników. - Natychmiast po usunięciu metanolu należy dodać salicylan metylu i zanurzyć VHSE w 5 x 5 min immersjach. Odczynnik należy całkowicie wymienić po każdym zanurzeniu, a VHSE pozostawić w piątej porcji roztworu do przechowywania. W trakcie tej procedury konstrukt staje się przezroczysty.
- Należy wykonać obrazowanie konstruktu lub przechowywać go w temperaturze 4 °C. Po przezrocznieniu należy jak najszybciej zakończyć obrazowanie, ponieważ fluorofory mogą ulec degradacji w salicylanie metylu w ciągu kilku dni. Przezrocznienie powoduje, że konstrukty stają się kruche; w przypadku przedłużonego przechowywania, mimo że nie jest ono zalecane, należy regularnie sprawdzać, czy znajduje się wystarczająca ilość salicylanu metylu.
7. Obrazowanie konfokalne konstruktów 3D
UWAGA: Obrazowanie przez plastik do hodowli tkankowych nie zapewni takiej samej jakości obrazu jak obrazowanie przez szkiełka nakrywkowe; niniejsza metoda opisuje wykonanie specjalnej studzienki z szklanym dnem, aby zapobiec wysychaniu próbki podczas obrazowania konfokalnego. Zazwyczaj jest to wystarczające na co najmniej 3 h obrazowania.
- Dwa dni przed obrazowaniem: przygotowanie polidimetylosiloksanu (PDMS)
- Przygotować PDMS48,63,64 przy sugerowanym stężeniu [9:1], baza: sieciujący. Przygotować łącznie 30 g PDMS: 27 g komponentu bazowego i 3 g sieciującego. Umieścić dowolny czysty naczynie do mieszania na wadze i wytarować ją. Dodać bazę (27 g), a następnie sieciujący (3 g), aby uzyskać łącznie 30 g. Zawsze dodawać bazę przed sieciującym.
- Mieszać roztwór energicznie przez co najmniej 4 min; spowoduje to powstanie małych pęcherzyków. Po odpowiednim wymieszaniu przelać PDMS do 100-mm szalki Petriego lub podobnego płaskiego, żaroodpornego naczynia.
- Odpowietrzyć PDMS w komorze próżniowej, aż wszystkie pęcherzyki powstałe podczas mieszania znikną, a PDMS stanie się przejrzysty. Powoli zwolnić próżnię i ostrożnie wyjąć PDMS. Umieścić naczynie w piekarniku w celu utwardzenia przez noc (50-60 °C); upewnić się, że naczynie stoi płasko, aby PDMS utwardził się równomiernie.
UWAGA: Po utwardzeniu PDMS powinien być przejrzysty, a jego powierzchnia gładka i nielepka (lepkość może wskazywać na niewłaściwe wymieszanie).
- Jeden dzień przed obrazowaniem: przygotowanie studzienek PDMS
- Za pomocą wybijaka stalowego lub precyzyjnego noża ręcznego wybić lub wyciąć okrągłą studzienkę z arkusza PDMS przygotowanego w punkcie 7.1. Studzienka powinna mieć rozmiar zbliżony do konstrukcji VHSE. Wyciąć kwadratowy fragment wokół okrągłej studzienki, aby stworzyć pojedynczą studzienkę PDMS. Przygotowana ilość 30 g PDMS powinna pozwolić na wykonanie co najmniej czterech niestandardowych studzienek.
UWAGA: Studzienka PDMS musi być zbliżona rozmiarem do konstrukcji VHSE. Musi ona ograniczać ruchy próbki podczas obrazowania. Można jednorazowo wykonać wiele studzienek i przechowywać je w nieskończoność w czystym pojemniku. - Używając szkiełka cover slip o rozmiarze zbliżonym do studzienki PDMS, nanieść klej cyjanoakrylowy (np. super glue) na dolną powierzchnię PDMS (gładką powierzchnię, która stykała się z szalką Petriego) i rozprowadzić go równomiernie końcówką jednorazowej pipety. Wycentrować i docisnąć studzienkę PDMS do szkła, pozostawiając wolne szklane okno wewnątrz wyciętego okręgu (należy upewnić się, że klej nie został rozmazany na oknie obserwacyjnym).
UWAGA: Jeśli jest dostępna, alternatywą jest łączenie plazmowe PDMS z szkiełkiem cover slip65,66,67. - Pozostawić klej do wyschnięcia przez kilka godzin lub przez noc przed użyciem. Studzienki te są wielorazowego użytku, dopóki nie ulegną uszkodzeniu w wyniku normalnego zużycia.
UWAGA: Nie zaleca się barwienia próbek w przyklejonej studzience PDMS używanej do obrazowania. Studzienki te utrzymują ciecz przez kilka godzin, ale mogą przeciekać podczas dłuższego barwienia.
- Za pomocą wybijaka stalowego lub precyzyjnego noża ręcznego wybić lub wyciąć okrągłą studzienkę z arkusza PDMS przygotowanego w punkcie 7.1. Studzienka powinna mieć rozmiar zbliżony do konstrukcji VHSE. Wyciąć kwadratowy fragment wokół okrągłej studzienki, aby stworzyć pojedynczą studzienkę PDMS. Przygotowana ilość 30 g PDMS powinna pozwolić na wykonanie co najmniej czterech niestandardowych studzienek.
- Obrazowanie VHSE
UWAGA: W przypadku obrazowania próbek nieoczyszczonych, stosować PBS jako roztwór do obrazowania. W przypadku obrazowania próbek oczyszczonych, stosować salicylan metylu (lub wybrany roztwór do oczyszczania) jako roztwór do obrazowania.- Dodać kilka kropli roztworu do obrazowania do studzienki PDMS i sprawdzić, czy nie ma wycieków (w przypadku wycieku naprawić go kropelką/rozmazaniem kleju cyjanoakrylowego super glue lub użyć innej studzienki).
- Pozostawić roztwór do obrazowania w studzience PDMS podczas dodawania VHSE. Używając scoopuli lub pęsety z cienkim końcem (Rycina uzupełniająca 1C), wyjąć konstrukcję z płytki 12-dołkowej i umieścić ją w studzience PDMS na szkiełku cover slip. Umieścić konstrukcję tak, aby orientacja interesująca badacza była skierowana w stronę obiektywu. Na przykład, aby obrazować naskórek za pomocą mikroskopu odwróconego, należy upewnić się, że naskórek jest skierowany w dół, w stronę szkła.
- Alternatywnie, w przypadku mikroskopu prostego, skierować naskórek do góry. Poniższe procedury obrazowania opisano dla mikroskopu odwróconego, ale można je łatwo dostosować do mikroskopu prostego.
UWAGA: Należy zachować ostrożność podczas manipulowania VHSE, aby uniknąć uszkodzeń. Przenoszenie należy wykonywać nad płytką z dołkami na wypadek upadku VHSE. Scoopula z wygiętą, płaską końcówką jest najprostszym sposobem przenoszenia konstrukcji (Rycina uzupełniająca 1C).
- Alternatywnie, w przypadku mikroskopu prostego, skierować naskórek do góry. Poniższe procedury obrazowania opisano dla mikroskopu odwróconego, ale można je łatwo dostosować do mikroskopu prostego.
- Upewnić się, że próbka leży płasko w studzience i że żadne części naskórka lub skóry właściwej nie są podwinięte pod próbkę. Jeśli wystąpi podwinięcie, delikatnie zmanipulować próbkę pęsetą lub scoopulą; tymczasowe dodanie dodatkowego roztworu do obrazowania, aby VHSE „wypłynął”, może pomóc w jego wyprostowaniu. Podwinięcia lub zmarszczki próbki można dostrzec gołym okiem lub za pomocą mikroskopu.
- Wypełnić studzienkę roztworem do obrazowania, używając tylko takiej ilości płynu, która utrzyma nawilżenie próbki; zbyt duża ilość płynu spowoduje wypłynięcie próbki, co doprowadzi do ruchu podczas obrazowania. Konstrukcja powinna opierać się na szklanym oknie obserwacyjnym; sprawdzić ruch, przechylając studzienkę PDMS. Jeśli występuje ruch, usunąć część płynu; dodawać i usuwać płyn kroplami, aż ruch ustanie.
- Położyć szkiełko przedmiotowe nad studzienką, aby zminimalizować parowanie podczas obrazowania (Rycina uzupełniająca 1D). Podczas dłuższych sesji obrazowania często sprawdzać próbkę, aby zapewnić odpowiedni poziom płynu. Jeśli jest dostępna, podczas obrazowania można zastosować komorę nawilżaną (choć zazwyczaj nie jest to konieczne).
- Umieścić próbkę na stoliku mikroskopu i obrazować przez okno szkiełka cover slip (Rycina uzupełniająca 1D). Technika ta pozwala na co najmniej 3 h ciągłego obrazowania konfokalnego, jednak nawilżenie próbki należy regularnie sprawdzać i w razie potrzeby dodawać roztwór do obrazowania.
UWAGA: W przypadku próbek oczyszczonych salicylan metylu z czasem zdegraduje klej. Klej wiążący PDMS można nakładać ponownie pomiędzy sesjami obrazowania lub próbkę można okresowo przenosić do nowych studzienek. W studzienkach łączonych plazmowo nie będzie to problemem. - Po obrazowaniu maksymalnie unieść próbkę w studzience za pomocą płynu do obrazowania. Użyć scoopuli lub pęsety z cienkim końcem, aby przenieść próbkę do studzienki przeznaczonej do przechowywania. Przenoszenie należy przeprowadzić nad płytką z dołkami na wypadek upadku próbki.
- Każda studzienka PDMS i górne szkiełko cover slip mogą być ponownie wykorzystywane aż do momentu ich pęknięcia. Przed obrazowaniem oczyścić dolne szkło, zarówno wewnątrz, jak i na zewnątrz studzienki. Przed ponownym użyciem zawsze sprawdzać szczelność i w razie potrzeby naprawić ją za pomocą kleju.
- Przechowywać próbki zgodnie z opisem w punkcie 6.3.6 i co kilka miesięcy dodawać PBS w celu konserwacji; jeśli próbki są oczyszczone, przechowywać w szkle z użyciem salicylanu metylu i regularnie sprawdzać jego poziom. Próbki oczyszczone mogą ulegać szybkiej degradacji (w ciągu kilku dni) i powinny być obrazowane jak najszybciej.
Wyniki
W niniejszym opracowaniu przedstawiono protokół wytwarzania in vitro unaczynionych ekwiwalentów ludzkiej skóry (VHSE) z wykorzystaniem keratynocytów unieśmiertelnionych za pomocą odwrotnej transkryptazy telomerazy (TERT) (N/TERT-120,59), dorosłych ludzkich fibroblastów skóry właściwej (hDF) oraz ludzkich mikro naczyniowych komórek śródbłonka (HMEC-1) (Rysunek 1). Dodatkowo, modyfikowalny charakter tego protokołu został podkreślony poprzez zademonstrowanie wytwarzania i stabilności VHSE przy zastosowaniu powszechnie dostępnych fibroblastów płucnych (IMR90) zamiast hDF. Wytwarzanie VHSE odbywa się w krokach 1-4, natomiast kroki 5-7 stanowią opcjonalne techniki przetwarzania końcowego i obrazowania, które zostały zoptymalizowane dla tych ekwiwalentów. Należy zauważyć, że VHSE mogą być przetwarzane zgodnie z konkretnymi pytaniami badawczymi, a kroki 5-7 nie są wymagane do wytworzenia konstruktu. W celu zademonstrowania metody analizy wolumetrycznej wykonano obrazowanie wolumetryczne, analizę oraz renderingi 3D. Te protokoły przygotowania i obrazowania konstruktów wolumetrycznych zachowują strukturę VHSE zarówno na poziomie mikroskopowym, jak i makroskopowym, umożliwiając kompleksową analizę 3D.
Charakterystyka naskórka i skóry właściwej wykazuje obecność odpowiednich markerów immunofluorescencyjnych dla ludzkiej skóry w konstruktach VHSE (Rysunek 2, 3). Cytokeratyna 10 (CK10) jest wczesnym markerem różnicowania keratynocytów, który zazwyczaj znakuje wszystkie warstwy nadbazalne w ekwiwalentach skóry18,30,68 (Rysunek 2). Inwolukryna i filagryna są późnymi markerami różnicowania w keratynocytach i znakują najwyższe warstwy nadbazalne w ekwiwalentach skóry12,30,68,69 (Rysunek 2). Do znakowania jąder komórkowych zarówno w naskórku, jak i skórze właściwej użyto dalekoczerwonego fluorescencyjnego barwnika jądrowego (patrz lista materiałów), natomiast Col IV znakował unaczynienie skóry właściwej (Rysunek 2, Rysunek 3, Rysunek 4). Składniki błony podstawnej (BM) naskórka nie zawsze są prawidłowo ekspresowane w kulturach HSE15,16; ponadto w tym protokole nie zaobserwowano spójnego barwienia BM dla Col IV. Badania skoncentrowane na składnikach i strukturze błony podstawnej wymagałyby dodatkowej optymalizacji pożywek, komórek oraz obrazowania14.
Chociaż obrazowanie konfokalne przez główną masę kultur VHSE często pozwala na uzyskanie obrazów o wysokiej rozdzielczości, wystarczających do analizy komputerowej skóry właściwej i naskórka, opisana metoda przejrzyszczania umożliwia obrazowanie głębszych warstw tkanki. Przejrzyszczanie poprawia głębokość penetracji laserów konfokalnych, a w przypadku próbek przejrzyszczonych skuteczne obrazowanie VHSE może osiągać głębokość ponad 1 mm (w porównaniu do ~250 µm dla próbek nieprzejrzyszczonych). Opisana technika przejrzyszczania (odwodnienie metanolem i salicylan metylu) zapewnia odpowiednie dopasowanie współczynnika załamania światła w całej tkance próbki VHSE61. Przejrzyszczenie VHSE umożliwiło bezpośrednie obrazowanie całej konstrukcji bez konieczności manipulacji (np. zmiana orientacji konstrukcji w celu oddzielnego obrazowania skóry właściwej i naskórka), (Rysunek 3).
Obrazy wolumetryczne umożliwiają generowanie renderowania 3D w celu zmapowania naczyń krwionośnych w obrębie każdego konstruktu (Rycina 4). W skrócie, zestawy obrazów konfokalnych wykonano w orientacji od skóry właściwej do naskórka w kilku podobjętościach VHSE w celu wykrycia barwienia Kolagenu IV (oznaczającego ściany naczyń) oraz jąder komórkowych (oznaczonych dalekoczerwoną fluorescencyjną barwnikiem jądrowym). Stosy obrazów są ładowane do oprogramowania obliczeniowego (patrz lista materiałów), a do renderowania 3D i kwantyfikacji stosowany jest specjalny algorytm (oparty na tych źródłach 48,70,71,72,73,74,75) zgodnie z wcześniejszym opisem48. Algorytm ten automatycznie segmentuje komponent naczyniowy na podstawie barwienia Col IV. Wynik segmentacji wolumetrycznej jest przekazywany do algorytmu szkieletyzacji opartego na metodzie szybkich marszów (fast marching)75,76,77. Szkieletyzacja pozwala wyznaczyć dokładne centrum każdego naczynia oznaczonego Col IV, a uzyskane dane mogą służyć do obliczenia średnicy naczyń oraz frakcji naczyniowej (Rycina 4). Mikroskopia fluorescencyjna w szerokim polu jest dostępną alternatywą w przypadku braku mikroskopii skaningowej laserowej; sieć naczyniową oraz naskórek można obrazować za pomocą mikroskopii fluorescencyjnej w szerokim polu (Rycina dodatkowa 2). Kwantyfikacja trójwymiarowa jest możliwa przy użyciu obrazowania VHSE w szerokim polu zamiast mikroskopii skaningowej laserowej, choć może to wymagać intensywniejszego filtrowania i dekonwolucji obrazów ze względu na światło poza płaszczyzną ostrości.

Rysunek 1: Schematyczny harmonogram generowania unaczynionego ludzkiego ekwiwalentu skóry. A) Przedstawia przebieg modelu VHSE od 1) wysiewu komponentu dermalnego, 2) wysiewu keratynocytów na komponent dermalny, 3) stratyfikacji nabłonka poprzez interfejs powietrze-ciecz i utrzymanie hodowli. Przetwarzanie po hodowli oraz obrazowanie wolumetryczne mogą być wykonane w punkcie końcowym hodowli. B) Zdjęcia makrostruktury VHSE z hDF w insertach hodowlanych w punkcie końcowym hodowli, po 8 tygodniach. Różne stopnie kurczenia są typowe dla VHSE; kurczenie można ograniczyć zgodnie z opisem w protokole. (1 i 2) Próbki mniej skurczone. (3 i 4) Próbki bardziej skurczone, które nadal tworzą prawidłowe elementy skóry. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
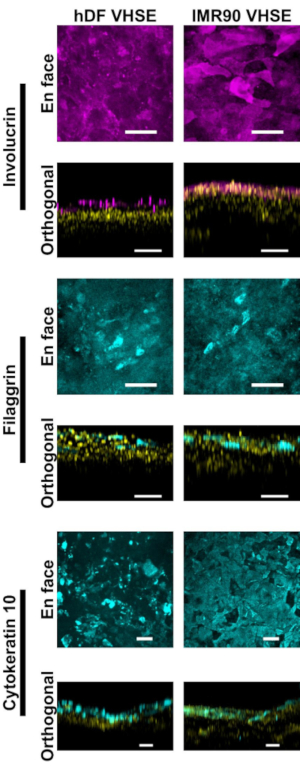
Rysunek 2: Charakterystyka naskórka za pomocą markerów immunofluorescencyjnych. Wszystkie obrazy VHSE zostały wykonane za pomocą mikroskopii konfokalnej w 8. tygodniu hodowli. Odpowiednie metody barwienia opisano w kroku 6 protokołu. Odpowiednie markery nabłonkowe są obecne zarówno w hDF VHSE (lewa kolumna), jak i w IMR90 VHSE (prawa kolumna). Inwolukryna i filagryna są późnymi markerami różnicowania keratynocytów i wykazują, że naskórek jest w pełni warstwowy w obu typach VHSE. Cytokeratyna 10 jest wczesnym markerem różnicowania, który identyfikuje warstwy nadbazalne w VHSE. Jądra komórkowe przedstawiono w rzutach ortogonalnych na żółto. Obrazy en face oraz maksymalnej projekcji ortogonalnej zostały wygenerowane za pomocą oprogramowania komputerowego; obrazy są skalowane indywidualnie z odjęciem tła i filtrowaniem medianowym dla zwiększenia przejrzystości. Paski skali wynoszą 100 µm. (Przeciwciała pierwotne i wtórne wraz z recepturą wewnętrznego buforu blokującego podano w Tabeli 3). Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
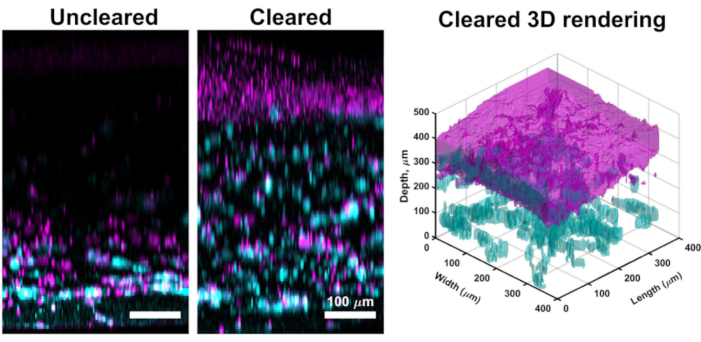
Rycina 3: Porównanie nieklarowanego i klarowanego VHSE. Ten VHSE został wygenerowany z komórek IMR90, a obrazy wykonano za pomocą mikroskopii konfokalnej w 4. tygodniu hodowli. Kolagen IV pokazano w kolorze cyjanowym; jądra komórkowe pokazano w kolorze magenta; kolor magenta w renderingu 3D po klarowaniu reprezentuje zagęszczenie jąder w warstwie naskórkowej VHSE. Obraz nieklarowanego VHSE jest przykładem tłumienia wiązki laserowej w grubszych konstruktach VHSE; dzięki klarowaniu (metanol i salicylan metylu) cały konstrukt może być obrazowany przy niewielkim lub żadnym tłumieniu laserowym od strony skórnej konstruktu. Ustawienia obrazowania, w tym linia laserowa, wzmocnienie i otwór pinhole, zostały obniżone dla klarowanego VHSE, aby zredukować nadmierne nasycenie. Klarowanie i obrazowanie wykonano zgodnie z opisem w krokach 6 i 7 protokołu. Obrazy ortogonalnej projekcji maksymalnej oraz rendering 3D wykonano za pomocą oprogramowania komputerowego; rendering 3D wygenerowano z obrazów klarowanego konstruktu. Obrazy zostały skalowane indywidualnie z zastosowaniem odejmowania tła i filtrowania medianowego w celu zwiększenia przejrzystości. Paski skali wynoszą 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
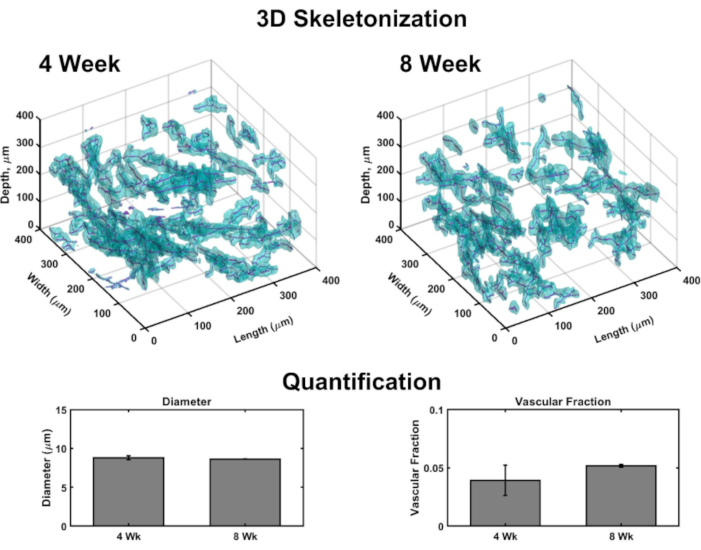
Rysunek 4: Trójwymiarowa analiza unaczynienia w obrębie VHSE. Obrazy wolumetryczne uzyskane za pomocą mikroskopii konfokalnej umożliwiają ilościowe określenie parametrów naczyniowych w punktach końcowych hodowli poprzez komputerową analizę obrazu. W obrębie podobjętości VHSE detekcja barwienia Kolagenu IV (cyjan) oznacza ściany śródbłonka naczyń i pozwala na segmentację naczyń na podstawie lokalizacji kolagenu IV; dane z segmentacji są następnie poddawane szkieletyzacji, a następnie wyznacza się środek każdego naczynia (magenta). Przykłady szkieletyzacji 3D przedstawiono dla nieprzejrzystych próbek IMR90 VHSE w 4. i 8. tygodniu. Uzyskane dane z zestawu eksperymentalnego IMR90 VHSE wykorzystano do obliczenia średnic naczyń oraz frakcji naczyniowej dla czterech podobjętości (każda o grubości 250 µm w kierunku z) w obrębie każdego konstruktu; dane uśredniono dla każdego VHSE, a następnie uśredniono dla każdego punktu czasowego hodowli. Dane te wykazują homeostazę sieci naczyniowej w okresie 4 i 8 tygodni hodowli, z średnicami odpowiadającymi ludzkiej skórze in vivo78 oraz frakcją naczyniową zbliżoną do wartości dla ludzkiej skóry in vivo79 (wykazano, że frakcja naczyniowa w konstruktach kolagenowych może być dostosowana48 i mogłaby zostać dodatkowo zoptymalizowana w celu uzyskania wyższych wartości). Dane przedstawiono jako średnie ± błąd standardowy średniej (S.E.M); n = 3 dla każdego punktu czasowego. Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
| Podłoża | Komponenty |
| Linia komórkowa ludzkich fibroblastów skórnych (hDF) | DMEM z wysokim stężeniem glukozy |
| 5% płodowa surowica bydlęca (FBS) | |
| 1% penicylina/streptomycyna (P/S) | |
| Linia komórkowa fibroblastów IMR90 | DMEM/HAM’S F12 50:50 |
| 10% FBS | |
| 1% P/S | |
| Linia komórkowa komórek śródbłonka HMEC-1 | Podłoże podstawowe MCDB131 |
| 10% FBS | |
| 1% P/S | |
| L-glutamina [10 mM] | |
| czynnik wzrostu naskórka (EGF) [10 ng/mL] | |
| Hydrokortyzon [10 µg/mL] | |
| Linia komórkowa keratynocytów N/TERT-1 | baza pożywki K-SFM |
| 1% P/S | |
| Ekstrakt z przysadki bydlęcej (BPE) [25 µg/mL], z zestawu suplementacyjnego K-SFM | |
| Epidermal Growth Factor (EGF) [0,2 ng/mL], z zestawu suplementacyjnego K-SFM | |
| CaCl2 [0,3 mM] | |
| Różnicowanie ekwiwalentu ludzkiej skóry (HSE) | DMEM: Ham’s F12 w stosunku 3:1 |
| 1% P/S | |
| 0.5 µM Hydrokortyzon | |
| 0.5 µM Izoproterenol | |
| 0.5 µg/mL Insulina |
Tabela 1: Składy pośrodków. Podano składy pośrodków do hodowli 2D ludzkich fibroblastów skórnych, fibroblastów IMR90, HMEC-1 oraz keratynocytów N/TERT-1. Składy te zostały wykorzystane do namnażania linii komórkowych przed wytworzeniem VHSE. Pośrodek różnicujący dla ekwiwalentu ludzkiej skóry (HSE) jest stosowany do generowania VHSE; podano skład bazowy, natomiast w określonych etapach hodowli w zanurzeniu i indukcji stratyfikacji należy dodawać malejące ilości FBS, zgodnie z opisem w kroku 3 protokołu. Skład HSE opracowany na podstawie źródeł 11,80.
| Stężenie roztworu zapasu kolagenu (Cs): | 8 | mg/mL | ||
| Pożądana objętość (Vf): | 1 | mL | ||
| Normalizująca korekta NaOH*: | 1 | X | ||
| *Każda partia kolagenu musi zostać przetestowana w celu ustalenia ilości NaOH potrzebnej do ustawienia pH na 7 - 7.4 | ||||
| Pożądane stężenie kolagenu (mg/mL) | ||||
| 2 | 3 | 4 | 5 | |
| 10X PBS (Vpbs) | 0.1 | 0.1 | 0.1 | 0.1 |
| Zapas kolagenu (Vs) | 0.25 | 0.375 | 0.5 | 0.625 |
| 1N NaOH (VNaOH) | 0.00575 | 0.008625 | 0.0115 | 0.014375 |
| Pożywka (Vmedia) | 0.64425 | 0.516375 | 0.3885 | 0.260625 |
Tabela 2: Tabela referencyjna do obliczeń ilości kolagenu. Tabela referencyjna przedstawia najczęściej pożądane stężenia kolagenu obliczone przy założeniu stężenia roztworu zapasu kolagenu 8 mg/mL i pożądanej objętości końcowej 1 mL; wszystkie wartości podano w mL. Równania służące do obliczenia tych ilości podano w kroku 2.2 protokołu. Ważne jest sprawdzenie pH dla każdego roztworu zapasu kolagenu; w razie potrzeby należy dodać odpowiednią ilość NaOH, aby uzyskać pH 7 - 7,4 (po dodaniu PBS, NaOH, roztworu zapasu kolagenu oraz pożywki). Protokół został zoptymalizowany dla VHSE przy użyciu stężenia kolagenu 3 mg/mL; w przypadku różnych linii komórkowych lub pożądanych wyników końcowych konieczne mogą być zmiany stężenia kolagenu48.
| Przeciwciało pierwotne | Proszę podać tekst źródłowy do tłumaczenia. | Stężenie | Zastosowanie |
| Przeciwciało monoklonalne mysie IgG przeciwko filagrynie (AKH1) | Santa Cruz; sc-66192 (200 µg/mL) | [1:250] | Marker późnej dyferencjacji15 |
| Królicze przeciwciało poliklonalne IgG przeciwko inwolukrynie | Proteintech; 55328-1-AP (30 µg/150 µL) | [1:250] | Marker późnego różnicowania terminalnego15 |
| Cytokeratyna 10 (DE-K10) mysi IgG, supernatant | Santa Cruz; sc-52318 | [1:350] | Marker nadbazalny naskórka14,36,59 |
| Królicze przeciwciało poliklonalne przeciwko kolagenowi IV | Proteintech; 55131-1-AP | [1:500] | Śródledka ściany naczyniowej67 |
| DRAQ 7 | Sygnalizacja komórkowa; 7406 (0,3 mM) | [1:250] | Marker jądrowy |
| Przeciwciało wtórne | Proszę podać tekst źródłowy do tłumaczenia. | Stężenie | Zastosowanie |
| Przeciwciało kozie przeciwko króliczemu IgG sprzężone z DyLight™ 488 | Invitrogen; 35552 (1 mg/mL) | [1:500] | przeciwciało wtórne przeciwko kolagenowi IV |
| Przeciwciało anty-królicze IgG (H&L) Przeciwciało (GOAT) koniugowane z DyLight™ 549 | Rockland Immunochemicals; 611-142-002 | [1:500] | przeciwciało wtórne przeciwko inwolukrinowi |
| Kozie przeciwciała anty-mysie IgG (H&L), DyLight™ 488 | Thermo Scientific; 35502 (1 mg/mL) | [1:500] | Przeciwciało wtórne przeciwko filagrynie lub cytokeratynie 10 |
| BUFOR BLOKUJĄCY (500 ml) | |||
| Odczynnik | Ilość | ||
| ddH2O | 450 ml | ||
| 10x PBS | 50 ml | ||
| albumina surowicy bydlęcej (BSA) | 5 g | ||
| Tween 20 | 0,5 ml | ||
| Żelatyna rybia rozpuszczalna w zimnej wodzie | 1 g | ||
| Azydek sodu (10% azydku sodu w diH2O) | 5 ml (stężenie końcowe 0,1%) | ||
Tabela 3: Przeciwciała pierwotne i wtórne oraz przepis na bufor blokujący. Wymienione przeciwciała i barwniki chemiczne zostały wykorzystane do barwień przedstawionych na Rysunku 2, Rysunku 3, Rysunku 4. Barwienie przeprowadzono zgodnie z krokiem 6 protokołu, stosując podany tutaj przepis na bufor blokujący. W zależności od wybranych technik hodowli i linii komórkowych może być wymagana optymalizacja stężeń barwników oraz czasu trwania procedury.
Tabela uzupełniająca 1: Lista skrótów.Lista skrótów zamieszczona dla wygody czytelnika. Kliknij tutaj, aby pobrać tę tabelę.
Materiały uzupełniające Rycina 1Pomoc techniczna VHSE w zakresie obsługi. Obsługa VHSE jest problematyczna, zwłaszcza podczas utrwalania, przetwarzania i barwienia. A-D odpowiada instrukcjom w krokach 5–7. A przedstawia techniczną procedurę usuwania membrany porowatej z insertu hodowlanego w celu zapewnienia prawidłowego barwienia. B pokazuje, jak utrzymać każdy VHSE w zanurzeniu podczas barwienia i przechowywania. C przedstawia najbezpieczniejszy i najłatwiejszy sposób przenoszenia konstruktów do studzienek obrazujących z PDMS. D przedstawia VHSE umieszczony w studzience obrazowej z PDMS: studzienka z PDMS jest przyklejona do szkiełka przedmiotowego na spodzie, tworząc okno do obrazowania, natomiast na górze umieszczono szkiełko przedmiotowe w celu utrzymania wilgotności podczas długotrwałych sesji obrazowania. Proszę kliknąć tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Standardowa fluorescencyjna mikroskopia szerokopolowa może być wykorzystywana do oceny VHSE. Obrazowanie szerokopolowe może służyć do obrazowania wolumetrycznego w ramach rutynowej oceny, gdy mikroskopia skaningowa laserem nie jest dostępna. Jako przykład przedstawiono obrazy VHSE z perspektywy apikalnej i basolateralnej w formie projekcji maksymalnych en face oraz ortogonalnych (Ortho.). (Góra) Naskórek obrazowano z wykorzystaniem markerów takich jak inwolukryna i jądra komórkowe. (Dół) Unaczynienie skóry właściwej obrazowano z wykorzystaniem kolagenu IV jako markera. Dla zwiększenia przejrzystości z obrazów odjęto tło. Światło spoza płaszczyzny ogniskowania prowadzi do powstania artefaktów w postaci „smug” lub „odblasków”, widocznych w widokach ortogonalnych. Obrazowanie szerokopolowe może być stosowane do ilościowej analizy, lecz może wymagać bardziej zaawansowanego przetwarzania obrazu. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Protokół ten zademonstrował prostą i powtarzalną metodę generowania VHSE i ich trójwymiarowej analizy. Co ważne, metoda ta opiera się na kilku specjalistycznych technikach lub elementach wyposażenia, dzięki czemu jest dostępna dla wielu laboratoriów. Co więcej, typy komórek mogą zostać zastąpione ograniczonymi zmianami w protokole, co pozwala naukowcom dostosować ten protokół do swoich konkretnych potrzeb.
Prawidłowe żelowanie kolagenu jest trudnym krokiem w tworzeniu kultury skórnej. Zwłaszcza w przypadku stosowania surowych preparatów bez oczyszczania, śladowe ilości zanieczyszczeń mogą wpływać na proces żelowania. Aby zapewnić spójność, grupy eksperymentów powinny być wykonywane z tym samym zapasem kolagenu, który będzie używany do wytwarzania VHSE. Co więcej, żelowanie powinno przebiegać idealnie przy pH 7-7,4, a śladowe ilości zanieczyszczeń mogą zmienić pH. Przed użyciem jakiegokolwiek wywaru kolagenowego należy przygotować praktyczny żel bezkomórkowy o pożądanym stężeniu, a przed żelowaniem zmierzyć pH. Przeprowadzenie tej kontroli jakości kolagenu przed rozpoczęciem wysiewu składników skórnych pozwoli zidentyfikować problemy z prawidłowym żelowaniem i jednorodnością kolagenu przed przeprowadzeniem pełnego eksperymentu. Zamiast wysiewać kolagen bezkomórkowy bezpośrednio na wkładkę hodowlaną, wysiew trochę kolagenu na pasku pH, który ocenia całą skalę pH i sprawdź pH 7-7,4. Żelowanie można ocenić, nakładając kroplę roztworu żelu kolagenowego na szkiełko nakrywkowe lub plastikową płytkę dołka do hodowli tkankowej (zaleca się płytkę dołkową w celu symulacji ograniczonych boków wkładki hodowlanej). Po czasie żelowania kolagen powinien być stały, tzn. nie powinien płynąć, gdy płytka jest przechylona. Pod mikroskopią kontrastu fazowego kolagen powinien wyglądać na jednorodny i klarowny. Sporadyczne pęcherzyki z wysiewu kolagenu są normalne, ale duże amorficzne plamki nieprzezroczystego kolagenu w przezroczystym żelu wskazują na problem - prawdopodobnie z powodu niewystarczającego wymieszania, niewłaściwego pH i / lub niemożności utrzymania kolagenu w stanie schłodzonym podczas mieszania.
Ilości wysiewu komórek i pożywki można dostosować. W powyższym protokole kapsułkowane ilości komórek zostały zoptymalizowane pod kątem 12-dołkowej wkładki przy 7,5 x 10⁴ fibroblastach i 7,5 x 10⁵ komórek śródbłonka na ml kolagenu z 1,7 x 10⁵ keratynocytów wysianych na wierzchu konstruktu skórnego. Gęstości komórek zostały zoptymalizowane pod kątem tego protokołu VHSE w oparciu o wstępne badania i poprzednie badania badające generowanie sieci naczyniowej 3D w różnych stężeniach kolagenu48 i generację HSE 22,80,81. W podobnych systemach opublikowana gęstość komórek śródbłonka wynosi 1,0 x 10⁶ komórek/ml kolagenu48; stężenia fibroblastów często wahają się od 0,4 x 10⁵ komórek/ml kolagenu 22,28,82 do 1 x 10 5 komórek/ml kolagenu 8,58,83,84,85; a stężenia keratynocytów wahają się od 0,5 x 10⁵ [komórek/cm2]80 do 1 x 10⁵ [komórek/cm2]8. Gęstości komórek można zoptymalizować pod kątem konkretnych komórek i pytania badawczego. Trójwymiarowe kultury z komórkami kurczliwymi, takimi jak fibroblasty, mogą się kurczyć, co prowadzi do zmniejszenia żywotności i utraty kultur86,87. Należy przeprowadzić wstępne eksperymenty w celu zbadania skurczu kompartmentu skórnego (który może wystąpić w przypadku większej liczby komórek skóry właściwej, bardziej kurczliwych komórek skóry właściwej, dłuższych kultur zanurzeniowych lub bardziej miękkich matryc) oraz w celu zbadania pokrycia powierzchni naskórka. Dodatkowo, liczbę dni w zanurzeniu i szybkość zmniejszania się zawartości surowicy można również dostosować, jeśli występuje nadmierny skurcz skóry lub wymagana jest inna szybkość pokrycia keratynocytami. Na przykład, jeśli skurcz zostanie zauważony w okresie zanurzenia skóry lub gdy keratynocyty tworzą monowarstwę powierzchniową, szybsze przechodzenie przez proces zmniejszania surowicy i podniesienie VHSE do ALI może pomóc w zapobieganiu dodatkowym skurczom. Podobnie, jeśli pokrycie keratynocytów nie jest idealne, zmiana liczby dni, w których VHSE jest zanurzony bez surowicy, może pomóc zwiększyć pokrycie monowarstwy naskórka i złagodzić skurcz, ponieważ surowica jest pomijana. Zmiany w gęstości komórek lub inne powyższe sugestie muszą być zoptymalizowane pod kątem konkretnych kultur i celów badawczych.
Aby ustalić prawidłowe rozwarstwienie naskórka w okresie granicy faz powietrza i cieczy (ALI), kluczowe znaczenie ma regularne sprawdzanie i utrzymywanie poziomu płynów w każdym dołku, tak aby ALI i odpowiednie nawodnienie każdego konstruktu było utrzymane przez cały okres hodowli. Poziomy pożywek powinny być sprawdzane i śledzone codziennie, aż do ustalenia stałych poziomów ALI. Warstwa naskórka powinna wyglądać na nawilżoną, nie suchą, ale na konstrukcji nie powinno być kałuż mediów. Podczas ALI konstrukt rozwinie nieprzezroczysty biało-żółty kolor, co jest normalne. Warstwa naskórka prawdopodobnie będzie się rozwijać nierównomiernie. Zwykle VHSE są przechylone z powodu wysiewu kolagenu lub skurczu skóry. Normalne jest również obserwowanie wyższej części naskórka w środku konstruktu w mniejszych konstrukcjach (wielkość 24 dołków) i formacja grzbietu wokół obwodu VHSE w rozmiarze 12 dołków. Kurczenie się konstruktów13 może zmienić te formacje topograficzne i/lub w ogóle nie być obserwowane.
Barwienie i obrazowanie VHSE wprowadza mechaniczną manipulację do VHSE. Bardzo ważne jest zaplanowanie i ograniczenie manipulacji każdą kulturą. Gdy konieczna jest manipulacja, należy zachować delikatne ruchy podczas usuwania VHSE z membran wkładu, podczas dodawania roztworów barwiących lub płuczących do powierzchni konstrukcji oraz podczas usuwania i wymiany VHSE w ich studzienkach magazynowych/obrazowych podczas przygotowywania obrazowania. W szczególności warstwy wierzchołkowe składnika naskórka mogą być delikatne i mogą złuszczać się z podstawowych warstw naskórka. Warstwy wierzchołkowe naskórka są kruche i ulegają złuszczaniu nawet w tkance natywnej4, ale dla dokładnej analizy struktury naskórka ważne jest zminimalizowanie uszkodzeń lub utraty. Jeśli warstwy naskórka oderwą się od konstruktu, można je obrazować oddzielnie. Warstwy podstawne naskórka najprawdopodobniej są nadal przyczepione do skóry właściwej, podczas gdy części warstw wierzchołkowych mogą się oderwać. W wizualizacji naskórka pomocne w obserwacji tego jest plama jądrowa, ponieważ gęste jądra są charakterystyczne dla dolnych i środkowych warstw naskórka.
Obrazowanie konfokalne VHSE po fiksacji zostało omówione w protokole, ale możliwe jest również obrazowanie VHSE w całej hodowli za pomocą pionowej optycznej koherentnej tomografii (OCT)88,89,90,91,92,93. VHSE są wystarczająco stabilne, aby wytrzymać obrazowanie bez inkubacji lub nawilżania przez co najmniej dwie godziny bez zauważalnych efektów. Ponieważ OCT jest nieinwazyjny i nieinwazyjny, możliwe jest śledzenie grubości naskórka podczas dojrzewania. Prawdopodobnie można również zastosować inne nieinwazyjne metody obrazowania.
Obrazowanie wolumetryczne połączonych struktur skóry i naskórka może być trudne ze względu na tłumienie lasera w głębi VHSE. Można temu zapobiec, obrazując konstrukt w dwóch orientacjach, od strony naskórka (ryc. 1) i od strony skóry właściwej (ryc. 2), co pozwala na dobrą rozdzielczość struktur naczyniowych skóry właściwej i naskórka. Dodatkowo próbka może zostać usunięta, co pozwala na uzyskanie wolumetrycznych obrazów całej konstrukcji przy minimalnym tłumieniu. Próbowano kilku metod oczyszczania, jednak opisana metoda metanolu/salicylanu metylu przyniosła najlepsze wyniki. Badacze zainteresowani optymalizacją innych metod rozliczania są kierowani do tych przeglądów 49,61,62. W przypadku oczyszczania zaleca się pełne zobrazowanie próbki przed usunięciem, ponieważ metoda ta może uszkodzić fluorofory i/lub strukturę. Ponadto obrazowanie należy zakończyć tak szybko, jak to możliwe po oczyszczeniu, ponieważ fluorescencja może zaniknąć w ciągu kilku dni.
Dla uproszczenia i dostępności, protokół ten wykorzystywał najprostsze mieszanki mediów, które można znaleźć w poprzedniej literaturze11,80. Chociaż korzystanie z prostych mieszanek mediów ma wiele zalet, dostrzega się również ograniczenia tego wyboru. Inne grupy badały wpływ określonych składników pożywek na zdrowie naskórka i skóry i odkryły, że inne dodatki do pożywek, takie jak zewnętrzne wolne kwasy tłuszczowe/lipidy, wzmacniają warstwę rogową naskórka i poprawiają funkcję bariery skórnej. Mimo, że nasze markery immunofluorescencyjne wykazują odpowiednie różnicowanie i stratyfikację w naskórku, to w zależności od prowadzonych badań może być konieczna dodatkowa optymalizacja pożywki. Ponadto nie przeprowadzono obszernej analizy naskórkowego BM podczas oceny przedstawionych tutaj VHSE. Integralność BM jest ważnym wskaźnikiem odpowiedników skóry; różne grupy przeprowadziły badania nad czasem trwania hodowli i jej wpływem na oznaczenia BM95, a także analizą obecności fibroblastów i dodatkowego wpływu czynnika wzrostu na ekspresję BM14. Ważne jest, aby pamiętać, że analiza komponentu BM powinna być oceniana i optymalizowana podczas korzystania z tego protokołu.
W protokole tym opisano procedurę generowania VHSE, wykazując wyniki po 8 tygodniach w ALI. Kultury VHSE były hodowane do 12 tygodni w ALI bez zauważalnych zmian lub utraty żywotności i możliwe jest, że mogą być żywotne dłużej. Co ważne, protokół ten można łatwo dostosować do powszechnie dostępnych typów komórek, czego dowodem jest zastąpienie fibroblastów skóry fibroblastami płuc IMR90. W zależności od potrzeb badacza i dostępnych zasobów, typy komórek i mieszanki pożywek w kulturze mogą być dostosowywane, chociaż bardziej różne typy komórek mogą wymagać optymalizacji pożywki. Podsumowując, procedury te mają na celu zapewnienie jasności co do hodowli VHSE w celu badania biologii i chorób skóry. Aby zmaksymalizować dostępność, protokół został opracowany w ten prosty i solidny sposób przy użyciu wspólnego sprzętu, linii komórkowych i odczynników jako minimalnego skutecznego podejścia, które można dodatkowo dostosować do konkretnych potrzeb badań naukowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Dr. Jimowi Rheinwaldowi59 i dr Ellen H. van den Bogaard20 za ich hojny dar linii komórkowych N/TERT. Praca ta była wspierana przez American Heart Association (19IPLOI34760636).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 N NaOH | Fisher Chemical | S318-100 | (Rozcieńczony z zapasu laboratoryjnego) |
| 4% Paraformaldehyd | ACROS Organics | # 41678-5000, Lot # B0143461 | Wykonany przy użyciu stałego paraformaldehydu w PBS, pH dostosowane do 6,9 |
| Autoklawizowane kleszcze | Fine Science Tools | #11295-00 | Dumont #5 kleszcze |
| CaCl2 | Odczynniki Fisher | Cat # BP510-250, Lot # 190231 | Rnaza, Dnaza, linia komórkowa wolna od proteazy |
| , śródbłonek: komórka śródbłonka mikronaczyniowego (HMEC1) | ATCC | CRL-3243 | SV40 Unieśmiertelniona komórka śródbłonka mikronaczyniowego. Należy zauważyć, że użyto 750 000 komórek/ml kolagenu. |
| Linia komórkowa, fibroblasty: skórny ludzki fibroblast, dorosły | ATCC | PCS-201-012 | Pierwotne komórki skórne. Należy zauważyć, że użyto 75 000 komórek/ml kolagenu. |
| Linia komórkowa, fibroblasty: ludzki firbroblast płucny (IMR90) | ATCC | CCL-186 | Pierwotne komórki embrionalne. Należy zauważyć, że użyto 75 000 komórek/ml kolagenu. |
| Linia komórkowa, keratynocyty: N/TERT-1 | unieśmiertelniony przez ekspresję hTERT. N/TERT-1 wytworzono przy użyciu wektora retrowirusowego nadającego oporność na higromycynę. Linia komórkowa założona przez Dickson i wsp. 2000. Może być zastąpiony przez ATCC PCS-200-010 lub PCS-200-011. Należy zauważyć, że na konstrukt użyto 170 000 komórek; Komórki N / TERT1 muszą być używane z płytek, które są w 30% zlewające się - dwie 30% zlewające się 90-milimetrowe szalki do hodowli tkankowej dają więcej niż wystarczającą ilość komórek. Autorzy dziękują dr Jimowi Rheinwaldowi i dr Ellen H. van den Bogaard za hojny dar linii komórkowych N/TERT. | ||
| Wirówka | Thermo Scientific; Sorvall Legend X1R | (standardowe wyposażenie laboratorium) | |
| Oprogramowanie obliczeniowe | MATLAB | MATLAB 2020a | MathWorks, Natick, MA. |
| Mikroskop konfokalny | Leica TCS SPEII konfokalny | skaning laserowy konfokalny. Może być zastąpiony innymi mikroskopami konfokalnymi lub mikroskopią dekonwolucyjną. | |
| Szkło nakrywkowe (22 x 22) | Fisher Scientific | 12-545F | 0,13-0,17 mm Grubość nr 1 |
| Super klej cyjanoakrylowy lub smar silikonowy | Mistrzowie kleju | #THI0102 | Mistrzowie kleju, GRUBY, Klej błyskawiczny, Cyjanoakrylan; preferowany jest super klej |
| Baza medialna DMEM | Corning; Mediatech, Inc | REF # 10-013-CM; Lot # 26119007 | DMEM, 1X (Dulbecco's Modification of Eagle's Medium) z 4,5 g/L glukozy, L-glutaminą i pirogronianem sodu |
| DMEM/F-12 50/50 | Corning; Mediatech, Inc | REF # 10-090-CV; Numer pojazdu # 21119006 | DMEM/F-12 50/50, 1X (Dulbecco's Mod. Of Eagle's Medium / Ham's F12 50/50 Mix) z L-glutaminą |
| Etanol | Decon Labs | #V1101 | (standardowy odczynnik laboratoryjny) |
| Płodowa surowica bydlęca | Fisher Scientific | Cat # FB12999102, Lot # AE29451050 | Grade Płodowa surowica bydlęca, potrójnie 0,1 um sterylnie filtrowana |
| Kleszcze z cienką końcówką | Fine Science Tools | #11295-00 | Kleszcze Dumont #5 |
| Ludzki czynnik wzrostu naskórka (EFG) Panie przewodniczący! | Peprotech | Cat # AF-100-15-1MG, Lot # 0318AFC05 D0218 | Składa się z 0,1% BSA w PBS |
| Hydrokortyzon | Alpha Easar | Lot # 5002F2A | składa się z DMSO |
| Insulina (ludzka) | Peprotech | Lot # 9352621 | |
| Mikroskop z odwróconym światłem/kontrastem fazowym | VWR | 76317-470 | (standardowe wyposażenie laboratorium) |
| Izoproterenol | Alfa Aesar | #AAJ6178806 | Chlorowodorek DL-izoproterenolu, 98% |
| Keratynocyty-SFM (1x) podłoże | Gibco; Life Technologies Corporation | REF #: 10724-011; Lot # 2085518 | Keratynocyt-SFM (1X); pożywka wolna od surowicy |
| Kwas L-askorbinowy | Fisher Chemical | Cat # A61-100, Lot # 181977, CAS # 50-81-7 | Krystaliczny. Kwas L-askorbinowy można również kupić jako sól |
| L-glutamina (stała) | Fisher Bioreagents | CAT # BP379-100, LOT # 172183, CAS # 56-85-9 | L-glutamina, białe kryształy lub krystaliczny proszek |
| MCDB 131 baza medialna | Gen Depot | CM034-050, Lot # 03062021 | MCDB 131 Medium Base, bez L-glutaminy, sterylnie filtrowane |
| Stemple metalowe | Sona Enterprises (SE) | 791LP, 12PC | Zestaw dziurkaczy do pustej skóry, stal wysokowęglowa, twardość: 48HRC; (różne rozmiary, w tym): 1/8", 5/32", 3/16", 7/32", 1/4", 9/32", 5/16", 3/4", 7/16", 1/2", 5/8:, 3/4". Ten zestaw dziurkaczy jest pomocny, ale nóż x-acto również może działać. Rozmiar metalowego stempla, który dobrze sprawdza się w przypadku 12-dołkowego transwell VHSE, to 3/8 "lub 1/2". |
| Metanol | Fisher Chemical CAS | # 67-56-1 | (opcjonalnie). Do usuwania etapu odwodnienia. |
| Salicylan metylu | Fisher Chemical | O3695-500; Część # 164535; CAS # 119-36-8 | (opcjonalnie). Do rozliczenia. |
| Mikroprobówki, 1,7 ml | Genesee Scientific Corporation; Olympus Plastikowy | Kot # 24-282; Lot # 19467 | Mikroprobówki 1,7 ml, przezroczyste; Odporny na gotowanie, polipropulen, certyfikowany Rnaza, Dnaza, DNA, inhibitor PCR i PBS bez endotoksyn |
| 10x klasa hodowlana lub autoklawizowana | APEX Bioresearch Products | Cat # 20-134, Lot # 202237 | Bufor PBS, 10x Suche opakowanie; Dodaj zawartość opakowania do pojemnika i dodaj wodę do 1 litra, aby uzyskać 10x skoncentrowany. |
| PBS, 1x Klasa hodowlana, (-) Wapń, (-) magnez | Genesee Scientific Corporation | Ref # 25-508; Lot # 07171015 | |
| PBS, 1x | APEX Bioresearch Products | Kat # 20-134, Lot # 202237 | Bufor PBS, 10x Suche opakowanie; Dodaj zawartość opakowania do pojemnika i dodaj wodę do 1 litra, aby uzyskać 10x skoncentrowany. Rozcieńczyć do 1x wodą. |
| Penicylina/Streptomycyna | Gibco; Life Technologies Corporation | Nr ref. # 15140-122, partia # 2199839 | Pen Strep (10 000 jednostek/ml penicyliny; 10 000 ug/ml Streptomycyny) |
| Szalka Petriego, szkło, mała | Corning | PYREX 316060 | (opcjonalnie). Do stosowania jako pojemnik do czyszczenia |
| szalek Petriego, 100 mm | Fisher Scientific | FB0875713 | Służy do sporządzania PDMS. |
| Polidimetylosiloksan (PDMS) | Dow Corning | GMID 02065622, partia # H04719H035 | Sylgard 184 Silikonowa baza elastomerowa, Dow Corning, Midland, MI) |
| Dow Corning | GMID 02065622, Partia # H047JC4003 | DOWSIL 184, Utwardzacz z elastomeru silikonowego | |
| Uwaga: PDMS jest zwykle sprzedawany jako zestaw, który zawiera zarówno składniki bazy, jak i utwardzacza. | |||
| Pipety wyporowe (1000 i 250 uL) | Gilson | 1000 uL: HM05136, M1000. 250 uL: T12269L | Pojemność pipety M1000 (100-1000 uL); Pojemność pipety M250 do 250 uL |
| Końcówki/tłoki wyporowe (1000 i 250 uL) | Gilson | 1000 uL: CAT # F148180, PARTIA # B01292902S; 250 uL: CAT # F148114, PARTIA # B05549718S | Sterylizowane kapilary i tłoki |
| Czerpak | (opcjonalnie; standardowe wyposażenie laboratorium) Do manipulowania VHSE przed obrazowaniem | ||
| Suplementy do pożywek | Keratynocyt-SFMGibco; Life Technologies Corporation | Nr ref. # 37000-015, partia # 2154180 | zawiera rekombinowany ludzki EGF (kat. # 10450-013), ekstrakt z przysadki bydlęcej (kat. # 13028-014) |
| Wkładki do kultur tkankowych, 12 dołków, 3 i mikro; m wielkość porów | Corning; Costar | REF # 3462 - Przezroczysty; Lot # 14919057 | Transwell; Wkładki o średnicy 12 mm, wielkość porów 3,0 um, poddana obróbce kultur tkankowych, membrana poliestrowa, płyty polistyrenowe, |
| Płytki do hodowli tkankowych, 12 dołków | Greiner Bio-one; Komórka Gwiazda | Kot # 665 180; Partia # E18103QT | 12-dołkowa płytka do hodowli komórkowej; sterylna, z pokrywką; produkty są sterylne, wolne od wykrywalnych Dnazy, Rnazy, ludzkiego DNA i pirogenów. Zawartość niecytotoksyczne |
| płytki do hodowli tkankowych, 60,8 cm^2 obszar wzrostu | Genesee Scientific Corporation | Cat # 25-202; Nr partii: 191218-177B | Naczynia do hodowli tkankowych; poddane obróbce, powierzchnia wzrostu 60,8 cm^2; sterylne, Dnaza, Rnaza, bez pirogenów; polistyren z pierwszego tłoczenia |
| Triton x 100 | Ricca Chemical Company | Cat # 8698.5-16, Lot # 4708R34 | Środek zwilżający |
| Trypsyna 0,25% | Corning; Mediatech, Inc | Nr ref. # 25-053-CI | 0,25% trypsyna, 2,21 mM EDTA, 1x [-] wodorowęglan sodu |
| Kolagen typu 1 wyizolowany z ogona szczura | Pel-Freez Biologicals | 56054-1 | Ogony szczurów Sprauge-Dawley można kupić zamrożone w Pel-Freez lub u innych dostawców. Kolagen można wyizolować ze ścięgien ogonowych. Odniesienia do protokołu izolacji [Cross i wsp., 2010; Rajan i wsp., 2007; Bornstein, 1958] . Alternatywnie, kolagen o wysokim stężeniu szczurzego ogona można kupić od dostawców, w tym Corning (numer katalogowy: 354249) |
| Komora próżniowa, blat | Bel-Art | F42010-0000 | (standardowe wyposażenie laboratoryjne) |
| Ręczny nóż precyzyjny | X-Acto | X3311 | (nóż X-Acto opcjonalnie w przypadku zakupu stempli stalowych) |
Bibliografia
- Stojic, M., et al. Skin tissue engineering 3. Biomaterials for Skin Repair and Regeneration. , 59(2019).
- Shevchenko, R. V., James, S. L., James, S. E. A review of tissue-engineered skin bioconstructs available for skin reconstruction. Journal of The Royal Society Interface. 7 (43), 229-258 (2010).
- Kolarsick, P. A. J., Kolarsick, M. A., Goodwin, C. Anatomy and Physiology of the Skin. Journal of the Dermatology Nurses' Association. 3 (4), (2011).
- McGrath, J. A., Eady, R. A. J., Pope, F. M. Anatomy and organization of human skin. Rook's textbook of dermatology. 10, 9781444317633(2004).
- Zomer, H. D., Trentin, A. G. Skin wound healing in humans and mice: Challenges in translational research. Journal of Dermatological Science. 90 (1), 3-12 (2018).
- Zhang, Z., Michniak-Kohn, B. B. Tissue Engineered Human Skin Equivalents. Pharmaceutics. 4 (1), (2012).
- Oh, J. W., Hsi, T. -C., Guerrero-Juarez, C. F., Ramos, R., Plikus, M. V. Organotypic skin culture. The Journal of investigative dermatology. 133 (11), 1-4 (2013).
- El-Ghalbzouri, A., Gibbs, S., Lamme, E., Van Blitterswijk, C. A., Ponec, M. Effect of fibroblasts on epidermal regeneration. British Journal of Dermatology. 147 (2), 230-243 (2002).
- Sun, T., Haycock, J., MacNeil, S. In situ image analysis of interactions between normal human keratinocytes and fibroblasts cultured in three-dimensional fibrin gels. Biomaterials. 27 (18), 3459-3465 (2006).
- Kreimendahl, F., et al. Macrophages significantly enhance wound healing in a vascularized skin model. Journal of Biomedical Materials Research Part A. 107, 1340-1350 (2019).
- El Ghalbzouri, A., Commandeur, S., Rietveld, M. H., Mulder, A. A., Willemze, R. Replacement of animal-derived collagen matrix by human fibroblast-derived dermal matrix for human skin equivalent products. Biomaterials. 30 (1), 71-78 (2009).
- Roger, M., et al. Bioengineering the microanatomy of human skin. Journal of Anatomy. 234, 438-455 (2019).
- Carlson, M. W., Alt-Holland, A., Egles, C., Garlick, J. A. Three-Dimensional Tissue Models of Normal and Diseased Skin. Current Protocols in Cell Biology. 41 (1), 1-17 (2008).
- El Ghalbzouri, A., Jonkman, M. F., Dijkman, R., Ponec, M. Basement Membrane Reconstruction in Human Skin Equivalents Is Regulated by Fibroblasts and/or Exogenously Activated Keratinocytes. Journal of Investigative Dermatology. 124 (1), 79-86 (2005).
- Pruniéras, M., Régnier, M., Woodley, D. Methods for cultivation of keratinocytes with an air-liquid interface. The Journal of Investigative Dermatology. 81, 1 Suppl 28-33 (1983).
- Ali, N., Hosseini, M., Vainio, S., Taieb, A., Cario-André, M., Rezvani, H. R. Skin equivalents: skin from reconstructions as models to study skin development and diseases. British Journal of Dermatology. 173 (2), 391-403 (2015).
- Mathes, S. H., Ruffner, H., Graf-Hausner, U. The use of skin models in drug development. Innovative tissue models for drug discovery and development. 69-70, 81-102 (2014).
- Mieremet, A., Rietveld, M., Absalah, S., van Smeden, J., Bouwstra, J. A., El Ghalbzouri, A. Improved epidermal barrier formation in human skin models by chitosan modulated dermal matrices. PLOS ONE. 12 (3), 0174478(2017).
- Vidal, S. E. L., Tamamoto, K. A., Nguyen, H., Abbott, R. D., Cairns, D. M., Kaplan, D. L. 3D biomaterial matrix to support long term, full thickness, immuno-competent human skin equivalents with nervous system components. Organoids and Ex Vivo Tissue On-Chip Technologies. 198, 194-203 (2019).
- Smits, J. P. H., et al. Immortalized N/TERT keratinocytes as an alternative cell source in 3D human epidermal models. Scientific Reports. 7 (1), 11838(2017).
- Lebonvallet, N., et al. Effects of the re-innervation of organotypic skin explants on the epidermis. Experimental Dermatology. 21 (2), 156-158 (2011).
- Van Drongelen, V., et al. Barrier Properties of an N/TERT-Based Human Skin Equivalent. Tissue Engineering Part A. 20 (21-22), 3041-3049 (2014).
- Hensler, S., Kühlbach, C., Parente, J. D., Krüger-Ziolek, S., Möller, K., Müller, M. Establishment and initial characterization of a simple 3D organotypic wound healing model. , Available from: https://opus.hs-furtwangen.de/frontdoor/index/index/docld/4852 (2018).
- Breslin, S., O'Driscoll, L. Three-dimensional cell culture: the missing link in drug discovery. Drug Discovery Today. 18 (5), 240-249 (2013).
- Shamir, E. R., Ewald, A. J. Three-dimensional organotypic culture: experimental models of mammalian biology and disease. Nature Reviews Molecular Cell Biology. 15 (10), 647-664 (2014).
- Amelian, A., Wasilewska, K., Megias, D., Winnicka, K. Application of standard cell cultures and 3D in vitro tissue models as an effective tool in drug design and development. Pharmacological Reports. 69 (5), 861-870 (2017).
- Lu, W., et al. Mixture of Fibroblasts and Adipose Tissue-Derived Stem Cells Can Improve Epidermal Morphogenesis of Tissue-Engineered Skin. Cells Tissues Organs. 195 (3), 197-206 (2012).
- Marino, D., Luginbühl, J., Scola, S., Meuli, M., Reichmann, E. Bioengineering Dermo-Epidermal Skin Grafts with Blood and Lymphatic Capillaries. Science Translational Medicine. 6 (221), 221(2014).
- Martins-Green, M., Li, Q. -J., Yao, M. A new generation organ culture arising from cross-talk between multiple primary human cell types. The FASEB Journal. 19 (2), 222-224 (2004).
- Kim, B. S., Gao, G., Kim, J. Y., Cho, D. -W. 3D Cell Printing of Perfusable Vascularized Human Skin Equivalent Composed of Epidermis, Dermis, and Hypodermis for Better Structural Recapitulation of Native Skin. Advanced Healthcare Materials. 8 (7), 1801019(2019).
- Baltazar, T., et al. 3D bioprinting of a vascularized and perfusable skin graft using human keratinocytes. Tissue Engineering Part A. 26 (5-6), 227-238 (2019).
- Klar, A. S., et al. Tissue-engineered dermo-epidermal skin grafts prevascularized with adipose-derived cells. Biomaterials. 35 (19), 5065-5078 (2014).
- Grebenyuk, S., Ranga, A. Engineering Organoid Vascularization. Frontiers in Bioengineering and Biotechnology. 7, (2019).
- Black, A. F., Berthod, F., L'heureux, N., Germain, L., Auger, F. A. In vitro reconstruction of a human capillary-like network in a tissue-engineered skin equivalent. The FASEB Journal. 12 (13), 1331-1340 (1998).
- Huber, B., Link, A., Linke, K., Gehrke, S. A., Winnefeld, M., Kluger, P. J. Integration of Mature Adipocytes to Build-Up a Functional Three-Layered Full-Skin Equivalent. Tissue Engineering Part C: Methods. 22 (8), 756-764 (2016).
- Monfort, A., Soriano-Navarro, M., García-Verdugo, J. M., Izeta, A. Production of human tissue-engineered skin trilayer on a plasma-based hypodermis. Journal of Tissue Engineering and Regenerative Medicine. 7 (6), 479-490 (2013).
- Shamis, Y., et al. Fibroblasts derived from human embryonic stem cells direct development and repair of 3D human skin equivalents. Stem Cell Research & Therapy. 2 (1), 10(2011).
- Kim, Y., et al. Establishment of a complex skin structure via layered co-culture of keratinocytes and fibroblasts derived from induced pluripotent stem cells. Stem Cell Research & Therapy. 9 (1), 217(2018).
- Chau, D. Y. S., Johnson, C., MacNeil, S., Haycock, J. W., Ghaemmaghami, A. M. The development of a 3D immunocompetent model of human skin. Biofabrication. 5 (3), 035011(2013).
- Vanden Bogaard, E. H., et al. Crosstalk between Keratinocytes and T Cells in a 3D Microenvironment: A Model to Study Inflammatory Skin Diseases. Journal of Investigative Dermatology. 134 (3), 719-727 (2014).
- Linde, N., Gutschalk, C. M., Hoffmann, C., Yilmaz, D., Mueller, M. M. Integrating Macrophages into Organotypic Co-Cultures: A 3D In Vitro Model to Study Tumor-Associated Macrophages. PLOS ONE. 7 (7), 40058(2012).
- Ouwehand, K., Spiekstra, S. W., Waaijman, T., Scheper, R. J., de Gruijl, T. D., Gibbs, S. Technical Advance: Langerhans cells derived from a human cell line in a full-thickness skin equivalent undergo allergen-induced maturation and migration. Journal of Leukocyte Biology. 90 (5), 1027-1033 (2011).
- Weinmüllner, R., et al. Organotypic human skin culture models constructed with senescent fibroblasts show hallmarks of skin aging. npj Aging and Mechanisms of Disease. 6 (1), 4(2020).
- Barker, C. L., et al. The Development and Characterization of an In Vitro Model of Psoriasis. Journal of Investigative Dermatology. 123 (5), 892-901 (2004).
- Larcher, F., Espada, J., Díaz-Ley, B., Jaén, P., Juarranz, A., Quintanilla, M. New Experimental Models of Skin Homeostasis and Diseases. Actas Dermo-Sifiliográficas (English Edition). 106 (1), 17-28 (2015).
- Varkey, M., Ding, J., Tredget, E. E. Fibrotic Remodeling of Tissue-Engineered Skin with Deep Dermal Fibroblasts Is Reduced by Keratinocytes. Tissue Engineering Part A. 20 (3-4), 716-727 (2013).
- Moulin, V. J. Reconstitution of skin fibrosis development using a tissue engineering approach. Methods in Molecular Biology. 961, Clifton, N.J. 287-303 (2013).
- Morgan, J. T., Shirazi, J., Comber, E. M., Eschenburg, C., Gleghorn, J. P. Fabrication of centimeter-scale and geometrically arbitrary vascular networks using in vitro self-assembly. Biomaterials. 189, 37-47 (2019).
- Silvestri, L., Costantini, I., Sacconi, L., Pavone, F. S. Clearing of fixed tissue: a review from a microscopist's perspective. Journal of Biomedical Optics. 21 (8), 1-8 (2016).
- Cross, V. L., et al. Dense type I collagen matrices that support cellular remodeling and microfabrication for studies of tumor angiogenesis and vasculogenesis in vitro. Biomaterials. 31 (33), 8596-8607 (2010).
- Rajan, N., Habermehl, J., Coté, M. -F., Doillon, C. J., Mantovani, D. Preparation of ready-to-use, storable and reconstituted type I collagen from rat tail tendon for tissue engineering applications. Nature Protocols. 1, 2753(2007).
- Bornstein, M. B. Reconstituted rat-tail collagen used as substrate for tissue cultures on coverslips in Maximow slides and roller tubes. Laboratory Investigation. 7 (2), 134-137 (1958).
- Clément, M. -V., Ramalingam, J., Long, L. H., Halliwell, B. The In Vitro Cytotoxicity of Ascorbate Depends on the Culture Medium Used to Perform the Assay and Involves Hydrogen Peroxide. Antioxidants & Redox Signaling. 3 (1), 157-163 (2001).
- Tajima, S., Pinnell, S. R. Ascorbic acid preferentially enhances type I and III collagen gene transcription in human skin fibroblasts. Journal of Dermatological Science. 11 (3), 250-253 (1996).
- Murad, S., Tajima, S., Johnson, G. R., Sivarajah, A., Pinnell, S. R. Collagen Synthesis in Cultured Human Skin Fibroblasts: Effect of Ascorbic Acid and Its Analogs. Journal of Investigative Dermatology. 81 (2), 158-162 (1983).
- Villacorta, L., Azzi, A., Zingg, J. -M. Regulatory role of vitamins E and C on extracellular matrix components of the vascular system. Vitamin E: An Overview of Major Research Directions. 28 (5), 507-537 (2007).
- Ashino, H., et al. Novel Function of Ascorbic Acid as an Angiostatic Factor. Angiogenesis. 6 (4), 259-269 (2003).
- Ponec, M., et al. The Formation of Competent Barrier Lipids in Reconstructed Human Epidermis Requires the Presence of Vitamin C. Journal of Investigative Dermatology. 109 (3), 348-355 (1997).
- Dickson, M. A., et al. Human keratinocytes that express hTERT and also bypass a p16(INK4a)-enforced mechanism that limits life span become immortal yet retain normal growth and differentiation characteristics. Molecular and Cellular Biology. 20 (4), 1436-1447 (2000).
- Johansen, C. Generation and Culturing of Primary Human Keratinocytes from Adult Skin. Journal of visualized experiments: JoVE. (130), e56863(2017).
- Richardson, D. S., Lichtman, J. W. Clarifying Tissue Clearing. Cell. 162 (2), 246-257 (2015).
- Ariel, P. A beginner's guide to tissue clearing. The International Journal of Biochemistry & Cell Biology. 84, 35-39 (2017).
- Friend, J., Yeo, L. Fabrication of microfluidic devices using polydimethylsiloxane. Biomicrofluidics. 4 (2), 026502(2010).
- Ng, J. M. K., Gitlin, I., Stroock, A. D., Whitesides, G. M. Components for integrated poly(dimethylsiloxane) microfluidic systems. ELECTROPHORESIS. 23 (20), 3461-3473 (2002).
- Eddings, M. A., Johnson, M. A., Gale, B. K. Determining the optimal PDMS-PDMS bonding technique for microfluidic devices. Journal of Micromechanics and Microengineering. 18 (6), 067001(2008).
- Markov, D. A., Lillie, E. M., Garbett, S. P., McCawley, L. J. Variation in diffusion of gases through PDMS due to plasma surface treatment and storage conditions. Biomedical microdevices. 16 (1), 91-96 (2014).
- Katzenberg, F. Plasma-bonding of poly(dimethylsiloxane) to glass. e-Polymers. 5 (1), (2005).
- El Ghalbzouri, A., Lamme, E., Ponec, M. Crucial role of fibroblasts in regulating epidermal morphogenesis. Cell and Tissue Research. 310 (2), 189-199 (2002).
- Kanitakis, J. Anatomy, histology and immunohistochemistry of normal human skin. European journal of dermatology: EJD. 12 (4), 390-399 (2002).
- Kroon, D. -J. Hessian based Frangi Vesselness filter. MATLAB Central File Exchange. , Available from: https://www.mathworks.com/matlabcentral/fileexchange/24409-hessian-based-frangi-vesselness-filter (2010).
- Jerman, T., Pernuš, F., Likar, B. Špiclin Enhancement of Vascular Structures in 3D and 2D Angiographic Images. IEEE Transactions on Medical Imaging. 35 (9), 2107-2118 (2016).
- Kovesi, P. Phase Preserving Denoising of Images. signal. 4, 6(1999).
- Vincent, L. Morphological grayscale reconstruction in image analysis: applications and efficient algorithms. IEEE Transactions on Image Processing. 2 (2), 176-201 (1993).
- Xie, L., et al. Quantitative susceptibility mapping of kidney inflammation and fibrosis in type 1 angiotensin receptor-deficient mice. NMR in Biomedicine. 26 (12), 1853-1863 (2013).
- Van Uitert, R., Bitter, I. Subvoxel precise skeletons of volumetric data based on fast marching methods. Medical Physics. 34 (2), 627-638 (2007).
- Sethian, J. A. A fast marching level set method for monotonically advancing fronts. Proceedings of the National Academy of Sciences of the United States of America. 93 (4), 1591-1595 (1996).
- Sethian, J. A. Fast Marching Methods. SIAM Review. 41 (2), 199-235 (1999).
- Braverman, I. M. The Cutaneous Microcirculation. Journal of Investigative Dermatology Symposium Proceedings. 5 (1), 3-9 (2000).
- Men, S. J., Chen, C. -L., Wei, W., Lai, T. -Y., Song, S. Z., Wang, R. K. Repeatability of vessel density measurement in human skin by OCT-based microangiography. Skin research and technology: official journal of International Society for Bioengineering and the Skin (ISBS) [and] International Society for Digital Imaging of Skin (ISDIS) [and] International Society for Skin Imaging (ISSI). 23 (4), 607-612 (2017).
- Commandeur, S., Ho, S. H., de Gruijl, F. R., Willemze, R., Tensen, C. P., El Ghalbzouri, A. Functional characterization of cancer-associated fibroblasts of human cutaneous squamous cell carcinoma. Experimental Dermatology. 20 (9), 737-742 (2011).
- Thakoersing, V. S., Danso, M. O., Mulder, A., Gooris, G., Ghalbzouri, A. E., Bouwstra, J. A. Nature versus nurture: does human skin maintain its stratum corneum lipid properties in vitro. Experimental Dermatology. 21 (11), 865-870 (2012).
- Thakoersing, V. S., Gooris, G. S., Mulder, A., Rietveld, M., El Ghalbzouri, A., Bouwstra, J. A. Unraveling barrier properties of three different in-house human skin equivalents. Tissue Engineering. Part C, Methods. 18 (1), 1-11 (2012).
- Bouwstra, J. A., Groenink, H. W. W., Kempenaar, J. A., Romeijn, S. G., Ponec, M. Water distribution and natural moisturizer factor content in human skin equivalents are regulated by environmental relative humidity. The Journal of Investigative Dermatology. 128 (2), 378-388 (2008).
- Thakoersing, V. S., van Smeden, J., Mulder, A. A., Vreeken, R. J., El Ghalbzouri, A., Bouwstra, J. A. Increased Presence of Monounsaturated Fatty Acids in the Stratum Corneum of Human Skin Equivalents. Journal of Investigative Dermatology. 133 (1), 59-67 (2013).
- Smola, H., Thiekötter, G., Fusenig, N. Mutual induction of growth factor gene expression by epidermal-dermal cell interaction. The Journal of Cell Biology. 122 (2), 417(1993).
- Fluck, J., Querfeld, C., Cremer, A., Niland, S., Krieg, T., Sollberg, S. Normal Human Primary Fibroblasts Undergo Apoptosis in Three-Dimensional Contractile Collagen Gels. Journal of Investigative Dermatology. 110 (2), 153-157 (1998).
- Nakagawa, S., Pawelek, P., Grinnell, F. Long-Term Culture of Fibroblasts in Contracted Collagen Gels: Effects on Cell Growth and Biosynthetic Activity. Journal of Investigative Dermatology. 93 (6), 792-798 (1989).
- Smith, L. E., Bonesi, M., Smallwood, R., Matcher, S. J., MacNeil, S. Using swept-source optical coherence tomography to monitor the formation of neo-epidermis in tissue-engineered skin. Journal of Tissue Engineering and Regenerative Medicine. 4 (8), 652-658 (2010).
- Pierce, M. C., Strasswimmer, J., Park, H., Cense, B., De Boer, J. F. Birefringence measurements in human skin using polarization-sensitive optical coherence tomography. Biomed Opt. 2 (2), 287-291 (2004).
- Pierce, M. C., Strasswimmer, J., Hyle Park, B., Cense, B., de Boer, J. F. Advances in Optical Coherence Tomography Imaging for Dermatology. Journal of Investigative Dermatology. 123 (3), 458-463 (2004).
- Yeh, A. T., Kao, B., Jung, W. G., Chen, Z., Nelson, J. S., Tromberg, B. J. Imaging wound healing using optical coherence tomography and multiphoton microscopy in an in vitro skin-equivalent tissue model. Journal of Biomedical Optics. 9 (2), 9(2004).
- Derr, K., et al. Fully Three-Dimensional Bioprinted Skin Equivalent Contructs with Validated Morphology and Barrier Funtion. Tissue Engineering Part C: Methods. 25 (6), 334-343 (2019).
- Park, B. H., de Boer, J. F. Polarization Sensitive Optical Coherence Tomography. Optical Coherence Tomography: Technology and Applications. , 1055-1101 (2015).
- Batheja, P., Song, Y., Wertz, P., Michniak-Kohn, B. Effects of Growth Conditions on the Barrier Properties of a Human Skin Equivalent. Pharmaceutical Research. 26 (7), 1689-1700 (2009).
- Dos Santos, M., Metral, E., Boher, A., Rousselle, P., Thepot, A., Damour, O. In vitro 3-D model based on extending time of culture for studying chronological epidermis aging. Matrix Biology. 47, 85-97 (2015).
Przedruki i uprawnienia
