Opisane tutaj protokoły dostarczają przewodnika do wizualizacji i ilościowego określenia aktywności proteaz neutrofilowych w ludzkiej plwocinie. Zastosowania takiej analizy obejmują zarówno ocenę leczenia przeciwzapalnego, jak i walidację biomarkerów, badania przesiewowe leków i badania kliniczne na dużych kohortach.
Artykuł metodologiczny
Monitorowanie aktywności elastazy neutrofilowej i katepsyny G w próbkach ludzkiej plwociny
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Proteazy są regulatorami niezliczonych procesów fizjologicznych, a dokładne badanie ich działania pozostaje intrygującym wyzwaniem biomedycznym. Wśród ~ 600 proteaz kodowanych przez ludzki genom, proteazy neutrofilowe seryny (NSP) są dokładnie badane pod kątem ich udziału w wystąpieniu i progresji stanów zapalnych, w tym chorób układu oddechowego. Wyjątkowo, wydzielane NSP nie tylko dyfundują w płynach zewnątrzkomórkowych, ale także lokalizują się w błonach plazmatycznych. Podczas tworzenia pułapki zewnątrzkomórkowej neutrofili (NET) NSP stają się integralną częścią wydzielanej chromatyny. Tak złożone zachowanie sprawia, że zrozumienie patofizjologii NSP jest trudnym zadaniem. W tym miejscu przedstawiono szczegółowe protokoły wizualizacji, ilościowego określania i rozróżniania aktywności elastozy neutrofilowej (NE) i katepsyny G (CG) w próbkach plwociny oraz wolnych i związanych z błoną neutrofilów. NE i CG są NSP, których aktywność pełni plejotropową rolę w patogenezie mukowiscydozy (CF) i przewlekłej obturacyjnej choroby płuc (POChP): promują przebudowę tkanek, regulują dalszą odpowiedź immunologiczną i korelują z ciężkością choroby płuc. Protokoły pokazują, jak oddzielić frakcję płynną i komórkową, a także izolować neutrofile z ludzkiej plwociny w celu ilościowego określenia aktywności enzymatycznej za pomocą małocząsteczkowych reporterów opartych na rezonansie Förstera (FRET). Aby uzyskać szczegółowe informacje na temat względnej roli aktywności NE i CG, odczyt FRET można zmierzyć za pomocą różnych technologii: i) pomiary in vitro za pomocą czytnika płytek pozwalają na wysokoprzepustowe i masowe wykrywanie aktywności proteazy; ii) mikroskopia konfokalna czasoprzestrzennie rozwiązuje aktywność związaną z błoną na powierzchni komórki; iii) małocząsteczkowa cytometria przepływowa FRET umożliwia szybką ocenę leczenia przeciwzapalnego poprzez kwantyfikację aktywności proteazy jednokomórkowej i fenotypowanie. Wdrożenie takich metod otwiera drzwi do zbadania patobiologii NSP i ich potencjału jako biomarkerów ciężkości choroby w przypadku mukowiscydozy i POChP. Biorąc pod uwagę ich potencjał standaryzacyjny, solidny odczyt i prostotę transferu, opisane techniki można natychmiast udostępnić do wdrożenia w laboratoriach badawczych i diagnostycznych.
Wprowadzenie
Elastaza neutrofilowa (NE), katepsyna G (CG), proteinaza 3 (PR3) i proteaza seryny neutrofilowej 4 (NSP4) to cztery proteazy neutrofilowe seryny (NSPs)1. Są one przechowywane, wraz z mieloperoksydazą, w granulkach pierwotnych lub azurofilowych neutrofili. Ze względu na podwyższoną zawartość proteolityczną wydzielanie pierwotnych granulek jest ściśle regulowane, a neutrofile muszą być sekwencyjnie prowokowane za pomocą bodźców pobudzających i aktywujących2.
Wewnątrz fagolizosomu NSP funkcjonują jako wewnątrzkomórkowe środki bakteriobójcze3. Po wydzieleniu NSP stają się silnymi mediatorami stanu zapalnego: rozszczepiają cytokiny i receptory powierzchniowe, aktywując równoległe szlaki prozapalne3. Co ważne, stany zapalne charakteryzują się niekontrolowanym wydzielaniem NSP. Na przykład w obrębie stanów zapalnych dróg oddechowych nadmierna aktywność NE powoduje nadmierne wydzielanie śluzu, metaplazję komórek kubkowych, inaktywację CFTR i przebudowę macierzy zewnątrzkomórkowej4,5. Katepsyna G uczestniczy również w stanach zapalnych: w szczególności rozszczepia i aktywuje dwa składniki rodziny IL-1, IL-36α i IL-36β6. W połączeniu z NE, CG rozszczepia receptory aktywowane proteazą na nabłonku dróg oddechowych, a także aktywuje TNF-α i IL-1β.
Endogenne antyproteazy, takie jak alfa-1-antytrypsyna, alfa-1-antychymotrypsyna i inhibitor proteazy wydzielniczej, regulują aktywność elastazy neutrofilowej i katepsyny G5. Jednak w trakcie postępu choroby płuc ciągłe wydzielanie proteaz przekracza stechiometrycznie tarczę antyproteazową, prowadząc do nieustępującej neutrofilii w drogach oddechowych, pogorszenia stanu zapalnego i uszkodzenia tkanek5,7. Chociaż wykazano, że stężenie i aktywność NE w rozpuszczalnych frakcjach dróg oddechowych pacjenta jest obiecującym biomarkerem ciężkości choroby8, NE i CG wiążą się również z błoną plazmatyczną neutrofili i zewnątrzkomórkowym DNA poprzez oddziaływania elektrostatyczne9,10, gdzie stają się mniej dostępne dla antyproteaz. Co ważne, w badaniach przedklinicznych zdefiniowano scenariusz, w którym aktywność proteazy związana z powierzchnią komórki pojawia się wcześniej i/lub niezależnie od jej rozpuszczalnego odpowiednika4,11. W rzeczywistości, aby stać się wykrywalną, wolna aktywność proteazy musi najpierw przytłoczyć tarczę antyproteazową. Zamiast tego, na powierzchni komórki, aktywność proteazy związanej z błoną pozostaje przynajmniej częściowo nienaruszona z powodu niedostępności dużych inhibitorów dla błony komórkowej plazmatycznej12. Tak złożone zachowanie proteazy ma ważne konsekwencje dla początku i rozprzestrzeniania się zapalenia za pośrednictwem neutrofili, dlatego musi być badane za pomocą precyzyjnych i pouczających narzędzi.
Z biegiem lat, sondy oparte na transferze energii rezonansu (FRET) Förster znalazły liczne zastosowania biomedyczne jako narzędzia, które skutecznie i szybko oceniają specyficzną aktywność proteazy w próbkach ludzkich13. Aby funkcjonować, reportery proteazy składają się z motywu rozpoznawania (tj. peptydu), który jest rozpoznawany przez enzym docelowy i opiera się na FRET, procesie fizycznym, w którym po wzbudzeniu fluorofor donorowy przekazuje energię cząsteczce akceptorowej. Przetwarzanie zachodzące w enzymie na reporterze, a mianowicie rozszczepienie części rozpoznającej, powoduje, że akceptor dyfunduje z dala od dawcy: aktywność enzymu jest zatem mierzona jako zależna od czasu zmiana dawcy w stosunku do fluorescencji akceptora. Taki odczyt jest samonormalizujący się i ratiometryczny, a zatem warunki środowiskowe, takie jak pH i lokalne stężenie sondy, mają na niego tylko marginalny wpływ. NEmo-114 i sSAM15 to sondy FRET, które raportują konkretnie aktywność NE i CG, odpowiednio. Jednak takie reportery nie lokalizują się specyficznie w żadnym przedziale komórkowym, dlatego są wykorzystywane do monitorowania aktywności proteazy obecnej w ludzkich płynach. Aby monitorować aktywność proteazy w sposób przestrzennie zlokalizowany, wraz z innymi opracowaliśmy sondy FRET, które łączą się ze składnikami subkomórkowymi za pomocą znaczników molekularnych14,15,16,17,18,19. Taka syntetyczna strategia pozwoliła na opracowanie NEmo-2 i mSAM, dwóch sond FRET wyposażonych w kotwice lipidowe, które lokalizują się w błonie plazmatycznej. Autorzy ci przyczynili się do głębszego zrozumienia proteaz NE i CG w mukowiscydozie i przewlekłych obturacyjnych chorobach płuc14,15.
Tutaj dostępne są szczegółowe protokoły wizualizacji i kwantyfikacji rozpuszczalnych i związanych z błoną aktywności NE i CG w ludzkiej plwocinie za pomocą sond FRET serii NEmo i SAM. Aby zająć się różnymi aspektami patofizjologii NSP i zapewnić szereg metod, które można zastosować w zależności od potrzeb użytkownika, przedstawiono analizę za pomocą spektroskopii fluorescencyjnej, mikroskopii fluorescencyjnej i cytometrii przepływowej.
Protokół
Poniższe protokoły opisują analizy przeprowadzone na plwocinie ludzkiej. Procedury postępowania z próbkami ludzkimi zostały zatwierdzone przez komisję etyczną Uniwersytetu w Heidelbergu, a od wszystkich pacjentów lub ich rodziców/opiekunów prawnych (S-370/2011) oraz od zdrowych osób kontrolnych (S-046/2009) uzyskano pisemną świadomą zgodę.
UWAGA: Poniższe protokoły opisują przygotowanie próbek oraz oznaczanie ilościowe aktywności neutrofilowych serynowych proteaz (NSP). Przedstawione tutaj procedury eksperymentalne koncentrują się na ludzkiej plwocinie oraz pomiarze aktywności elastazy neutrofilowej14,20,21 (NE) lub katepsyny G15 (CG). Jednakże niewielkie modyfikacje protokołu przygotowania próbek umożliwiają analizę komórek pochodzących z krwi oraz homogenatów nowotworowych. Dodatkowo, aktywność metaloproteinazy macierzy 12 oraz katepsyny S można zbadać w podobny sposób za pomocą dedykowanych sond FRET22,23,24,25,26.
1. Przygotowanie próbek: izolacja komórek i oddzielenie supernatantu
UWAGA: Jeśli to możliwe, obróbkę plwociny należy przeprowadzić w ciągu 120 min po odkrztuszeniu, a plwocinę należy przechowywać w lodzie do czasu dalszego przetwarzania.
- Jeśli spontaniczne odkrztuszanie plwociny nie jest możliwe, należy wywołać odkrztuszanie zgodnie z opisem podanym wcześniej19. W skrócie: przed rozpoczęciem procedury indukcji plwociny należy wziewnie podać 200 µg salbutamolu, antagonisty receptora β-2. Następnie, przez 15 min, należy wdychać hipertoniczny (6%) roztwór soli fizjologicznej za pomocą nebulizatora. Odkrztuszoną plwocinę należy zebrać do szalki Petriego.
- Za pomocą końcówki pipety oddzielić grudki śluzu od śliny do szalki Petriego.
- Zważyć śluz.
UWAGA: Średnia waga próbek śluzu wynosi 0,8 g (zmiennie od 0,1 g do 5 g); do przeprowadzenia wymienionych procedur zazwyczaj wystarcza 0,1 g. - Do plwociny dodać 4 części (v/w) 10% Sputolysyny (w PBS) (na przykład: 4 mL 10% Sputolysyny na każdy gram plwociny).
OSTROŻNIE: Sputolysyna składa się z ditiotreitolu w stężeniu wysokim w buforze fosforanowym, dlatego należy z nią obchodzić się ostrożnie. - Mieszaninę inkubować w temperaturze pokojowej (RT) na wytrząsarce kołyszącej przez 15 min w celu rozpuszczenia śluzu. Ze względów bezpieczeństwa wytrząsarkę należy umieścić w dygestorium.
- Przerwać reakcję, dodając taką samą objętość zimnego PBS (na przykład: 1 mL zimnego PBS na każdy mL 10% Sputolysyny).
- Wymieszać poprzez pipetowanie, aby uzyskać jednorodny roztwór.
- Mieszaninę przefiltrować przez nylonowe sito do komórek o oczkach 100 µm do probówki o pojemności 50 mL.
- Powtórzyć etap filtracji przez nylonowe sito do komórek o oczkach 40 µm.
- Wirować roztwór przez 10 min przy 300 x g w temperaturze 4 °C.
- Frakcję nadsączu ostrożnie przenieść do nowej probówki i przechowywać na lodzie.
UWAGA: Frakcje nadsączu można przechowywać w temperaturze -20 °C lub -80 °C do czasu dalszej analizy. - Osad komórkowy delikatnie resuspender w 500 µL zimnego PBS i umieścić na lodzie.
UWAGA: Frakcję komórkową należy przetworzyć niezwłocznie.
2. Pomiar aktywności serynowych proteaz neutrofili
UWAGA: W niniejszym materiale przedstawiono różne metody ilościowego oznaczania aktywności NSP za pomocą reporterów FRET. Wybór technologii zależy od konkretnego pytania biomedycznego oraz celu eksperymentu. Prezentowane sondy zostały poddane szerokim testom specyficzności względem zestawu enzymów istotnych dla płuc14,15. Mimo że sondy są specyficzne dla docelowego enzymu, należy zawsze zweryfikować specyficzność sondy na badanym materiale klinicznym. Można to osiągnąć poprzez inkubację próbki ze specyficznym inhibitorem proteazy przed dodaniem sondy, co powinno znieść jakikolwiek wzrost stosunku D/A.
- Ilościowe oznaczenie aktywności rozpuszczalnych NSPs za pomocą fluorymetrycznego testu z użyciem fluorymetru lub czytnika płytek
UWAGA: Aktywność proteaz w frakcjach rozpuszczalnych próbki można wykryć za pomocą dowolnego urządzenia zdolnego do detekcji fluorescencji.- Odmrozić enzymy na lodzie.
- Do momentu użycia przechowywać NE i CG w kwaśnym buforze do przechowywania (50 mM octanu sodu, 200 mM NaCl, pH 5,5), aby zapobiec autolizie.
- W celu przygotowania krzywej wzorcowej enzymu przygotować seryjne rozcieńczenia enzymu 1:2 (33,9 - 0,271 nM dla NE; 42,6 - 0,333 nM dla CG) w buforze aktywującym (10 mM Tris-HCl, 500 mM NaCl przy pH 7,5). Bufor aktywujący ma neutralne pH, co umożliwia efektywne zachodzenie katalizy enzymatycznej.
- Aby przygotować najwyższe stężenie wzorca (stężenie NE: 33,9 nM), rozcieńczyć 1 µL NE (33,9 µM) w 999 µL buforu aktywującego.
- Aby przygotować drugi wzorzec (stężenie NE: 16,95 nM), zmieszać 200 µL pierwszego rozcieńczenia z 200 µL buforu aktywującego.
- Postępować analogicznie w celu przygotowania pozostałych rozcieńczeń 1:2.
- Ostatni wzorzec, będący próbą ślepą, składa się z czystego buforu aktywującego. Zaleca się pomiary w dubletach lub trypletach technicznych. Podczas przygotowywania wzorców i próbek należy starać się utrzymywać probówki na lodzie.
- Równolegle do przygotowania wzorców rozcieńczyć próbki plwociny w buforze aktywującym. Próbki ludzkie należy rozcieńczyć przed oceną aktywności proteaz, aby pozostać w liniowym zakresie wzrostu sygnału reportera (stosunek donor/akceptor). Gdyby próbki pacjentów pozostały nierozcieńczone, rozszczepienie nastąpiłoby zbyt szybko, by uzyskać wiarygodne dopasowanie. Ponieważ plwocina od zdrowych dawców zawiera mniej aktywnych proteaz w porównaniu z próbkami od pacjentów z CF i COPD, zazwyczaj stosuje się różne rozcieńczenia (1:10 dla nadosadu plwociny zdrowej, 1:20-500 dla nadosadu plwociny pacjentów z COPD lub CF).
UWAGA: Aby ilościowo zmierzyć aktywność proteaz w próbkach o nieznanym stężeniu, należy równolegle zmierzyć krzywą wzorcową z known stężeniami enzymów, najlepiej na tej samej płytce. Stężenie aktywnego enzymu w ludzkiej plwocinie oblicza się poprzez interpolację nachyleń zmierzonych w ludzkich próbkach plwociny z nachyleniami zmierzonymi dla krzywych wzorcowych. - Przed przygotowaniem próbek do pomiaru należy skonfigurować urządzenie. Ustawić długość fali wzbudzenia dla sondy FRET NE (NEmo-114) na 354 nm oraz długość fali detekcji na 400 nm dla donora i 490 nm dla akceptora. Ustawić długość fali wzbudzenia dla sondy FRET CG (sSAM15) na 405 nm oraz emisję na 485 (donor) i 580 nm (akceptor).
- Do dołków czarnej płytki 96-dołkowej o zmniejszonej powierzchni (half area plate) dodać 40 µL próbek, wzorca lub próby ślepej.
- Aby przygotować master mix zawierający reportery (stężenie reportera w master mixie: 10 µM), rozcieńczyć roztwór zapasowy sondy (1 mM w DMSO) 1:100 w buforze aktywującym. Przygotować wymaganą objętość master mixu, mnożąc 10 µL przez liczbę potrzebnych dołków płytki. Aby osiągnąć optymalne stężenie końcowe (2 µM) do pomiaru fluorescencji reporterów NEmo-1 i sSAM, dodać 10 µL master mixu do każdego dołka (zawierającego 40 µL próbki, wzorca lub próby ślepej) i rozpocząć odczyt. Reportery NEmo-1 i sSAM będą w ten sposób monitorować odpowiednio aktywność rozpuszczalnej elastazy neutrofilowej i katepsyny G.
UWAGA: Jeśli wstrzykiwacz reagentów nie jest dostępny, należy rozpocząć odczyt jak najszybciej po dodaniu reportera do próbek. - Rozpocząć pomiar czytnikiem płytek i rejestrować wzrost stosunku donor/akceptor co 60-90 sekund przez co najmniej 20 min lub do momentu, gdy wzrost sygnału osiągnie plateau.
- Po wyeksportowaniu danych obliczyć stosunek donor/akceptor (stosunek D/A), dzieląc względne jednostki fluorescencji (RFU) donora przez RFU akceptora dla każdego punktu czasowego i próbki.
- Obliczyć średnią i odchylenie standardowe stosunku D/A dla każdej próbki.
- Wyznaczyć nachylenie w zakresie liniowego wzrostu zmiany stosunku D/A. Nachylenie jest wskaźnikiem szybkości rozszczepiania sondy FRET przez enzym. Obliczyć stężenie aktywnego enzymu w plwocinie, dopasowując nachylenia regresji liniowej uzyskane z ludzkich próbek do nachyleń obliczonych dla wzorca enzymu.
- Ilościowe oznaczenie aktywności NSPs związanych z błoną za pomocą fluorymetrycznego testu z użyciem fluorymetru lub czytnika płytek
- Wyizolować komórki z plwociny zgodnie z powyższym opisem. Resuspendować 3 x 10⁴ komórek w objętości 40 µL PBS. Przenieść komórki do dołka czytnika płytek.
- Skonfigurować urządzenie. Ustawić długość fali wzbudzenia dla sondy FRET NE związanej z błoną (NEmo-214) na 405 nm oraz długość fali detekcji na 485 nm dla donora i 580 nm dla akceptora. Ustawić długość fali wzbudzenia dla sondy FRET CG związanej z błoną (mSAM15) na 405 nm oraz emisję na 485 (donor) i 580 nm (akceptor).
- Aby przygotować master mix zawierający reportery, rozcieńczyć roztwór zapasowy sondy w buforze aktywującym do stężenia 10 µM. Przygotować wymaganą objętość master mixu, mnożąc 10 µL przez liczbę potrzebnych dołków płytki. Aby osiągnąć optymalne stężenie końcowe (2 µM) do pomiaru fluorescencji reporterów NEmo-2 i mSAM, dodać 10 µL master mixu do każdego dołka (zawierającego 40 µL próbki, wzorca lub próby ślepej) i rozpocząć odczyt. Reportery NEmo-2 i mSAM będą w ten sposób monitorować odpowiednio aktywność elastazy neutrofilowej i katepsyny G związanych z błoną.
UWAGA: Można zastosować komórkową kontrolę negatywną, na przykład komórki, które nie wydzielają aktywnie NSPs. Przykładowo, inkubacja reporterów z 3 x 10⁴ prekursorami leukocytów (promielocytami HL-60) stanowi poprawną kontrolę negatywną rozszczepiania. - Rejestrować zmianę stosunku donor/akceptor przez co najmniej 20 min lub do momentu, gdy wzrost sygnału osiągnie plateau. Przeanalizować dane zgodnie z powyższym opisem.
- Pomiar aktywności NSPs związanych z błoną za pomocą mikroskopii fluorescencyjnej
- Określić liczbę warunków, które muszą zostać przeanalizowane.
UWAGA: Dla każdego pomiaru próbki plwociny zaleca się przygotowanie i analizę dodatkowej kontroli pozytywnej (PC) i negatywnej (NC). - Dla każdego pomiaru resuspendować 3 x 10⁴ komórek z plwociny w objętości 50 µL PBS w probówce 1,5 mL.
- Jako kontrolę negatywną inkubować komórki z plwociny ze specyficznym inhibitorem (Sivelestat, specyficzny inhibitor NE, lub inhibitor katepsyny G I, specyficzny inhibitor CG, w stężeniu końcowym 100 µM). Inkubować przez 10 min w temperaturze pokojowej (RT).
- Jako kontrolę pozytywną inkubować komórki z plwociny z odpowiednim enzymem (NE lub CG w stężeniu odpowiednio 340 nM lub 200 nM) przez 10 min w RT.
- Do każdej probówki (komórki traktowane kontrolą pozytywną, komórki traktowane kontrolą negatywną i komórki nietraktowane) dodać 50 µL PBS zawierającego reporter FRET oraz barwnik jądrowy (w rozcieńczeniu końcowym 1:1000), aby osiągnąć końcowe stężenie sondy 2 µM. Inkubować przez 10-20 min w RT.
WAŻNE: Dodanie barwnika jądrowego ułatwia obrazowanie w mikroskopii fluorescencyjnej, ponieważ pozwala na wyszukanie interesujących komórek plwociny bez użycia kanałów sondy FRET, a tym samym zapobiega fotowyblakaniu reportera. Dodatkowo barwnik DNA pozwala na segmentację komórek plwociny na podstawie kształtu ich jądra. Na przykład neutrofile można łatwo zidentyfikować po ich wielopłatowych jądrach. Można również uzyskać dodatkowe informacje o żywotności komórek (neutrofile z bardziej segmentowanym jądrem są z większym prawdopodobieństwem żywe).
UWAGA: Oprócz aktywności związanej z błoną, aktywność NE lub CG związanej z DNA w ludzkiej plwocinie można zmierzyć w ten sam sposób za pomocą H-NE i H-CG, sond FRET wiążących się z zewnątrzkomórkowym DNA27. Podczas przygotowywania master mixu H-NE i H-CG można dodać w stężeniu 10 µM i inkubować z plwociną przed wirowaniem na szkiełku (cytospin) i przygotowaniem preparatu. Ilościowe oznaczenie stosunku D/A na zewnątrzkomórkowym DNA przebiega identycznie jak dla NEmo-2 i mSAM, z tą różnicą, że segmentowane są agregaty zewnątrzkomórkowego DNA zamiast pojedynczych komórek27. - Zatrzymać reakcję poprzez dodanie 100 µL lodowatego PBS i przenieść próbki na lód.
- Wykorzystać cytospin do naniesienia mieszaniny na szkiełka mikroskopowe, wysuszyć na powietrzu, utrwalić lodowatym 10% metanolem przez 10 min, wysuszyć na powietrzu i zamontować za pomocą odpowiedniego medium montującego.
UWAGA: Szkiełka mikroskopowe można przechowywać w temperaturze 4 °C w ciemności do jednego miesiąca do czasu dalszej analizy. - Nabyć obrazy mikroskopowe przy użyciu mikroskopu konfokalnego z obiektywem olejowym PL APO 40x lub 63x. W celu zwiększenia jakości obrazu i skrócenia czasu akwizycji zaleca się sekwencyjny tryb nabywania obrazu.
- W pierwszej kolejności obrazować barwnik jądrowy poprzez wzbudzenie 633 nm linią laserową hel-neon i rejestrować emisję między 650 a 715 nm.
- Rejestrować donor (kumaryna 343) reportera FRET między 470 a 510 nm przy wzbudzeniu 458 nm laserem argonowym. Nabyć emisję uwrażliwionego akceptora (5,6-TAMRA) między 570 a 610 nm po wyłącznym wzbudzeniu donora.
- Rejestrować bezpośrednią emisję akceptora w osobnym kanale między 470 a 510 nm przy optymalnym wzbudzeniu akceptora 561 nm za pomocą lasera DPSS (diode pumped solid state).
- Ustawić przysłonę (pinhole) na początku eksperymentu i utrzymywać ją podczas całej sesji obrazowania.
UWAGA: Ze względu na niewielki rozmiar komórek, do prawidłowej wizualizacji neutrofili zaleca się stosowanie obiektywu mikroskopowego 40x lub 63x. Zazwyczaj obrazy nabywa się w kilku następujących po sobie kanałach, zaczynając od dłuższej długości fali wzbudzenia, aby zapobiec fotowyblakaniu reportera podczas akwizycji.
- Obrazować co najmniej 100 komórek na warunek dla uzyskania wiarygodnych statystyk. Do analizy obrazów mikroskopowych należy użyć odpowiedniego oprogramowania: segmentować komórki i obliczać stosunek D/A w skali piksel po pikselu, a następnie obliczyć średnią lub medianę z danego obszaru zainteresowania (ROI) wybranego ręcznie przez użytkownika. Reprezentatywne wyniki przedstawiono na Rysunku 1.
- Określić liczbę warunków, które muszą zostać przeanalizowane.
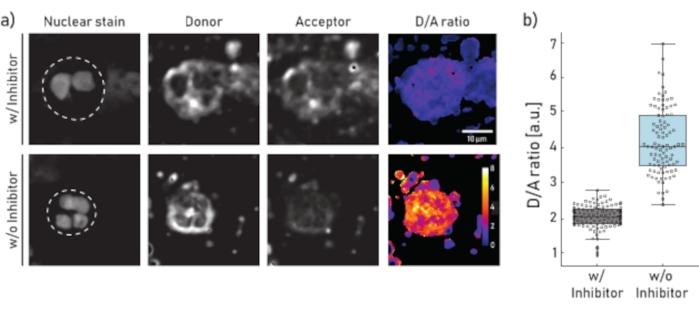
Rycina 1: Reprezentatywne obrazy i kwantyfikacja aktywności NE związanej z błoną w neutrofilach izolowanych z plwociny pacjenta z CF. a) Reprezentatywne obrazy z mikroskopii konfokalnej neutrofili preinkubowanych (górny panel) przez 10 min z 100 µM Sivelestatu (w/) lub pozostawionych bez obróbki (w/o) (dolny panel) przed dodaniem reportera NEmo-2 (2 µM). Pierwsza kolumna od lewej przedstawia barwienie jądrowe, druga kanał donora, trzecia kanał akceptora, a ostatnia obliczony stosunek D/A uzyskany poprzez podzielenie kanału donora przez kanał akceptora w skali piksel po pikselu. Granice obszaru zainteresowania (pojedynczy neutrofil) są przedstawione jako linia przerywana. Wskazano skalę (10 µm) oraz paski kalibracyjne (stosunek D/A). b) Wykresy pudełkowe i kropkowe przedstawiające stosunek D/A neutrofili z plwociny reprezentatywnego pacjenta z CF. Komórki inkubowane z inhibitorem oraz komórki nieleczone przedstawiono odpowiednio w kolorze szarym i niebieskim. Każda kropka reprezentuje jedną komórkę (N: z inhibitorem = 113 oraz bez inhibitora = 96). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Pomiar aktywności związanych z błoną NSP za pomocą cytometrii przepływowej
- Resuspendować 1 x 10⁶ komórek w 100 µL PBS w 5 mL polistyrenowej probówce FACS z okrągłym dnem i umieścić probówkę na lodzie.
- W celu wyznaczenia bramki dla neutrofili z plwociny należy użyć następujących przeciwciał: CD14 (1:50), CD16 (1:50), CD45 (1:33) oraz CD66b (1:50). Przygotować odpowiednią ilość master mixu dla wszystkich próbek. Przechowywać master mix na lodzie w ciemności.
- Ustawić strategię bramkowania zgodnie z opisem na Rysunku 2. Neutrofile są bramkowane jako zdarzenia 7AAD-CD45+CD14-CD16+CD66b+. Wybramkowane zdarzenia zostaną następnie przeanalizowane pod kątem aktywności proteazy związanej z błoną na podstawie średnich intensywności fluorescencji (MFI) dla donora (λexc = 405 nm, λem = 450/50 nm) oraz akceptora (λexc = 405 nm, λem = 585/42 nm).
- Dodać 2 µL FcBlock do każdej próbki i inkubować przez 5 min w RT.
- Dodać wybrane przeciwciała do każdej probówki i inkubować przez 30 min na lodzie w ciemności.
- Przemyć komórki, dodając 2 mL zimnego PBS, a następnie wirować przez 5 min przy 300 x g i 4 °C. Odpić nadsącz i resuspendować komórki w 200 µL zimnego PBS.
- Podzielić 200 µL na dwie probówki po 100 µL każda i dodać 5 µL roztworu do barwienia żywotności komórek do każdej probówki. Umieścić probówki na lodzie.
- Dodać odpowiedni specyficzny inhibitor NSP (dla NE użyć Sivelestatu w stężeniu końcowym 225 µM, dla CG użyć inhibitora katepsyny G I w stężeniu 100 µM) do probówki z kontrolą negatywną (NC). Inkubować próbki w RT przez 10 min w ciemności.
- Dodać 100 µL zimnego PBS do próbki, a następnie przefiltrować ją przez filtr 40 µm do czystej probówki FACS, aby zapobiec zapychaniu instrumentu.
- Dodać reporter (dla NE: NEmo-2 w stężeniu końcowym 4 µM, dla CG: mSAM w stężeniu końcowym 2 µM) do próbki NC i delikatnie wymieszać probówkę na vortexie.
- Rozpocząć akwizycję komórek inkubowanych ze specyficznym inhibitorem, aby w razie potrzeby lekko skorygować bramki, a także napięcia PMT reporterów.
- Zarejestrować co najmniej 1000 neutrofili. Próbkę przechowywać w temperaturze pokojowej.
UWAGA: Chociaż można zarejestrować więcej zdarzeń, 1000 komórek zapewnia dobry kompromis między właściwą statystyką a czasem rejestracji. - Postąpić analogicznie z pozostałymi probówkami (nieprzetworzonymi próbkami plwociny).
- Aby zarejestrować zmiany we współczynniku D/A wynikające z aktywności proteazy związanej z błoną, rejestrować 1000 neutrofili z każdej probówki co 5 do 10 min.
UWAGA: Po skutecznym rozszczepieniu reportera FRET intensywność MFI kanału donora będzie wzrastać w czasie. Intensywność MFI kanału akceptora powinna maleć lub pozostawać stała w czasie. - Obliczyć współczynnik FRET, dzieląc wartości kanału donora przez wartości kanału akceptora dla próbek zmierzonych na bramkowanych, żywotnych, pojedynczych neutrofilach.
- Znormalizować pomiary próbek, dzieląc je przez odpowiadający im punkt czasowy 0 min (wyniki reprezentatywne i analizę przedstawiono na Rysunku 2).
UWAGA: Rejestracja co najmniej dwóch punktów czasowych (tj. 0 i 10 min) jest niezbędna do dynamicznego pomiaru zmiany współczynnika D/A. Aby znormalizować pomiar aktywności dla każdej próbki, współczynnik D/A zmierzony w późniejszych punktach czasowych (np. 10 min) dzieli się przez współczynnik obliczony bezpośrednio po dodaniu sondy (0 min).
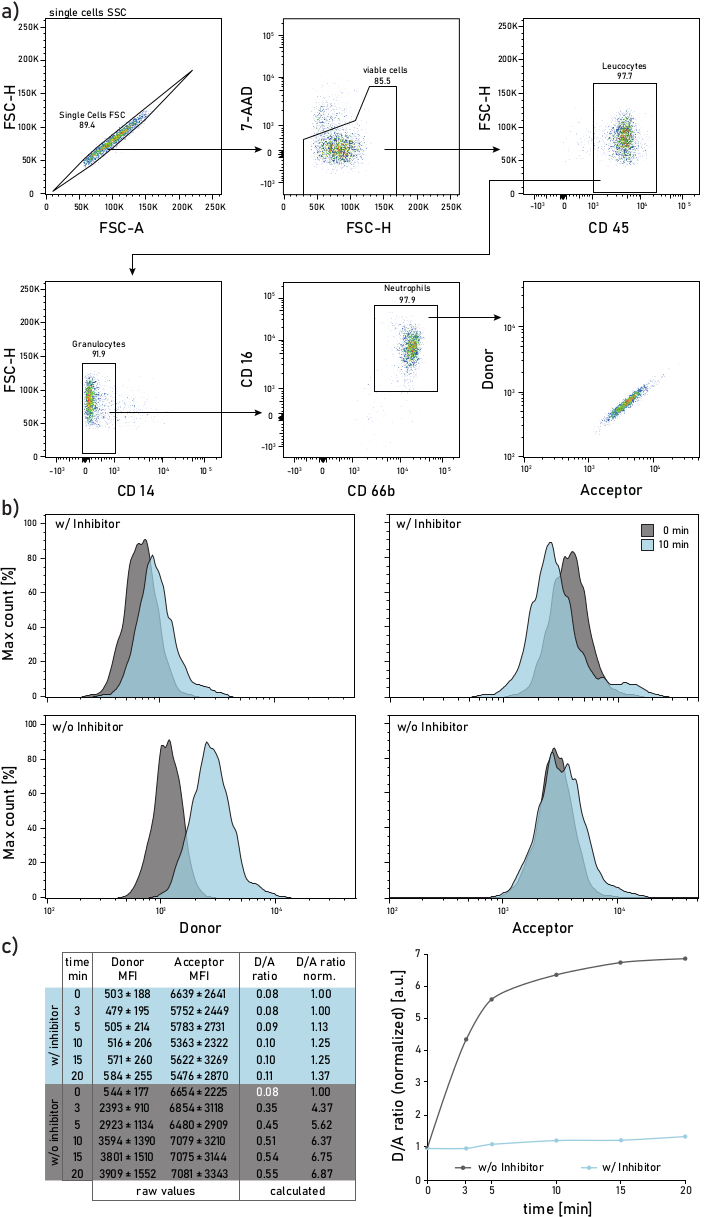
Rycina 2: Strategia bramkowania i reprezentatywne wykresy aktywności NE związanej z błoną, mierzonej w neutrofilach wyizolowanych z plwociny pacjenta z CF. a) Do bramkowania neutrofili z plwociny stosuje się następujące przeciwciała: CD14 (1:50), CD16 (1:50), CD45 (1:33) oraz CD66b (1:50). Neutrofile są bramkowane jako zdarzenia 7-AAD-CD45+CD14-CD16+CD66b+. Wybramkowane zdarzenia są analizowane pod kątem średnich intensywności fluorescencji (MFIs) donora (λexc= 405 nm, λem= 450/50 nm) i akceptora (λexc= 405 nm, λem= 585/42 nm). b) Reprezentatywne histogramy neutrofili z plwociny CF analizowanych pod kątem aktywności NE związanej z błoną. Lewa kolumna przedstawia sygnał donora, prawa kolumna przedstawia sygnał akceptora. Górny rząd pokazuje średnie intensywności fluorescencji komórek traktowanych Sivelestatem (w/) przez 10 min przed dodaniem reportera. Dolny rząd przedstawia komórki nietraktowane (w/o), których fluorescencję reportera mierzy się natychmiast (0 min, szary) oraz po 10 min (niebieski) od dodania reportera. Neutrofile są bramkowane zgodnie ze strategią pokazaną na panelu a. c) Tabela danych przedstawia reprezentatywny zbiór danych składający się z surowych wartości MFI dla sygnału donora i akceptora w neutrofilach mierzonych w kilku punktach czasowych (0-3-5-10-15-20 min), a także obliczonego stosunku D/A. Stosunek D/A może zostać znormalizowany, np. do punktu czasowego 0 min (biała czcionka). 0 min oznacza pomiar wykonany tak szybko, jak to możliwe po dodaniu reportera do probówki z barwionymi komórkami plwociny. Dane MFI przedstawiono jako średnia ± odchylenie standardowe dla 1000 neutrofili. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki
Wyniki pokazane w Rysunek 1a ilustruje reprezentatywny zestaw danych mikroskopowych. Sygnał jądrowy służy do identyfikacji neutrofili na podstawie ich charakterystycznych segmentowanych jąder. Obszar zainteresowania (ROI) jest wybierany ręcznie (linia przerywana w Rysunek 1a). Obraz współczynnika cyfrowo-analogowego oblicza się, dzieląc intensywność kanału donorowego przez intensywność kanału akceptorowego piksel po pikselu. W ostatnim kroku obliczany jest średni współczynnik C/A na komórkę (ROI). W Rysunek 1b każda kropka reprezentuje średnią jednego ROI (neutrofilów). Zaleca się obrazowanie i ocenę około 100 komórek na stan.
Reprezentatywna strategia bramkowania cytometrii przepływowej jest pokazana w Rysunek 2a. Takie bramkowanie pozwala na rozróżnianie i badanie neutrofili plwociny. Aby uniknąć rozlewania się fluorescencji lub artefaktów kompensacji, zaleca się poświęcenie linii laserowej (np. niebieskiego lasera) do wykrywania fluorescencji sondy FRET. Kompensacja fluorescencji cytometrii przepływowej powinna być wykonywana dla przeciwciał, a nie dla sondy FRET. Rysunek 2b przedstawia rozkład MFI po 0 i 10 minutach od dodania raportu. Każdy wiersz w Rysunek 2c wskazuje średnie wartości MIF dawcy i akceptora dla 1000 neutrofili plwociny. Wskaźnik dojrzałości i przejęć oblicza się, dzieląc MIF udzielającego i akceptującego. Przebieg czasowy w klasie Rysunek 2c po prawej stronie pokazuje postęp pomiaru: po szybkim początkowym wzroście stosunek D/A osiąga plateau, zgodnie z aktywnością enzymu związanego z błoną.
Dyskusja
Przedstawione protokoły wyjaśniają różne podejścia do ilościowego określania aktywności elastazy neutrofilowej i katepsyny G w próbkach ludzkiej plwociny. Punktami krytycznymi dla udanego pomiaru aktywności enzymatycznej są i) precyzyjny czas i standaryzacja procedury operacyjnej oraz ii) zastosowanie wiarygodnych kontroli negatywnych i pozytywnych. Jeśli te warunki są spełnione, opisane metody nie ograniczają się do plwociny, ale można je również łatwo dostosować do analizy aktywności proteazy we krwi, płynach z popłuczyn oskrzelowo-pęcherzykowych i skrawkach tkanek lub homogenatach.
Każda z trzech technik ma swoje mocne i słabe strony, które często wzajemnie się uzupełniają. Na przykład cytometria przepływowa pozwala na szybką analizę rzadkich populacji komórek, a także fenotypowanie komórek, ale brakuje informacji o rozdzielczości przestrzennej, które można uzyskać za pomocą mikroskopii. Zamiast tego pomiary czytnika płytek pozwalają na równoległą ocenę kilku próbek lub warunków w sposób wysokoprzepustowy. Ponieważ świeże komórki plwociny nie mogą być zamrażane i przechowywane, te trzy metody wymagają, aby próbki były przetwarzane szybko po odkrztuszaniu. Ogranicza to elastyczność lub przepustowość pomiarów aktywności związanej z membraną. Opracowanie protokołu cytometrii przepływowej, który pozwala na utrwalenie komórek po dodaniu sondy i rozszczepieniu enzymatycznym, otworzyłoby drogę do równoległego pomiaru większej liczby probówek. Ponadto należy zwrócić szczególną uwagę na obsługę i przechowywanie sond FRET. W rzeczywistości niektóre aminokwasy obecne w substracie peptydowym, takie jak metionina, ulegają utlenianiu, co prowadzi do zmniejszenia wrażliwości reportera. Aby wydłużyć okres trwałości reportera (szacowany na około trzy miesiące w temperaturze 20 °C), można je przechowywać w porcjach o małej objętości (1–2 μl) w atmosferze gazu obojętnego, takiego jak azot lub argon.
W mukowiscydozie i innych przewlekłych chorobach zapalnych płuc ważne jest jak najwcześniejsze wykrycie stanu zapalnego, a wiarygodne biomarkery mogą osiągnąć ten cel. Możliwość wykrycia aktywności NSP związanych z powierzchnią, która okazała się szkodliwa dla otaczających tkanek, również w warunkach, gdy nie ma lub występuje niewielka aktywność wolnego NE, dodaje kolejny poziom cennych informacji, który jest trudny do osiągnięcia za pomocą innych istniejących metod 4,11.
Reportery mogą być wykorzystane do zbadania związku związanej z błoną aktywności NSP z ciężkością i postępem choroby płuc, zwłaszcza na wczesnym początku. Metody te mogą być wykorzystywane do monitorowania skuteczności leczenia (np. leczenia przeciwzapalnego lub wysoce skutecznych modulatorów i potencjatorów CFTR28) i badania wynikającego z tego tłumienia zapalenia wywołanego przez neutrofile. Ponadto protokoły opierają się na nieinwazyjnych procedurach pobierania próbek, które niosą ze sobą bardzo niskie ryzyko dla pacjenta, a zatem mogą być stosowane na bardzo szeroką skalę i otwierają drzwi do wielu ekscytujących zastosowań.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Ten projekt był wspierany przez granty z niemieckiego Ministerstwa Edukacji i Badań (FKZ 82DZL004A1 dla M.A.M) oraz Niemieckiej Fundacji Badawczej (SFB-TR84TP B08 dla M.A.M). Prace opisane w tym manuskrypcie były wspierane przez Niemieckie Centrum Badań Płuc (DZL) i EMBL Heidelberg poprzez stypendium doktoranckie dla M.G. Dziękujemy J. Schatterny'emu, S. Butzowi i H. Scheuermannowi za fachową pomoc techniczną.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100 &mikro; m Nylonowe sitko komórkowe | Corning Inc. | ||
| 2300 EnSpire (Czytnik Multilabel) | Talerz PerkinElmer | ||
| 35x10mm, Nunclon Delta | Thermo Fisher Scientific | 150318 | |
| 40 µ m Nylonowe sitko komórkowe | Corning Inc. | 431750 | |
| Probówki 50 ml | Sarstedt | 10535253 | |
| 7-AAD, barwnik żywotności | Bio Legend | 420404 | 5 µ L/100 &mikro; L |
| Balance | OHAUS Instruments (Shanghai) Co., Ltd. | PR124 | |
| BD Falcon Probówki okrągłodenne 5 ml | BD Bioscience | 352054 | |
| BD LSRFortessa analizator komórek | BD Bioscience | ||
| płaska płaska 96-dołkowa płytka półpowierzchniowa | Corning Life Science | 3694 | |
| Katepsyna G | Produkty elastynowe Firma | SG623 | |
| Inhibitor katepsyny G I | Merck KGaA | 219372 | |
| Wirówka 5418R | Eppendorf AG | EP5401000137 | |
| Combitips advanced 1,0 ml | Eppendorf AG | 0030 089 430 | |
| cKompletny inhibitor proteinazy | Roche | 11697498001 | |
| Ulepszone komory Countig Neubauer | Glaswarenfabrik Karl Hecht GmbH & Co KG | 40442 | |
| szkiełka nakrywkowe i Oslash; 25mm | Thermo Fisher Scientific | MENZCB00250RA003 | |
| Cytospin 4 | Thermo Fisher Scientific | ||
| DRAQ5 (plama jądrowa) | BioStatus Limited | DR50050 | 1:10000 |
| Oprogramowanie FACSDiva, v8.0.1 | BD Bioscience | ||
| FcBlock | BD Bioscience | 564219 | |
| Fidżi (Fidżi to tylko ImageJ) | fiji.sc | ||
| Oprogramowanie Flow Jo, wtyczka v10 | TreeStar | ||
| FluoQ, v3-97 | |||
| Heraeus Megafuge 16R | Thermo Fisher Scientific | ||
| Plwocina ludzka Leukocyty Elastaza | Produkty Firma | SE563 | |
| Mikroskop konfokalny Leica SP8 | Leica Microsystems | ||
| Mini Rock-Shaker | PEQLAB Biotechnologie GmbH | MR-1 | |
| mysz anty-ludzka CD14, Pe-Cy7, klon M5E2 | BD Bioscience | 557742 Lot:8221983 | 1:50 |
| mysz anty-ludzka CD16, AF700, klon 3G8 | BD Bioscience | 557820 Lot:8208791 | 1:50 |
| mysz anty-ludzka CD45, APC-Cy7, klon 2D1 | BD Bioscience | 557833 Lot:8059688 | 1:33 |
| mysz anty-ludzka CD66b, PE/Dazzel 594, klon G10F5 | BioLegend | 305122 Lot: | B241921 1:50 |
| mSAM | w domu | 2 mM | |
| Multipette plus | Eppendorf AG | ||
| NEmo-1 | SiChem | SC-0200 | 1 mM |
| NEmo-2E | SiChem | SC-0201 | 2 mM |
| Pari Boy SX z odrzutowcem LC Sprint nebulizator | Pari | 085G3001 | |
| sól fizjologiczna buforowana fosforanem | Gibco | 10010-015 | |
| ROTI Histokitt (medium montażowe) | Carl Roth GmbH + Co.KG | 6638.1 | |
| Salbutamol | Teva GmbH | ||
| Sivelestat | Cayman Chemicals | 17779 | |
| Sputolysin | Calbiochem | 560000-1SET | |
| sSAM | w domu | 2 mM | |
| Prowadnice adhezyjne SuperFrost Plus | Thermo Fisher Scientific | 10149870 | |
| Trypan Blue roztwór | Sigma-Aldrich | T8154 |
Bibliografia
- Korkmaz, B., Moreau, T., Gauthier, F. Neutrophil elastase, proteinase 3 and cathepsin G: Physicochemical properties, activity and physiopathological functions. Biochimie. 90 (2), 227-242 (2008).
- Sheshachalam, A., Srivastava, N., Mitchell, T., Lacy, P., Eitzen, G. Granule Protein Processing and Regulated Secretion in Neutrophils. Frontiers in Immunology. 5, 448(2014).
- Pham, C. T. N. Neutrophil serine proteases: Specific regulators of inflammation. Nature Reviews Immunology. 6 (7), 541-550 (2006).
- Gehrig, S., et al. Lack of neutrophil elastase reduces inflammation, mucus hypersecretion, and emphysema, but not mucus obstruction, in mice with cystic fibrosislike lung disease. American Journal of Respiratory and Critical Care Medicine. 189 (9), 1082-1092 (2014).
- McKelvey, M. C., Weldon, S., McAuley, D. F., Mall, M. A., Taggart, C. C. Targeting proteases in cystic fibrosis lung disease paradigms, progress, and potential. American Journal of Respiratory and Critical Care Medicine. 201 (2), 141-147 (2020).
- Clancy, D. M., et al. Extracellular Neutrophil Proteases Are Efficient Regulators of IL-1, IL-33, and IL-36 Cytokine Activity but Poor Effectors of Microbial Killing. Cell Reports. 22 (11), 2937-2950 (2018).
- Giacalone, V. D., Margaroli, C., Mall, M. A., Tirouvanziam, R. Neutrophil adaptations upon recruitment to the lung: New concepts and implications for homeostasis and disease. International Journal of Molecular Sciences. 21 (3), 1-21 (2020).
- Sly, P. D., et al. Risk Factors for Bronchiectasis in Children with Cystic Fibrosis. New England Journal of Medicine. 368 (21), 1963-1970 (2013).
- Owen, C. A., Campbell, M. A., Sannes, P. L., Boukedes, S. S., Campbell, E. J. Cell surface-bound elastase and cathepsin G on human neutrophils: A novel, non-oxidative mechanism by which neutrophils focus and preserve catalytic activity of serine proteinases. Journal of Cell Biology. 131 (3), 775-789 (1995).
- Brinkmann, V., et al. Neutrophil Extracellular Traps Kill Bacteria. Science. 303 (5663), 1532-1535 (2004).
- Margaroli, C., et al. Elastase Exocytosis by Airway Neutrophils Associates with Early Lung Damage in Cystic Fibrosis Children. American Journal of Respiratory and Critical Care Medicine. , (2018).
- Owen, C., Campbell, M. A., Sannes, P. L., Boukedes, S. S., Carolina, N. Cell surface-bound elastase and cathepsin G on human neutrophils: a novel, non-oxidative mechanism by which neutrophils focus and preserve catalytic activity of serine proteinases. The Journal of cell biology. 131 (3), 775-789 (1995).
- Garland, M., Yim, J. J., Bogyo, M. A Bright Future for Precision Medicine: Advances in Fluorescent Chemical Probe Design and Their Clinical Application. Cell chemical biology. 23 (1), 122-136 (2016).
- Gehrig, S., Mall, M. A., Schultz, C. Spatially resolved monitoring of neutrophil elastase activity with ratiometric fluorescent reporters. Angewandte Chemie - International Edition. 51 (25), 6258-6261 (2012).
- Guerra, M., et al. Cathepsin G Activity as a New Marker for Detecting Airway Inflammation by Microscopy and Flow Cytometry. ACS Central Science. 5 (3), 539-548 (2019).
- Hu, H. Y., et al. In vivo imaging of mouse tumors by a lipidated cathepsin S substrate. Angewandte Chemie - International Edition. 53 (29), 7669-7673 (2014).
- Korkmaz, B., et al. Measuring elastase, proteinase 3 and cathepsin G activities at the surface of human neutrophils with fluorescence resonance energy transfer substrates. Nature Protocols. 3 (6), 991-1000 (2008).
- Craven, T. H., et al. Super-silent FRET Sensor Enables Live Cell Imaging and Flow Cytometric Stratification of Intracellular Serine Protease Activity in Neutrophils. Scientific Reports. 8 (1), 13490(2018).
- Mu, J., et al. A small-molecule fret reporter for the real-time visualization of cell-surface proteolytic enzyme functions. Angewandte Chemie - International Edition. 53 (52), 14357-14362 (2014).
- Hagner, M., et al. New method for rapid and dynamic quantification of elastase activity on sputum neutrophils from patients with cystic fibrosis using flow cytometry. European Respiratory Journal. 55 (4), 1902355(2020).
- Dittrich, A. S., et al. Elastase activity on sputum neutrophils correlates with severity of lung disease in cystic fibrosis. European Respiratory Journal. , 1701910(2018).
- Cobos-Correa, A., Trojanek, J. B., Diemer, S., Mall, M. A., Schultz, C. Membrane-bound FRET probe visualizes MMP12 activity in pulmonary inflammation. Nature Chemical Biology. 5 (9), 628-630 (2009).
- Hu, H. -Y., et al. FRET-based and other fluorescent proteinase probes. Biotechnology Journal. 9 (2), 266-281 (2014).
- Trojanek, J. B., et al. Airway mucus obstruction triggers macrophage activation and matrix metalloproteinase 12-dependent emphysema. American Journal of Respiratory Cell and Molecular Biology. 51 (5), 709-720 (2014).
- Wagner, C. J., Schultz, C., Mall, M. A. Neutrophil elastase and matrix metalloproteinase 12 in cystic fibrosis lung disease. Molecular and Cellular Pediatrics. 3 (1), 25(2016).
- Gaggar, A., et al. The role of matrix metalloproteinases in cystic fibrosis lung disease. The European respiratory journal. 38 (3), 721-727 (2011).
- Guerra, M., et al. Protease FRET Reporters Targeting Neutrophil Extracellular Traps. Journal of the American Chemical Society. 142 (48), 20299-20305 (2020).
- Middleton, P. G., et al. Elexacaftor-Tezacaftor-Ivacaftor for Cystic Fibrosis with a Single Phe508del Allele. New England Journal of Medicine. 381 (19), 1809-1819 (2019).
Przedruki i uprawnienia
