Tutaj prezentujemy protokół do stworzenia wszechstronnych ortotopowych i ektopowych modeli ksenoprzeszczepów danio pręgowanego dla czerniaka gałki ocznej, aby ocenić kinetykę wzrostu guza pierwotnego, rozprzestrzenianie się, wynaczynienie i powstawanie odległych, okołonaczyniowych przerzutów oraz wpływ chemicznego hamowania na nie.
Artykuł metodologiczny
Orto- i ektopowe kseno-wszczepienie danio pręgowanego czerniaka gałki ocznej w celu podsumowania guza pierwotnego i eksperymentalnego rozwoju przerzutów
W tym artykule
Podsumowanie
Streszczenie
Obecnie nie ma żadnych modeli zwierzęcych dla przerzutowego czerniaka gałki ocznej. Brak modeli chorób z przerzutami znacznie utrudnił badania i rozwój nowych strategii leczenia przerzutowego czerniaka gałki ocznej. W tym protokole nakreślamy szybki i skuteczny sposób generowania embrionalnych modeli danio pręgowanego zarówno dla pierwotnego, jak i rozsianego stadium czerniaka gałki ocznej, przy użyciu odpowiednio ortotopowego i wewnątrznaczyniowego wszczepienia komórek ektopowych. Łącząc te dwie różne strategie wszczepienia, możemy podsumować etiologię raka w jego całości, przechodząc od pierwotnego, zlokalizowanego wzrostu guza pod okiem do tworzenia przerzutów okołonaczyniowych w ogonie. Modele te pozwalają nam szybko i łatwo modyfikować komórki rakowe przed implantacją za pomocą określonego znakowania, ingerencji genetycznej lub chemicznej; oraz leczenie wszczepionych gospodarzy inhibitorami (drobnocząsteczkowymi) w celu osłabienia rozwoju guza.
Tutaj opisujemy generowanie i kwantyfikację zarówno ortotopowego, jak i ektopowego przeszczepu czerniaków oka (czerniak spojówek i błony naczyniowej gałki ocznej) za pomocą fluorescencyjnie znakowanych stabilnych linii komórkowych. Protokół ten ma również zastosowanie do wszczepiania komórek pierwotnych pochodzących z biopsji pacjenta i materiału pochodzącego od pacjenta/PDX (manuskrypt w przygotowaniu). W ciągu kilku godzin po wszczepieniu migrację i proliferację komórek można zwizualizować i określić ilościowo. Oba ogniska nowotworowe są łatwo dostępne do obrazowania zarówno za pomocą mikroskopii epifluorescencyjnej, jak i mikroskopii konfokalnej. Korzystając z tych modeli, możemy potwierdzić lub obalić aktywność chemicznych lub genetycznych strategii hamowania w ciągu zaledwie 8 dni od rozpoczęcia eksperymentu, umożliwiając nie tylko wysoce skuteczne badania przesiewowe na stabilnych liniach komórkowych, ale także umożliwiając kierowane przez pacjenta badania przesiewowe w kierunku podejść medycyny precyzyjnej.
Wprowadzenie
Rozprzestrzenianie się przerzutów jest uważane za główną przyczynę zgonów z powodu czerniaka gałki ocznej; obecnie nie ma realnego schematu leczenia rozsianego czerniaka gałki ocznej1,2. Ponadto nie ma dostępnych modeli zwierzęcych czerniaka gałki ocznej, które odzwierciedlałyby chorobę przerzutową. Aby wypełnić tę lukę, stworzyliśmy dwa odrębne modele danio pręgowanego, które podsumowują albo powstawanie guza pierwotnego, albo wczesne etapy rozprzestrzeniania się przerzutów, umożliwiając w ten sposób badanie tych normalnie trudnych do zbadania procesów 3. Modele mikroprzerzutów pozwalają na analizę ostatnich faz rozprzestrzeniania się przerzutów, w tym naprowadzania, kolonizacji i wynaczynienia. Interwencje genetyczne lub chemiczne na tym etapie i później mogą potencjalnie zapewnić potężną pomoc w leczeniu przerzutowego czerniaka gałki ocznej.
Wykorzystanie larw danio pręgowanego jako biorcy kseno- i alloprzeszczepów jest wspierane przez wewnętrzne zalety tego gatunku, takie jak jego przezroczystość optyczna we wczesnych stadiach rozwoju (lub cały cykl życia mutantów casper4), wysoka płodność i zapłodnienie ex utero5. Wysoka homologia transkrypcyjna u kręgowców zapewnia zachowanie podstawowych mechanizmów sygnalizacyjnych między danio pręgowanym a ludźmi, a tym samym wysoką potencjalną translatowalność wyników 6, chociaż podejścia genetyczne są czasami zniekształcone lub skomplikowane ze względu na duplikację genomu teleost 7. Ostatnie odkrycia podkreśliły znaczenie modeli ksenoprzeszczepów danio pręgowanego jako przedklinicznych "awatarów" ludzkiej choroby8, skutecznie dostarczając wielu spersonalizowanych modeli terapii raka do przedklinicznej oceny strategii leczenia z pojedynczego eksperymentu z danio pręgowanym 9.
Biorąc pod uwagę brak modeli zwierzęcych i konsekwentny brak opcji leczenia przerzutowego czerniaka gałki ocznej, nasze modele zapewniają szybką i łatwą platformę translacyjną do badania zarówno zmian genetycznych (wewnętrzne komórki rakowe), jak i opracowywania strategii interwencji chemicznej w warunkach przedklinicznych. W ramach tego samego modelu możemy wizualizować i mierzyć kinetykę wzrostu komórek rakowych, szybkość wszczepienia/potencjał przerzutowy oraz naprowadzanie komórek na poziomie całego zwierzęcia przy użyciu małego powiększenia w stereoskopowym mikroskopie fluorescencyjnym i dokonywać podobnych pomiarów za pomocą konfokalnej analizy mikroskopowej o średnim lub dużym powiększeniu, aby przeanalizować różne etapy progresji czerniaka oka w rozdzielczości subkomórkowej 10.
Tutaj opisujemy kompleksowe i szczegółowe protokoły dotyczące: generowania fluorescencyjnie znakowanych komórek nowotworowych za pomocą wysoce zoptymalizowanej transdukcji lentiwirusowej11; kolejnych dożylnych i zaoczodołowych (RO) przeszczepów tych komórek do larw zeszytów danio pręgowanego w 2 dni po zapłodnieniu (dpf) w celu wygenerowania odpowiednio modeli ektopowych i ortotopowych; następnie akwizycji i analizy danych. Metody te, choć wszechstronne dla zastosowań opisanych w niniejszym dokumencie, mogą być modyfikowane w celu wszczepienia komórek w tylną jamę mózgu, wątrobę i przestrzeń perywitelliny, gdy jest to wymagane (wyłącznie poprzez zmianę miejsca wstrzyknięcia lub czasu wstrzyknięcia)12,13.
Jako dowód koncepcji opracowaliśmy wyniki badań Pontes et al. 2018, gdzie pokazaliśmy specyficzną dla dawki i mutacji wewnętrznej komórki odpowiedź linii komórkowych czerniaka spojówki w modelu danio pręgowanego 14. Rozwinęliśmy te wyniki, pokazując skuteczność inhibitora specyficznego dla mutacji BRAF V600E, wemurafenibu, zarówno w modelach przerzutowego, jak i pierwotnego czerniaka spojówki.
Protokół
Wszystkie doświadczenia na zwierzętach zostały zatwierdzone przez Komisję ds. Doświadczeń na Zwierzętach (Dier Experimenten Commissie, D.E.C.) na podstawie zezwolenia AVD1060020172410. Wszystkie zwierzęta były utrzymywane zgodnie z lokalnymi wytycznymi z zastosowaniem standardowych protokołów (www.ZFIN.org).
1. Przygotowanie
- Odczynniki
- Przygotować wodę jajeczną: końcowe stężenie soli morskiej 0,6 mg/L.
- Przygotować 25-krotną próbę zapasową Tricaine 5 mg/mL: zmieszać 5 g proszku Tricaine (metanosulfonian etylu 3-aminobenzoesanu lub MS-222), 900 mL wody zdemineralizowanej oraz 21 mL 1 M Tris (pH 9). Dostosować pH do 7 i dopełnić objętość do 1 L. Tricaine można przechowywać w temperaturze 4 °C krótkoterminowo (do sześciu miesięcy) lub w temperaturze pokojowej przez miesiąc, chroniąc przed światłem słonecznym.
- Przygotować 1,5% (w/v) agarozę w wodzie jajecznej: 1,5 g w 100 mL DPBS. Rozpuścić w mikrofalówce.
- Przygotować 1% (w/v) agarozę niskotopliwą w wodzie jajecznej: 1,5 g w 100 mL DPBS. Rozpuścić w mikrofalówce.
- Przygotować próbę zapasową 2% (w/v) PVP40 w DPBS: 1 g PVP40 w 50 mL DPBS. Wymieszać w vortexie i inkubować w temperaturze 37 °C, aby ułatwić rozpuszczanie. Przechowywać w temperaturze pokojowej.
- Użyć DMSO. Jest on często stosowany jako rozpuszczalnik w terapiach lekowych i powinien być przechowywany w ciemności w temperaturze 2-8 °C.
- Użyć TrypLE, syntetycznego zamiennika trypsyny, który jest mniej szkodliwy dla komórek i pozwala na delikatną dyspersję silnie przylegających komórek.
- Przygotować fosforanowy bufor soli Dulbecco (DPBS) bez Mg2+ i Ca2+ do przemywania komórek. Brak Ca2+ upośledza adhezję międzykomórkową poprzez kadheryny.
- Przygotować plazmidy lentiwirusowe: psPAX2 (plazmid #12260) i pMD2.G (plazmid #12259) otrzymane od Didiera Trono oraz plazmid transferowy kodujący GFP (Plazmid #106172) lub tdTomato (Plazmid #106173) (Addgene).
- Użyć LipodD293: wysoce wydajny odczynnik do transfekcji zoptymalizowany dla linii HEK293T.
- Szalka agarozowa
UWAGA: W przypadku użycia szalek przechowywanych przez dłuższy czas, przed rozpoczęciem iniekcji należy dodać do nich niewielką objętość wody jajecznej (zapobiegnie to zbyt szybkiemu wysychaniu ryb).- Przygotować szalki pokryte 1,5% (w/v) agarozą (agarozę rozpuszczoną w wodzie jajecznej).
- Użyć niezwłocznie lub przechowywać w temperaturze 4 °C w pozycji odwróconej.
2. Igły
UWAGA: Należy upewnić się, że kapilary zostały skalibrowane dla używanego włókna. Przy zmianie włókna lub kapilary należy wyznaczyć wartość rampy kapilar dla używanego włókna (patrz w instrukcji wyciągacza igieł).
- Jedna kapilara szklana pozwoli na wykonanie dwóch igieł do mikroiniekcji. Przed wykonaniem igieł należy sprawdzić integralność strukturalną włókna (włókno 2,5 mm) w wyciągaczu igieł.
- Należy upewnić się, że zarówno włókno, jak i kapilara są skalibrowane w celu uzyskania odpowiedniej wartości rampy. Jeśli integralność strukturalna włókna jest naruszona (np. jest nierównomierne, posiada dziury, jest stopione itp.), należy wymienić włókno.
- Należy zastosować następujący program (Needle #99, Heat=ramp+15, pull=95, velocity=60, time=90). Igły należy przechowywać w wyznaczonej szalce Petriego (zawierającej glinę lub taśmę do przymocowania igieł).
3. Generowanie cząsteczek lentiwirusowych
UWAGA: Aby uniknąć marnotrawstwa czasu i zasobów, przed transdukcją lentiwirusem można przeprowadzić szybką kontrolę tumorigeniczności. Pozwala to upewnić się, że linia komórkowa, która ma zostać użyta, wykazuje wystarczającą tumorigeniczność w modelu ryby danio-ostrolepisca; w tym celu komórki można barwić CMdiI (lub analogicznym znacznikiem) zgodnie z opisem w Liverani et al. 2017 15.
- Przezsadź komórki HEK 293t na jeden dzień przed transfekcją, aby uzyskać stopień konfluencji wynoszący około 70% (standardowo wykonuje się to poprzez przelanie pełnego kolby do kolby o tej samej objętości w rozcieńczeniu 1:3 na dzień przed zabiegiem).
- W dniu transfekcji wykonaj kotransfekcję wymaganymi plazmidami pakującymi psPAX2 oraz plazmidem pMD2.G kodującym otoczkę wirusową, wraz z plazmidem transferowym kodującym GFP (Plazmid #106172) lub tdTomato (Plazmid #106173). Dokładna ilość użytego plazmidu jest określona w Tabeli 1.
UWAGA: Oba plazmidy, psPAX2 i pMD2.G, zostały udostępnione przez Didiera Trono (odpowiednio plazmidy Addgene #12260 i #12259).
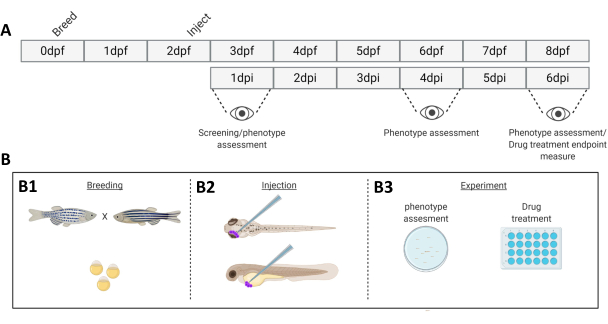
Rysunek 1. Schematyczny opis opisanego systemu przeszczepiania u rybek danio-ostrego. A) Oś czasu zastosowanego podejścia, z rozczodem rybek danio-ostrego w dniu 0 (B1). Ryby są pobierane rano po skrzyżowaniu osobników (dzień 1). Po 48-54 godzinach ryby w dużej mierze wykluły się (zrzucając otoczkę jajową), a następnie wykonuje się wstrzyknięcia (retroorbitalnie lub systemowo, B2) po oczyszczeniu wody z resztek otoczek (dzień 2). Larwy są następnie przesiewane za pomocą stereomikroskopu fluorescencyjnego, a wszystkie larwy wykazujące niepożądane fenotypy są odrzucane (dzień 3). W zależności od celu eksperymentu, larwy są obrazowane w czasie (B3, kinetyka przeszczepiania, obrazowanie w 1., 4. i 6. dniu po wstrzyknięciu (dpi)) lub ryby są randomizowane i przypisane do grup eksperymentalnych, leczone lekami i porównywane z kontrolą nośnikiem (przesiewanie leków, obrazowanie w 6 dpi). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Wymieszać wszystkie plazmidy w 500 µL pożywki bezzserwatkowej, aby zapewnić ich całkowite wymieszanie. Do 500 µL bezzserwatkowego DMEM dodać 32 µL odczynnika LipoD293 i wymieszać dokładnie za pomocą wortexa. Obie objętości dokładnie ze sobą połączyć. Odstawić mieszaninę plazmidów i LipoD293 na 20 minut w celu utworzenia kompleksów.
- Przenieść mieszaninę kroplami do kolby hodowlanej o powierzchni 75 cm2 zawierającej komórki HEK293T o 70% konfluencji w 9 mL pełnej pożywki hodowlanej. Mieszaninę do transfekcji dodać bezpośrednio do warstwy komórek za pomocą pipety serologicznej (trzymając kolbę w orientacji poziomej).
- Wymienić pożywkę na 20 mL świeżego, pełnego DMEM 16 godzin po transfekcji. Zebrać supernatant po 72 godzinach od transfekcji. Rozdzielić supernatant wirusowy na aliquoty po 1 mL i przechowywać w temperaturze -80 °C. Supernatant lentiwirusowy jest stabilny w temperaturze -80 °C przez co najmniej 1 rok.
4. Transdukcja lentiwirusowa
- Przed transdukcją lentiwirusową, w przypadku użycia lentiwirusowej konstrukcji z markerem selekcyjnym, należy wyznaczyć krzywą przeżywalności (kill curve).
- W celu wyznaczenia krzywej przeżywalności, wysiać linię komórkową przeznaczoną do transdukcji na płytkę 12-dołkową (stopień konfluencji ok. 10-20%). Dodać szereg rozcieńczeń czynnika selekcyjnego (przykładowe stężenia dla krzywych przeżywalności: puromycyna 0,5-10 µg/mL, blastycydyna 1-20 µg/mL, geneticyna (G418) 100-2000 µg/mL, hygromycyna 100-2000 µg/mL).
- Wymieniać pożywkę co trzy dni, aby zapewnić stabilne stężenie wybranego czynnika selekcyjnego.
- Dodać 1 mL supernatantu lentiwirusowego do 9 mL pożywki hodowlanej, zawierającej końcowe stężenie 8 µg/mL polybrene, do komórek o konfluencji 20-40%. Objętości można zmniejszyć, zachowując ten stosunek supernatantu do pożywki.
- W 16-24 godzinach po transdukcji wymienić pożywkę. W razie potrzeby powtórzyć poprzedni krok, aby zwiększyć penetrację fenotypową (sprawdzić fluorescencję, aby zdecydować, czy wymagana jest kolejna transdukcja).
- 48 godzin po transdukcji przeprowadzić selekcję komórek przy użyciu antybiotyku odpowiadającego markerowi oporności wbudowanemu w kasetę lentiwirusową. Stężenie zastosowane do selekcji populacji komórek transdukowanych powinno doprowadzić do śmierci populacji typu dzikiego w ciągu 7 dni od aplikacji czynnika selekcyjnego (co umożliwi komórkom transdukowanym wyprzedzenie wzrostem populacji typu dzikiego).
- Zastosować supernatant wirusowy w różnych wielokrotnościach infekcji (MOI), aby upewnić się, że transdukcja i zmiany genetyczne wprowadzone do genomu komórkowego nie wpływają negatywnie na żywotność komórek lub ich potencjał nowotworowy.
5. Hodowla zebrafish
- W dniu 0, na 2 dni przed przeszczepieniem komórek nowotworowych, skrzyżuj dorosłe danio pręgowane w układzie „krzyżowania rodzinnego” w temperaturze pokojowej (Rycina 1).
- Wyjmij zbiornik z danio pręgowanymi z systemu hodowlanego (utrzymywanego w temperaturze 28,5 °C).
- Podziel ryby na małe grupy hodowlane w stosunku 1:1 samce do samic, po 10 ryb na grupę. Umieść ryby w małych zbiornikach hodowlanych, w wodzie pobranej z systemu hodowlanego, nad skośną kratą (skośną, aby naśladować płytkie wody, w których danio pręgowane naturalnie składają ikrę).
UWAGA: Ryby złożą ikrę pod wpływem spadku temperatury z 28,5°C do temperatury pokojowej (25°C) oraz przejścia w kolejną fazę świetlną cyklu ciemność/światło. - Następnie usuń osobniki dorosłe i przenieś je z powrotem do zbiornika hodowlanego.
- Zbierz jaja i przemyj wodą do jaj za pomocą sita. Podziel jaja na grupy po około 75-100 sztuk na naczynie i utrzymuj w temperaturze 28,5°C.
- Około 6 godzin po zbiorze oczyść naczynia z martwych lub zdeformowanych embrionów.
- Następnego ranka wymień wodę do jaj i ponownie oczyść naczynia z martwych embrionów.
6. Zbieranie komórek
UWAGA: Prawidłowe przygotowanie komórek jest kluczowe dla procedury implantacji; użycie nadmiarowej ilości komórek ułatwia dalszą obróbkę. Trzeci etap wirowania jest krytyczny, ponieważ w ten sposób otrzymuje się sam osad komórkowy, podczas gdy pozostały PBS przyklejony do ścianek probówki do wirowania znacznie przekracza końcową objętość resuspensji.
- Przed użyciem ogrzej wszystkie pożywki i roztwory stosowane w hodowli komórkowej w kąpieli wodnej o temperaturze 37 °C.
- Dodaj 2 mL TryplE na każdą kolbę hodowlaną o powierzchni 75 cm2 lub 1 mL na kolbę o powierzchni 25 cm2 i inkubuj do czasu, aż wszystkie komórki przyjmą kształt kulisty. Dla większości linii komórkowych czas 2-5 minut powinien być wystarczający. W przypadku komórek silnie nabłonkowych lub fibroblastycznych czas 5-10 minut pozwoli na prawidłowe odczepienie (niewystarczająca trypsynizacja utrudni dalsze etapy i sprzyja agregacji komórek podczas implantacji).
- Delikatnie opukaj ściankę kolby, aby odczepić pozostałe komórki.
- Dodaj pełną pożywkę w objętości odpowiadającej pierwotnej objętości hodowli. Delikatnie, ale dokładnie pipetuj roztwór w górę i w dół za pomocą pipety serologicznej, aby rozbić skupiska komórek do postaci zawiesiny pojedynczych komórek. Podczas tego procesu nie dopuść do powstania piany, ponieważ jej obecność świadczy o mechanicznym uszkadzaniu komórek.
- Przenieś zawiesinę do sterylnej probówki o objętości 15 mL i wiruj przez 5 minut przy 200 x g w temperaturze pokojowej. Odessij nadsącz i dodaj 1 mL sterylnego PBS. Ostrożnie i dokładnie resuspenduj komórki za pomocą sterylnej pipety 1000 µL.
- Pobierz 20 µL zawiesiny komórkowej do odliczenia, a pozostałą część przenieś do wirówki. Wiruj przez 4 minuty przy 200 x g w temperaturze pokojowej.
- KROK KRYTYCZNY: Usuń cały PBS, wiruj przez 30 s przy 200 x g w temperaturze pokojowej, a następnie usuń pozostały PBS.
- Rozcieńcz komórki do stężenia 250 cells/nL w 2% poliwinylopirolidonie 40 (PVP40, 2% (w/v) w DPBS) według następującego wzoru:
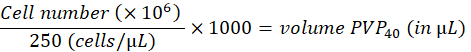
(na przykład,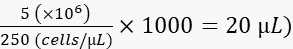 )
- Dokładnie resuspenduj komórki, zapobiegając powstawaniu pęcherzyków powietrza (komórki mogą być przechowywane przez co najmniej 2 godziny w 2% PVP40 bez utraty potencjału tumorigennego).
7. Modelowanie ksenoprzeszczepu
Wszystkie eksperymenty powinny być przeprowadzane zgodnie z lokalnymi przepisami dotyczącymi dobrostanu zwierząt.
W zależności od zastosowania wyróżnia się dwa główne warianty projektu eksperymentalnego: ocenę fenotypową (7.1 etap wstępnej selekcji) oraz po drugie, badanie przesiewowe, w którym komórki zostały zmodyfikowane przed przeszczepieniem (7.2) lub w którym embriony zostały poddane działaniu inhibitora chemicznego (7.3).
- Wstępna selekcja i określenie potencjału tumorigennego
- Przeszczepić do larw zebrafish (linia WT, transgeniczna lub reporterowa) w 2 dpf różną liczbę komórek fluorescencyjnych (np. 200, 400, 600 ±100).
- Przesiewać larwy 16–24 godziny po wstrzyknięciu w celu usunięcia osobników odstających (ekstremalnie wysoka lub niska liczba komórek w krwiobiegu dla modelu ektopowego lub komórki wewnątrz głowy dla modelu ortotopowego) oraz ryb z błędnym przeszczepem. Określić liczbę larw na grupę eksperymentalną dla analizy grupowej w przeciwieństwie do analizy kinetycznej tych samych larw.
- Monitorować larwy zebrafish w regularnych odstępach czasu (1, 2, 4, 6 dni po wstrzyknięciu (dpi)) i obrazować 20 osobników (zgodnie z opisem w krokach 9 i 10) z puli około 50 larw.
- Monitorować ogólny fenotyp i progresję choroby, a następnie przeprowadzić kwantyfikację za pomocą programu ImageJ (mierząc zintegrowaną gęstość sygnału fluoroforu w komórkach nowotworowych).
- Przedstawić dane na wykresie w celu wizualizacji kinetyki wzrostu komórek nowotworowych u zebrafish (Rycina 3).
- Modyfikować komórki a priori (knock-down lub knock-out interesującego genu) i przeszczepić do zebrafish.
- Przeszczepić komórki do ryb i usunąć wszystkie niepożądane fenotypy (dla każdego wariantu).
- Obrazować osobniki w 1 dpi (20 larw na grupę). Osobniki można obrazować w określonych odstępach czasu (1, 2, 4 i 6 dpi).
- W 6 dpi po obrazowaniu poddać ryby eutanazji poprzez przedawkowanie trikainy (dawka 10-krotnie wyższa od 0,4 mg/mL) i zutylizować na papierze chłonnym wyścielającym lejek.
- Leczyć ryby lekami po przeszczepieniu.
- Przed zastosowaniem leku u przeszczepionych zebrafish określić maksymalną dawkę tolerowaną (MTD) u zebrafish (miareczkując w zakresie od 10 µM do 0,150 nM, stosując najwyższą objętość rozpuszczalnika jako kontrolę ujemną); MTD przyjęto jako stężenie, przy którym >80% osobników przeżywa cały okres leczenia.
- Jeden dzień po wstrzyknięciu usunąć niepożądane fenotypy.
- Losowo podzielić ryby na grupy (36–48 osobników na wariant) i utrzymywać w płytce 24-dołkowej, po 6 larw na dołek w 1 mL wody do jaj.
- Podać leki 24 godziny po przeszczepieniu. Jako kontrolę zastosować taką samą ilość rozpuszczalnika (DMSO, EtOH itp.) w najwyższej objętości zastosowanej dla grupy eksperymentalnej.
- Rozpocząć leczenie dawką maksymalną tolerowaną. Wymieniać wodę do jaj zawierającą lek co drugi dzień. Podczas każdej wymiany jak najdokładniej usuwać wodę do jaj oraz martwe larwy.
8. Iniekcja
UWAGA: Należy użyć pneumatycznego kontrolera impulsów podłączonego do linii sprężonego powietrza, zapewniającej ciśnienie powyżej 100 psi. Pozwala to na uzyskanie ciśnienia wystarczającego zarówno do wstrzyknięcia (≈20 psi), jak i usunięcia ewentualnych agregatów komórkowych (≈100 psi). Ciśnienie początkowe i czas powinny wynosić około 200 ms przy 20 psi. Jeśli którykolwiek z tych parametrów musi zostać zmniejszony o więcej niż 50% na początku wstrzykiwania, oznacza to, że zawiesina komórkowa jest zbyt rzadka (zbyt niskie stężenie komórek lub PVP40 ) albo otwór igły jest zbyt szeroki.
- Ostrożnie wyjmij igłę kapilarną z pojemnika. Za pomocą precyzyjnej pęsety zegarmistrzowskiej przełam igłę, aby utworzyć otwór o średnicy ø20 µm.
- Ostrożnie i dokładnie resuspenduj komórki, używając końcówki do pipety 20 µL. Przenieś zawiesinę komórkową do otwartej szklanej igły kapilarnej za pomocą długiej końcówki (microloader). Umieść igłę w mikromanipulatorze.
- Umieść ~20-40 larw znieczulonych w 0,04 mg/mL tricaine na szalce z agarozą, używając pipety transferowej. Usuń nadmiar wilgoci, aby unieruchomić larwy, korzystając z pipety transferowej. Larwy będą zorientowane głównie bokiem ze względu na obecność wciąż stosunkowo dużego pęcherzyka żółtkowego.
- Wstrzyknij larwom około 200, 400 i 600 komórek poprzez przewód Cuviera (doC) w celu stworzenia modelu ektopowego.
- Analogicznie wstrzyknij komórki larwom drogą retro-orbitalną (RO). Aby uzyskać model ortotopowy (wstrzykując 100 ±50 komórek), zmodyfikuj długość impulsu pneumatycznego w picopompce (zacznij od ~20 psi, 200 ms i dostosuj odpowiednio). Podczas wstrzykiwania upewnij się, że larwy nie wysychają. Dopilnuj, aby wszystkie (lub większość) larwy zostały poddane iniekcji.
- Wypłucz wstrzyknięte larwy świeżą wodą do jaj i przenieś do opisanej, czystej szalki Petriego (gromadząc do 150 osobników na szalce). Powtarzaj ten proces, aż zostanie wstrzyknięta odpowiednia liczba larw.
- Po przeszczepieniu utrzymuj ryby w temperaturze 34 °C w inkubatorze z nawilżaczem; 34 °C jest najwyższą temperaturą łatwo tolerowaną przez danio przeworskie i pozwala na efektywne przyjęcie się ssaczych komórek nowotworowych.
UWAGA: Ogólnie, przy wstrzykiwaniu pojedynczych linii komórkowych zarówno drogą doC, jak i RO, zaobserwowano śmiertelność wskutek uszkodzeń mechanicznych na poziomie <5% (uszkodzenia mechaniczne powodują śmierć larw w czasie od 1 do 16 godzin po iniekcji).
9. Przesiewanie
- Używając fluorescencyjnego mikroskobu stereoskopowego, przesiewaj ryby w celu wyselekcjonowania odpowiedniego fenotypu 1 godzinę po implantacji w przypadku porównywania komórek zmodyfikowanych a priori (lub 1 dzień po implantacji podczas przesiewania leków, przed randomizacją do grup badawczych).
- Larwy z implantacją przez kanał dokątkowy (doC) powinny mieć komórki w ogonie od 1 do 16 godzin po implantacji. Usuń wszystkie pozostałe ryby, w tym te wykazujące nieprawidłowości, z puli wstrzykniętej.
UWAGA: Larwy z implantacją drogą retroorbitalną powinny mieć komórki wyłącznie w przestrzeni śródmiąższowej za okiem; larwy, u których komórki rozprzestrzeniły się po głowie lub ciele, należy usunąć z puli. - Oczyść pozytywnie przesiewane larwy i przypisz je losowo do grup eksperymentalnych.
- Po przeszczepieniu utrzymuj ryby w temperaturze 34 °C w inkubatorze z nawilżaczem i monitoruj je codziennie. Rozprzestrzenianie hematogenne komórek implantowanych przez doC jest niemal natychmiastowe, natomiast przerzuty komórek implantowanych do jamni retroorbitalnych (RO) nastąpią po 2–4 dniach.
10. Obrazowanie epifluorescencyjne larw zebrafish
- Zanurzyć larwy danio pręgowanego w 0,2 mg/mL trikainy, dodając odczynnik bezpośrednio do wody, w której znajdują się ryby, lub przenosząc subpopulację ryb z naczynia hodowlanego do naczynia zawierającego 0,2 mg/mL trikainy.
- Utrzymywać ryby w naczyniu z trikainą do momentu, aż przestaną się poruszać i dopóki stymulacja linii bocznej nie wywołuje odruchu ucieczki.
- Przenieść ryby do szalki Petriego pokrytej agarozą, średnio po 10 sztuk na szalkę. Usunąć większość wody, delikatnie podnosząc jeden koniec szalki (pozwalając wodzie spokojnie spłynąć do dolnej części szalki). Przy zachowaniu ostrożności wszystkie ryby ustawią się w jednej linii, ogonami skierowanymi w dół.
- Wykonać obrazowanie wszystkich ryb od góry do dołu szalki. Następnie wypłukać ryby wodą z jajami do naczynia bez trikainy.
- Powtarzać procedurę aż do uzyskania obrazów odpowiedniej liczby osobników.
- Następnie przenieść larwy z powrotem do temperatury 34 °C lub poddać eutanazji (w 6 dpi) poprzez przedawkowanie trikainy (tj. 0,5 mg/mL, inkubacja przez 10 min, przed przełożeniem na papier chłonny wyściełający lejek).
11. Obrazowanie konfokalne larw rybek danio prążkowanych (z przeszczepionymi komórkami)
- Znieczul zebrafish przy użyciu 0,2 mg/mL trikainy zgodnie z wcześniejszym opisem.
- Umieść szalkę konfokalną z szklanym dnem pod stereomikroskopem i ustaw ostrość na dno szalki. Przenieś od 5 do 10 larw do szalki konfokalnej z szklanym dnem. Usuń jak największą ilość wody.
- Przykryj larwy 1% niskotopliwą agarozą rozpuszczoną w wodzie z jaj (egg water), podgrzaną do 42 °C. Upewnij się, że agaroza ostygła do temperatury co najmniej 42 °C przed użyciem; wyższe temperatury mogą uszkodzić lub zabić larwy.
- Za pomocą stereomikroskopu szybko, lecz delikatnie, zorientuj larwy, dociskając je przy użyciu przyciętej końcówki mikro-loadera. Jeśli wymagana jest orientacja brzuszna, utrzymaj larwy w miejscu za pomocą pęsety zegarmistrzowskiej (nie dotykając zarodka).
- Podczas tężenia agarozy dokonuj precyzyjnych korekt orientacji larw. Pozostaw larwy do całkowitego utrwalenia przed przeniesieniem do mikroskopu konfokalnego.
12. Konfiguracja mikroskopu konfokalnego
- Włącz zieloną (488 nm) i czerwoną (564 nm) linię lasera wzbudzającego. Umieść szalkę konfokalną w uchwycie mikroskopu konfokalnego. Korzystając z epifluorescencji, przesuń wiązkę światła tak, aby pokrywała się z pierwszą rybą (ustalając x i y). Za pomocą okularu ustaw ostrość tak, aby pokrywała się z centrum larwy (ustalając z).
- Ustaw wzmocnienie (gain) na poziomie 700 dla obu kanałów fluorescencyjnych oraz moc lasera na 1-5%. Zwiększ moc lasera i zmniejsz offset, aby uzyskać przybliżony pełny zakres dynamiczny. Nie doprowadzaj do nadmiernego nasycenia sygnału, ale wzmocnij go tak, aby pojawiło się zaledwie kilka nasyconych pikseli.
- Podczas obrazowania mozaikowego (stitch), wyznacz początek i koniec larwy wzdłuż jednej osi ( x lub y); jeśli obrazowanie odbywa się wzdłuż jednej osi, cały embrion może zostać zobrazowany w 1 x 4 segmentach, które następnie można połączyć w jeden obraz za pomocą programu ImageJ.
- Po obrazowaniu usuń larwy z agarozy, delikatnie rozdzierając ją wokół zatopionych larw za pomocą pęsety zegarmistrzowskiej. W przeciwnym razie poddaj larwy eutanazji poprzez przedawkowanie nierozcieńczonej trikainy, pokrywając agarozę warstwą trikainy i inkubując przez 10 minut.
13. Analiza danych
- Otwórz oddzielnie poszczególne zestawy danych w programie ImageJ/Fiji (tj. kontrolę, lek A, lek B, lek A+B), zaczynając od kontroli nośnika.
- Otwórz makro analityczne (dostępny skrypt z opisem) (http://doi.org/10.5281/zenodo.4290225).
- W skrócie makro analityczne wykonuje następujące czynności: łączy wszystkie otwarte obrazy (jeden wariant); rozdziela obrazy na poszczególne kanały tworzące obraz; zamyka wszystkie kanały pomocnicze (pozostawiając kanał komórek nowotworowych); uruchamia algorytm progowania dla całej połączonej sekwencji; mierzy gęstość zintegrowaną każdego pojedynczego obrazu; zapisuje pomiary w formie arkusza Excel w folderze głównym.
- Uruchom analizę makrem dla wszystkich wariantów.
- Połącz pomiary (zazwyczaj co najmniej n=2*20) i usuń wartości odstające (test Q w programie GraphPad Prism v8).
- Znormalizuj pomiary względem kontroli rozpuszczalnika lub względem dnia 1. (w zależności od rodzaju eksperymentu: pierwsza opcja dla eksperymentu z inhibicją lekiem, a druga dla eksperymentu z kinetyką wzrostu). Przedstaw pomiary jako znormalizowane obciążenie komórkami nowotworowymi (oś y) w czasie lub w zależności od wariantu (oś x), jak pokazano odpowiednio na Rysunku 3 i Rysunku 4.
Wyniki
Przedstawiliśmy szczegółowe instrukcje krok po kroku dotyczące szybkiej i łatwej metody przejścia od nowej linii komórkowej do jej analizy. Proces rozpoczynamy od nadekspresji fluorescencyjnego znacznika przy użyciu lentiwirusowej kasety nadekspresyjnej (kroki 3 i 4). Następnie przeprowadzamy przygotowanie komórek w celu zapewnienia jak najmniejszej martwej objętości podczas wstrzykiwania, co pozwala na podanie wysokiej liczby komórek zarówno do doC, jak i do przestrzeni zaocznej (kroki 6 i 7). W dalszej kolejności wykonujemy półwysokoprzepustową akwizycję danych z wykorzystaniem mikroskopii stereofluorescencyjnej oraz konfokalnej mikroskopii o większym powiększeniu w celu jakościowej analizy rozsiewu komórek nowotworowych w całym organizmie (Rycina 2 oraz kroki 10, 11 i 12). Podczas pozyskiwania danych należy zachować ostrożność, aby zapewnić powtarzalność obrazowania w mikroskopii stereoskopowej i konfokalnej; w tym celu określono ogólne ustawienia i standaryzację (kroki 11 i 12). Omówiono analizę danych (z wykorzystaniem oprogramowania ImageJ/Fiji). 16oraz standaryzacja z wykorzystaniem makr ImageJ (krok 13).
W kroku 3 wspomnieliśmy o przejściowym znakowaniu komórek (nowotworowych) w celu przeprowadzenia szybkiego wstępnego przesiewu pozwalającego ocenić potencjał tumorigenny nowej linii komórek rakowych. Jednym z istotnych zastrzeżeń jest fakt, że mimo łatwości użycia i długotrwałości, opisane tutaj barwienie przejściowe może prowadzić do powstawania artefaktów (tj. należy zachować ostrożność, aby upewnić się, że fragmenty komórek można odróżnić od całych komórek, co zostało szczegółowo wykonane przez Fiora i współpracowników 9). W naszym doświadczeniu powstawanie tych artefaktów jest bezpośrednio powiązane z ekstremalną stabilnością barwnika i jego jasnością (nawet po śmierci komórki), w wyniku czego fragmenty komórek ulegają rozproszeniu i są pochłaniane przez komórki odpornościowe, co mogłoby prowadzić do błędnego wniosku, że pochodzą one z aktywnej przerzutowości.
W obu opisanych modelach – zarówno w przypadku systemowego wszczepienia poprzez kanał doprzeczułkowy (doC), jak i miejscowego wszczepienia w przestrzeń zaoczną – kluczowe znaczenie ma dokładna analiza larw w dniu następującym po iniekcji. Jak pokazano w Rysunek 2B Należy usunąć wszystkie larwy, u których stwierdzono mechaniczne przemieszczenie przeszczepionych komórek do obszaru głowy (poza miejsce zaoczno-orbitalne) w modelu zaoczno-orbitalnym oraz komórki w pęcherzyku żółtkowym, a także larwy wykazujące obrzęk w puli wstrzykniętej do krążenia (doC). Wszystkie negatywnie wyselekcjonowane fenotypy przedstawiono jako wysokorozdzielcze obrazy mozaikowe z mikroskopu konfokalnego w Rysunek 2ale można je łatwo dostrzec i usunąć podczas obserwacji pod stereomikroskopem.
Z czasem komórki będą migrować oraz proliferować. W modelu zaoczno-orbitalnym zaobserwowano naciekanie do sąsiednich tkanek w przypadku CRMM1, natomiast w przypadku CRMM2 odnotowano mniejszą proliferację. Uderzające było zaobserwowanie przerzutów odległych pojawiających się między 2. a 4. dniem po iniekcji (dpi) u niektórych osobników (20%), gdzie zmierzono istotną różnicę w 6. dniu po iniekcji, co przedstawiono na Rysunku 4. Dla obu linii komórkowych przebadano potencjał proliferacyjny po wstrzyknięciu w oba miejsca. Dla CRMM1 stwierdzono istotny (p<0.0001) wzrost liczby komórek nowotworowych w miejscach wstrzyknięcia lub w ich pobliżu, przy przedstawieniu wyników jako znormalizowane obciążenie komórkami nowotworowymi, z normalizacją do pierwszego dnia dla każdego modelu (wzrost 7,8-krotny, ±3,2 dla modelu RO oraz wzrost 15-krotny ±8,8 dla modelu doC). CRMM2 nie wykazało istotnego wzrostu po normalizacji do pierwszego dnia dla każdego indywidualnego modelu (wzrost 2,4-krotny, ±1,9- oraz wzrost 2,3-krotny, ±1,14 dla RO i doC). Stwierdzono, że CRMM1 łatwo proliferuje zarówno w tkance zaoczno-orbitalnej, jak i w ogonowej tkance krwiotwórczej po przeszczepieniu. Linia komórkowa CRMM2 wykazywała mniejszą zdolność do proliferacji w obu modelach, lecz interesujące jest to, że okazała się zdolna do tworzenia przerzutów odległych po wstrzyknięciu do przestrzeni zaoczno-orbitalnej, co pokazano na Rysunku3B,C.
Po przesiewaniu wstrzykniętych larw w 1 dpi i losowym przydzieleniu osobników do grup badawczej lub kontrolnej, ryby były leczone przez 6 dni, przy jednoczesnej wymianie wody zawierającej Vemurafenib (inhibitor ten można łatwo zastąpić jakimkolwiek innym miareczkowanym związkiem przeciwnowotworowym). Postanowiliśmy rozszerzyć wcześniej opublikowany model rozsiewania krwiopochodnego czerniaka spojówki poprzez przeszczepienie CRMM114, testując skuteczność Vemurafenibu w przypadku ortotopowego przeszczepienia CRMM1. W przypadku CRMM1 odnotowano silny i istotny statystycznie spadek w grupie z ectopicznym przeszczepieniem leczonej Vemurafenibem (P<0.0001) oraz ograniczoną, lecz istotną odpowiedź w modelu z przeszczepieniem ortotopowym (p<0.05), co przedstawiono na Rysunku 4.
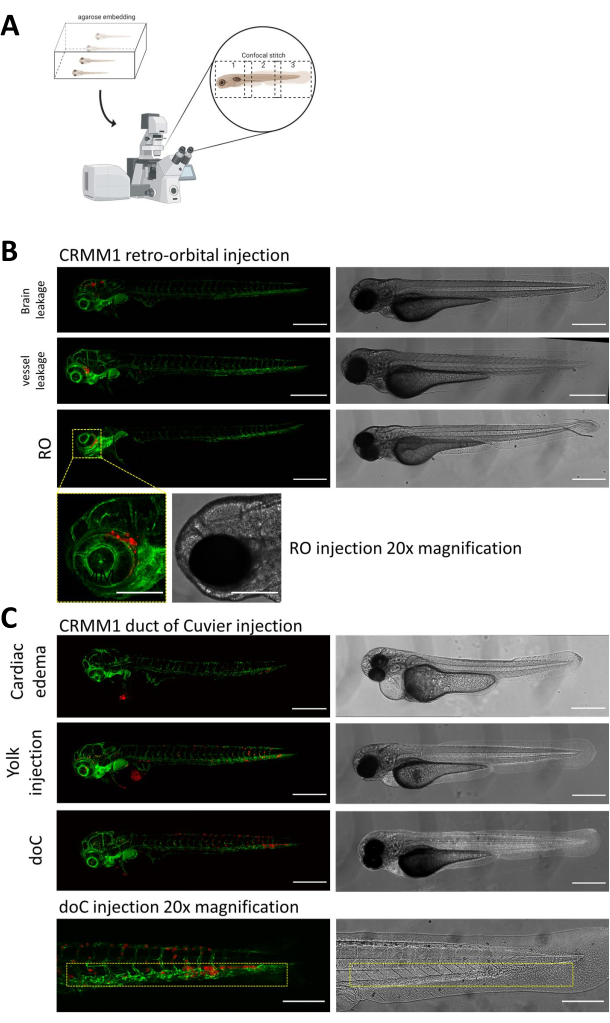
Rycina 2. Ocena fenotypowa i przesiew po wstrzyknięciu. A) Schematyczna prezentacja generowania zszywanych obrazów konfokalnych ksenoprzeszczepów u rybek zebrafish, co pozwala na uzyskanie bezszwowych obrazów o wysokiej rozdzielczości po integracji kolejnych projekcji konfokalnych. Tutaj ksenoprzeszczepy zebrafish są zatopione w 1% niskotopliwym agarozie i zamontowane na szklanej płytce konfokalnej (opisano w kroku 11.3). B) Przedstawiono wszystkie możliwe wyniki przeszczepienia do przestrzeni zaocznej oraz do przewodu Cuviera, wykonanego u rybek zebrafish z reporterem naczyń krwionośnych wykazującym zieloną fluorescencję (TG:fli:GFP), z komórkami barwionymi poprzez lentiwirusową nadekspresję tdTomato). Wskazano prawidłowy przeszczep w 1 dpi (panel RO) oraz niepożądane fenotypy (zarówno wyciek do mózgu, jak i wyciek do naczyń krwionośnych). Te dwie ostatnie populacje muszą zostać usunięte, aby upewnić się, że nie wpłyną one na późniejsze wyniki eksperymentalne. C) Niepożądane fenotypy dla przeszczepu hematogennego przez przewód Cuviera (doC) są zaznaczone, gdzie larwy z obrzękiem serca (Cardiac edema) oraz larwy z komórkami wyciekającymi do pęcherzyka żółtkowego (Yolk injection) muszą zostać usunięte, aby zapobiec zakłóceniom w dalszych pomiarach. Prawidłowo wstrzyknięte larwy są przydzielane do grup eksperymentalnych zgodnie z opisem w kroku 7.1. (Wszystkie obrazy pozyskano w 1 dpi za pomocą mikroskopu konfokalnego, paski skali 200 µm. Żółte ramki wskazują miejsca przerzutów odpowiednio dla przeszczepów RO (region głowy) i doC (tkanka krwiotwórcza ogonowa)). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
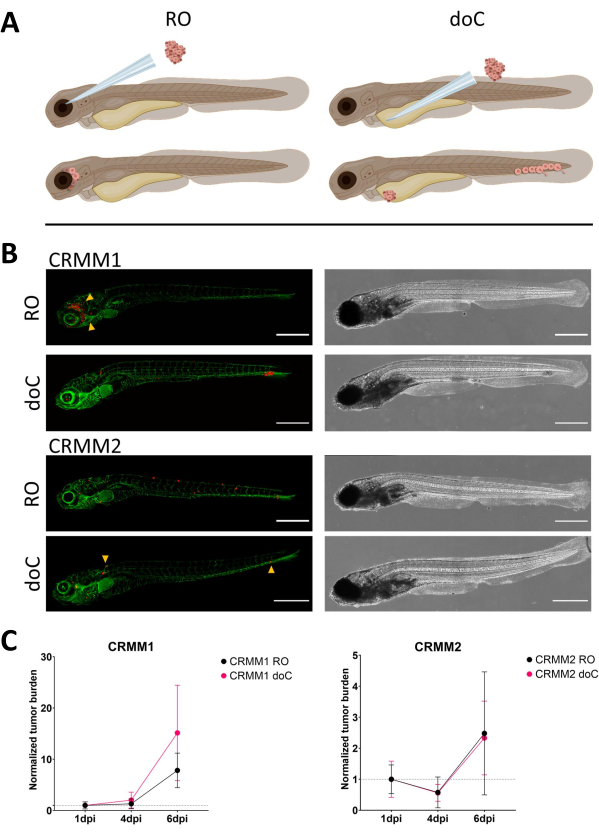
Rysunek 3. Analiza porównawcza linii komórkowych czerniaka spojówki CRMM1 i CRMM2 wykazuje różną zdolność do przerzutowania i wzrostu. A) Schematyczny opis modeli wstrzykiwania: modelu zaocznego (RO) oraz modelu engraftingu krwiopochodnego (doC); użyte ryby to reportery zielonych naczyń krwionośnych TG(fli:GFP), a komórki nadmiernie ekspresujące tdTomato są zaznaczone na czerwono. B) Reprezentatywne fenotypy ryb z przeszczepionymi liniami CRMM1 i CRMM2; CRMM1 wykazuje efektywny engrafting (zarówno RO, jak i doC) oraz niewielką inwazję do tkanki otaczającej miejsce engraftingu RO (RO, żółte groty strzałek). CRMM2 wykazuje znacznie niższą efektywność engraftingu dla obu modeli, ale wykazuje przerzuty odległe po wstrzyknięciu zaocznym (jak pokazano w RO, zaznaczone grotami strzałek). (Wszystkie obrazy wykonano w 6 dpi przy użyciu mikroskopu konfokalnego, paski skali 200 µm. Żółte groty strzałek wskazują miejsca przerzutów dla engraftingu RO i doC, odpowiednio w regionie głowy i w ogonowej tkance krwiotwórczej). C) Wykresy kinetyki engraftingu dla CRMM1 i CRMM2; porównując oba modele engraftingu do dnia 1 (normalizacja do dnia 1), obserwuje się istotny (p<0,0001) wzrost znormalizowanego obciążenia nowotworowego dla linii komórkowej CRMM1 (między 1 dpi a 6 dpi), podczas gdy dla CRMM2 widoczna jest (nieistotna) tendencja wzrostowa. CRMM1 wykazuje istotną różnicę między wzrostem w modelu RO a doC, gdzie model doC wykazuje wyższą stopę ekspansji guza (około 2-krotnie wyższą dla larw z engraftingiem doC). Wykresy przedstawiają średnią i błąd standardowy średniej (SEM). Wszystkie grupy zostały znormalizowane do 1 dpi dla każdego indywidualnego stanu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
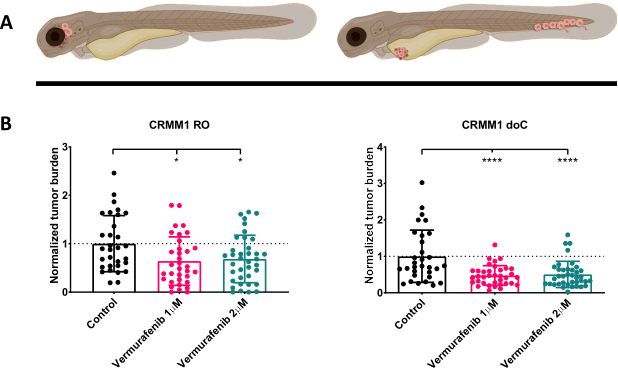
Rysunek 4. Inhibitor BRAF V600E, vemurafenib, znacząco hamuje wzrost w szczepionych larwach zebrafish w modelach RO i doC czerniaka spojówki. A) Schematyczny przedstawienie fenotypów rybek zebrafish, modele RO i doC. B) Larwy szczepione w obu modelach (RO i doC), w które wstrzyknięto linię komórkową czerniaka spojówki CRMM1, wykazują znaczną redukcję znormalizowanego obciążenia nowotworowego (odpowiednio p<0.05 i P<0.001). Modele zebrafish szczepione doC wskazują na zwiększoną odpowiedź na lek oraz zależność hamowania niezależną od dawki, co sugeruje możliwe nasycenie inhibicji. Wykresy przedstawiają średnią i błąd standardowy średniej (SEM). Wszystkie grupy zostały znormalizowane względem kontroli dla każdej poszczególnej linii komórkowej. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
| Odczynnik | Tom |
| psPAX2 | 1,71 pmol (12.14µg) |
| pMD2.G | 0,94 pmol (3.66µg) |
| Plazmid transferowy | 1,64 pmol (obliczyć dokładną objętość) |
Tabela 1.
Dyskusja
W tym miejscu zdefiniowaliśmy skrupulatne podejście do modelowania pierwotnego i przerzutowego czerniaka gałki ocznej w ksenoprzeszczepach danio pręgowanego. Łącząc zarówno miejscowe, ortotopowe wstrzyknięcia, jak i systemowe, ektopowe modele iniekcji, udało nam się zrekapitulować etiologię kancerogenezy w przypadku nowotworu, w przypadku którego wcześniej nie były dostępne żadne modele zwierzęce. Naturalna przezroczystość wczesnych larw danio pręgowanego umożliwia śledzenie znakowanych fluorescencyjnie komórek nowotworowych na poziomie całego zwierzęcia, zapewniając łatwą wizualizację potencjalnych miejsc przerzutów17. Co więcej, konfokalna analiza mikroskopowa w dużym powiększeniu pozwala nam śledzić komórki w rozdzielczości subkomórkowej10.
Przedstawiliśmy instrukcje krok po kroku, które pomogą Ci szybko i łatwo przejść od nowej linii komórkowej do stworzenia ksenoprzeszczepu i jego analizy. Zaczynamy od nadekspresji znacznika fluorescencyjnego za pomocą kasety nadekspresji lentiwirusa (kroki 3 i 4), a następnie następuje przygotowanie komórek, aby zapewnić jak najmniejszą objętość martwą podczas wstrzykiwania. Umożliwia to wstrzykiwanie dużej liczby komórek zarówno do przestrzeni doC, jak i retroorbitalnej (kroki 7 i 8). Następnie przeprowadzamy półwysokoprzepustową akwizycję danych za pomocą mikroskopii stereofluorescencyjnej i mikroskopii konfokalnej o większym powiększeniu w celu analizy jakościowej rozprzestrzeniania się komórek rakowych w całym ciele (ryc. 2 oraz kroki 9 i 10). Należy zachować ostrożność podczas pozyskiwania danych, aby zapewnić odtwarzalność zarówno dla stereoskopowego, jak i konfokalnego obrazowania mikroskopowego, określono ustawienia ogólne i standaryzację (kroki 11 i 12). Omówiono analizę danych (przy użyciu imageJ/Fidżi) 16 wraz ze standaryzacją za pomocą makr ImageJ (krok 13).
W kroku 3 wspominamy o przejściowym znakowaniu komórek (rakowych) w celu przeprowadzenia szybkiego wstępnego badania przesiewowego w celu oceny potencjału rakotwórczego nowej linii komórek nowotworowych. Jednym z ważnych zastrzeżeń jest to, że chociaż jest łatwy w użyciu i długotrwały, opisana tutaj przejściowa plama ma możliwość tworzenia artefaktów (np. należy zadbać o to, aby fragmenty komórek można było odróżnić od całych komórek, co zostało szeroko przeprowadzone przez Fiora i współpracowników 9). Z naszego doświadczenia wynika, że powstawanie tych artefaktów jest bezpośrednio związane z ekstremalną stabilnością plamy i jasnością (nawet po śmierci komórki), w której fragmenty komórek są rozpraszane i pobierane przez komórki odpornościowe, które następnie można błędnie stwierdzić, że pochodzą z aktywnych przerzutów.
Korzystając z tych modeli, przeprowadziliśmy symulację rozwoju guza pierwotnego poprzez fizyczne uwięzienie przeszczepionych komórek w szczelinie zaoczodołowej. Późniejsze dokładne badania przesiewowe w 1 dniu po wszczepieniu zapewniają, że komórki znalezione w odległym miejscu w dalszej części eksperymentu mają aktywne przerzuty (wewnątrznaczyniowe i rozsiane, ostatecznie w celu wynaczynienia w niszy przerzutowej). Wszczepienie przez doC, zarodkową wspólną żyłę kardynalną, pozwala na łatwe i wysoce powtarzalne zagnieżdżanie dużych ilości komórek (przy nadwyżce 600 komórek przy odpowiednim zagęszczeniu), skutecznie omijając pierwotne etapy kaskady przerzutowej (wewnątrznaczyniowe) i pozwalając skupić się na późniejszych etapach kaskady przerzutowej (adhezja, wynaczynienie i przerost). Chociaż oba modele są potężnymi narzędziami, jeśli są używane prawidłowo, powinny być intensywnie monitorowane w pierwszym dniu po wszczepieniu, aby upewnić się, że na późniejszych etapach eksperymentu nie zostaną wyciągnięte żadne fałszywie dodatnie wnioski.
Zgodnie z wcześniejszymi publikacjami wykazaliśmy, że linie czerniaka spojówek łatwo tworzą kolonie przerzutowe po rozprzestrzenieniu się w całym układzie krążenia danio pręgowanego14. W tym miejscu informujemy o rozszerzeniu repertuaru wszczepienia z iniekcją zaoczodołową jako modelem ortotopowym, a następnie o aktywnych przerzutach do doogonowej tkanki krwiotwórczej linii komórkowej CRMM2. Następnie doniesiono o skuteczności inhibitora swoistego dla BRAF V600E, wemurafenibu, również w pierwotnej postaci czerniaka spojówek, gdy modeluje się go u larw danio pręgowanego.
Korzystając z wyżej wymienionych metod, wykwalifikowany badacz jest w stanie wygenerować ponad setki wszczepionych larw dziennie (około 200 na godzinę) każdego z proponowanych modeli. W ciągu dwóch tygodni lek może być zarówno miareczkowany do maksymalnej tolerowanej dawki, jak i poddawany badaniom przesiewowym na ustalonym modelu ksenoprzeszczepu. Od początku do końca, przy użyciu nietransdukowanej linii komórkowej, do uzyskania profilu wrażliwości na lek w modelu danio pręgowanego można osiągnąć w ciągu miesiąca (biorąc pod uwagę, że wstrzyknięta linia komórkowa jest rakotwórcza w modelu danio pręgowanego). W naszych rękach zaledwie 20 larw na eksperyment i dwa powtórzenia biologiczne w sposób powtarzalny dały silne zahamowanie leku, gdy dwa indywidualne eksperymenty kolidują (lub nie dają statystycznie istotnego zahamowania wzrostu), można przeprowadzić trzecie powtórzenie biologiczne.
Dzięki niewielkim korektom modele te pozwoliły nam szybko dostosować te strategie implantacji między innymi do glejaka (wstrzyknięcie do tylnej jamy mózgu), raka piersi (wstrzyknięcie doC) i mięsaka choroby (doC) 18,19,20,21. Modele te mogą być następnie wykorzystywane zarówno do badań podstawowych, jak i przedklinicznych badań przesiewowych zarówno pojedynczych leków, jak i skojarzonych strategii lekowych. Niedawno opisaliśmy różne schematy podawania leków i ich fotoaktywację za pomocą tych modeli 13.
Podziękowania
Ta praca została wsparta przez fundusze z programu Unii Europejskiej Horyzont 2020 w zakresie badań i innowacji na podstawie umowy o grant nr 667787 (projekt UM Cure 2020, www.umcure2020.org). Chińska Rada Stypendialna jest uprzejmie wdzięczna za stypendia doktoranckie dla J.Y.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Filament pudełkowy 2,5 mm | naukowe | FB255B | do wyciągania igieł do mikroiniekcji za pomocą pipet transferowych Sutter P97 lub P1000 |
| 3 ml Merck | Z350796 | do transferu i selekcji zarodków danio pręgowanego | |
| Agaroza | Milipore | 2120 | 1,5% (w/v) w wodzie z jajami, 1,5 g w 100 ml DPBS, mikrofalowy do rozpuszczenia, do wstrzykiwania i obrazowania stereofluorescencyjnego larw |
| danio pręgowanegoKapilary: szkło borokrzemianowe zewnętrzne | Instrumenty precyzyjne | BF100-78-10 | Kapilary ze szkła borokrzemianowego używane do przygotowania igieł |
| DMSO | Sigma | D8418 | Często stosowany jako rozpuszczalnik w leczeniu farmakologicznym, powinien być przechowywany w temperaturze 2-8&; C ciemność. |
| DPBS | Thermo Fischer Scientific | 14190144 | Dulbecco" s sól fizjologiczna buforowana fosforanami, bez Mg2+ i Ca2+ do mycia komórek, brak Ca2+ upośledza adhezję komórka-komórka przez kadheryny i zapobiega agregacji komórek podczas wstrzykiwania |
| Woda jajeczna | Instant ocean | SS15-10 | Stężenie końcowe 0,6 mg/L sól morska w wodzie demineralizowanej |
| GFP kodujący plazmid transferowy lentiwirusa | Addgene | Plasmid #106172 | Wygenerowany w laboratorium Snaar, dostępny w Addgene |
| Hek293T | ATCC | CRL-3216 | Stabilna linia komórkowa do generowania cząstek lentiwirusowych, zawiera antygen SV40-T wymagany do wytwarzania cząstek lentiwirusowych |
| Leica sp8 konfokalny | Leica | Leica TCS SP8 | zautomatyzowany mikroskop konfokalny z laserami 405/488/514/635nm |
| LipodD293 | Signagen | SL100668 | Wysoce wydajny odczynnik do transfekcji HEK293t |
| Niskotopliwa agaroza | Milipore | 2070 | 1% (w/v) w wodzie jajecznej 1,5 g w 100 ml DPBS, mikrofalowy do rozpuszczenia, do osadzania larw danio pręgowanego do obrazowania konfokalnego |
| Końcówki do mikroładowarki | Fischer naukowy | 10289651 | elastyczny Końcówki do mikroładowarek |
| Mikromanipulator | World precision instruments | M3301R | x/y/z ręczny mikromanipulator do mikroiniekcji |
| Ściągacz igieł: P-97 lub P-1000 | Ściągacz igłowy Sutter | P-97 | służy do generowania standardowych igieł do mikroprzeszczepów |
| Kleszcze zegarmistrzowskie nr 5 | VWR | HAMMHSC818-11 | do łamania igieł |
| Precyzyjne instrumenty Picopump | World | SYS-PV820 | dostarczający ciśnienie do mikroiniekcji |
| pMD2.G | Plazmid Addgene | #12259 | Podarowany przez Didiera Trono, plazmid wirulencji lentiwirusa 2. generacji |
| psPAX2 | Plazmid Addgene | #12260 | Podarowany przez Didiera Trono, plazmid opakowania lentiwirusowego 2. generacji |
| PVP40 | Sigma-Aldrich | PVP40 | Poliwinylopirolidon średnio mol 40 000) PVP40 2% (w/v) w DPBS, 1 g PVP40 w 50 ml DPBS. Wirować i inkubować w temperaturze 37&; C, aby ułatwić rozpuszczanie. Przechowywać w temperaturze pokojowej. |
| tdTomato kodujący plazmid lentiwirusowy | Addgene | Plasmid #106173 | Wygenerowany w laboratorium Snaar, dostępny w |
| stereoskopowym mikroskopie światła przechodzącego | Leica | Leica M50 z mikroskopem światła przechodzącego Leica (MDG33 base) | z regulowanym oświetleniem lustra. |
| Tricaine | Sigma-Aldrich | E10521 | Metanosulfonian 3-aminobenzoesanu etylu lub MS-222 |
| TryplE | Thermo Fischer Scientific | 12604-01 | Syntetyczny zamiennik trypsyny, mniej szkodliwy dla komórek i pozwala na delikatną dyspersję silnie przylegających komórek. (Termo- |
| miska willco | WillCo wells | GWST-5040 | Naczynia ze szklanym dnem o średnicy 50 mm, pozwalają na osadzenie do 20 larw danio pręgowanego, umożliwiając obrazowanie wielu warunków w jednym naczyniu dzięki dużej powierzchni szkła optycznego |
Bibliografia
- Yang, J., Manson, D. K., Marr, B. P., Carvajal, R. D. Treatment of uveal melanoma: where are we now. Therapeutic Advances in Medical Oncology. 10, (2018).
- Wong, J. R., Nanji, A. A., Galor, A., Karp, C. L. Management of conjunctival malignant melanoma: A review and update. Expert Review of Ophthalmology. 9, 185-204 (2014).
- Nguyen, D. X., Bos, P. D., Massagué, J. Metastasis: from dissemination to organ-specific colonization. Nature Reviews Cancer. 9, 274-284 (2009).
- White, R. M., et al. Transparent Adult Zebrafish as a Tool for In Vivo Transplantation Analysis. Cell Stem Cell. 2, 183-189 (2008).
- Zon, L. I., Peterson, R. T. In vivo drug discovery in the zebrafish. Nature Reviews Drug Discovery. 4, 35-44 (2005).
- Howe, K., et al. The zebrafish reference genome sequence and its relationship to the human genome. Nature. 496, 498-503 (2013).
- Palmblad, M., et al. Parallel deep transcriptome and proteome analysis of zebrafish larvae. BMC Research Notes. 6, 428(2013).
- Yan, C., et al. Visualizing Engrafted Human Cancer and Therapy Responses in Immunodeficient Zebrafish. Cell. 177, 1903-1914 (2019).
- Fior, R., et al. Single-cell functional and chemosensitive profiling of combinatorial colorectal therapy in zebrafish xenografts. Proceedings of the National Academy of Sciences of the United States of America. 114, 8234-8243 (2017).
- Campbell, P. D., Chao, J. A., Singer, R. H., Marlow, F. L. Dynamic visualization of transcription and RNA subcellular localization in zebrafish. Development. 142, Cambridge. 1368-1374 (2015).
- Campeau, E., et al. A Versatile Viral System for Expression and Depletion of Proteins in Mammalian Cells. PLoS One. 4, 6529(2009).
- vander Helm, D., et al. Mesenchymal stromal cells prevent progression of liver fibrosis in a novel zebrafish embryo model. Scientific Reports. 8, 16005(2018).
- Chen, Q., et al. TLD1433 photosensitizer inhibits conjunctival melanoma cells in zebrafish ectopic and orthotopic tumour models. Cancers. 12, (2020).
- Pontes, K. C. deS., et al. Evaluation of ( fli:GFP ) Casper Zebrafish Embryos as a Model for Human Conjunctival Melanoma. Investigative Opthalmology & Visual Science. 58, 6065(2017).
- Liverani, C., et al. Innovative approaches to establish and characterize primary cultures: an ex vivo 3D system and the zebrafish model. Biology Open. 6, 133-140 (2017).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9, 676-682 (2012).
- White, R. M., et al. Transparent Adult Zebrafish as a Tool for In Vivo Transplantation Analysis. Cell Stem Cell. 2, 183-189 (2008).
- Mercatali, L., et al. Development of a patient-derived xenograft (PDX) of breast cancer bone metastasis in a Zebrafish model. International Journal of Molecular Sciences. 17, (2016).
- Tulotta, C., et al. Imaging cancer angiogenesis and metastasis in a zebrafish embryo model. Advances in Experimental Medicine and Biology. 916, Springer New York LLC. 239-263 (2016).
- Paauwe, M., et al. Endoglin expression on cancer-associated fibroblasts regulates invasion and stimulates colorectal cancer metastasis. Clinical Cancer Research. 24, 6331-6344 (2018).
- Cao, J., et al. Overexpression of EZH2 in conjunctival melanoma offers a new therapeutic target. Journal of Pathology. 245, (2018).
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny