W tym protokole prezentujemy eksperymentalne procedury testu rozprzestrzeniania się komórek, który opiera się na mikroskopii żywych komórek. Dostarczamy narzędzie obliczeniowe typu open source do bezstronnej segmentacji komórek znakowanych fluorescencyjnie i ilościowej analizy dynamiki lamellipodiów podczas rozprzestrzeniania się komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Analiza ilościowa dynamiki krawędzi komórek podczas rozprzestrzeniania się komórek
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rozprzestrzenianie się komórek to dynamiczny proces, w którym komórka zawieszona w podłożu przyczepia się do podłoża i spłaszcza się z zaokrąglonego kształtu do cienkiego i rozłożystego. Po przyczepieniu się komórka-substrat, komórka tworzy cienki arkusz lamellipodiów emanujący z ciała komórki. W blaszkach monomery globularne aktyny (G-aktyny) polimeryzują w gęstą nitkowatą siatkę aktyny (F-aktyna), która naciska na błonę plazmatyczną, zapewniając w ten sposób siły mechaniczne wymagane do rozprzestrzeniania się komórki. Warto zauważyć, że gracze molekularni, którzy kontrolują polimeryzację aktyny w lamellipodiach, są niezbędne dla wielu innych procesów komórkowych, takich jak migracja komórek i endocytoza.
Ponieważ rozprzestrzeniające się komórki tworzą ciągłe lamellipodia, które rozciągają się na całe obrzeża komórek i stale rozszerzają się na zewnątrz, testy rozprzestrzeniania się komórek stały się skutecznym narzędziem do oceny kinetyki wypukłości blaszkowatych. Chociaż opracowano kilka technicznych implementacji testu rozprzestrzeniania się komórek, obecnie brakuje szczegółowego opisu przepływu pracy, który obejmowałby zarówno protokół krok po kroku, jak i narzędzia obliczeniowe do analizy danych. W tym miejscu opisujemy procedury eksperymentalne testu rozprzestrzeniania się komórek i przedstawiamy narzędzie typu open source do ilościowej i bezstronnej analizy dynamiki krawędzi komórek podczas rozprzestrzeniania się. W połączeniu z manipulacjami farmakologicznymi i/lub technikami wyciszania genów, protokół ten jest podatny na badanie przesiewowe na dużą skalę graczy molekularnych regulujących wypukłości blaszkowate.
Wprowadzenie
Występy blaszkowate to wyraźne struktury cytoszkieletu utworzone na początku migrującej komórki. W lamellipodiach polimeryzacja aktyny za pomocą kompleksu Arp2/3 i formin tworzy szybko rosnącą rozgałęzioną siatkę aktyny, która napiera na błonę plazmatyczną1,2. Siła pchająca generowana przez siatkę aktynową fizycznie popycha komórkę do przodu1,3,4,5. Zubożenie kompleksu Arp2/3 lub zakłócenie szlaków sygnałowych niezbędnych dla wypukłości lamelipodialnych często upośledza migrację komórek6, 7. Chociaż odnotowano również migrację komórek z niedoborem blaszek i blaszek8,9, znaczenie lamellipodiów w migracji komórek jest oczywiste, ponieważ zubożenie tej wystającej struktury zaburza zdolność komórki do poruszania się w złożonych mikrośrodowiskach biologicznych6,10.
Główną przeszkodą w zrozumieniu regulacji lamellipodiów w migrujących komórkach jest naturalna zmienność kinetyki, rozmiaru i kształtu wystających blaszek blaszkowatych11,12,13,14. Co więcej, ostatnie badania wykazały, że lamellipodia wykazują złożone zachowania wystające, w tym zmienne, okresowe i przyspieszające wypukłości14,15. W porównaniu z bardzo zmiennymi lamellipodiami migrujących komórek6,16, lamellipodia powstające podczas rozprzestrzeniania się komórek są bardziej jednolite12. Ponieważ aktywność wystająca rozprzestrzeniających się i migrujących komórek jest napędzana przez identyczne zespoły makromolekularne, które obejmują rozgałęzioną sieć aktyny, kurczliwe wiązki aktomiozyny i adhezje macierzy komórkowej oparte na integrynie17,18, rozprzestrzenianie się komórek jest szeroko stosowane jako model do badania regulacji dynamiki lamellipodiów.
Rozprzestrzenianie się komórek to dynamiczny proces mechanochemiczny, w którym komórka w zawiesinie najpierw przylega do substratu poprzez adhezje oparte na integrynie17,19,20, a następnie rozprzestrzenia się poprzez rozszerzanie wypukłości na bazie aktyny21,22,23. Podczas fazy rozprzestrzeniania się lamellipodia emanujące z ciała komórki wystają izotropowo i uporczywie, z niewielkim lub żadnym wycofaniem lub zatrzymaniem12. Najczęściej stosowanymi protokołami rozsiewania komórek są testy końcowe, w których komórki rozprzestrzeniające się są utrwalane w różnych momentach po posianiu19,24. Testy te, choć szybkie i proste, mają ograniczoną moc diagnostyczną do wykrywania zmian w dynamicznych cechach lamellipodiów. Aby określić mechanizmy molekularne, które kontrolują dynamikę lamellipodiów, grupa Sheetz była pionierem w zastosowaniu analizy ilościowej żywych komórek rozprzestrzeniających się i odkryła wiele podstawowych właściwości wypukłości krawędzi komórek11,12,22. Badania te wykazały, że test rozprzestrzeniania się żywych komórek jest solidną i potężną techniką w zestawie narzędzi laboratorium biologii komórki. Mimo to szczegółowy protokół i narzędzie obliczeniowe typu open source do badania rozprzestrzeniania się żywych komórek są obecnie niedostępne dla społeczności zajmującej się biologią komórki. W tym celu nasz protokół określa procedury obrazowania żywych komórek rozprzestrzeniających się i zapewnia narzędzie do automatycznej analizy obrazu. Aby zwalidować tę metodę, zastosowaliśmy hamowanie Arp2 / 3 jako leczenie eksperymentalne i wykazaliśmy, że hamowanie funkcji kompleksu Arp2 / 3 nie zatrzymało rozprzestrzeniania się komórek, ale spowodowało znaczne zmniejszenie prędkości wysunięcia komórek, a także stabilność wystających krawędzi komórek, powodując postrzępione krawędzie komórek. Dane te pokazują, że połączenie obrazowania żywych komórek i automatycznej analizy obrazu jest użytecznym narzędziem do analizy dynamiki krawędzi komórki i identyfikacji składników molekularnych regulujących blaszkowatość.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Wysiew komórek
UWAGA: Opisany protokół rozprzestrzeniania komórek został przeprowadzony z użyciem embrionalnych fibroblastów mysich (MEFs) eksponujących PH-Akt-GFP (marker fluorescencyjny dla PIP3/PI(3,4)P2). Linia komórkowa ta została wygenerowana poprzez integrację genomową konstruktu ekspresyjnego PH-Akt-GFP (Addgene #21218) za pomocą edycji genów metodą CRISPR. W tym teście można jednak zastosować również inne markery fluorescencyjne, które są eksponowane przejściowo lub zintegrowane z genomem. Dla uzyskania optymalnej segmentacji obrazu zalecamy stosowanie markerów fluorescencyjnych równomiernie rozprowadzonych w cytoplazmie, np. cytozolowego GFP.
- Hodować komórki w szalce 10 cm do osiągnięcia 90% konfluencji.
- Po osiągnięciu odpowiedniej konfluencji, umieścić szkiełko podstawowe o wymiarach 22 mm x 22 mm (#1.5; grubość 0.17 mm) w szalce hodowlanej o średnicy 35 mm. Pokryć szkiełko 400 µL fibronektyny rozcieńczonej w PBS do stężenia końcowego 2.5 µg/mL.
UWAGA: Liczba szkiełek wymaganych do analizy zależy od liczby warunków doświadczalnych i powtórzeń technicznych. - Umieścić szalkę 35 mm ze szkiełkiem pokrytym fibronektyną w inkubatorze w temperaturze 37 °C i 5% CO2 na 1 godzinę.
- Wyjąć szalkę ze szkiełkiem z inkubatora. Odessać fibronektynę i przemyć szkiełko PBS, delikatnie pipetując wokół niego dwa do trzech razy.
- Odessać pożywkę z hodowli komórkowej z szalki 10 cm i przemyć szalkę PBS.
- Dodać 650 µL 0.05% trypsyny-EDTA do szalki z komórkami o 90% konfluencji, przechylając szalkę, aby równomiernie rozprowadzić enzym. Umieścić szalkę z trypsyną w inkubatorze na 1 minutę.
- Wyjąć szalkę z komórkami z inkubatora. Wlać 10 mL pożywki do hodowli komórkowej do probówki wirówkowej 15 mL. Szybko dodać kolejne 10 mL pożywki do szalki, aby zneutralizować działanie trypsyny.
- Przenieść 1 mL trypsynizowanych komórek do probówki wirówkowej 15 mL w celu ich rozcieńczenia. Kilkakrotnie pipetować zawartość probówki w górę i w dół, aby zapewnić równomierny rozkład komórek w pożywce. W przypadku typów komórek o wysokiej tendencji do agregacji zaleca się filtrowanie komórek przez sito komórkowe (rozmiar oczek 100 µm), aby zminimalizować powstawanie skupisk komórek.
- Z probówki przenieść 500 - 1000 µL rozcieńczonych komórek do szalki 35 mm zawierającej szkiełko.
- Delikatnie potrząsnąć szalką, aby równomiernie rozprowadzić komórki. Upewnić się, że konfluencja na szkiełku wynosi ~10% (~50,000 cells/mL) i w razie potrzeby dostosować objętość rozcieńczonych komórek.
UWAGA: Celem utrzymania tak niskiej konfluencji jest zapewnienie obecności 1-2 spolaryzowanych komórek w każdym polu widzenia, które będą służyć do ustawiania ostrości obiektywu podczas akwizycji rozprzestrzeniania się komórek. - Przenieść 1/5 pozostałych komórek z szalki 10 cm do jednej szalki 6 cm dla każdego warunku traktowania. Umieścić pasażowane szalki oraz szalkę 35 mm ze szkiełkiem w inkubatorze na noc.
UWAGA: Będą to komórki, które zostaną poddane analizie dynamiki rozprzestrzeniania się.
2. Inkubacja z lekiem i regeneracja komórek
- Do każdej z dwóch probówek wirówkowych o pojemności 15 mL dodać 5 mL pożywki do hodowli komórkowej, a do każdej z dwóch probówek wirówkowych o pojemności 50 mL dodać 20 mL pożywki DMEM bez czerwieni fenolowej.
UWAGA: Liczba par probówek (15 mL + 50 mL) powinna odpowiadać liczbie warunków eksperymentalnych. - Aby przetestować znaczenie Arp2/3 dla rozprzestrzeniania się komórek, do każdej pary probówek wirówkowych pipetować albo farmakologiczny inhibitor Arp2/3, CK-666, albo preparat kontrolny, taki jak DMSO, aż do uzyskania pożądanego stężenia.
- Wyjąć z inkubatora przepasowane szalki 6 cm (patrz Krok 1.11) i odessać pożywkę. Przemyć szalki ciepłym PBS.
- Zawartość probówek wirówkowych 15 mL uzupełnionych CK-666 lub DMSO dodać do każdej z przepasowanych szalek. Opisać każdą szalkę odpowiednim lekiem i umieścić szalki w inkubatorze na jedną godzinę.
- Wyjąć szalki z inkubatora i odessać pożywkę. Przemyć szalki ciepłym PBS, aby całkowicie usunąć pozostałą pożywkę z czerwienią fenolową.
- Do każdej szalki 6 cm dodać 230 µL 0,05% trypsyny-EDTA i inkubować komórki przez 1 minutę.
UWAGA: Jeśli jest to możliwe, trypsynę można zastąpić nieproteolitycznym blokerem adhezji komórkowej. - Wyjąć szalki z inkubatora. Dla każdego wariantu badania dodać 5 mL pożywki DMEM bez czerwieni fenolowej z dodatkiem leku do probówki wirówkowej 15 mL oznaczonej jako „Probówka B”. Dodać dodatkowe 5 mL tej samej pożywki do odpowiedniej szalki, aby zneutralizować trypsynę. Przenieść zawartość szalki do probówki wirówkowej 15 mL oznaczonej jako „Probówka A”.
- Przenieść 1 mL komórek z Probówki A do Probówki B. Powtórzyć czynność dla każdego wariantu badania.
- Umieścić Probówki A i B w inkubatorze na 45 minut, aby umożliwić komórkom regenerację po trypsynizacji. Przed umieszczeniem w inkubatorze lekko poluzować zakrętki probówek wirówkowych, aby umożliwić przenikanie CO2.
UWAGA: Czas regeneracji może się różnić w zależności od typu komórek. Choć w naszych eksperymentach 45-minutowa regeneracja miała pomijalny wpływ na żywotność komórek, niektóre typy komórek mogą ulec anoikizie podczas zbyt długiego utrzymywania w zawiesinie. Dlatego zalecamy empiryczne ustalenie optymalnego czasu regeneracji. Optymalny czas regeneracji umożliwia szybkie i synchroniczne rozprzestrzenianie się komórek bez obecności komórek martwych lub apoptotycznych w próbce.
3. Przygotowanie komory magnetycznej
- Przed użyciem należy upewnić się, że wszystkie części jednokomorowej magnetycznej komory Chamlide Cell, która mieści kwadratowe szkiełko zakrywami o wymiarach 22 mm x 22 mm, zostały oczyszczone.
- Wyjąć z inkubatora szalkę 35 mm ze szkiełkiem zakrywowym (patrz krok 1.11). Odessać pożywkę hodowlaną i przemyć szkiełko zakrywowym ciepłym PBS.
- Zdjąć szkiełko zakrywowym z szalki 35 mm za pomocą pęsety i delikatnie położyć je na spodniej płycie komory magnetycznej.
- Nałożyć uszczelkę silikonową na szkiełko zakrywowym.
UWAGA: Nieprawidłowo umieszczona uszczelka silikonowa jest najczęstszą przyczyną nieszczelności komory magnetycznej. Należy upewnić się, że uszczelka spoczywa w zagłębieniu spodniej płyty i nie wystaje ponad jego krawędź. - Przymocować główny korpus do spodniej płyty.
UWAGA: Tę czynność należy wykonywać bardzo powoli. Dobrą praktyką jest przytrzymanie spodniej płyty jedną ręką podczas nakładania głównego korpusu. Zapobiega to uniesieniu spodniej płyty przez magnesy głównego korpusu, co mogłoby doprowadzić do przesunięcia i pęknięcia szkiełka zakrywowym. - Do komory magnetycznej dodać 1 mL pożywki DMEM bez czerwieni fenolowej z dodatkiem leku. Za pomocą chusteczki bezpyłowej ostrożnie osuszyć miejsce styku głównego korpusu ze spodnią płytą, aby sprawdzić, czy nie ma wycieków.
UWAGA: W przypadku wycieku należy szybko odessać pożywkę i powtórzyć procedurę od kroku 3.4. - Nałożyć przezroczystą pokrywę na główny korpus, aby zamknąć komorę magnetyczną.
- Zwilżyć chusteczkę laboratoryjną wodą i przetrzeć spód komory magnetycznej (szkiełko zakrywowym, a nie element metalowy). Następnie zwilżyć drugą chusteczkę laboratoryjną niewielką ilością 70% etanolu i przetrzeć powierzchnię, uważając, aby nie pęknęło szkiełko zakrywowym.
4. Pozyskiwanie obrazów
- Podgrzej inkubator nadstołowy oraz grzałkę obiektywu do 37 °C i ustaw poziom CO2 w inkubatorze nadstołowym na 5%.
UWAGA: Jeśli inkubator nadstołowy nie jest podłączony do zasilania CO2, pożywka do hodowli komórkowej powinna zostać uzupełniona o 25 mM HEPES w celu utrzymania stałego pH 7.4. - Nanieś odpowiednią ilość olejku immersyjnego na wstępnie podgrzany obiektyw olejowy 60X, 1.4 N.A.
UWAGA: W niniejszym protokole stosujemy obiektyw immersyjny 60X, 1.4 N.A. ze względu na stosunkowo duże pole widzenia i wyjątkową wydajność zbierania światła. Jeśli wymagane jest większe pole widzenia, można zastosować obiektyw o mniejszym powiększeniu (np. 20x), pod warunkiem, że stosunek sygnału do szumu obrazów jest większy niż 2.5. - Przenieś gotową komorę magnetyczną oraz probówkę B (krok 2.9) do mikroskopu konfokalnego. Umieść komorę magnetyczną w inkubatorze nadstołowym.
UWAGA: Umieść komorę magnetyczną ostrożnie na stoliku, aby uniknąć powstania pęcherzyków powietrza w olejku immersyjnym. - Ustaw ostrość na fluorescencyjne komórki, korzystając z kanału GFP. Upewnij się, że krawędź komórki jest ostra i wyraźnie zdefiniowana.
- Zdejmij przezroczystą pokrywkę komory magnetycznej i pipetuj 500 µL z probówki B do komory magnetycznej. Ponownie nałóż przezroczystą pokrywkę na komorę magnetyczną.
- Aby zidentyfikować komórki idealne do analizy rozprzestrzeniania się komórek, szukaj „halo” wokół komórek, które nie przytwierdziły się jeszcze do szkiełka podstawowego, ale nie toczą się już po jego powierzchni. Komórki znajdujące się w najwcześniejszych stadiach przylegania do szkiełka również są doskonałymi kandydatami, jednak akwizycja obrazów musi być szybka, aby uchwycić proces rozprzestrzeniania.
- Skonfiguruj akwizycję obrazów time-lapse dla kanału zielonego tak, aby obejmowała cztery pola widzenia obrazowane w odstępach 6 sekund.
UWAGA: Ze względu na wysoką zmienność prędkości protruzji lamellipodiów u różnych typów komórek, optymalna częstotliwość klatek powinna zostać określona empirycznie. Interwał obrazowania wynoszący 6 sekund, stosowany w naszych eksperymentach, jest dobrym punktem wyjścia dla analizy wielu komórek mezenchymalnych i nabłonkowych. Jednak komórki, które rozprzestrzeniają się bardzo szybko (np. komórki odpornościowe), mogą wymagać znacznie wyższej częstotliwości klatek (krótszego interwału obrazowania). Optymalna częstotliwość klatek dla filmów z rozprzestrzeniania się komórek zapewnia przesunięcie krawędzi wysuwającej się komórki o 2-5 pikseli między kolejnymi klatkami. Biorąc pod uwagę dokładność dopasowania krzywej używanej do identyfikacji plateau rozprzestrzeniania się komórek, optymalna częstotliwość klatek powinna również zapewnić 50-100 pomiarów przesunięcia krawędzi komórki podczas fazy szybkiej ekspansji rozprzestrzeniania się komórek. Liczbę pól widzenia należy dostosować w zależności od czasu ekspozycji, odległości między punktami akwizycji oraz prędkości ruchu stolika. Zaleca się, aby użytkownicy określili maksymalną liczbę pól widzenia, które można uzyskać przy pożądanej częstotliwości klatek. - Po zidentyfikowaniu odpowiedniego pola widzenia zapisz współrzędne X i Y stolika mikroskopowego. Następnie zidentyfikuj trzy inne pola widzenia, które znajdują się stosunkowo blisko siebie na szkiełku podstawowym. Zapisz współrzędne stolika mikroskopowego dla każdego wybranego pola widzenia.
UWAGA: Zdecydowanie zaleca się optymalizację ścieżki ruchu stolika między polami widzenia w celu zminimalizowania wszelkich niepotrzebnych ruchów próbki. Taka optymalizacja może zostać przeprowadzona ręcznie lub automatycznie. Nadmierny ruch próbki spowalnia akwizycję i może spowodować wypadnięcie komórek z pola widzenia podczas ich opadania. - Wykonaj akwizycję obrazów przez 15 minut przy częstotliwości klatek 6 sekund i zapisz pliki. Jeśli wymagane są kolejne akwizycje, powtórz procedurę zaczynając od kroku 4.6.
5. Analiza powierzchni komórek, okrągłości oraz dynamiki wypustek podczas rozprzestrzeniania się komórek
- Przygotowanie obrazów do przetwarzania i analizy danych
UWAGA: Oprogramowanie wymaga obrazu w formacie .tiff oraz wielkości piksela jako parametrów wejściowych. Oba wymagania można spełnić za pomocą oprogramowania do akwizycji lub programu Fiji (w niniejszym protokole). Jeśli wymagania te są spełnione, należy przejść do kroku 5.2.- Zainstaluj najnowszą wersję aplikacji Fiji (https://imagej.net/Fiji/Downloads).
- Otwórz obraz z serii czasowej (time-lapse) w programie Fiji.
- Skopiuj wielkość piksela obrazu, wybierając Image > Properties. Skopiuj i wklej wielkość piksela w µm do Notatnika/Worda.
- Do analizy powierzchni rozprzestrzeniania się komórek i ich kolistości zapisz obraz z serii czasowej jako stos obrazów tiff (tiff image stack). Specjalistyczne oprogramowanie analityczne nie obsługuje własnościowych formatów plików. Zapisz stos obrazów tiff dla pojedynczej komórki, wybierając File > Save As > Tiff.
- Instalacja środowiska IDE Python (Spyder) oraz niezbędnych pakietów (PySimpleGUI oraz tifffile) do przetwarzania i analizy danych.
UWAGA: Instalacja Pythona i pakietów jest wymagana tylko podczas wstępnej konfiguracji.- Filmy z serii czasowych będą analizowane w IDE Spyder przy użyciu specjalnie napisanego skryptu Pythona. Aby pobrać IDE Spyder, pobierz dystrybucję Anaconda (https://www.anaconda.com/products/individual), która zawiera IDE Spyder oraz większość bibliotek i pakietów niezbędnych do tej analizy.
- Zainstaluj Anacondę i uruchom Spyder za pomocą Anaconda Navigator.
- W karcie konsoli IPython (znajdującej się w dolnej prawej sekcji Spydera) skopiuj i wklej następującą komendę: pip install PySimpleGUI i naciśnij klawisz enter. Uruchomienie tej komendy zainstaluje pakiet niezbędny do uruchomienia graficznego interfejsu użytkownika (GUI).
- W tej samej konsoli skopiuj i wklej następującą komendę: pip install tifffile i naciśnij klawisz Enter. Uruchomienie tej komendy zainstaluje pakiet niezbędny do zapisywania obrazów jako plików tiff.
- Pobierz wszystkie skrypty Pythona z plików uzupełniających lub najnowsze skrypty z GitHub z adresu: https://github.com/ernestiu/Cell-spreading-analysis.git
- Kwantyfikacja powierzchni komórek i współczynników kształtu komórek podczas rozprzestrzeniania się komórek
- Otwórz główny skrypt analityczny „cell_spreading_GUI.py”, wybierając opcję otwierania pliku w górnym panelu Spydera lub używając skrótu Ctrl + O.
- Otwórz GUI do analizy rozprzestrzeniania się komórek, wybierając „Run file” w górnym panelu lub używając skrótu F5.
- Kliknij kartę Cell Spread Area (Rycina 3A).
- Wybierz obraz tiff do analizy za pomocą przycisku przeglądania.
UWAGA: Wybrany plik musi być plikiem tiff. - Określ katalog docelowy, w którym będą zapisywane wyniki danych (np. maski komórek, wartości).
- Określ ustawienia wyjściowe danych:
- Save masks: Zapisz maski komórek wygenerowane podczas procesu segmentacji.
- Export data: Eksportuj arkusz kalkulacyjny excel (.xlsx) zawierający wszystkie dane analityczne do folderu docelowego.
Powierzchnia komórki, kolistość i współczynnik kształtu (aspect ratio) wszystkich rozprzestrzeniających się komórek zostaną zapisane w arkuszu Excel w folderze docelowym. Powierzchnię komórki oblicza się według wzoru:
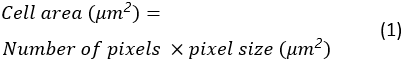
Kolistość komórki jest miarą tego, jak blisko idealnie okrągłego kształtu znajduje się komórka. Oblicza się ją według wzoru:
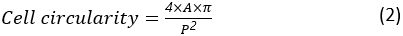
gdzie A i P to odpowiednio powierzchnia komórki i obwód komórki. Współczynnik kształtu komórki określa stopień jej wydłużenia. Komórka rozprzestrzeniająca się powinna mieć współczynnik kształtu bliski 1. Współczynnik kształtu oblicza się według wzoru:
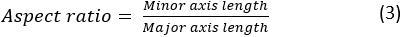
- Save contours: Zapisz obrazy z nałożonymi konturami granic komórek w folderze docelowym.
- Określ ustawienia segmentacji
- Show segmentation: Wyświetl wynik segmentacji w konsoli Spydera podczas procesu analizy.
- Smallest cell area (µm2): Wprowadź minimalną wartość powierzchni komórki, wliczając wartości powierzchni komórek w początkowych etapach przylegania. Obiekty o powierzchni mniejszej niż ten próg nie będą uznane za komórki rozprzestrzeniające się. Wartość ta wpłynie na proces segmentacji.
- Określ parametry obrazu.
- Acquisition interval (s): Wprowadź częstotliwość akwizycji obrazów w sekundach.
- Pixel size (µm): Wprowadź wielkość piksela, która została odnotowana podczas przygotowywania obrazów do analizy.
- Image bit depth: Wprowadź głębię bitową kamery/detektora.
- Kliknij Run. W przypadku wystąpienia błędu w konsoli Spydera pojawi się komunikat o błędzie. W przeciwnym razie proces analizy obrazu zostanie wyświetlony w konsoli.
UWAGA: Pierwszy obraz pojawiający się w konsoli/sekcji Plots (w zależności od ustawień Spydera) pokazuje wszystkie komórki zidentyfikowane w polu widzenia. Zielone ramki wokół komórek oznaczają komórki rozprzestrzeniające się, które nadają się do segmentacji i analizy. Szare ramki oznaczają komórki nieprzydatne do analizy. Całkowita liczba zidentyfikowanych komórek rozprzestrzeniających się pojawi się również w karcie Console. Oprogramowanie wykreśla powierzchnię komórki (na niebiesko) i kolistość komórki (na czerwono) jako funkcję czasu. Wykresy te pozwalają użytkownikom ocenić dokładność segmentacji komórek. Poprawna segmentacja daje monotonicznie rosnącą krzywą powierzchni komórki. Aby uzyskać reprezentatywną krzywą powierzchni rozprzestrzeniania się komórek, fazę opóźnienia (lag phase) należy usunąć z wykresu ręcznie. Faza opóźnienia obejmuje pomiary powierzchni komórki przed rozpoczęciem jej rozprzestrzeniania. Faza opóźnienia jest sygnalizowana szybkimi fluktuacjami, co przedstawiono na wykresie powierzchni komórki (Rycina 3C prawa).
6. Ilościowe określenie dynamiki krawędzi komórki podczas rozprzestrzeniania się komórek z wykorzystaniem kymografów
- Przed przystąpieniem do analizy należy przyciąć surowe filmy z rozprzestrzeniania się komórek, aby utworzyć serie czasowe dla poszczególnych komórek.
- Użyj narzędzia Rectangle na pasku narzędzi programu Fiji, aby ręcznie zaznaczyć obszar zainteresowania (ROI), który obejmuje pojedynczą komórkę. (Aby upewnić się, że ROI w pełni obejmuje rozprzestrzeniającą się komórkę, użyj funkcji przewijania, aby sprawdzić ROI we wszystkich punktach czasowych).
- Kliknij prawym przyciskiem myszy na ROI i wybierz Duplicate.
- Zaznacz opcję Duplicate stack i kliknij OK.
- Otwórz główny skrypt analizy „cell_spreading_GUI.py”, wybierając przycisk Open File na pasku narzędzi programu Spyder lub korzystając ze skrótu Ctrl + O. Jeśli interfejs GUI został już otwarty, przejdź bezpośrednio do kroku 6.3.
- Otwórz interfejs GUI do analizy rozprzestrzeniania się komórek, wybierając Run file w górnym panelu lub korzystając ze skrótu F5 (Rysunek 3B).
- Kliknij zakładkę Kymograph generator & analysis.
- Użyj przycisku przeglądania, aby wybrać obraz TIFF do analizy.
UWAGA: Skrypt nie obsługuje zastrzeżonych formatów plików, np. nd2, lif, zen. - Określ folder docelowy do zapisania danych wyjściowych (masek komórek i wartości).
- Określ ustawienia wyjściowe.
- Export data: Eksportuj arkusz kalkulacyjny Excel (.xlsx) do folderu docelowego, zawierający względne pozycje krawędzi komórek oraz zdarzenia retrakcji z kymografów.
- Określ parametry obrazu:
- Acquisition interval (s): Wprowadź częstotliwość akwizycji obrazów w sekundach.
- Pixel size (µm): Wprowadź rozmiar piksela, który został zarejestrowany podczas przygotowywania obrazów do analizy w kroku 5.1.3.
- Smallest cell area (µm2): Wprowadź minimalną wartość pola powierzchni komórki, w tym wartości dla komórek we wczesnych stadiach przylegania. Obiekty o powierzchni mniejszej niż ten próg nie będą uznane za komórki rozprzestrzeniające się. Wartość ta wpłynie na proces segmentacji.
- Image bit depth: Wprowadź głębię bitową kamery/detektora.
- Kliknij Run. W przypadku wystąpienia błędu, w konsoli programu Spyder pojawi się komunikat o błędzie. W przeciwnym razie w konsoli zostanie wyświetlone podsumowanie ilościowych pomiarów dynamiki wypustek. Pojawią się 4 pary pomiarów częstotliwości retrakcji i prędkości wypustek, wyodrębnione z 4 kymografów wygenerowanych z górnej, dolnej, lewej i prawej części komórki. Częstotliwość retrakcji oblicza się następująco:
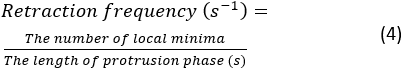
UWAGA: Wartość ta wskazuje, jak często lamellipodium cofa się w trakcie rozprzestrzeniania. Średnią prędkość wypustek mierzy się na podstawie nachylenia linii między początkiem wypustki a punktem plateau na kymografie. Po segmentacji w konsoli zostanie wyświetlona podsumowująca figura kymografu. Aby zapisać figurę podsumowującą, kliknij na nią prawym przyciskiem myszy i zapisz obraz.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Powyższy protokół opisuje procedury doświadczalne dotyczące obrazowania żywych komórek podczas ich rozprzestrzeniania się oraz narzędzie obliczeniowe do ilościowej analizy dynamiki rozprzestrzeniania się komórek. Narzędzie obliczeniowe może być wykorzystywane w formacie niskoprzepustowym lub wysokoprzepustowym w celu zidentyfikowania cząsteczek regulujących mechanizm polimeryzacji aktyny na krawędzi prowadzącej komórki.
Schematyczne przedstawienie procedur doświadczalnych ukazano na
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisany test rozprzestrzeniania się komórek pozwala na ciągłe śledzenie zmian morfologicznych (np. wielkości i kształtu komórki) oraz ruchów krawędzi komórek (tj. prędkości wypukłości i częstotliwości retrakcji), które są cechami, których brakuje w większości protokołów rozprzestrzeniania komórek19,24. Podczas gdy powszechnie stosowane testy rozprzestrzeniania się komórek w punkcie końcowym pozwalają na określenie szybkości rozprzestrzeniania si...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez Connaught Fund New Investigator Award dla S.P., Canada Foundation for Innovation, NSERC Discovery Grant Program (granty RGPIN-2015-05114 i RGPIN-2020-05881), University of Manchester i University of Toronto Joint Research Fund, oraz University of Toronto XSeed Program.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,05% trypsyna (0,05%), 0,53 mM EDTA | Bisent Bioproducts | 325-042-CL | |
| 10,0 cm szalka Petriego, polistyren, poddana działaniu TC, wentylowana | Starstedt | 83.3902 | |
| 15 mL Probówka wirówkowa PP o wysokiej przejrzystości, stożkowe dno, z nakrętką z uszczelką kopułkową, sterylna | Falcon | 352097 | |
| 1-dołkowa Chamlide CMS do szkiełek nakrywkowych 22 mm x 22 mm | Quorum Technologies | CM-S22-1 | |
| 35 mm Naczynie do hodowli komórkowych Easy-Grip Style z powłoką TC | |||
| 50 ml, przezroczysta, gniazdo z uszczelką zatyczkową | 602002 | ||
| 6,0 cm Naczynia do hodowli komórkowych poddane obróbce w celu zwiększenia przyczepu komórek, sterylny | VWR | 10861-658 | |
| Arp2/3 I, kamera CK-666 | Millipore Sigma | 182515 | |
| , Prime 95B-25MM | Fotometria | ||
| Dimetylosulfotlenek, Sterylny | BioShop | DMS666 | |
| DMEM, 1x, 4,5 g/L Glukoza, z L-Glutaminą, Pirogronianem Sodu i Fenolem Czerwone | Bioprodukty Żubrów | 319-005 CL | |
| DMEM/F-12, HEPES, Bez Czerwieni Fenolowej | Gibco | 11039021 | |
| D-PBS, 1X | Bioprodukty z żubra | 311-425 CL | |
| Płodowa surowica bydlęca | Bioprodukty żubra | 080-110 | |
| Fidżi Software | ImageJ | ||
| HEPES (1 M) | Gibco | 15630080 | |
| Oczyszczone białko fibronektyny z ludzkiego osocza 1 mg | Millipore Sigma | FC010 | |
| Olejek immersyjny | Cargille | 16241 | |
| Roztwór L-glutaminy (200 mM) | Bioprodukty | żubra609-065-EL | |
| MEM Roztwór aminokwasów endogennych (100X) | Gibco | 11140050 | |
| Okulary Micro Cover Glasses, kwadratowe, nr 11/2 22 x 22 mm | VWR | CA48366-227-1 | |
| Nikon | Eclipse Ti2-E | ||
| , olej CFI Plan Apo Lambda 60X | Nikon | MRD01605 | |
| Penicylina-Streptomycyna | Sigma | P4333 | |
| Wirujący dysk, światło grzebienia V2 | CrestOptics | ||
| Spyder | Anakonda | ||
| Inkubator górny | Tokai Hit | ||
| Statistics Software, | Prism GraphPad | ||
| , Styl 2 | Mikroskopia elektronowa Nauki | 78326-42 |
Bibliografia
- Mullins, R. D., Heuser, J. A., Pollard, T. D. The interaction of Arp2/3 complex with actin: Nucleation, high affinity pointed end capping, and formation of branching networks of filaments. Proceedings of the National Academy of Sciences. 95 (11), 6181-6186 (1998).
- Yang, C., Czech, L., Gerboth, S., Kojima, S., Scita, G., Svitkina, T. Novel Roles of Formin mDia2 in Lamellipodia and Filopodia Formation in Motile Cells. PLoS Biology. 5 (11), 317(2007).
- Mogilner, A., Oster, G. Cell motility driven by actin polymerization. Biophysical Journal. 71 (6), 3030-3045 (1996).
- Mogilner, A., Oster, G. Force Generation by Actin Polymerization II: The Elastic Ratchet and Tethered Filaments. Biophysical Journal. 84 (3), 1591-1605 (2003).
- Pollard, T. D., Borisy, G. G. Cellular Motility Driven by Assembly and Disassembly of Actin Filaments. Cell. 112 (4), 453-465 (2003).
- Wu, C., et al. Arp2/3 is critical for lamellipodia and response to extracellular matrix cues but is dispensable for chemotaxis. Cell. 148 (5), 973-987 (2012).
- Steffen, A., et al. Rac function is crucial for cell migration but is not required for spreading and focal adhesion formation. Journal of cell science. 126, Pt 20 4572-4588 (2013).
- Gupton, S. L., et al. Cell migration without a lamellipodium. The Journal of Cell Biology. 168 (4), 619-631 (2005).
- Dimchev, V., et al. Induced Arp2/3 Complex Depletion Increases FMNL2/3 Formin Expression and Filopodia Formation. Frontiers in Cell and Developmental Biology. 9, 634708(2021).
- Leithner, A., et al. Diversified actin protrusions promote environmental exploration but are dispensable for locomotion of leukocytes. Nature cell biology. 18 (11), 1253-1259 (2016).
- Giannone, G., Dubin-Thaler, B. J., Döbereiner, H. -G., Kieffer, N., Bresnick, A. R., Sheetz, M. P. Periodic Lamellipodial Contractions Correlate with Rearward Actin Waves. Cell. 116 (3), 431-443 (2004).
- Dubin-Thaler, B. J., et al. Quantification of Cell Edge Velocities and Traction Forces Reveals Distinct Motility Modules during Cell Spreading. PLoS ONE. 3 (11), 3735(2008).
- Suraneni, P., Rubinstein, B., Unruh, J. R., Durnin, M., Hanein, D., Li, R. The Arp2/3 complex is required for lamellipodia extension and directional fibroblast cell migration. The Journal of cell biology. 197 (2), 239-251 (2012).
- Wang, C., et al. Deconvolution of subcellular protrusion heterogeneity and the underlying actin regulator dynamics from live cell imaging. Nature Communications. 9 (1), 1688(2018).
- Dimchev, G., et al. Lamellipodin tunes cell migration by stabilizing protrusions and promoting adhesion formation. Journal of cell science. 133 (7), 239020(2020).
- Burnette, D. T., et al. A role for actin arcs in the leading-edge advance of migrating cells. Nature cell biology. 13 (4), 371-381 (2011).
- Yamada, K. M., Kennedy, D. W. Dualistic nature of adhesive protein function: fibronectin and its biologically active peptide fragments can autoinhibit fibronectin function. The Journal of Cell Biology. 99 (1), 29-36 (1984).
- Cai, Y., et al. Nonmuscle Myosin IIA-Dependent Force Inhibits Cell Spreading and Drives F-Actin Flow. Biophysical Journal. 91 (10), 3907-3920 (2006).
- Humphries, M. J. Cell adhesion assays. Molecular Biotechnology. 18 (1), 57-61 (2001).
- Cavalcanti-Adam, E. A., Volberg, T., Micoulet, A., Kessler, H., Geiger, B., Spatz, J. P. Cell Spreading and Focal Adhesion Dynamics Are Regulated by Spacing of Integrin Ligands. Biophysical Journal. 92 (8), 2964-2974 (2007).
- Dubin-Thaler, B. J., Giannone, G., Döbereiner, H. -G., Sheetz, M. P. Nanometer Analysis of Cell Spreading on Matrix-Coated Surfaces Reveals Two Distinct Cell States and STEPs. Biophysical Journal. 86 (3), 1794-1806 (2004).
- Gauthier, N. C., Fardin, M. A., Roca-Cusachs, P., Sheetz, M. P. Temporary increase in plasma membrane tension coordinates the activation of exocytosis and contraction during cell spreading. Proceedings of the National Academy of Sciences. 108 (35), 14467-14472 (2011).
- Wolfenson, H., Iskratsch, T., Sheetz, M. P. Early Events in Cell Spreading as a Model for Quantitative Analysis of Biomechanical Events. Biophysical Journal. 107 (11), 2508-2514 (2014).
- Guan, J. -L., Berrier, A. L., LaFlamme, S. E. Cell Migration, Developmental Methods and Protocols. Methods in molecular biology. 294, Clifton, N.J. 55-68 (2004).
- Raucher, D., et al. Phosphatidylinositol 4,5-Bisphosphate Functions as a Second Messenger that Regulates Cytoskeleton-Plasma Membrane Adhesion. Cell. 100 (2), 221-228 (2000).
- Machacek, M., Danuser, G. Morphodynamic Profiling of Protrusion Phenotypes. Biophysical Journal. 90 (4), 1439-1452 (2006).
- Zack, G. W., Rogers, W. E., Latt, S. A. Automatic measurement of sister chromatid exchange frequency. The journal of histochemistry and cytochemistry official journal of the Histochemistry Society. 25 (7), 741-753 (1977).
- Bardsley, W. G., Aplin, J. D. Kinetic analysis of cell spreading. I. Theory and modelling of curves. Journal of cell science. 61, 365-373 (1983).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
