Syntetyczne podłoże do mukowiscydozy (SCFM2) może być używane w połączeniu zarówno z konfokalną laserową mikroskopią skaningową, jak i aktywowanym fluorescencją sortowaniem komórek, aby obserwować agregaty bakteryjne w wysokiej rozdzielczości. W tym artykule szczegółowo opisano metody oceny zagregowanych populacji podczas leczenia przeciwdrobnoustrojowego jako platformę dla przyszłych badań.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Narzędzia do oceny w czasie rzeczywistym modelu zakażenia Pseudomonas aeruginosa
W tym artykule
Podsumowanie
Streszczenie
Pseudomonas aeruginosa (Pa) jest jednym z najczęstszych patogenów oportunistycznych związanych z mukowiscydozą (CF). Po ustaleniu kolonizacji Pa duża część infekujących bakterii tworzy biofilmy w plwocinie dróg oddechowych. Wykazano, że biofilmy Pa wyizolowane z plwociny mukowiscydozy rosną w małych, gęstych agregatach ~10-1,000 komórek, które są zorganizowane przestrzennie i wykazują klinicznie istotne fenotypy, takie jak tolerancja na środki przeciwdrobnoustrojowe. Jednym z największych wyzwań związanych z badaniem, w jaki sposób agregaty Pa reagują na zmieniające się środowisko plwociny, jest brak istotnych pod względem odżywczym i solidnych systemów, które sprzyjają tworzeniu się agregatów. Za pomocą syntetycznego podłoża z plwociny CF (SCFM2) można obserwować historię życia agregatów Pa za pomocą konfokalnej laserowej mikroskopii skaningowej (CLSM) i analizy obrazu w rozdzielczości pojedynczej komórki. Ten system in vitro umożliwia obserwację tysięcy agregatów o różnej wielkości w czasie rzeczywistym, w trzech wymiarach i w skali mikronów. Na poziomie indywidualnym i populacyjnym możliwość grupowania agregatów według fenotypu i położenia ułatwia obserwację agregatów na różnych etapach rozwoju i ich reakcję na zmiany w mikrośrodowisku, takie jak antybiotykoterapia, w celu precyzyjnego różnicowania.
Wprowadzenie
Pseudomonas aeruginosa (Pa) to patogen oportunistyczny, który wywołuje przewlekłe infekcje u osób z niedoborami odporności. W przypadku osób cierpiących na genetyczną chorobę, jaką jest mukowiscydoza (CF), infekcje te mogą trwać przez całe życie. Mukowiscydoza prowadzi do gromadzenia się w drogach oddechowych gętej, bogatej w składniki odżywcze wydzieliny, która z czasem zostaje skolonizowana przez różne patogeny drobnoustrojowe. Pa jest jednym z najczęstszych patogenów występujących w przebiegu mukowiscydozy, kolonizując drogi oddechowe we wczesnym dzieciństwie i wywołując trudne do leczenia infekcje1. Mimo usprawnienia schematów terapeutycznych w ostatnich latach, Pa nadal stanowi istotny problem kliniczny i jest uważana za wiodącą przyczynę śmiertelności u osób z mukowiscydozą2,3. Ten fenotyp trwałości oraz rosnąca tolerancja na antybiotyki sprawiły, że Pa znalazła się w grupie patogenów zidentyfikowanych zarówno przez Centra Kontroli i Prewencji Chorób (CDC), jak i Światową Organizację Zdrowia (WHO) jako priorytety badawcze w opracowywaniu nowych strategii terapeutycznych – patogeny ESKAPE4.
Podobnie jak w przypadku innych patogenów ESKAPE, nabyta oporność na antybiotyki jest powszechna u Pa, jednak istnieje również wiele właściwości wewnętrznych, które przyczyniają się do tolerancji Pa na środki przeciwdrobnoustrojowe. Wśród nich znajduje się zdolność Pa do tworzenia agregatów – bardzo gęstych skupisk od ~10 do 1 000 komórek, które można zaobserwować w wielu infekcjach, w tym w plwocinie pacjentów z CF5,6. Podobnie jak Pa badane w innych systemach biofilmowych, agregaty Pa wykazują fenotypy istotne klinicznie, takie jak zwiększona oporność na antybiotyki i aktywacja komunikacji międzykomórkowej (quorum sensing (QS)). Na przykład wykazano, że agregaty Pa wykorzystują zachowania regulowane przez QS do walki z innymi mikroorganizmami, a także do tolerowania leczenia przeciwdrobnoustrojowego, np. poprzez produkcję piocyjaniny7. Możliwość badania takich zachowań oferuje przełomowy wgląd w ekosystemy bakteryjne w środowisku zbliżonym do tego, w którym występują one w ludzkim organizmie.
Jednym z największych wyzwań w badaniu odpowiedzi agregatów Pa na zmieniające się środowisko plwociny jest brak odpornych systemów o odpowiedniej wartości odżywczej, które sprzyjałyby tworzeniu się agregatów. Wiele informacji na temat Pa odkryto przy użyciu systemów in vitro, w których komórki rosną planktonicznie lub tworzą charakterystyczną, przytwierdzoną do powierzchni strukturę typu „grzyba”, której nie zaobserwowano in vivo8. Chociaż klasyczne modele wzrostu biofilmu, takie jak komory przepływowe czy stały agar, dostarczyły szerokiej i cennej wiedzy na temat zachowań bakteryjnych i mechanizmów tolerancji na antybiotyki, wyniki te nie zawsze przekładają się na warunki in vivo. Wiele modeli in vitro ma ograniczoną zdolność do odwzorowania środowiska wzrostu w miejscu infekcji u ludzi, co wymusza prowadzenie kosztownych badań in vivo. Z kolei wiele modeli in vivo nie zapewnia elastyczności i rozdzielczości, jakie oferują techniki in vitro.
Syntetyczna plwocina z mukowiscydozą (SCFM2) została opracowana w celu zapewnienia środowiska dla wzrostu Pa podobnego do tego, jakie występuje podczas przewlekłej infekcji w płucach osób z mukowiscydozą (CF). SCFM2 zawiera źródła odżywcze zidentyfikowane w wydrukowanej plwocinie CF, a także mucynę, lipidy i DNA. Wzrost Pa w SCFM2 wymaga zestawu genów niemal identycznego z tym, który jest niezbędny do wzrostu w rzeczywistej plwocinie, i wspiera naturalne tworzenie się agregatów Pa9,10. Po inokulacji komórki planktoniczne tworzą agregaty, które zwiększają swoją wielkość poprzez ekspansję. Pojedyncze komórki (nazywane migrantami) uwalniają się z agregatów, migrują do niezasiedlonych obszarów i tworzą nowe agregaty10. Taki cykl życiowy można obserwować za pomocą CLSM i analizy obrazu z rozdzielczością pojedynczej komórki. Agregaty Pa tworzone w SCFM2 mają rozmiary zbliżone do tych obserwowanych w płucach z mukowiscydozą10. Model ten umożliwia obserwację wielu agregatów o różnej wielkości w czasie rzeczywistym i w trzech wymiarach w skali mikronowej. Mikroskopia poklatkowa pozwala na śledzenie tysięcy (~50 000) agregatów w jednym eksperymencie. Zastosowanie oprogramowania do analizy obrazu umożliwia kwantyfikację fenotypów agregatów z mikrofotografii, w tym objętości agregatów, powierzchni oraz ich pozycji w trzech wymiarach z dokładnością do 0,1 μm, zarówno na poziomie pojedynczego agregatu, jak i całej populacji. Możliwość grupowania agregatów według fenotypu i pozycji pozwala na precyzyjne rozróżnienie agregatów na różnych etapach rozwoju, a także na badanie ich odpowiedzi na zmieniające się mikrośrodowisko6,11.
Zastosowanie SCFM2 do badania Pa agregaty w testach o małej objętości i wysokiej przepustowości czynią go elastycznym i kosztowo efektywnym modelem. Jako zdefiniowane medium, SCFM2 zapewnia jednolitość i powtarzalność w wielu platformach, stanowiąc odpowiednią pod względem żywieniowym i fizycznym metodę badania Pa agregaty in vitro9Zastosowania obejmują wykorzystanie tej metody w połączeniu z CLSM w celu obserwacji organizacji przestrzennej i tolerancji na antybiotyki z wysoką rozdzielczością (jak opisano w niniejszym artykule metodycznym). Możliwość przeprowadzania eksperymentów dostarczających danych w czasie rzeczywistym w skali mikronowej pozwala na badanie oddziaływań wewnątrzgatunkowych i międzygatunkowych w sposób, w jaki mogą one występować. in vivoNa przykład SCFM2 był wcześniej wykorzystywany do badania dynamiki przestrzennej komunikacji międzykomórkowej w populacjach agregatów za pomocą sieci systemów wykorzystujących Pa do regulacji wielu genów przyczyniających się do wirulencji i patogenezy6.
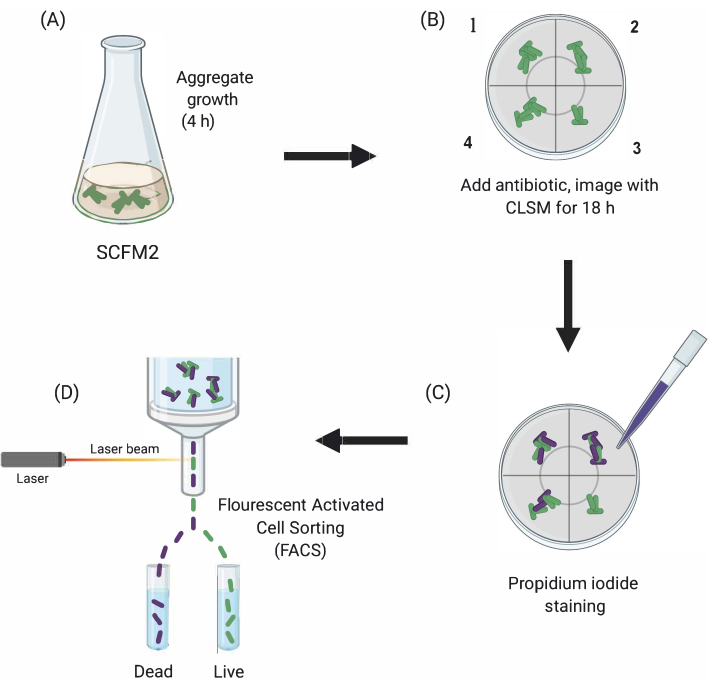
Rysunek 1: Graficzne przedstawienie głównych etapów eksperymentalnych. (A) Medium SCFM2 zostaje zaszczepione komórkami Pa, którym pozwala się na tworzenie agregatów w naczyniu hodowlanym z dna szklanego. (B) Agregaty są przenoszone do mikroskopu konfokalnego, a następnie dodaje się antybiotyk. Przedstawiono trzy powtórzenia techniczne (komory 1-3) oraz studzienkę kontrolną (4) z zaszczepionym SCFM2 bez zastosowania antybiotyku. Agregaty są obrazowane za pomocą CLSM przez okres 18 h. (C) Po wstępnym obrazowaniu przez 18 h agregaty są traktowane jodkiem propidium w celu wizualizacji martwych komórek i obrazowane przy użyciu CLSM (D) Agregaty o pożądanym fenotypie są oddzielane od SCFM2 za pomocą FACS. Skróty: SCFM2 = syntetyczne medium imitujące plwocinę w mukowiscydozie; Pa = Pseudomonas aeruginosa; CLSM = konfokalna skaningowa mikroskopia laserowa; FACS = sortowanie komórek aktywowane fluorescencją. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
W niniejszej pracy zademonstrowano użyteczność SCFM2 do badania wpływu leczenia antybiotykami na agregaty Pa w czasie rzeczywistym, a następnie zastosowano metodę sortowania komórek w celu izolacji populacji agregatów o odmiennych fenotypach do dalszych analiz (Rysunek 1).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie syntetycznego medium mukowiskozy (SCFM2)
UWAGA: Przygotowanie SCFM2 składa się z trzech głównych etapów przedstawionych poniżej (Rysunek 2). Pełne szczegóły i bibliografię można znaleźć w źródłach9,10,12.

Rysunek 2: Przygotowanie i inokulacja medium SCFM2.(A) Baza buforowana jest przygotowywana przy użyciu soli i aminokwasów wymienionych w Tabeli 1 i Tabeli 2. Bazę buforowaną można przechowywać w temperaturze 4 °C do 30 dni, jednak musi być ona chroniona przed wystawieniem na działanie światła. (B) Mucynę i DNA dodaje się do alikwoty bazy buforowanej i rozpuszcza w roztworze przez noc w temperaturze 4 °C. (C) Lipidy oraz dodatkowe zapasy dodaje się do roztworu inkubowanego przez noc i inkubuje w temperaturze 37 °C przy wytrząsaniu z prędkością 250 rpm przez 20 min. Następnie SCFM2 jest inokulowane przemytymi komórkami w fazie logarytmicznej przy OD600 = 0,05. Skróty: SCFM2 = syntetyczne medium imitujące plwocinę w mukowiscydozie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Sterylizacja mucyny wieprzowej
- Przygotować sterylną mucynę o końcowym stężeniu 5 mg/mL w SCFM2. Na przykład, dla objętości 5 mL SCFM2, odważyć 25 mg mucyny typu II do sterylnej płytki Petriego i umieścić w sterylizatorze ultrafioletowym (UV) na 4 h, delikatnie mieszając co godzinę.
- Po 4 h przenieść mucynę poddaną działaniu UV do autoklawowanych probówek 1,7 mL w warunkach sterylnych i przechowywać w temperaturze -20 °C.
- Aby potwierdzić całkowitą sterylizację, rozpuścić próbkę mucyny w sterylnym płynie, takim jak woda lub pożywka Luria Bertani (LB), i obserwować pod mikroskopem.
UWAGA: Sterylizowaną mucynę można przechowywać w temperaturze -20 °C do 6 miesięcy.
- Przygotowanie bazy buforowanej
- Przygotować roztwory zapasowe soli i aminokwasów, dodając odpowiednie ilości wagowo do wody dejonizowanej, zgodnie z listą w Tabeli 1. Wszystkie roztwory zapasowe wysterylizować poprzez filtrację przez filtr 0,22 μm, owinąć folią w celu ochrony przed degradacją pod wpływem światła i przechowywać w temperaturze 4 °C do jednego miesiąca.
- Przygotować bazę buforowaną, łącząc 190 mL wody dejonizowanej z roztworami zapasowymi aminokwasów i soli w objętościach wymienionych w Tabeli 1. Dostosować pH roztworu do wartości 6,8 i uzupełnić do końcowej objętości 250 mL. Wysterylizować poprzez filtrację przez filtr 0,22 μm i przechowywać w temperaturze 4 °C do 30 dni.
- Wieczorem w dniu poprzedzającym eksperyment, odmierzyć pożądaną ilość bazy buforowanej do szklanej kolby hodowlanej, a następnie dodać mucynę (5 mg/mL zgodnie z opisem w kroku 1.1.1) oraz oczyszczone DNA z nasienia łososia (0,6 mg/mL). Delikatnie wymieszać, owinąć folią i pozostawić w temperaturze 4 °C przez noc, aby mucyna i DNA mogły się rozpuścić.
UWAGA: Alikwoty DNA z nasienia łososia należy rozmrażać na lodzie, wymieszać w wortexie, a następnie dodać do bazy buforowanej i mucyny. Roztwory zapasowe tryptofanu, asparaginy i tyrozyny muszą być przygotowane w roztworach NaOH (stężenia znajdują się w Tabeli 1) zamiast w wodzie dejonizowanej. Bazę buforowaną i wszystkie roztwory zapasowe należy trzymać owinięte folią, aby chronić je przed ekspozycją na światło. Większość roztworów zapasowych jest stabilna do miesiąca. Roztworów, które zmieniły kolor, nie należy używać i należy je wymienić przed użyciem.
- Dodawanie dodatkowych roztworów zapasowych
- W dniu eksperymentu dodać roztwory zapasowe wymienione w Tabeli 2 do bazy buforowanej zawierającej mucynę i DNA.
UWAGA: Świeży roztwór FeSO4 przygotować w dniu eksperymentu, natomiast wszystkie pozostałe roztwory zapasowe można przygotować wcześniej i przechowywać przez 30 dni w temperaturze 4 °C. 1,2-Dioleoil-sn-glicero-3-fosfocholina (DOPC) zawiera chloroform. Należy obchodzić się z nią ostrożnie i nie używać w pobliżu otwartego ognia. Po dodaniu DOPC inkubować SCFM2 w temperaturze 37 °C z wytrząsaniem (250 rpm) przez co najmniej 20 min (dla kultury 5 mL). Ten czas inkubacji pozwala na odparowanie chloroformu zawartego w DOPC. Kolba nie powinna być szczelnie zamknięta; zamiast tego należy luźno przykryć otwór kolby folią.
- W dniu eksperymentu dodać roztwory zapasowe wymienione w Tabeli 2 do bazy buforowanej zawierającej mucynę i DNA.
2. Ocena tolerancji na środki przeciwdrobnoustrojowe w agregatach bakteryjnych w czasie rzeczywistym
- Przygotowanie kultur nocnych
- Wieczorem, dzień przed eksperymentem, zaszczep 5 mL pożywki LB kilkoma koloniami Pa PAO1-pMRP9-113 z płytki z agarem LB zawierającej antybiotyk (karbenicylina 300 μg/mL). Inkubuj przez noc w temperaturze 37 °C przy wstrząsaniu 250 rpm.
UWAGA: Kultury nocne należy hodować z dodatkiem antybiotyków niezbędnych do selekcji wymaganych plazmidów (w tym przypadku plazmidu ekspresyjnego zielonego białka fluorescencyjnego (GFP), pMRP9-1). Należy pamiętać, że komórki Pa muszą zostać przemyte przed zaszczepieniem do SCFM2. Pożywkę LB w kulturach nocnych można zastąpić innymi bogatymi pożywkami laboratoryjnymi. Wszystkie izolaty bakteryjne powinny być obsługiwane zgodnie z odpowiednimi wytycznymi BSL-2 przez cały czas trwania protokołu.
- Wieczorem, dzień przed eksperymentem, zaszczep 5 mL pożywki LB kilkoma koloniami Pa PAO1-pMRP9-113 z płytki z agarem LB zawierającej antybiotyk (karbenicylina 300 μg/mL). Inkubuj przez noc w temperaturze 37 °C przy wstrząsaniu 250 rpm.
- Zaszczepianie SCFM2
- W dniu eksperymentu rozcieńcz kultury nocne Pa w stosunku 1:10 (kultura: pożywka płynna), zaszczepiając 500 μL do 5 mL świeżej pożywki LB. Hoduj komórki do fazy logarytmicznej (60-90 min) w temperaturze 37 °C przy wstrząsaniu 250 rpm.
- Odwiruj kultury w fazie logarytmicznej przy 10,000 × g przez 5 min. Przemyj komórki, usuwając supernatant i resuspensując osad w 3 mL filtrowanej, sterylnej soli fizjologicznej buforowanej fosforanowo (PBS, pH 7.0). Powtórz czynność dwukrotnie, a następnie zresuspenduj osad w końcowej objętości 1 mL PBS.
- Zmierz absorbancję przemytych komórek za pomocą spektrofotometru przy 600 nm (OD600) i oblicz objętość kultury wymaganą do uzyskania początkowej wartości OD600 wynoszącej 0,05 w 5 mL SCFM2. Zaszczep Pa do SCFM2 i delikatnie wymieszaj na wortexie, aby równomiernie rozdzielić komórki. Pipetuj 1 mL zaszczepionego SCFM2 do każdej komory 4-dołkowej szklanej płytki optycznej i inkubuj statycznie przez 4 h w temperaturze 37 °C.
UWAGA: Czas podwojenia kultur Pa zależy od szczepu oraz dostępności tlenu. W SCFM2, w opisanych tutaj warunkach, czas podwojenia Pa wynosi ~1,4 h10.
3. Wizualizacja agregatów podczas leczenia antybiotykami za pomocą konfokalnej skaningowej mikroskopii laserowej (CLSM)
UWAGA: Ta sekcja opisuje zastosowanie konfokalnego skaningowego mikroskopu laserowego oraz oprogramowania do przechwytywania obrazów w celu obrazowania agregatów Pa w SCFM2. Celem jest obserwacja i charakterystyka pozostałej (tolerancyjnej) biomasy bakteryjnej po zastosowaniu antybiotyków. Przedstawione kroki można z powodzeniem przeprowadzić na innych mikroskopach konfokalnych, choć w celu uzyskania szczegółowych wytycznych należy zapoznać się z instrukcją obsługi urządzenia.
- Obraz Pa hodowle przy użyciu komory grzewczej lub podgrzewanej mikropłytki zamontowanej na stoliku mikroskopu w celu utrzymania temperatury otoczenia wynoszącej 37 °CRozpocznij Inkubacja moduł co najmniej 2 h przed rozpoczęciem eksperymentu, aby cała aparatura osiągnęła pożądaną temperaturę i ograniczyć dalszą rozszerzalność oraz przemieszczanie się elementów podczas gromadzenia danych.
- Po 4 h przenieś hodowle w medium SCFM2 zawierające Pa komórki na podgrzewany stolik mikroskopu. Wyznaczyć 3 z 4 studzienek jako powtórzenia techniczne dla obróbki antybiotykiem, a 4.th a także kontrolę bezlekową, zawierającą jedynie Pa komórki w pożywce SCFM2, bez antybiotyku. Zidentyfikować agregaty za pomocą mikroskopii w polu jasnym w obrębie Zlokalizuj tabelę przed jakąkolwiek eksytacją reporterów fluorescencyjnych. Zdefiniuj obszar obrazowania w każdej studzience i zapisz jego pozycję (współrzędne x-y-z) przy użyciu Stanowiska moduł w oprogramowaniu do obrazowania.
- Użyj obiektywu imersyjnego 63x w celu wizualizacji Pa kultury zawierające plazmid ekspresyjny GFP pMRP9-1 w pożywce SCFM2 przy długości fali wzbudzenia 488 nm i długości fali emisji 509 nm. Wykonać obrazy, korzystając z opcji z-stack w ramach Akwizycja moduł at 1 μm odstępy (łącznie 60 przekrojów). Należy użyć Uśrednianie linii moduł do redukcji fluorescencji tła w kanale GFP w całkowitej objętości 60 μm obrazy z-stack (1,093,5 mm3). Wykonać obrazy kontrolne niezaszczepionego podłoża SCFM2, stosując identyczne ustawienia, aby określić fluorescencję tła do analizy obrazów.
UWAGA: Obrazy są pozyskiwane poprzez generowanie macierzy 512 pikseli x 512 pikseli (0.26 μm Proszę podać tekst źródłowy do przetłumaczenia. 0.26 μm pikseli) 8-bitowe obrazy z-stack, które są 60 μm od podstawy szkiełka nakrywki. - Użyj opcji szeregów czasowych (time series) w oprogramowaniu do obrazowania, aby zarejestrować 60 przekrojów dla każdej pozycji (studzienki) w odstępach 15-minutowych przez okres 18 h. Wykorzystaj funkcję precyzyjnego ustawiania ostrości (definite focus strategy) w oprogramowaniu, aby zapisać płaszczyznę ogniskowania dla każdej pozycji, do której system będzie powracał w każdym punkcie czasowym podczas całego eksperymentu.
- Po całkowitym czasie inkubacji wynoszącym 4,5 h należy wykonać obrazowanie każdej pozycji przy użyciu powyższych ustawień, aby określić biomasę agregatów w każdej z czterech studni przed dodaniem antybiotyku.
- Po 6 h całkowitej inkubacji do każdej powtórki należy dodać antybiotyk w stężeniu dwukrotnie niższym niż minimalne stężenie hamujące (MIC). Należy go pipetować bezpośrednio i delikatnie do środka studzienki, tuż poniżej granicy faz powietrze-ciecz. Wszystkie kultury należy utrzymać w podgrzewanej komorze konfokalnej.
UWAGA: W tym przypadku siarczan kolistyny w stężeniu 140 μg/mL został użyty. - Rozpocznij obrazowanie po zastosowaniu antybiotykoterapii, klikając w Rozpocznij eksperyment opcja w programie do obrazowania.
UWAGA: Stosowana stężenie antybiotyku zależy od rodzaju antybiotyku, a Pa izolację oraz to, czy użytkownik chce zbadać efekty uśmiercania czy tolerancji. W tym eksperymencie stosuje się pojedynczą dawkę. W razie potrzeby można dodać kolejne dawki bez zakłócania kultur.
4. Barwienie agregatów Pa jodkiem propidium
UWAGA: Jodek propidyny (PI) jest powszechnie stosowany jako odczynnik barwiący do identyfikacji nieżywotnych (martwych) komórek bakteryjnych w hodowli. W niniejszym przypadku służy on do identyfikacji agregatów wrażliwych na leczenie antybiotykami zastosowane w sekcji 3. W całym tym protokole ekspresja i detekcja GFP w komórkach Pa służą jako główny wskaźnik żywotności komórek. Ten ostatni krok umożliwia ponowne wykorzystanie obrazowania konfokalnego do określenia przestrzennego rozmieszczenia żywych i martwych agregatów względem siebie. Dodatkowo agregaty są klasyfikowane jako żywe lub martwe w celu dalszego sortowania komórek w sekcji 5.
- Po 18 h dodać PI do każdej studni czterokomorowej szalki z dnem optycznym zawierającej hodowle w pożywce SCFM2. Należy postępować zgodnie z instrukcjami producenta dotyczącymi objętości PI i czasu inkubacji (np. ~2 μL na mL hodowli, ~20-30 min).
5. Izolowanie żywych komórek z agregatów przy użyciu metody FACS
UWAGA: FACS stanowi potężną platformę do sortowania i izolowania grup komórek na podstawie fenotypu znakowanego fluorescencyjnie. W tym przypadku FACS jest wykorzystywany do izolowania żywych (tolerujących antybiotyki) agregatów od agregatów nieżywotnych.
- Po barwieniu jodkiem propidialnym należy wyjąć hodowle z inkubatora i przenieść je do urządzenia FACS w izolowanym termicznie pojemniku w celu utrzymania 37 °C.
- Przenieś 1 ml aliquotów SCFM2 zawierających agregaty Pa przy najniższym przepływie.
UWAGA: Każda alikwota będzie zawierać około 15 000 agregatów. - Aby wykryć GFP, naświetl komórki laserem o długości fali 488 nm i zarejestruj wysokość sygnału fluorescencji przy 530/30 nm. Barwienie PI zwizualizuj poprzez wzbudzenie laserem o długości fali 561 nm i zarejestruj wysokość sygnału fluorescencji przy 610/20 nm. Sortowanie przeprowadź przy użyciu dyszy 70 $\mu$m.
UWAGA: Posortowane agregaty można łączyć na wiele sposobów, w zależności od zastosowania przez użytkownika. W tym przypadku do sortowania żywych komórek wykorzystano metodę FACS. Pa agregaty do dalszego sekwencjonowania RNA. Alternatywne zastosowania omówiono poniżej.
6. Analiza obrazu
UWAGA: Mikroskopia poklatkowa generuje ogromne ilości danych. 18-godzinny eksperyment służący do obserwacji agregatów Pa w SCFM2 pozwala zidentyfikować w czasie ok. 50 000 agregatów, które mogą zostać poddane charakterystyce pod kątem objętości oraz rozmieszczenia przestrzennego. Należy użyć oprogramowania do analizy obrazu w celu ilościowego określenia dynamiki agregatów w SCFM2:
- W przypadku badań nad agregatami w SCFM2, określ ilość fluorescencji tła GFP, tworząc histogram liczników w kanale GFP dla niezaszczepionego SCFM2 oraz SCFM2 szczepionego szczepem Pa PAO1 zawierającym pMRP9-1. Aby upewnić się, że wykryte woksele GFP korelują z biomasą Pa, zdefiniuj woksel GFP+ jako wartość ≥1,5x wartości licznika tła GFP.
UWAGA: Fluorescencja tła jest definiowana jako średnia z najwyższych wartości wokseli w trzech losowo wybranych pozycjach. Liczniki tła są, jako standardowa miara, odejmowane od wszystkich pikseli na obrazach eksperymentalnych przez oprogramowanie do analizy obrazu. - Po odjęciu tła w module Surpass, wygeneruj izopowierzchnie dla wszystkich pozostałych wokseli.
- Aby wykryć poszczególne agregaty, włącz opcję Split Objects i zdefiniuj agregaty jako obiekty o objętości ≥5 μm3. Użyj modułu Vantage w oprogramowaniu do analizy obrazu, aby obliczyć objętość, współrzędne x-y-z oraz sumę wokseli GFP dla każdego poszczególnego obiektu. Wyeksportuj te dane do zewnętrznej platformy statystycznej.
UWAGA: Niektóre oprogramowania do analizy obrazu umożliwiają jednoczesny eksport wielu ilościowych fenotypów, co pozwala na obliczenie korelacji. - Przefiltruj dane wyeksportowane z modułu Vantage według rozmiaru, aby upewnić się, że nie pozostały obiekty o objętości <0,5 µm3 (biomasa rozproszona). Dla każdego poszczególnego obiektu na obrazie oblicz odległość od niego w odniesieniu do innych obiektów (agregatów), korzystając z modułu Vantage oprogramowania do analizy obrazu lub ręcznie za pomocą następującego równania:
d = sqrt((x2− x1)2 + (y2− y1)2 + (z2− z1)2) (1) - Użyj obliczeń SUM i AVERAGE, aby wyznaczyć całkowitą biomasę i średnią objętość agregatów. Alternatywnie wyeksportuj dane do innych platform statystycznych lub skryptów, np. do analizy rozkładu agregatów w biomasie, jak omówiono w reprezentatywnych wynikach (skrypt nieopublikowany, opracowany we współpracy z laboratorium Whiteleya w Georgia Institute of Technology).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Niniejsza praca szczegółowo opisuje metody obserwacji agregatów Pa w wysokiej rozdzielczości i w środowisku zbliżonym do warunków chronicznej infekcji płuc w CF9,10,12. SCFM2 stanowi układ in vitro, który sprzyja naturalnej agregacji komórek Pa do rozmiarów zbliżonych do tych obserwowanych podczas rzeczywistej infekcji10. Możliwość dostosowania SCFM2 jako zdefiniowanej pożywki p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W ramach tych prac wprowadzono metodologie, które można łączyć w celu badania zagregowanych populacji bakterii w obecności i bez leczenia antybiotykami. CLSM o wysokiej rozdzielczości umożliwia wizualizację zmian w biomasie kruszywa i orientacji strukturalnej kruszyw w czasie rzeczywistym po wystawieniu na działanie antybiotyków. Ponadto można określić ilościowo cechy fizyczne i strukturalne biomasy, która pozostaje po leczeniu antybiotykami, w celu skorelowania tych obserwacji z przyszłymi badaniami ekspresji genów z wy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie pozostają w konflikcie interesów.
Podziękowania
S.E.D jest wspierany przez fundusze startowe zapewnione przez Departament Medycyny Molekularnej, Uniwersytet Południowej Florydy, a także grant badawczy CFF (DARCH19G0) N.I.H (5R21AI147654 - 02 (PI, Chen)) oraz USF Institute on Microbiomes. Dziękujemy laboratorium Whiteley za ciągłą współpracę obejmującą zestawy danych związanych z tym manuskryptem. Dziękujemy dr Charlesowi Szekeresowi za ułatwienie sortowania FACS. Figurki zostały stworzone przez A.D.G i S.E.D przy użyciu Biorender.com.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aminokwasy | |||
| Alanina | Acros Organics | 56-41-7 | |
| Arginina HCl | MP | 1119-34-2 | |
| Asparagina | Acros Organics | 56-84-8 | Przygotowany w 0,5 M NaOH |
| Cystyna HCl | Alfa Aesar | L06328 | |
| Kwas glutaminowy HCl | Acros Organics | 138-15-8 | |
| Glycine | Acros Organics | 56-40-6 | |
| Histydyna HCl H2O | Alfa | Aesar A17627 | |
| Izoleucyna | Acros Organics | 73-32-5 | |
| Leucyna | Alfa Aesar | A12311 | |
| Lizyna HCl | Alfa Aesar | J62099 | |
| Metionina | Acros Organics | 63-68-3 | |
| Ornityna HCl | Alfa | Aesar A12111 | |
| Fenyloalanina | Acros Organics | 63-91-2 | |
| Prolina | Alfa | Aesar A10199 | |
| Seryna | Alfa Aesar | A11179 | |
| Treonina | Acros Organics | 72-19-5 | |
| Tryptofan | Acros Organics | 73-22-3 | Przygotowany w 0,2 m NaOH |
| Tyrozyna | Alfa | Aesar A11141 | Przygotowany w 1,0 m NaOH |
| Walina | Acros Organics | 72-18-4 | |
| Antybiotyk | |||
| Karbenicylina | Alfa Aesar | J6194903 | |
| Dzień Zapasów | |||
| CaCl2 * 2H2O | Fisher Chemical | C79-500 | |
| Dekstroza (D-glukoza) | Fisher Chemical | 50-99-7 | |
| 1,2-dioleoilo-sn-glicero-3-fosfocholina (DOPC) | Fisher (Avanti Polar Lipids) | 4235-95-4 | wstrząsnąć 15-20 min w temperaturze 37 stopni; C do odparowania chloroformu |
| FeSO4 * 7H2O | Acros Organics | 7782-63-0 | ten zapas wynosi 1 mg / ml, MUSI zrobić świeży |
| kwas L-mlekowy | Alfa Aesar | L13242 | pH zapas do 7 z NaOH |
| MgCl2 * 6H2O | Acros Organics | 7791-18-6 | |
| N-acetyloglukozamina | TCI | A0092 | |
| Preparaty | |||
| Mucyna wieprzowa | Sigma | M1778-100G | Sterylizacja UV |
| DNA nasienia łososia | Invitrogen | 15632-011 | |
| Barwnik | |||
| Jodek propidyny | Alfa Aesar | J66764MC | |
| Sole | |||
| K2SO4 | Alfa Aesar | A13975 | |
| KCl | Alfa Aesar | J64189 | dodaj ciało stałe bezpośrednio do buforowanej podstawy |
| KNO3 | Acros Organics | 7757-79-1 | |
| MOPS | Alfa Aesar | A12914 | dodaj ciało stałe bezpośrednio do buforowanej bazy |
| NaCl | Fisher Chemical | S271-500 | dodaj ciało stałe bezpośrednio do buforowanej bazy |
| Na2HPO4 | RPI | S23100-500.0 | |
| NaH2PO4 | RPI | S23120-500.0 | |
| NH4Cl | Acros Organics | 12125-02-9 | dodawać ciało stałe bezpośrednio do buforowanej bazy |
| Materiały eksploatacyjne | |||
| Probówki stożkowe (15 ml) | Olympus plastics | 28-101 | |
| Probówki stożkowe (50 mL) | Olympus plastics | 28-106 | |
| Probówki hodowlane z nasadką przepływu powietrza | Olympus plastics | 21-129 | |
| 35 mm czterokomorowe naczynie ze szklanym dnem | CellVis | NC0600518 | |
| Rosół Luria Bertani (LB) | Genessee Scientific | 11-118 | |
| Sól fizjologiczna buforowana fosforanami (PBS) | Odczynniki Fisher | BP2944100 | |
| Końcówki do pipet (p200) | Olympus plastics | 23-150RL | |
| Końcówki do pipet (p1000) | Olympus plastics | 23-165RL | |
| Pipety serologiczne (5 ml) | Olympus plastics | 12-102 | |
| Pipety serologiczne (25 ml) | Olympus plastics | 12-106 | |
| Pipety serologiczne (50 ml) | Olympus plastics | 12-107 | |
| Woda ultraczysta (bez RNaz/DNaz); woda nanoczysta | Genessee Scientific | 18-194 | Nanoczysta woda używana do przygotowania roztworów w Tabeli 1 |
| Strzykawki (10 ml)Strzykawki | 794412 BD | ||
| 0,22 mm PES | Tworzywa sztuczne Olympus | 25-244 | |
| PS kuweta semi-mico | Olympus plastics | 91-408 | |
| Oprogramowanie | |||
| Biorender | Aby przygotować figury | ||
| FacsDiva6.1.3 | Becton Dickinson, San Jose, CA | ||
| Imaris | Bitplane | wersja 9.6 | |
| Zen Black | |||
| Sprzęt | |||
| FacsAriallu | Becton Dickinson, San Jose, CA | ||
| Konfokalny laserowy mikroskop skaningowy LSM 880 | Zeiss |
Bibliografia
- Ramsay, K. A., et al. The changing prevalence of pulmonary infection in with fibrosis: A longitudinal analysis. Journal of Cystic Fibrosis. 16 (1), 70-77 (2017).
- Bessonova, L., et al. Data from the US and UK cystic fibrosis registries support disease modification by CFTR modulation with ivacaftor. Thorax. 73 (8), 731-740 (2018).
- Breuer, O., et al. Changing prevalence of lower airway infections in young children with cystic fibrosis. American Journal of Respiratory and Critical Care Medicine. 200 (5), 590-599 (2019).
- O'Donnell, J. N., Bidell, M. R., Lodise, T. P. Approach to the treatment of patients with serious multidrug-resistant Pseudomonas aeruginosa infections. Pharmacotherapy. 40 (9), 952-969 (2020).
- Bjarnsholt, T., et al. The in vivo biofilm. Trends in Microbiology. 21 (9), 466-474 (2013).
- Darch, S. E., et al. Spatial determinants of quorum signaling in a Pseudomonas aeruginosa infection model. Proceedings of the National Academy of Sciences of the United States of America. 115 (18), 4779-4784 (2018).
- Zhu, K., Chen, S., Sysoeva, T. A., You, L. Universal antibiotic tolerance arising from antibiotic-triggered accumulation of pyocyanin in Pseudomonas aeruginosa. PLoS Biology. 17 (12), 3000573(2019).
- Ciofu, O., Tolker-Nielsen, T. Tolerance and resistance of Pseudomonas aeruginosa biofilms to antimicrobial agents-how P. aeruginosa can escape antibiotics. Frontiers in Microbiology. 10, 913(2019).
- Turner, K. H., Wessel, A. K., Palmer, G. C., Murray, J. L., Whiteley, M. Essential genome of Pseudomonas aeruginosa in cystic fibrosis sputum. Proceedings of the National Academy of Sciences of the United States of America. 112 (13), 4110-4115 (2015).
- Darch, S. E., et al. Phage inhibit pathogen dissemination by targeting bacterial migrants in a chronic infection model. MBio. 8 (2), 00240(2017).
- Jorth, P., et al. Regional isolation drives bacterial diversification within cystic fibrosis lungs. Cell Host & Microbe. 18 (3), 307-319 (2015).
- Palmer, K. L., Aye, L. M., Whiteley, M. Nutritional cues control Pseudomonas aeruginosa multicellular behavior in cystic fibrosis sputum. Journal of Bacteriology. 189 (22), 8079-8087 (2007).
- Davies, D. G., et al. The involvement of cell-to-cell signals in the development of a bacterial biofilm. Science. 280 (5361), 295-298 (1998).
- Hartmann, R., et al. Quantitative image analysis of microbial communities with BiofilmQ. Nature Microbiology. 6 (2), 151-156 (2021).
- Stacy, A., et al. Bacterial fight-and-flight responses enhance virulence in a polymicrobial infection. Proceedings of the National Academy of Sciences of the United States of America. 111 (21), 7819-7824 (2014).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
