Ten protokół wprowadza analizy kształtu linii Francka-Condona (FCLSA) widm emisyjnych i służy jako samouczek do korzystania z oprogramowania ARL Spectral Fitting. Oprogramowanie typu open source zapewnia łatwy i intuicyjny sposób wykonywania zaawansowanych analiz widm emisji, w tym obliczeń energii stanu wzbudzonego, wyznaczania współrzędnych kolorów CIE i FCLSA.
Artykuł metodologiczny
ARL Spectral Fitting jako aplikacja do rozszerzania danych spektralnych za pomocą analizy kształtu linii Francka-Condona i analizy kolorów
W tym artykule
Podsumowanie
Streszczenie
Aplikacja ARL Spectral Fitting zapewnia darmową, publicznie dostępną i w pełni przejrzystą metodę przeprowadzania analizy kształtu linii Francka-Condona (FCLSA) na danych spektralnych, oprócz wyznaczania współrzędnych kolorów CIE i podstawowego przetwarzania spektralnego. Chociaż niektóre z tych funkcji można znaleźć w oprogramowaniu komercyjnym lub w programach stworzonych przez akademickie grupy badawcze, uważamy, że ARL Spectral Fitting jest jedyną aplikacją, która posiada wszystkie trzy wyżej wymienione atrybuty.
Ten program jest przeznaczony jako samodzielna, oparta na graficznym interfejsie użytkownika aplikacja do użytku przez przeciętnego badacza laboratoryjnego, bez konieczności posiadania jakiejkolwiek wiedzy na temat kodowania czy zastrzeżonego oprogramowania. Oprócz autonomicznego pliku wykonywalnego hostowanego w usłudze ARL GitHub, powiązane pliki MATLAB są dostępne do użytku i dalszego rozwoju.
FCLSA rozszerza informacje zawarte w widmach luminescencji, dostarczając znaczącego wglądu w związek między stanami podstawowymi a wzbudzonymi gatunków fotoluminescencyjnych. Wgląd ten uzyskuje się poprzez modelowanie widm za pomocą dwóch wersji (modów) równania, które charakteryzują się czterema lub sześcioma parametrami, w zależności od użytego modu. Po zoptymalizowaniu wartość każdego z tych parametrów może być wykorzystana do uzyskania wglądu w cząsteczkę, a także do przeprowadzenia dalszych analiz (na przykład zawartości energii swobodnej w cząsteczce w stanie wzbudzonym). Ta aplikacja zapewnia narzędzia do łatwego ręcznego dopasowywania zaimportowanych danych, a także dwie metody optymalizacji tego dopasowania metodą najmniejszych kwadratów z tłumieniem dopasowania, opartego na algorytmie Levenberga-Marquardta, oraz dopasowania bez pochodnych wykorzystującego algorytm sympleksowy Neldera-Meada. Ponadto można przeprowadzić oszacowanie koloru próbki i podać je we współrzędnych CIE i RGB.
Wprowadzenie
Pomiary fotoluminescencji, obejmujące widma zarówno fluorescencji, jak i fosforescencji, są szeroko stosowane w różnych dziedzinach akademickich i zastosowaniach przemysłowych1. Fotokatalizatory są coraz częściej wykorzystywane w syntezie organicznej do produkcji złożonych i cennych cząsteczek docelowych2,3,4. W celu określenia energetyki fotokatalizatorów, energię stanu wzbudzonego rutynowo szacuje się za pomocą widm emisji. Opracowywanie nowych materiałów oświetleniowych, takich jak luminofory do organicznych diod elektroluminescencyjnych (OLED), wymaga charakteryzacji i raportowania obserwowanego koloru emitowanego światła5,6. W tym celu rutynowo stosuje się współrzędne barw Commission internationale de l'éclairage (CIE)7.
Celem aplikacji ARL Spectral Fitting jest zapewnienie szybkiej i łatwej metody rozszerzania danych spektralnych poprzez wartościową analizę, która jest powszechnie dostępna zarówno pod względem łatwości obsługi, jak i dostępności (https://github.com/USArmyResearchLab/ARL_Spectral_Fitting). Oprogramowanie to automatycznie wykonuje dla użytkownika kilka rutynowych funkcji przetwarzania widm, w tym normalizację danych oraz konwersję między jednostkami długości fali, λ, a liczbą falową,  , z odpowiednim skalowaniem intensywności, zgodnie z poniższym równaniem1. Oprogramowanie jest w stanie obsługiwać różnorodne formaty plików wejściowych i wyjściowych. Za pomocą programu można z łatwością przeprowadzić kilka zaawansowanych analiz, takich jak obliczanie współrzędnych CIE i chromatyczności, przewidywanie koloru, wyznaczanie wolnej energii stanu wzbudzonego (ΔGES) w różnych jednostkach oraz FCLSA w celu wyznaczenia parametrów FCLSA8.
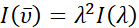
Zdecydowano się na aplikację opartą na graficznym interfejsie użytkownika (GUI), ponieważ pozwala ona każdemu badaczowi na przeprowadzenie tej analizy i nie wymaga wiedzy z zakresu informatyki. Aplikacja została napisana w programie MATLAB przy użyciu narzędzia App Designer. Poza ARL Spectral Fitting znalezienie publicznie dostępnej implementacji aplikacji przeznaczonej do analizy kształtu linii Francka-Condona jest praktycznie niemożliwe. Wynika to z faktu, że grupy badawcze nie udostępniają publicznie swoich rozwiązań, woląc zachować je jako własności intelektualne.
Analiza kształtu linii Franka-Condona (FCLSA) jest często wykorzystywana w charakterystyce fotofizycznej nowych związków ze względu na bogactwo informacji, jakie dostarcza na temat cząsteczki9,10,11,12,13,14Każdy z czterech parametrów (sześć w trybie podwójnym) dostarcza informacji o stanie wzbudzonym cząsteczki. Wartość energii, czyli przerwa energetyczna 0-0, (E0) to różnica poziomów zerowych energii stanu podstawowego i wzbudzonego cząsteczki. Pełna szerokość połówkowa (Δv½) informuje o szerokościach poszczególnych linii wibronicznych. Stała sprzężenia elektronowo-wibracyjnego, czyli czynnik Huanga-Rhysa, (S) jest obliczeniem bezwymiarowym opartym na przesunięciu równowagi między stanem podstawowym a wzbudzonym cząsteczki15Na koniec parametr odstępu kwantowego (ħω) to odległość między modami wibracyjnymi, które kontrolują bezymiisyjny rozpad cząsteczki.
Równania dla jednomodowego i dwumodowego FCLSA są następujące:
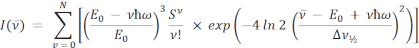
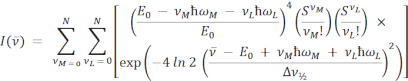
gdzie parametry są zdefiniowane jak wcześniej. W równaniu dla trybu podwójnego S oraz ħω są rozdzielone na człony energii średniej (M) i niskiej (L).  to intensywność przy liczbie fal v10,16,17,18. W obu równaniach sumowanie odbywa się po N poziomach kwantowych z wartością domyślną N = 5, zgodnie z powszechną praktyką w literaturze11, jednak w oprogramowaniu ARL Spectral Fitting Software w sekcji Settings | Fit można określić dowolną liczbę całkowitą.
Protokół
1. Import danych
- Aby zaimportować dane, naciśnij przycisk Import Data. Wybierz typ importowanego widma – wzbudzenia lub emisji.
- Po wybraniu typu widma powinno pojawić się okno eksploratora plików MATLAB. Z tego okna wybierz żądany plik i naciśnij Open. Obsługiwane typy plików to .TXT, .CSV, .XLS oraz .XLSX.
UWAGA: Przed wykreśleniem zaimportowanych danych część przetwarzania danych odbywa się automatycznie. Obejmuje to: wykrywanie jednostek osi x (liczba falowa lub długość fali) i konwersję na liczbę falową, jeśli jest to odpowiednie; normalizację intensywności najwyższego piku do 1; obliczenie wartości energii, jeśli jest to odpowiednie; oraz oszacowanie odstępu kwantowego. Wartości te są obliczane na podstawie wykrytych pików danych, przy czym wartość energii jest przypisana do liczby falowej piku o najwyższej energii, a odstęp kwantowy bazuje na średniej odległości między pikami sąsiednimi, co wymaga wykrycia co najmniej dwóch pików.
- Po wybraniu typu widma powinno pojawić się okno eksploratora plików MATLAB. Z tego okna wybierz żądany plik i naciśnij Open. Obsługiwane typy plików to .TXT, .CSV, .XLS oraz .XLSX.
- Aby wczytać którekolwiek z dołączonych przykładowych widm, naciśnij przycisk odpowiadający żądanemu widmu, znajdujący się w sekcji Info | Sample Spectra. Z aplikacją dostarczono dziewięć przykładowych widm.
- Aby wczytać i wykreślić więcej niż jedno widmo jednocześnie, zaznacz pole wyboru Allow multiple data spectra on axes w sekcji Settings | General | Figure Settings.
- Aby wybrać inny wczytany widmo niż ten aktualnie aktywny, naciśnij przycisk Select Spectrum to Fit, a następnie wybierz żądane widmo z listy wyświetlonej na nowo widocznym panelu Select Spectrum.
2. Przetwarzanie danych
UWAGA: Użytkownik może chcieć przeprowadzić przetwarzanie danych przed procesem dopasowania. Dostępne procesy obejmują:
- Wybór piku jako podstawy do normalizacji: Aby wybrać pik, który będzie służył jako podstawa do normalizacji intensywności, należy nacisnąć przycisk Select peak for normalization znajdujący się w sekcji Settings | General. Następnie należy postępować zgodnie z instrukcjami wyświetlanymi na ekranie. Domyślnym pikiem do normalizacji intensywności jest pik o najwyższej intensywności wykryty podczas importu.
- Konwersja jednostek osi x: Aby przekonwertować jednostki osi x między liczbą falową (cm-1) a długością fali (nm), należy przełączyć suwak w sekcji Settings | X-Axis na żądany tryb (Wavenumber lub Wavelength). Intensywność oraz jednostki osi x zostaną dostosowane dla wszystkich załadowanych widm zgodnie z podanym powyżej równaniem.
- Ograniczanie zakresu osi x: Aby ręcznie ograniczyć zakres osi x, należy wybrać opcję Manually adjust X-axis and fit limits w sekcji Settings | X-Axis. Następnie, korzystając z dostępnych elementów sterujących, należy określić zakres osi x. Domyślnie aplikacja automatycznie rozszerza i zwęża zakres osi x, aby dopasować go do wszystkich załadowanych punktów danych.
- Alternatywne metody obliczania E0: Aby wybrać alternatywną metodę obliczania wartości energii, należy wybrać żądaną metodę w sekcji Settings | Fit. Metodą domyślną jest Full FCLSA fit. Aby zmienić metodę na inną, należy zaznaczyć odpowiedni przycisk opcji i postępować zgodnie z instrukcjami na ekranie19.
3. Dopasowanie ręczne
UWAGA: W zależności od stopnia widoczności struktury w widmie, za korzystne może okazać się zainicjowanie parametrów dopasowania odpowiednimi wartościami szacunkowymi przed optymalizacją. Taka inicjalizacja może skrócić czas wymagany na optymalizację oraz pomóc w zapewnieniu, że wartości uzyskane w wyniku optymalizacji są realistyczne dla danego widma.
- Wykres funkcji dopasowania z aktualnymi wartościami parametrów można wygenerować, naciskając przycisk Plot Fit Function.
- Używając kombinacji przycisków do regulacji wstępnej i precyzyjnej, suwaków oraz pól edycji, należy dostosować wartości parametrów, aby zwiększyć jakość dopasowania do załadowanych danych. Domyślnie współczynnik determinacji (R2) jest wyświetlany w lewym górnym rogu wykresu. Należy go używać jako ilościowej miary jakości dopasowania w celu doboru wartości parametrów.
UWAGA: Ponieważ wartość energii (E0) oraz odstęp kwantowy (ħω) są obliczane przez aplikację podczas importowania danych, zaleca się utrzymanie tych wartości jako stałych lub minimalną zmianę ich wartości podczas dopasowywania ręcznego. - Domyślnie aplikacja ta wykorzystuje wzór analizy kształtu linii Francka-Condona (FCLSA) dla jednego modu, ponieważ jest on najbardziej odpowiedni dla widm w temperaturze pokojowej. W razie potrzeby, np. przy dopasowywaniu widm w temperaturze 77 K, można przełączać się między trybem pojedynczego a podwójnego modu w sekcji Settings | Fit.
UWAGA: Nadparametryzacja staje się większym problemem przy dopasowywaniu w trybie podwójnego modu w porównaniu do pojedynczego modu ze względu na zwiększoną liczbę wolnych parametrów. Największym problemem dla algorytmów dopasowania są szerokie, bezstrukturalne widma emisyjne, co może prowadzić do korelacji krzyżowej między parametrami FCLSA, w szczególności między Δv½ a S. Podczas dopasowywania widm niezbędne jest zweryfikowanie, czy uzyskane parametry FCLSA są fizycznie realistyczne, opierając się na danych literaturowych.
4. Optymalizacja
- Po znalezieniu satysfakcjonujących parametrów początkowych można przeprowadzić dalszą optymalizację. Aby to zrobić, należy nacisnąć niebieski przycisk Optimize Fit. Optymalizacja zostanie uruchomiona, a funkcja dopasowania zostanie ponownie wyrysowana z nowymi, zoptymalizowanymi wartościami parametrów.
- Dostępne są dwie opcje optymalizacji: metoda najmniejszych kwadratów oraz metoda simpleksowa. Aby przełączyć się między tymi metodami, należy wybrać pożądaną metodę w Settings | Optimization.
- W razie potrzeby można dostosować metodę optymalizacji za pomocą ustawień znajdujących się w Settings | Optimization.
UWAGA: Aby zapewnić użytkownikowi kontrolę nad procedurami optymalizacji, dla obu metod optymalizacji możliwe są następujące opcje dostosowania:- Ustalenie wartości parametru: Aby ustalić wartość parametru podczas optymalizacji, należy zaznaczyć pole wyboru w polu edycji odpowiadającym wybranemu parametrowi.
- Niestandardowe ograniczanie parametru podczas optymalizacji: Aby wyświetlić opcje niestandardowego ograniczania, należy aktywować pole wyboru Allow custom parameter bounding during optimization w Settings | Optimization. Aby określić niestandardowe granice wartości parametru podczas optymalizacji, należy użyć elementów sterujących, które pojawią się po naciśnięciu przycisku Custom bounds pod polem edycji odpowiadającym wybranemu parametru.
- Niestandardowe wyzwalacze zakończenia optymalizacji: Aby dostosować maksymalną liczbę iteracji, tolerancję zakończenia dla wartości modelu lub tolerancję zakończenia dla wartości współczynników, należy aktywować odpowiednie pole wyboru w Settings | Optimization i wprowadzić pożądaną wartość w odpowiednim polu edycji.
UWAGA: Następujące dostosowania są dostępne wyłącznie dla optymalizacji metodą Least-Squares: - Statystyki jakości dopasowania: Aby wyświetlić statystyki jakości dopasowania (współczynnik determinacji skorygowany o stopnie swobody, sumę kwadratów błędów, stopnie swobody błędu oraz średni błąd kwadratowy) po zakończeniu optymalizacji, należy aktywować pole wyboru w Settings | Optimization.
- Opcje dopasowania odpornego: Aby aktywować opcje dopasowania odpornego, należy wybrać odpowiednią opcję z listy rozwijanej w Settings | Optimization. Domyślnie opcja ta jest wyłączona. W razie potrzeby można aktywować dopasowanie metodą Least Absolute Residual lub Bisquare Weights, które przypisują mniejszą wagę punktom danych będącym wartościami odstającymi.
- Ważenie danych progowe: Aby preferencyjnie ważyć punkty danych powyżej określonej intensywności progowej, należy wybrać wartość intensywności pełniącą rolę progu oraz mnożnik wagi stosowany do wszystkich punktów powyżej tego progu. Domyślnie opcja ta jest ustawiona na on, a próg i mnożnik wagi wynoszą odpowiednio 0,1 i 1,2. Opcje te są dostępne w Settings | Data Weighting.
- Ważenie danych w ekstremach: Aby preferencyjnie ważyć punkty danych otaczające lokalne ekstrema (maksima i minima), należy określić liczbę punktów danych wokół każdego ekstremum, do których zostaną zastosowane wagi preferencyjne, a także wartość mnożnika wagi dla tych punktów. Punkty te są bardziej istotne, ponieważ są bezpośrednio powiązane z dopasowywanymi parametrami. Ustawienia ważenia danych w ekstremach znajdują się w Settings | Data Weighting, gdzie domyślnie opcja jest ustawiona na on , a liczba punktów i mnożnik wagi wynoszą odpowiednio 5 i 5. Aby wizualnie zidentyfikować, które punkty danych są wykorzystywane w ważeniu preferencyjnym, należy wybrać Fill salient data points.
5. Obliczenia barwności i energii swobodnej
- Przed przystąpieniem do dalszych obliczeń należy upewnić się, że zoptymalizowane dopasowanie danych oraz powiązane wartości parametrów są satysfakcjonujące. Aby wykonać te obliczenia, należy nacisnąć przycisk Calculate, znajdujący się na dole panelu Calculations.
UWAGA: Pierwsza zwrócona wartość, oznaczona jako ΔGES (cm-1), to energia swobodna stanu wzbudzonego obliczona zgodnie z poniższym równaniem. Domyślną jednostką dla tej wartości są centymetry odwrotne (cm-1), ale dostępne są również jednostki elektronowolta (eV) i dżuli (J). Obliczenie energii swobodnej stanu wzbudzonego jest dane równaniem
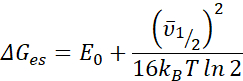
- Aby zmienić jednostkę, należy wybrać odpowiednią opcję z listy rozwijanej znajdującej się w sekcji Settings | Calculations. Wartość ta jest wyznaczana na podstawie ilości energii (E0), pełnej szerokości połówkowej (Δv½), stałej Boltzmanna (kB) oraz temperatury otoczenia podczas eksperymentu (T). Przyjmuje się, że wartość temperatury eksperymentalnej wynosi 298 K, ale można ją określić jako 77 K lub dowolną inną temperaturę20.
- Aby zmienić temperaturę eksperymentalną, należy wybrać odpowiednią opcję w sekcji Settings | Calculations | Experimental Temperature.
UWAGA: Drugą zwróconą wartością jest współrzędna chromatyczności CIE, obliczona z aktualnie wybranego widma. Po naniesieniu na wykres chromatyczności wartość ta wskazuje przewidywany kolor widma danych aktywnych.
- Aby zmienić temperaturę eksperymentalną, należy wybrać odpowiednią opcję w sekcji Settings | Calculations | Experimental Temperature.
- Aby wyświetlić wykres chromatyczności z naniesionymi współrzędnymi, należy nacisnąć przycisk wyskakujący (reprezentowany przez kwadrat ze strzałką skierowaną w prawy górny róg) obok pola tekstowego Chromaticity Coordinate.
- Aby sprawdzić przewidywany kolor próbki, należy skorzystać z trzeciego obliczenia, przedstawionego w formie kolorowego prostokąta. Szacunek ten opiera się na tym samym obliczeniu, które dało współrzędną chromatyczności. Domyślnie do tej prognozy używany jest standardowy oświetlacz CIE D65. Aby zmienić oświetlacz, należy wybrać odpowiednią opcję z menu rozwijanego o nazwie White Point w sekcji Settings | Calculations.
- Aby zmienić jednostkę, należy wybrać odpowiednią opcję z listy rozwijanej znajdującej się w sekcji Settings | Calculations. Wartość ta jest wyznaczana na podstawie ilości energii (E0), pełnej szerokości połówkowej (Δv½), stałej Boltzmanna (kB) oraz temperatury otoczenia podczas eksperymentu (T). Przyjmuje się, że wartość temperatury eksperymentalnej wynosi 298 K, ale można ją określić jako 77 K lub dowolną inną temperaturę20.
- Aby jednocześnie obliczyć współrzędne chromatyczności CIE i wartości kolorów dla wielu załadowanych widm, należy aktywować odpowiednie pole wyboru w sekcji Settings | Calculations.
UWAGA: To ustawienie jest włączone domyślnie. Po naniesieniu drugiego widma ikona na przycisku wyskakującym obok etykiety Chromaticity Coordinate zmieni się z kwadratu ze strzałką skierowaną w prawy górny róg na trzy kropki (· · ·).- Należy nacisnąć przycisk · · ·, aby wyświetlić panel o nazwie Select Spectra. Z tego panelu należy wybrać żądane widma, a następnie wybrać opcję Export Values, aby wyeksportować wartości do tabeli, i/lub Display Diagram, aby wyświetlić wykres chromatyczności ze wszystkimi naniesionymi i opisanymi współrzędnymi.
6. Eksport danych
- Ponownie upewnij się, że dopasowanie wczytanych danych jest satysfakcjonujące i że wszystkie wymagane obliczenia zostały wykonane. Aby wyeksportować zarówno wczytane, jak i obliczone dane, naciśnij przycisk Export Data. Dostępnych jest sześć opcji eksportu danych: Figure, Parameter Values, Spectrum Data Points, Fit Data Points, Color Values oraz Chromaticity Diagram.
- Aby wyeksportować wyświetlony wykres jako figurę sformatowaną pod publikację lub prezentację, wybierz Figure. Formatowanie to można wyłączyć w sekcji Settings | General | Figure Settings. Obsługiwane typy plików to .EPS (plik grafiki wektorowej), .JPG, .PNG oraz .PDF.
- Aby wyeksportować wszystkie wartości parametrów — z wartościami obliczonymi lub bez nich — w formie tabeli, wybierz Parameter values. Możliwość uwzględnienia wartości obliczonych można przełączyć w Settings | Calculations, a obsługiwanymi typami plików są .CSV, .TXT, .DAT, .XLS oraz .XLSX.
- Aby wyeksportować dane obecnie wybranego widma jako serię punktów danych x-y, wybierz Spectrum data points. Wartości x będą wyrażone w jednostkach liczby falowej (cm-1) lub długości fali (nm), w zależności od tego, jak wykres został zdefiniowany w ustawieniach. Obsługiwane typy plików są takie same, jak wymienione powyżej w punkcie 6.1.2.
- Aby wyeksportować dopasowanie jako serię punktów danych x-y, co ponownie zależy od aktualnego trybu osi, wybierz Fit data points. Obsługiwane typy plików są takie same, jak wymienione powyżej w punkcie 6.1.2.
- Aby wyeksportować współrzędne chromatyczności i CIE, a także przewidywany kolor jako wartość RGB (jeśli funkcja jest włączona), wybierz Color Values. Obsługiwane typy plików są takie same, jak wymienione powyżej w punkcie 6.1.2.
- Aby wyeksportować diagram chromatyczności z naniesionymi na niego współrzędnymi chromatyczności powiązanymi z wczytanym widmem, wybierz Chromaticity Diagram. Obsługiwane typy plików to .EPS, .JPG, .PNG oraz .PDF.
Wyniki
Przy użyciu opisanej powyżej procedury dopasowania przeprowadzono analizę kształtu linii Franck-Condon dla dwóch widm dostarczonych wraz z aplikacją: widm emisji 9,10-difenyloantracenu rozpuszczonego w toluenie w temperaturze pokojowej (292 K) oraz w niskiej temperaturze (77 K). Pomiary wykonano za pomocą spektrofluorometru, stosując roztwory w kuwetach o drodze optycznej 1 cm i standardowy uchwyt kuwetowy dla pomiarów w temperaturze pokojowej. Pomiary w niskiej temperaturze uzyskano poprzez zanurzenie probówek NMR w ciekłym azocie w naczyniu Dewar’a w celu przygotowania zamrożonych próbek szklistych. Wszystkie widma skorygowano o odpowiedź detektora. Dla widma w temperaturze pokojowej wystarczające było dopasowanie jednomodowe, natomiast do modelowania widma w niskiej temperaturze zastosowano dopasowanie dwumodowe. Przeprowadzono analizę kolorystyczną obu widm, która dała zbliżone wyniki szacunkowe.
Aby dopasować widmo w temperaturze pokojowej, po optymalizacji metodą najmniejszych kwadratów z domyślnymi ustawieniami zastosowano ręczną korektę. Otrzymane końcowe wartości parametrów były następujące: E0 = 24380 cm-1, Δv½ = 1200 cm-1, S = 1.25, ħω = 1280 cm-1. Obliczony współczynnik determinacji wyniósł 0,99947, co przedstawiono na Rysunku 1. Obliczenie energii swobodnej stanu wzbudzonego przy użyciu tych wartości parametrów dało wynik 25 000 cm-1.
Do dopasowania widma w niskiej temperaturze wykorzystano optymalizację metodą simpleks. Po optymalizacji nie było konieczne ręczne dostrajanie parametrów. Uzyskane końcowe wartości parametrów były następujące: E0 = 24764 cm-1, Δv½ = 746 cm-1, S1 = 1.13, ħω1 = 1382 cm-1, S2 = 0.31, ħω2 = 651 cm-1. Obliczony współczynnik determinacji wyniósł 0,9991, co przedstawiono na Rysunku 2. Obliczenie energii swobodnej stanu wzbudzonego przy użyciu tych wartości parametrów dało wynik 25 700 cm-1.
Analiza koloru widma w niskiej temperaturze dała następujące wyniki: współrzędne chromatyczności = [0.15819, 0.03349], współrzędne CIE = [0.19571, 0.041432, 1] oraz przewidywana wartość RGB = [67, 0, 233]. Wartości uzyskane dla widma w temperaturze pokojowej były bardzo zbliżone do tych dla widma w niskiej temperaturze, z niezauważalnymi różnicami w kolorze.
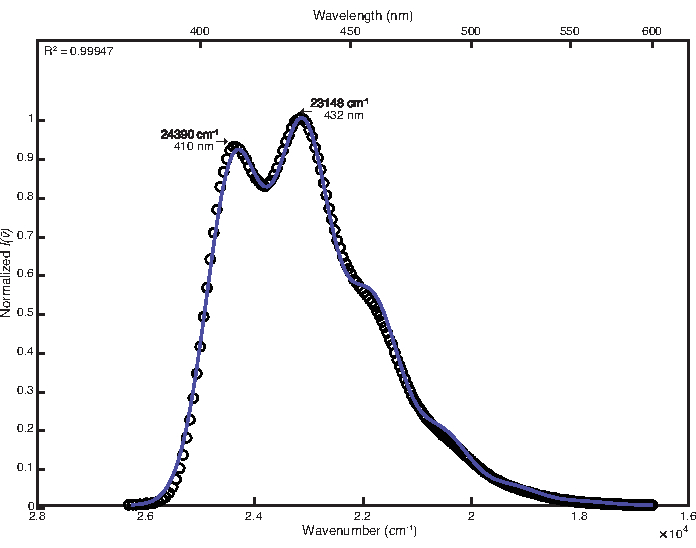
Rycina 1: Dopasowanie jednomodowe dla 9,10-difenyloantracenu (292 K): Na rysunku przedstawiono widmo emisji 9,10-difenyloantracenu w temperaturze pokojowej oraz funkcję dopasowania FCLSA, uzyskaną za pomocą optymalizacji metodą najmniejszych kwadratów, a następnie ręcznej korekty wartości parametrów. Jest to przykład widma o luźnej strukturze. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
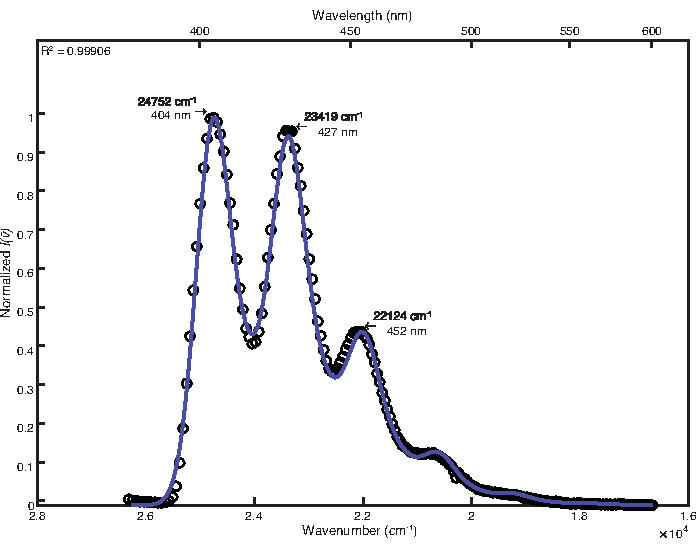
Rycina 2: Dopasowanie dwumodalne 9,10-difenyloantracenu (77 K): Na tej rycinie przedstawiono widmo emisji 9,10-difenyloantracenu w niskiej temperaturze oraz funkcję dopasowania FCLSA, uzyskaną za pomocą optymalizacji simpleksowej. Jest to przykład widma o wysokim stopniu strukturyzacji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Niniejsza aplikacja umożliwia łatwą i szybką analizę widm emisji za pomocą dwóch głównych metod powszechnie stosowanych w społeczności fotofizycznej. Pierwszą z nich jest analiza kształtu linii Franck-Condona (FCLSA), która pozwala zrozumieć energetykę i sprzężenie wibroniczne związane z przejściem cząsteczek ze stanu wzbudzonego z powrotem do stanu podstawowego. Jest to realizowane poprzez optymalizację wartości parametrów w celu maksymalizacji dopasowania widma przy użyciu jednego z dwóch możliwych równań modelowania FCLSA. Druga metoda analizy pozwala określić obserwowany kolor światła emitowanego przez cząsteczkę. Poprzez połączenie krzywych barwnych trójbodźcowych z dostarczonymi danymi o intensywności można obliczyć współrzędne CIE. Pozwala to na bardzo dokładne przewidywanie barwy zarówno widm absorpcji, jak i emisji.
Eksperymentalne widma fotoluminescencji są zazwyczaj mierzone przy użyciu lampy fotopowielaczowej (PMT) lub urządzenia sprzężonego ładunkowo (CCD) jako detektora i przedstawiane w formie wykresu natężenia emisji w funkcji długości fali (nm). Wiele charakterystyk fotofizycznych, w tym FCLSA i obliczanie energii swobodnej stanu wzbudzonego, przeprowadza się w przestrzeni liczb falowych, co obrazuje zastosowanie  (cm-1) w odpowiednich powyższych równaniach. Oprócz konwersji osi x, natężenie emisji mierzone w funkcji długości fali, oznaczone jako I(λ) , musi zostać przeliczone na . Aplikacja ta automatycznie rozpoznaje oryginalne jednostki osi x zaimportowanych danych spektralnych jako długość fali (nm) lub liczbę falową (cm-1). Domyślnie aplikacja konwertuje następnie dane spektralne, normalizuje widmo do jedności w szczycie maksymalnego natężenia i przedstawia widmo jako „Znormalizowane vs. liczba falowa (cm-1)”, aby wskazać, że zastosowano poprawną konwersję natężenia. Choć zaleca się, aby wszystkie dopasowania były wykonywane w jednostkach liczb falowych, aplikacja może również przedstawić widmo jako „Znormalizowane I(λ) vs. długość fali (nm)”, postępując zgodnie z instrukcjami w sekcji 2 powyżej.
W aplikacji dostępne są dwa algorytmy optymalizacji. Opcją domyślną jest tłumiona metoda najmniejszych kwadratów, która wykorzystuje algorytm Levenberga-Marquardta21. Łącząc wersję metody najszybszego spadku z algorytmem Gaussa-Newtona, metoda ta znajduje minima lokalne, a niekoniecznie globalne. Mimo że jest to istotne ograniczenie, algorytm ten oferuje zalety w zakresie możliwości dostosowania – metoda ta pozwala na uwzględnienie preferencyjnego ważenia punktów danych, wykonywanie dopasowania odpornego (robust fitting) oraz wyświetlanie zaawansowanych statystyk jakości dopasowania22. Alternatywną metodą optymalizacji jest metoda bezpochodna, oparta na algorytmie sympleksowym Neldera-Meada23. Algorytm ten wykorzystuje metodę heurystyczną do wyznaczenia minimum globalnego danej funkcji kosztu (w tym przypadku sumy kwadratów różnic między intensywnościami przewidywanymi a obserwowanymi). Metoda sympleksowa była wcześniej stosowana w FCLSA, choć kod ją implementujący nigdy nie został opublikowany24.
Zarówno metoda najmniejszych kwadratów, jak i metoda simpleks najlepiej sprawdzają się w przypadku widm strukturalnych, które wykazują wąskie, dobrze zdefiniowane i symetryczne piki. W miarę jak widma stają się mniej strukturalne, co oznacza utratę symetrii i poszerzenie pików, metody te prowadzą do mniej stabilnych dopasowań, w których parametry mogą stać się silnie skorelowane. Zazwyczaj widma rejestrowane w niskich temperaturach lub w ośrodkach sztywnych są bardziej strukturalne w porównaniu do tych uzyskanych w temperaturze zbliżonej do pokojowej lub w roztworach płynnych12,25,26. Opcje dopasowania odpornego (robust fit) dostępne w metodzie najmniejszych kwadratów mogą pomóc w rozwiązaniu tego problemu. Problem ten można znacznie ograniczyć, jeśli jeden lub więcej parametrów zostanie ustalone na stałą wartość podczas optymalizacji. Na przykład eksperymenty spektroskopii IR mogą zostać wykorzystane do wyznaczenia odpowiednich wartości odstępów kwantowych (ħω). Alternatywnie, wartości z literatury mogą posłużyć do ustawienia niestandardowych granic dla parametrów.
W niektórych przypadkach dopasowanie FCLSA oraz parametry uzyskane z procedur optymalizacyjnych nie oddają w sposób adekwatny danych, nawet przy zastosowaniu opcji dopasowania odpornego lub parametrów stałych. Jest to błąd algorytmów dopasowywania, który może wynikać z liczby parametrów dopasowania FCLSA (potencjalna nadparametryzacja) lub kształtu widma danych (widma pozbawione charakterystycznych cech). W takich sytuacjach dalszą poprawę dopasowania można uzyskać, stosując „dopasowanie ręczne” poprzez manipulowanie parametrami FCLSA. Adekwatność takich dopasowań można ocenić wizualnie oraz określić ilościowo, porównując statystyki dobroci dopasowania, które są automatycznie dołączane do wykresu.
Ogólna procedura postępowania w celu dokładnego dopasowania ręcznego składa się z następujących pięciu kroków: Po pierwsze, należy określić wstępną wartość E0 ręcznie lub automatycznie, korzystając z jednej z trzech dostępnych metod. Domyślnie wartość tego parametru jest przypisywana do liczby falowej powiązanej z pikiem o najwyższej intensywności wykrytym podczas importu danych. Alternatywnie użytkownik może zdefiniować E0 jako liczbę falową, przy której widmo emisji przecina odpowiadające mu widmo wzbudzenia. Ostatnia metoda wyznaczania E0 wykorzystuje tzw. regułę X%, gdzie X = 1 lub 10. W tej metodzie wartość E0 jest przypisywana do liczby falowej stanowiącej X% pełnej szerokości połówkowej (FWHM) intensywności najbardziej wyraźnego piku danych, przy założeniu gaussowskiego kształtu pasma. Drugim krokiem w protokole dopasowania ręcznego jest obliczenie ħω na podstawie odstępów kwantowych obserwowanych w strukturze widma emisji. Jeśli to możliwe, należy odnieść się do widma IR cząsteczki i spróbować skorelować wartość opartą na fotoluminescencji z silnym pasmem w widmie IR. Po trzecie, należy określić S na podstawie względnych intensywności pików widmowych. Po czwarte, należy określić przybliżoną wartość Δv½ na podstawie szerokości pasma. Po piąte, w razie potrzeby należy iteracyjnie korygować S oraz Δv½.
Trudności z przeprowadzeniem FCLSA przy użyciu szerokich, stosunkowo pozbawionych cech widm zademonstrowano poprzez procedurę dopasowania dla 9,10-difenyloantracenu w roztworze płynnym w temperaturze 292 K w porównaniu do dopasowania przeprowadzonego dla bardziej strukturyzowanego widma uzyskanego w zamrożonym szkle w temperaturze 77 K. Podczas dopasowania widma w temperaturze pokojowej optymalizacja zwróciła początkowy współczynnik determinacji wynoszący 0,9971, który poprawiono do 0,9994 poprzez ręczne dostrajanie parametrów i wizualną inspekcję wyników. W przeciwieństwie do tego, ręczne dopasowanie wariantu niskotemperaturowego było zbędne ze względu na strukturę subtelną widma, która zaowocowała współczynnikiem determinacji równym 0,9991 po optymalizacji metodą simpleks.
W wielu przypadkach obie procedury optymalizacji (metoda najmniejszych kwadratów oraz metoda simpleksowa) dają bardzo podobne wyniki. Świadczy to o znalezieniu przez nie minimum globalnego dla parametrów FCLSA. Generalnie metoda najmniejszych kwadratów wydaje się lepiej dostosowana do danych zaszumionych, słabo ustrukturyzowanych lub zawierających wiele punktów danych bliskich zeru w krańcach widma. Z kolei metoda simpleksowa ma tendencję do uzyskiwania lepszego dopasowania niż metoda najmniejszych kwadratów w przypadku danych dobrze ustrukturyzowanych i z niewielką liczbą wartości odstających. W takich sytuacjach metoda simpleksowa zazwyczaj wymaga niewielkiej ręcznej wstępnej optymalizacji wartości parametrów i nie wymaga korekt po optymalizacji. W przypadkach, w których szum danych lub ogólny brak struktury uniemożliwia uzyskanie wysokiej jakości dopasowania przy użyciu którejkolwiek z dostępnych metod optymalizacji, zaleca się zastosowanie metody dopasowania ręcznego (patrz wyżej) bez późniejszej optymalizacji.
Niniejsza aplikacja oferuje kilka zalet w porównaniu z poprzednimi implementacjami analizy kształtu linii Francka-Condona. Pierwszą i najważniejszą zaletą jest to, że jest ona bezpłatna, ogólnodostępna i w pełni przejrzysta. Zostało to osiągnięte poprzez udostępnienie kodu w serwisie GitHub, co zapewnia dostęp każdemu, kto posiada komputer i połączenie z internetem (https://github.com/USArmyResearchLab/ARL_Spectral_Fitting). Każdy może nie tylko korzystać z tej aplikacji, ale także przejrzeć jej kod źródłowy, co stwarza możliwość uzyskania opinii i rozwoju opartego na wkładzie społeczności. Dodatkową zaletą jest łatwość obsługi tej aplikacji. Nie jest wymagana wiedza z zakresu informatyki ani umiejętność korzystania z wiersza poleceń. Oprogramowanie to wykorzystuje prosty graficzny interfejs użytkownika (GUI), który umożliwia badaczom o różnych kwalifikacjach przeprowadzenie opisanych powyżej analiz widmowych. Co więcej, aplikacja ta oferuje użytkownikowi wiele opcji kontroli nad metodami optymalizacji i może być wykorzystywana do wyznaczania energii swobodnej stanu wzbudzonego. Na koniec, oprogramowanie oblicza i raportuje kilka przydatnych wartości kolorystycznych, w tym współrzędne chromatyczności, współrzędne CIE, RGB oraz szesnastkowe kody kolorów. Wszystkie te analizy mogą zostać wykonane w ciągu kilku sekund, wymagając od użytkownika jedynie naciśnięcia przycisku.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Badania były sponsorowane przez Laboratorium Badawcze Armii i zostały przeprowadzone na podstawie umowy o współpracy numer W911NF-20-2-0154. Poglądy i wnioski zawarte w tym dokumencie są poglądami autorów i nie powinny być interpretowane jako reprezentujące oficjalną politykę, wyrażoną lub dorozumianą, Wojskowego Laboratorium Badawczego lub rządu Stanów Zjednoczonych. Rząd Stanów Zjednoczonych jest upoważniony do powielania i rozpowszechniania przedruków do celów rządowych, niezależnie od wszelkich informacji o prawach autorskich zawartych w niniejszym dokumencie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wojskowe Laboratorium Badawcze | Dopasowania Spektralnego ARL | v1.0 | https://github.com/USArmyResearchLab/ARL_Spectral_Fitting/releases/tag/v1.0 |
Bibliografia
- Lakowicz, J. R. Principles of Fluorescence Spectroscopy. Third edition. , Springer. (2006).
- Prier, C. K., Rankic, D. A., MacMillan, D. W. C. Visible light photoredox catalysis with transition metal complexes: Applications in organic synthesis. Chemical Reviews. 113 (7), 5322-5363 (2013).
- Skubi, K. L., Blum, T. R., Yoon, T. P. Dual catalysis strategies in photochemical synthesis. Chemical Reviews. 116 (17), 10035-10074 (2016).
- Shon, J. -H., Teets, T. S. Photocatalysis with transition metal based photosensitizers. Comments on Inorganic Chemistry. 40 (2), 53-85 (2020).
- Yersin, H. Highly Efficient OLEDs with Phosphorescent Materials. , Wiley-VCH. (2008).
- Longhi, E., Cola, L. D. Iridium(III) Complexes for OLED Application in Iridium(III) in Optoelectronic and Photonics Applications. Zysman-Colman, E. , 205-274 (2017).
- Thejokalyani, N., Dhoble, S. J. Novel approaches for energy efficient solid state lighting by RGB organic light emitting diodes - A review. Renewable and Sustainable Energy Reviews. 32, 448-467 (2014).
- Dubois, E. The structure and properties of color spaces and the representation of color images. , Morgan and Claypool Publishers. (2010).
- Ito, A., Kang, Y., Saito, S., Sakuda, E., Kitamura, N. Photophysical and photoredox characteristics of a novel tricarbonyl rhenium(I) complex having an arylborane-appended aromatic diimine ligand. Inorganic Chemistry. 51 (14), 7722-7732 (2012).
- Zanoni, K. P. S., et al. Blue-green iridium(III) emitter and comprehensive photophysical elucidation of heteroleptic cyclometalated iridium(III) complexes. Inorganic Chemistry. 53 (8), 4089-4099 (2014).
- Murtaza, Z., et al. Energy transfer in the inverted region: Calculation of relative rate constants by emission spectral fitting. The Journal of Physical Chemistry. 98 (41), 10504-10513 (1994).
- Worl, L. A., Duesing, R., Chen, P., Ciana, L. D., Meyer, T. J. Photophysical properties of polypyridyl carbonyl complexes of rhenium(I). Journal of the Chemical Society, Dalton Transactions. , 849-858 (1991).
- Johansson, P. G., Zhang, Y., Meyer, G. J., Galoppini, E. Homoleptic "star" Ru(II) polypyridyl complexes: Shielded chromophores to study charge-transfer at the sensitizer-TiO2 interface. Inorganic Chemistry. 52 (14), 7947-7957 (2013).
- Farnum, B. H., Jou, J. J., Meyer, G. J. Visible light generation of I-I bonds by Ru-tris(diimine) excited states. Proceedings of the National Academy of Sciences. 109 (39), 15628-15633 (2012).
- Nozaki, K., Takamori, K., Nakatsugawa, Y., Ohno, T. Theoretical studies of phosphorescence spectra of Tris(2,2'-bipyridine) transition metal compounds. Inorganic Chemistry. 45 (16), 6161-6178 (2006).
- Zanoni, K. P. S., Ito, A., Murakami Iha, N. Y. Molecular-engineered [Ir(Fppy)2(Mepic)] towards efficient blue-emission. New Journal of Chemistry. 39 (8), 6367-6376 (2015).
- McClure, L. J., Ford, P. C. Ligand macrocycle effects on the photophysical properties of rhodium(III) complexes: a detailed investigation of cis- and trans-dicyano (1,4,8,11-tetraazacyclotetradecane) rhodium(III) and related species. The Journal of Physical Chemistry. 96 (16), 6640-6650 (1992).
- Motley, T. C., Troian-Gautier, L., Brennaman, M. K., Meyer, G. J. Excited-state decay pathways of tris(bidentate) cyclometalated ruthenium(II) compounds. Inorganic Chemistry. 56 (21), 13579-13592 (2017).
- Dossing, A., Ryu, C. K., Kudo, S., Ford, P. C. Competitive bimolecular electron- and energy-transfer quenching of the excited state(s) of the tetranuclear copper(I) cluster Cu4I4py4. Evidence for large reorganization energies in an excited-state electron transfer. Journal of the American Chemical Society. 115 (12), 5132-5137 (1993).
- Ashford, D. L., et al. Controlling ground and excited state properties through ligand changes in ruthenium polypyridyl complexes. Inorganic Chemistry. 53 (11), 5637-5646 (2014).
- MathWorks. Least-Squares (Model Fitting) Algorithms. MathWorks. , Available from: https://www.mathworks.com/help/optim/ug/least-squares-model-fitting-algorithms.html (2020).
- Moré, J. J. The Levenberg-Marquardt algorithm: Implementation and theory in Numerical Analysis. Lecture Notes in Mathematics. Watson, G. A. 630, Springer. 105-116 (1978).
- Lagarias, J. C., Reeds, J. A., Wright, M. H., Wright, P. E. Convergence properties of the Nelder--Mead simplex method in low dimensions. SIAM Journal on Optimization. 9 (1), 112-147 (1998).
- Claude, J. P. Photophysics of Polypyridyl Complexes of Ru(II), Os(II), and Re(I). University of North Carolina at Chapel Hill. , Doctor of Philosophy thesis (1995).
- Thompson, D. W., Fleming, C. N., Myron, B. D., Meyer, T. J. Rigid medium stabilization of metal-to-ligand charge transfer excited states. The Journal of Physical Chemistry B. 111 (24), 6930-6941 (2007).
- Ito, A., Knight, T. E., Stewart, D. J., Brennaman, M. K., Meyer, T. J. Rigid medium effects on photophysical properties of MLCT excited states of polypyridyl Os(II) complexes in polymerized poly(ethylene glycol)dimethacrylate Monoliths. The Journal of Physical Chemistry A. 118 (45), 10326-10332 (2014).
Przedruki i uprawnienia
