Tutaj prezentujemy strategię immunofenotypowania do charakterystyki różnicowania megakariocytów i pokazujemy, jak ta strategia pozwala na sortowanie megakariocytów na różnych etapach za pomocą sortera komórek aktywowanego fluorescencją. Metodologia ta może być stosowana do pierwotnych tkanek ludzkich, ale także do megakariocytów wytwarzanych w hodowli in vitro.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Immunofenotypowanie i sortowanie komórek ludzkich MK ze źródeł pierwotnych u ludzi lub zróżnicowanych in vitro z progenitorów hematopoetycznych
W tym artykule
Podsumowanie
Streszczenie
Różnicowanie megakariocytów (MK) obejmuje szereg cykli endomitotycznych, które skutkują wysoce poliploidalną (sięgającą nawet >64N) i niezwykle dużą komórką (40-60 μm). W przeciwieństwie do szybko rozwijającej się wiedzy na temat megakariopoezy na poziomie biologii komórki i molekularnym, charakterystyka megakariopoezy za pomocą cytometrii przepływowej ogranicza się do identyfikacji dojrzałych MK za pomocą markerów powierzchniowych specyficznych dla linii, podczas gdy wcześniejsze etapy różnicowania MK pozostają niezbadane. W tym miejscu przedstawiamy strategię immunofenotypowania, która pozwala na identyfikację kolejnych etapów różnicowania MK, wraz z rosnącym statusem ploidalności, w ludzkich źródłach pierwotnych lub >hodowlach in vitro z panelem integrującym specyficzne i niespecyficzne markery powierzchniowe MK. Pomimo swoich rozmiarów i kruchości, MK mogą być immunofenotypowane za pomocą wyżej wymienionego panelu i wzbogacone o sortowanie komórek aktywowane fluorescencją w określonych warunkach ciśnienia i średnicy dyszy. Takie podejście ułatwia badania multiomiczne, których celem jest lepsze zrozumienie złożoności megakariopoezy i produkcji płytek krwi u ludzi. Lepsza charakterystyka megakariopoezy może mieć fundamentalne znaczenie w diagnostyce lub prognozowaniu patologii związanych z linią i nowotworów złośliwych.
Wprowadzenie
1,2,3. W efekcie dojrzałe MK to duże komórki (40-60 μm) charakteryzujące się wysoce poliploidalnym jądrem (osiągającym nawet >64N). Ostatnie badania sugerują alternatywne drogi, dzięki którym HSC różnicują się w MK, omijając tradycyjne punkty kontrolne zobowiązania rodowodu w odpowiedzi na pewne warunki fizjopatologiczne4,5,6,7,8,9,10,11. Wyniki te podkreślają, że różnicowanie układu krwiotwórczego w kierunku dojrzałego MK jest procesem ciągłym i adaptacyjnym, który odpowiada na potrzeby biologiczne.
Wraz z rosnącą wiedzą na temat biologii komórki i molekularnych aspektów charakteryzujących megakariopoezę12, większość badań poświęconych badaniu procesu za pomocą cytometrii przepływowej ogranicza się do identyfikacji dojrzałych MK za pomocą specyficznych dla linii markerów powierzchniowych (np. CD42A/B, CD41/CD61), podczas gdy wcześniejsze etapy różnicowania MK pozostają niezbadane. Wcześniej udokumentowaliśmy strategię etapowania megakariopoezy w hodowlach MK szpiku kostnego myszy i szpiku kostnego pochodzących ze szpiku kostnego13,14, którą dostosowaliśmy i zastosowaliśmy do ludzi15. W niniejszym artykule przedstawiono strategię immunofenotypowania, która pozwala na scharakteryzowanie megakariopoezy, od HSC do dojrzałych MK, w ludzkich źródłach pierwotnych (szpik kostny -BM- i krew obwodowa -PB-) lub hodowlach in vitro przy użyciu panelu integrującego specyficzne i niespecyficzne markery powierzchniowe MK (m.in. CD61, CD42B, CD49B, CD31, KIT i CD71). Pomimo swoich dużych rozmiarów i kruchości, MK mogą być immunofenotypowane przy użyciu wyżej wymienionych markerów powierzchni komórek i wzbogacane przez sortowanie komórek aktywowane fluorescencją w określonych warunkach ciśnienia i średnicy dyszy w celu zminimalizowania pękania komórek i/lub uszkodzenia. Technika ta ułatwia podejście multiomiczne w celu lepszego zrozumienia złożoności megakariopoezy i produkcji płytek krwi w zdrowiu i chorobie ludzkiej. Warto zauważyć, że będzie on stanowił użyteczne narzędzie wspomagające diagnostykę i rokowanie w kontekście klinicznym rosnącego zapotrzebowania.
W tym manuskrypcie dokumentujemy strategię etapowania ludzkiej megakariopoezy za pomocą panelu integrującego specyficzne dla MK i niespecyficzne markery powierzchniowe z pierwotnych źródeł lub wygenerowane in vitro. Dodatkowo udostępniamy protokół sortowania, z aktywowanym fluorescencją sortownikiem komórek, preferowanych frakcji i dojrzałych MK (Rysunek 1). Ten krok nie jest popularny, ponieważ jest trudny technicznie ze względu na duży rozmiar i kruchość MK. Jednak już wcześniej stosowano go zarówno w próbkach szpiku kostnego myszy, jak i ludzkiego, a także ze względu na postęp technologiczny, za każdym razem uzyskując lepszy wynik16,17,18. Głównymi źródłami ludzkimi, w których można badać MK lub prekursory MK, są między innymi szpik kostny, krew pępowinowa i krew obwodowa. Istotne znaczenie ma właściwe przetwarzanie próbki w celu wyizolowania odpowiedniej frakcji komórkowej do analizy na każdej próbce. Uwzględniono standardowe procedury, z pewnymi względami, które należy wziąć pod uwagę, dążąc do badania megakariopoezy.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Próbki krwi pełnej oraz szpiku kostnego pobrano i przetworzono zgodnie z Deklaracją Helsińską z 1964 roku. Próbki krwi pełnej pobrano od zdrowych dawców po uzyskaniu świadomej zgody (ISPA), w ramach badania zatwierdzonego przez instytucjonalną komisję etyki medycznej (Hospital Universitario Central de Asturias -HUCA-). Próbki szpiku kostnego pozyskano z materiału odpadowego po aspiracji szpiku kostnego pacjentów leczonych w Oddziale Hematologii Hospital Clínico San Carlos (HCSC).
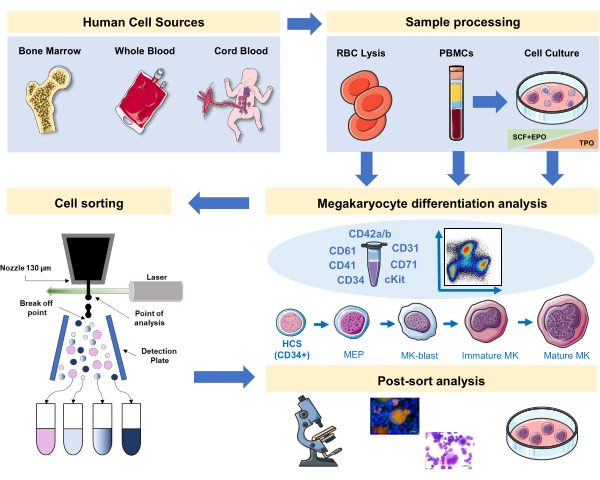
Rysunek 1: Schematyczne przedstawienie protokołu opisanego w niniejszym opracowaniu. Wskazano główne ludzkie źródła lub kultury pierwotne, w których różnicowanie MK można monitorować za pomocą immunofenotypowania. Tę strategię immunofenotypowania można zastosować do badania tego procesu w różnych patologiach związanych z linią komórkową lub w nowotworach w źródłach pierwotnych. Ponadto umożliwia ona sortowanie komórkowe MK oraz ich prekursorów za pomocą sortera komórkowego aktywowanego fluorescencją, co pozwala na dalszą analizę wzbogaconych frakcji. Wykorzystane obrazy są częścią Servier Medical Art (SMART) firmy Servier i są udostępnione na licencji CC BY 3.0. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
1. Przetwarzanie krwi pełnej i szpiku kostnego przed immunofenotypowaniem
- W przypadku wykorzystania krwi pełnej (WB) z donacji jako głównego źródła, opcjonalnie wyizoluj frakcję mononuklearnych komórek krwi obwodowej (PBMC). Można to osiągnąć, stosując standardowe wirowanie różnicowe w połączeniu z separacją komórek w gradiencie gęstości, zgodnie z wcześniejszym opisem15.
- Krótko mówiąc: wiruj krew przy 193 x g przez 15 min (hamulec 3) w temperaturze pokojowej. Odrzuć górną frakcję osocza i zbierz pierścień leukocytowy (buffy ring). Rozcieńcz 1:1 buforem PBS/cytrynianem trysodu dwuwodnym (38 g/L, pH 7) i ostrożnie nanieś pipetą objętość 25 mL na 15 mL roztworu gradientu gęstości (1,076 g/mL) w probówkach 50 mL.
- Wiruj przez 20 min przy 14 x g (przyspieszenie 3, hamulec 3, temperatura pokojowa). Odrzuć frakcję osocza i zbierz pierścień leukocytowy zawierający PBMC. Przemyj, dodając taką samą objętość PBS, wiruj przy 435 x g przez 5 min i resuspenduj w PBS do dalszego wykorzystania.
- Alternatywnie, wykorzystaj próbkę WB (około 10 μL) do immunofenotypowania po lizie erytrocytów (RBCs) i dokładnym przemyciu.
- Krótko mówiąc: rozcieńcz 1:1 w lodowatym buforze do lizy RBC (4,15 g NH4Cl, 0,5 g KHCO3 i 18,5 mg EDTA (triplex III) w 500 mL H2O, pH 7,1-7,4). Odczekaj, aż zawiesina komórkowa stanie się przezroczysto czerwona (3-5 min).
- Wiruj przy 435 x g przez 5 min w temperaturze 4 °C i resuspenduj komórki w PBS. Powtarzaj procedurę tyle razy, ile jest konieczne, aby uzyskać biały osad komórkowy.
- Podobnie bezpośrednio przetwarzaj próbki pobrane z szpiku kostnego (aspirat) przy użyciu buforu do lizy RBC (patrz punkt 1.2) i dokładnym przemyciu, aby otrzymać czystą zawiesinę pojedynczych komórek (Rysunek 1).
- Unikaj mieszania próbek za pomocą wortexera podczas przetwarzania, ponieważ może to uszkodzić delikatne MK. Mieszaj poprzez delikatne potrząsanie lub odwracanie probówki.
UWAGA: Gradient gęstości w celu uzyskania PBMC może pozwolić na otrzymanie bogatszej i czystszej frakcji komórkowej w porównaniu do WB po lizie RBC. Należy jednak pamiętać, że dojrzałe MK o wysokiej gęstości mogą zostać utracone w frakcji „neutrofilowej”. Zostanie to omówione w reprezentatywnych wynikach.
- Unikaj mieszania próbek za pomocą wortexera podczas przetwarzania, ponieważ może to uszkodzić delikatne MK. Mieszaj poprzez delikatne potrząsanie lub odwracanie probówki.
2. Różnicowanie MK in vitro z PBMC
UWAGA: MK można różnicować in vitro z wcześniejszych prekursorów, takich jak komórki CD34+, obecnych w różnych źródłach pierwotnych (tj. WB/PBMCs, krwi pępowinowej, szpiku kostnym) oraz z iPSCs. W tym celu stosowano różne protokoły. W niniejszej pracy wykorzystujemy opracowaną przez nas metodę hodowli, która umożliwia różnicowanie MK z PBMCs bez konieczności wzbogacania frakcji prekursorów CD34+15,19,20,21,2.
- Protokół ten składa się z trzech faz hodowli, w których stężenie trombopoetyny (TPO) stopniowo wzrasta kosztem czynników wzrostu sprzyjających proliferacji wcześniejszych prekursorów (np. SCF, EPO), których poziom stopniowo spada (Rysunek 2)15.
- Jako pożywkę podstawową należy zastosować StemSpan SFEM uzupełniony o 0,4% bogatej w cholesterol mieszanki lipidowej oraz 1% Penicyliny/Streptomycyny.
- W celu przygotowania pożywki do Fazy I należy użyć pożywki podstawowej uzupełnionej o SCF (10 ng/mL), erytropoetynę (EPO, 0,5 U/mL) i trombopoetynę (TPO, 30 ng/mL). Pożywka do Fazy II to pożywka podstawowa uzupełniona o SCF (50 ng/mL), EPO (0,25 U/mL) i TPO (50 ng/mL). W celu przygotowania pożywki do Fazy III należy użyć pożywki podstawowej uzupełnionej o TPO (10 ng/mL).
- Hodować PBMC w pożywce do Fazy I. W dniach 6-8 przenieść PBMC do pożywki do Fazy II, a w dniach 9-12 przenieść PBMC do pożywki do Fazy III.
- Wymieniać pożywkę poprzez wirowanie komórek przy przejściu z Fazy I do Fazy II z prędkością 435 x g przez 5 min w temperaturze pokojowej, a przy przejściu z Fazy II do Fazy III z prędkością 95 x g przez 5 min w temperaturze pokojowej, a następnie resuspenderć je w świeżej pożywce.
- Hodować komórki w inkubatorze w temperaturze 37 °C, w 5% CO2. W tych hodowlach pierwotnych różnicowanie MK trwa 10-14 dni; próbki można pobierać w różnych punktach czasowych w trakcie okresu hodowli, aby monitorować różnicowanie MK.
- Jako pożywkę podstawową należy zastosować StemSpan SFEM uzupełniony o 0,4% bogatej w cholesterol mieszanki lipidowej oraz 1% Penicyliny/Streptomycyny.
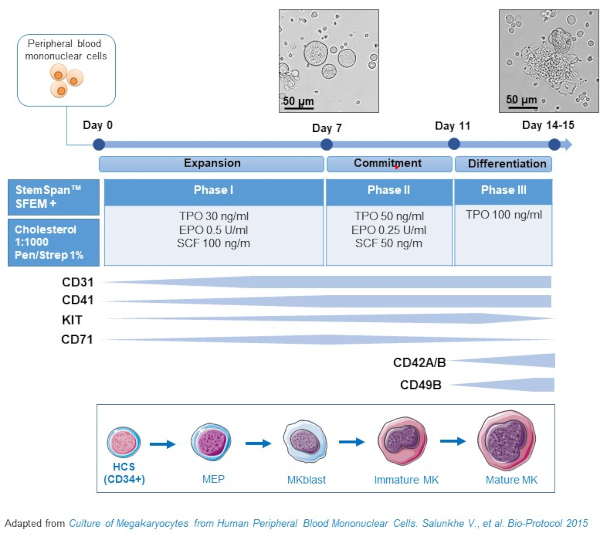
Rysunek 2: Schematyczna prezentacja metody hodowli MK pochodzących z PBMC. PBMC od zdrowych dawców hodowano zgodnie z opracowanym przez nas trójfazowym protokołem w celu generowania MK in vitro (schemat zaadaptowany z Salunkhe et al).15 Przedstawiono zdjęcia wykonane w 10. i 13. dniu hodowli. Zdjęcia wykonano przy użyciu obiektywu 20X. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Zbiór próbek: Przemyj komórki, stosując wirowanie z niską prędkością przez 5 min (95 x g), a następnie resuspenduj je w PBS lub PBS zawierającym 1% albuminy surowicy bydlęcej (BSA). W przypadku immunofenotypowania optymalna gęstość wynosi 105-106 komórek/10 μL (patrz punkt 3.1). W zależności od stanu kultur (t.j. obecności martwych komórek, resztek komórkowych itp.) konieczne może być 1 lub 2 przemycia. Zbierz komórki w interesujących punktach czasowych podczas hodowli.
3. Immunofenotypowanie różnicowania MK – inkubacja z panelem przeciwciał znakowanych
- Inkubować próbki komórek z panelem przeciwciał znakowanych zgodnie ze standardowymi procedurami, zwracając uwagę na wirowanie z niską prędkością (95 x g) podczas przetwarzania megakariocytów. Zazwyczaj inkubujemy próbki w 1% BSA w PBS w objętościach 10 μL w temperaturze 4 °C przez 20 min, przy liczbie komórek w zakresie 105-106.
- Zwiększyć skalę w razie potrzeby.
- Po inkubacji dodać 5 mL 1% BSA w PBS, wirować z niską prędkością (95 x g), odessać nadsącz i resuspender próbkę w 2% BSA w PBS w celu zachowania żywotności MK (2 mL). Dodać 1-5 mM EDTA, aby rozbić agregaty komórkowe (które naturalnie występują w hodowlach MK).
- Przenieść próbki do probówki o okrągłym dnie 12 x 75 mm (probówka FACS) lub płytki, przechowując je w ciemności do czasu analizy cytometrycznej lub sortowania komórek.
- Przygotowanie pojedynczych przeciwciał i mieszanin paneli przeciwciał; konfiguracja cytometru przepływowego:
- Przed użyciem przeprowadzić miareczkowanie przeciwciał, aby określić optymalne stężenie w panelach przeciwciał. Optymalne stężenie przeciwciał to najniższe stężenie, które wyraźnie oddziela komórki pozytywne od negatywnych (i pozwala na rozróżnienie pośrednich poziomów ekspresji). Przykładowo, większość przeciwciał stosuje się w rozcieńczeniu 1:20 (stężenie zapasu 10 μg/mL), chyba że miareczkowanie lub instrukcje producenta wskazują inaczej.
- Po ustaleniu miareczkowania przeciwciał przygotować 10-krotne rozcieńczenie każdego przeciwciała. Rozcieńczenia te są wykorzystywane do kontroli pojedynczych barwień oraz do przygotowania mieszanin paneli. Rozcieńczenia i mieszaniny paneli nadają się do użytku nawet miesiąc po przygotowaniu (przechowywane w 4 °C, chyba że wskazówki producenta wykluczają takie warunki przechowywania). Pozwala to na barwienie próbek tym samym panelem w określonym przedziale czasowym.
- Stosować 10 μL na każde 100 μL 10-krotnego rozcieńczenia zarówno dla kontroli pojedynczych barwień, jak i dla mieszaniny panelu.
- W przypadku kontroli pojedynczych barwień stosować kulek affinity (beads), które można zmierzyć bezpośrednio po dodaniu przeciwciała. Kontrole pojedynczych barwień powinny być mierzone w każdym eksperymencie, aby umożliwić prawidłowe ustawienie kompensacji (oraz precyzyjne dostrojenie po pomiarze za pomocą oprogramowania analitycznego).
- Alternatywnie można przeprowadzić kontrole pojedynczych barwień na próbkach komórkowych. Jednakże kuleczki umożliwiają szybki pomiar określonej liczby zdarzeń, czego w zależności od przeciwciała/markera powierzchniowego może nie dać się osiągnąć w złożonych pierwotnych lub hodowlanych źródłach komórek. Zalecamy również analizę próbek komórkowych barwionych mieszaninami paneli „Fluorescence Minus One” (FMO) w celu ustawienia odpowiednich parametrów kompensacji (przed rozpoczęciem eksperymentów). Jest to istotne dla dokładnej identyfikacji problemów z kompensacją, a zwłaszcza w hodowlach MK, dla identyfikacji interferencji autofluorescencji (która wystąpi przy użyciu pożywki hodowlanej zawierającej czerwień fenolową).
- Przygotować odpowiednią objętość mieszaniny panelu, zależnie od liczby próbek, zawierającą przeciwciała z zaprojektowanego panelu. Większość naszych paneli obejmuje sześć przeciwciał (panele 6-kolorowe, patrz Tabele 1-2).
- W przypadku tych paneli stosować lasery 48-nm i 63-nm cytometru przepływowego, jednak panele można dostosować do innych scenariuszy technicznych. Ponadto kwestie kompensacji można pominąć przy zastosowaniu cytometrii przepływowej opartej na spektrometrii mas lub cytometrów z technologią ogniskowania akustycznego.
- Barwniki do pomiaru żywotności mogą dawać błędne informacje w przypadku MK, zwłaszcza gdy dojrzewają. MK są komórkami o bardzo wysokiej aktywności endocytycznej i pozytywność w stosunku do Hoechst, 7-AAD lub PE nie zawsze musi odzwierciedlać rzeczywistą śmierć komórki. Alternatywą (jeśli wymagany jest pomiar śmierci komórek) może być zastosowanie barwników mitochondriów (CMX Ros) lub barwników reaktywnych z aminami (barwniki Zombie lub Ghost).
Tabela 1: Uwagi dotyczące markerów powierzchni komórkowych linii megakariocytycznej Kliknij tutaj, aby pobrać tę tabelę.
Tabela 2: Panele przeciwciał Kliknij tutaj, aby pobrać tę tabelę.
4. Analiza ploidii z wykorzystaniem paneli 6-kolorowych
- W celu analizy ploidalności, w połączeniu z 6-kolorowym panelem przeciwciał, należy przeprowadzić fiksację i permeabilizację komórek po inkubacji z panelem przeciwciał. Strategia ta pozwoli na zachowanie barwienia markerów powierzchniowych, umożliwiając jednocześnie barwienie DNA komórek. Do barwienia DNA stosujemy Hoechst 342, ponieważ może on być wizualizowany za pomocą dostępnego fioletowego laseru 405-nm.
- Dla 105-106 komórek, po inkubacji z panelem przeciwciał, odwiruj komórki (95 x g przez 5 min), resuspenduj w 20 μL buforu do fiksacji i inkubuj przez 10 min w temperaturze pokojowej (RT).
- Odwiruj komórki zgodnie z powyższą instrukcją, resuspenduj je po raz drugi w 20 μL buforu do fiksacji i inkubuj przez kolejne 10 min w RT.
- Przygotuj bufor do permeabilizacji zawierający 0,1% Triton X-100, 20 mg/mL RNazy oraz 20 mg/mL Hoechst 342 (mieszanina permeabilizacyjna Hoechst MIX).
- Odwiruj komórki jak wyżej, resuspenduj je w 30 μL mieszaniny permeabilizacyjnej Hoechst MIX i inkubuj przez 30 min w 37 °C. Krok ten jest bardzo ważny, ponieważ w celu uzyskania dokładnego pomiaru ploidalności RNA musi zostać zdegradowane.
- Po upływie czasu inkubacji zmierz próbki bezpośrednio za pomocą cytometru przepływowego. W przeciwnym razie przechowuj próbki w temperaturze 4 °C, w ciemności. Zmierz je niezwłocznie. Ponieważ jednak próbki te są ufiksowane, pomiar może zostać odroczony nawet o 24-48 godzin. Przed pomiarem upewnij się, że próbka została dokładnie wymieszana lub przepuszczona przez sitko do komórek, aby zapewnić zawiesinę pojedynczych komórek.
- Parametry morfometryczne, takie jak rozproszenie przednie (Forward Scatter) i boczne (Side Scatter), nie są zachowane po fiksacji komórek. Wykres Forward/Side Scatter wykaże kurczenie się rozkładu komórek po fiksacji. Jednak barwienie markerów powierzchniowych zostaje w większości zachowane, a strategia bramkowania ulega niewielkim zmianom, co pozwala na analizę stanu ploidalności na różnych etapach różnicowania zdefiniowanych przez kombinacje markerów powierzchniowych.
5. Analiza różnicowania MK
UWAGA: Wykazaliśmy, że kombinacja CD31/CD71 pozwala na ustawienie szeregu bram odpowiadających różnym etapom różnicowania MK. Dalsze wsteczne bramowanie (back-gating) z użyciem markerów specyficznych dla MK umożliwia oddzielenie dojrzałych i niedojrzałych MK. Ponadto w świeżych próbkach wsteczne bramowanie w celu weryfikacji obecności innych użytych markerów lub umieszczenia populacji na osiach Forward/Side Scatter usprawnia ocenę etapów różnicowania MK i pozwala na odrzucenie innych typów komórek, które mogłyby znajdować się w tych samych populacjach.
- Należy zastosować panel przeciwciał zawierający markery wczesnych prekursorów (KIT, CD34), markery prekursorów wspólnych (CD31, CD71) oraz markery linii, z których niektóre są specyficzne (CD42A/CD42B, CD49B, CD41/CD61, CLEC2, GPVI itp.) (patrz Tabele 1-2). Zastosowanie koktajlu Lineage (Lin) (CD3, CD14, CD16, CD19, CD20 i CD56) pozwala również na „odfiltrowanie” dojrzałych komórek krwiotwórczych, które mogłyby wprowadzić szum do analizy (podczas selekcji populacji Lin-). W ramach wyników reprezentatywnych przeprowadzimy analizę MK w PBMC, szpiku kostnym oraz w hodowlach komórkowych pochodzących z PBMC.
6. Sortowanie komórek MK i prekursorów MK
UWAGA: Barwione komórki analizowano i sortowano na sorterze komórek aktywowanych fluorescencyjnie FACS Aria IIu wyposażonym w standardowe lasery półprzewodnikowe 48-nm i 63-nm przy użyciu oprogramowania FACSDiva; dane dodatkowo analizowano i prezentowano przy użyciu oprogramowania FlowJo oraz Cytobank (analiza viSNE). Czystość posortowanych frakcji potwierdzono za pomocą analizy cytometrii przepływowej każdej z posortowanych frakcji (czystość powyżej 85%).
- Przeprowadź sortowanie komórek tak szybko, jak to możliwe lub w ciągu 1 godziny po inkubacji z przeciwciałami, aby zapobiec pogorszeniu stanu komórek.
- Przefiltruj próbkę przez sitko komórkowe 10 µm, aby zapewnić zawiesinę pojedynczych komórek oraz zachować integralność dużych MK.
- Użyj ceramicznej dyszy 130-µm, ciśnienia osłonki ustawionego na 1 pounds per square inch (PSI) oraz częstotliwości generowania kropli ustawionej na 12 kHz, aby rozbić strumień na krople.
- Przed sortowaniem wysterylizuj dyszę oraz linie osłonki i próbek, przeprowadzając 30-minutową akwizycję z użyciem Penicyliny/Streptomycyny rozcieńczonej 1:5 w sterylnej wodzie, a następnie 10-minutową akwizycję ze sterylną wodą w celu usunięcia pozostałości środka odkażającego.
- Po ustabilizowaniu się strumienia dostosuj opóźnienie kropli (drop-delay) za pomocą zalecanych kulek kalibracyjnych, aby w trybie precyzyjnym (fine tune mode) sortować ponad 97,5% odbitych kropli przy szybkości przepływu 40-120 zdarzeń na sekundę.
- Przygotuj probówki FACS do zbierania z 50 µL 2% BSA w PBS. Stężenie BSA można zwiększyć do 5-10%.
- Utwórz szablon eksperymentu z odpowiednimi parametrami macierzy kompensacji.
- Włóż probówkę FACS do cytometru.
- Wykonaj pomiar próbki, aby ustawić żądane bramki oraz czystość docelowych populacji komórek. Utrzymaj aktywny zapis, aby wyświetlać do 20 0 zdarzeń w wybranych bramkach populacji podczas sortowania komórek.
- Aparat FACS Aria IIu umożliwia jednoczesną separację do 4 różnych populacji komórek. Utwórz nowy układ sortowania i wybierz urządzenie zbierające (4 probówki) oraz odpowiedni tryb precyzji (zalecana jest średnia maska czystości i odzysku). Na koniec przypisz interesujące populacje do każdego pola lokalizacji sortowania (Rysunek 3).
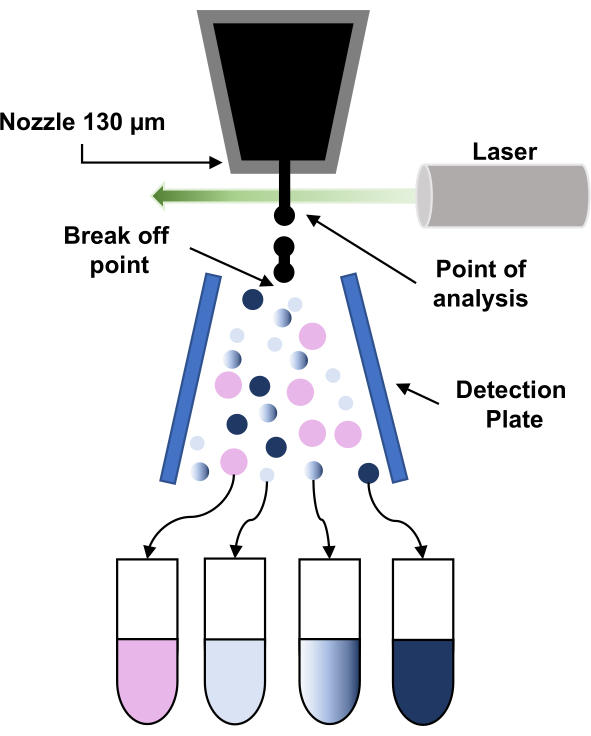
Rycina 3: Schematyczne przedstawienie zasady działania fluorescencyjnego sortowania komórek (FACS). Cząstki przechodzą przez dyszę o średnicy 130 µm i pod wpływem drgań przyłożonych do dyszy są wymuszane do rozpadu na strumień regularnych kropel. Następnie krople są analizowane przez laser (punkt analizy), a sygnały są przetwarzane w celu podjęcia „decyzji o sortowaniu” poprzez nadanie ładunku odpowiednim kroplom. Gdy naładowana kropla przechodzi przez elektrostatyczne pole wysokiego napięcia (płytka detekcyjna), zostaje odchylona i zebrana do odpowiedniej probówki odbiorczej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Należy załadować probówki do zbierania i rozpocząć sortowanie docelowych populacji.
- Wirować probówki zbiorcze przez 5 minut przy 95 x g, a następnie zawiesić osad komórkowy w odpowiedniej objętości 2% BSA w PBS.
- Ponownie zmierz frakcję każdej posortowanej próbki, aby obliczyć czystość.
- Przechowywać komórki w odpowiedni sposób do dalszego wykorzystania. Posortowane komórki mogą być wykorzystane do analiz cytologicznych i molekularnych lub poddane ponownej hodowli w celu badania procesu różnicowania wybranej populacji komórek.
7. Przygotowanie próbek po sortowaniu
- Przygotowanie preparatów cytospin do analizy cytologicznej za pomocą cytocentryfugi
- Przenieść posortowane komórki do łatwego do manipulacji objętości roboczej 10-20 µL. Należy wziąć pod uwagę, że gęstość komórek będzie w każdym przypadku zależna od wydajności sortowanej populacji.
- Umieścić czyste szkiełko na metalnym uchwycie i nałożyć filtr. Należy pamiętać o oznakowaniu szkiełka i filtra, aby uniknąć pomylenia próbek.
- Nanieść 10 µL PBS na otwór filtra przylegający do szkiełka, aby nawilżyć krawędź otworu filtra.
- Umieścić lejek, zamknąć metalny uchwyt i umieścić go w odpowiednim miejscu w wirówce.
- Dodać próbkę (10-200 µL) do wnętrza lejka.
- Wirować przy 36 x g przez 5 minut. Preparaty cytospin można pozostawić do wyschnięcia na powietrzu w RT (odpowiednio przykryte, aby zapobiec osiadaniu kurzu) i przechowywać w RT przez 1 tydzień przed barwieniem immunologicznym lub histochemią.
- Do barwienia immunologicznego
- Utrwalić preparaty w 2% paraformaldehydzie (PFA) rozcieńczonym w PBS i inkubować przez 5 min.
- Można zastosować zakres stężeń PFA w PBS od 0,5-4%. W naszej praktyce stosujemy 4% w celu uzyskania odpowiedniej utrwalenia tkanek lub niektórych typów komórek, natomiast 0,5% PFA w PBS jest wystarczające dla płytek krwi. Podczas wdrażania tej techniki należy zoptymalizować odpowiednie stężenie PFA dla każdego typu komórek/źródła.
- Inkubować przez 5 min w PBS.
- Inkubować przez 5 min w 50% etanolu (EtOH).
- Inkubować przez 5 min w 70% EtOH.
- Przechowywać w 70% EtOH w temperaturze -20ºC.
- Podczas wykonywania barwienia immunologicznego rehydratować i postępować zgodnie ze standardowymi procedurami (permeabilizacja, przemywanie, blokowanie, inkubacje z przeciwciałem pierwotnym i wtórnym, konserwacja itp.).
- Utrwalić preparaty w 2% paraformaldehydzie (PFA) rozcieńczonym w PBS i inkubować przez 5 min.
- Do cytochemii:
UWAGA: Szkiełka można barwić metodą May-Grünwalda Giemsy lub innym barwieniem odpowiednim do danego celu. - Do natychmiastowej oceny morfologicznej
- Nanieść jedną kroplę medium montażowego na miejsce z komórkami na preparacie cytospin i nałożyć szkiełko cover slip.
- Przechowywać szkiełka w 4 °C nie dłużej niż tydzień, chyba że zostały one zamknięte, co pozwala na długoterminowe przechowywanie nawet w RT. Utrwalenie medium montażowym umożliwia długoterminowe przechowywanie w RT.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Szpik kostny i ploidia
W Rysunek 4, Przedstawiamy reprezentacyjną analizę immunofenotypową megakariopoezy w próbkach szpiku kostnego (aspirat) pobranych od pacjentów. Podczas wykreślania frakcji komórkowej w funkcji CD71 i CD31, wyodrębniono sześć głównych populacji: CD31- CD71- (czerwony), CD31- CD71+ (niebieski), CD31+ CD71- (pomarańczowy), CD31+ CD71środek (jasno...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Większość badań koncentrujących się na badaniu megakariopoezy za pomocą cytometrii przepływowej ograniczała się do tej pory do identyfikacji podzbiorów MK przy użyciu tylko markerów powierzchniowych specyficznych dla linii (tj. CD42A/CD42B, CD41/CD61), podczas gdy wcześniejsze etapy różnicowania MK były słabo zbadane. W niniejszym artykule przedstawiamy strategię immunofenotypowania w celu kompleksowej charakterystyki ludzkiej megakariopoezy za pomocą cytometrii przepływowej. Ogólnie rzecz biorąc, chcielibyśmy p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Produkcja materiałów audiowizualnych została wsparta przez BD Biosciences.
Podziękowania
Dziękujemy Marcosowi Pérezowi Basterrechea, Lorenie Rodríguez Lorenzo i Begoñi García Méndez (HUCA) oraz Palomie Cerezo, Almudenie Payero i Maríi de la Poveda-Colomo (HCSC) za wsparcie techniczne. Praca ta była częściowo wspierana przez granty medyczne (Roche SP200221001) dla A.B., stypendium RYC (RYC-2013-12587; Ministerio de Economía y Competitividad, Hiszpania) oraz stypendium I+D 2017 (SAF2017-85489-P; Ministerio de Ciencia, Innovación y Universidades, Hiszpania i Fondos FEDER) na rzecz L.G., stypendium Severo Ochoa (PA-20-PF-BP19-014; Consejería de Ciencia, Innovación y Universidades del Principado de Asturias, Spain) do P.M.-B. oraz stypendium podoktorskie w 2018 r. (Fundación para la Investigación y la Innovación Biosanitaria de Asturias - FINBA, Oviedo, Hiszpania) dla A.A.-H. Dziękujemy Reinierowi van der Lindenowi za podzielenie się swoją wiedzą (i czasem), a zwłaszcza za mądre rady dotyczące wielokolorowej mieszanki paneli z przeciwciałami znakowanymi i przygotowania do kontroli jednokolorowych kulek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dysza 130 mikronów | BD | 643943 | wymagana do sortowania MK |
| 5810R Wirówka | Eppendorf | Izolacja i mycie | |
| komórek A-4-62 Rotor kubełkowy | Eppendorf | Izolacja i mycie | |
| komórek Aerospray Pro Hematology Slide Stainer / Cytocentrifuge | ELITech Group | Zautomatyzowane urządzenie cytologiczne, w którym szkiełka są barwione Mat-Gr& UML; nwald Giemsa | |
| CO2 Inkubator Galaxy 170 S | Eppendorf | Inkubacja komórek | |
| Cytospin 4 Cytospin Thermo | Scientific | Do przygotowania cytospinów | |
| Sorter FACSAria IIu | BD | 488 nm i 633 nm | |
| Cytometr przepływowy FACSCanto II | Lasery BD 488 nm , 633 nm i 405 nm | ||
| Olympus | Microphotographs | ||
| Olympus Microscope BX 61 | Olympus | ||
| Microphotographs Zoe Fluorescent Cell Imager | BioRad | Microphotographs | |
| Aby uzyskać PBMCs | |||
| Lipidy Cholesterol Bogaty w surowicę dorosłego bydła | Sigma-Aldrich | L4646 | lub podobny |
| Lymphoprep | Stem Cell Technologie | #07801 | lub podobne |
| Penicylina-Streptomycyna | Sigma-Aldrich | P4333 | lub podobna |
| Rekombinowana ludzka erytropoetyna (EPO) | R& D Systems | 287-TC-500 | lub podobny |
| Rekombinowany czynnik ludzkich komórek macierzystych (SCF) | Thermo Fisher Scientific, Gibco™ | PHC2115 | lub podobny |
| Rekombinowana ludzka trombopoetyna (TPO) | Thermo Fisher Scientific, Gibco™ | Agoniści receptora PHC9514 lub TPO | |
| StemSpan SFEM | Stem Cell Technologies | #09650 | |
| Analizy | |||
| Albumina surowicy bydlęcej | Merck | A7906-100G | lub podobna |
| BD CompBead Anti-Mouse Ig, κ/Negative Control Compensation Particles Set | BD | 552843 | Przeciwciała dla komórek ludzkich pochodzą na ogół od myszy. |
| BD Cytofix/Cytoperm | BD | 554714 | lub podobne |
| BD FACS Koraliki Accudrop | BD | 345249 | |
| CD31 AF-647 | BD | 561654 | Mysz anty-ludzka |
| CD31 FITC | Immunostep | 31F-100T | |
| CD34 FITC | BD | 555821 | Mysz anty-ludzka |
| CD41 PE | BD 555467 | Mysz anty-ludzka | |
| CD41 PerCP-Cy5.5 | BD | 333148 | Mysz anty-ludzka |
| CD42A APC | Immunostep | 42AA-100T | Zaobserwowaliśmy niespecyficzne wiązanie... które należy ocenić |
| CD42A PE | BD | Mysz anty-ludzka | |
| CD42B PerCP | Biolegend | 303910 | Mysz anty-ludzka |
| CD49B PE | BD | Mysz anty-ludzka | |
| CD61 FITC | BD | 555753 | Mysz anty-ludzka |
| CD71 APC-Cy7 | Biolegend | 334109 | Mysz anty-ludzka |
| Hoechst 33342 | Thermo Fisher Scientific | H3570 | |
| Ludzki blok BD Fc Blok | BD | 564219 | Fc - zestaw kontrolny |
| PE-Cy7 | Biolegend | 313212 | Mysz anty-ludzka |
| Lineage Cocktail 2 FITC | BD | 643397 | Mysz anty-ludzka |
| RNAza | Merck | R6513 | lub podobny |
| Triton X-500 | Merck | 93443-500ML | lub podobne |
| Sitka do komórek do sortowania | |||
| CellTrics Filtry 100 mikrometrów | Sysmex | 04-004-2328 | Sitka do komórek |
| Uwaga: nie określamy ogólnych odczynników/chemikaliów (PBS, EDTA itp.) ani jednorazowych (probówki itp.), ani odczynników określonych w poprzednich opublikowanych i standardowych protokołach - chyba że określono inaczej. |
Bibliografia
- Italiano, J. E. Unraveling Mechanisms That Control Platelet Production. Semin Thrombosis And Haemostasis. 39 (1), 15-24 (2013).
- Machlus, K. R., Italiano, J. E. The Incredible Journey: From Megakaryocyte Development To Platelet Formation. Journal Of Cell Biology. 201 (6), 785-796 (2013).
- Eckly, A., et al. Biogenesis Of The Demarcation Membrane System (DMS) In Megakaryocytes. Blood. 123 (6), 921-930 (2014).
- Couldwell, G., Machlus, K. R. Modulation Of Megakaryopoiesis And Platelet Production During Inflammation. Thrombosis Research. 179, 114-120 (2019).
- Kosaki, G. In Vivo Platelet Production From Mature Megakaryocytes: Does Platelet Release Occur Via Proplatelets. International Journal Of Hematology. 81 (3), 208-219 (2005).
- Lefrancais, E., Looney, M. R. Platelet Biogenesis In The Lung Circulation. Physiology (Bethesda). 34 (6), 392-401 (2019).
- Nieswandt, B., Stritt, S. Megakaryocyte Rupture For Acute Platelet Needs. Journal Of Cell Biology. 209 (3), 327-328 (2015).
- Nishimura, S., et al. IL-1alpha Induces Thrombopoiesis Through Megakaryocyte Rupture In Response To Acute Platelet Needs. Journal Of Cell Biology. 209 (3), 453-466 (2015).
- Sanjuan-Pla, A., et al. Platelet-Biased Stem Cells Reside At The Apex Of The Haematopoietic Stem-Cell Hierarchy. Nature. 502 (7470), 232-236 (2013).
- Notta, F., et al. Distinct Routes Of Lineage Development Reshape The Human Blood Hierarchy Across Ontogeny. Science. 351 (6269), 2116(2016).
- Yamamoto, R., et al. Clonal Analysis Unveils Self-Renewing Lineage-Restricted Progenitors Generated Directly From Hematopoietic Stem Cells. Cell. 154 (5), 1112-1126 (2013).
- Wang, H., et al. Decoding Human Megakaryocyte Development. Cell Stem Cell. , (2020).
- Meinders, M., et al. Repercussion Of Megakaryocyte-Specific Gata1 Loss On Megakaryopoiesis And The Hematopoietic Precursor Compartment. Plos One. 11 (5), 0154342(2016).
- Meinders, M., et al. Sp1/Sp3 Transcription Factors Regulate Hallmarks Of Megakaryocyte Maturation And Platelet Formation And Function. Blood. 125 (12), 1957-1967 (2015).
- Salunkhe, V. P., Gutiérrez, L. Culture Of Megakaryocytes From Human Peripheral Blood Mononuclear Cells. Bio-Protocol. 5 (21), 1639(2015).
- Choudry, F. A., et al. Transcriptional Characterization Of Human Megakaryocyte Polyploidization And Lineage Commitment. Journal Of Thrombosis And Haemostasis. , 15271(2021).
- Heazlewood, S. Y., Williams, B., Storan, M. J., Nilsson, S. K. The Prospective Isolation Of Viable, High Ploidy Megakaryocytes From Adult Murine Bone Marrow By Fluorescence Activated Cell Sorting. Methods In Molecular Biology. 1035, 121-133 (2013).
- Tomer, A., Harker, L. A., Burstein, S. A. Purification Of Human Megakaryocytes By Fluorescence-Activated Cell Sorting. Blood. 70 (6), 1735-1742 (1987).
- Martinez-Botia, P., Acebes-Huerta, A., Seghatchian, J., Gutierrez, L. On The Quest For In Vitro Platelet Production By Re-Tailoring The Concepts Of Megakaryocyte Differentiation. Medicina. 56 (12), Kaunas. (2020).
- Martinez-Botia, P., Acebes-Huerta, A., Seghatchian, J., Gutierrez, L. In Vitro Platelet Production For Transfusion Purposes: Where Are We Now. Transfusion And Apheresis Science. 59 (4), 102864(2020).
- Butov, K. R., et al. In Vitro Megakaryocyte Culture From Human Bone Marrow Aspirates As A Research And Diagnostic Tool. Platelets. , 1-8 (2020).
- Di Buduo, C. A., et al. A Gold Standard Protocol For Human Megakaryocyte Culture Based On The Analysis Of 1,500 Umbilical Cord Blood Samples. Thrombosis And Haemostasis. , (2020).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
