Prezentujemy technikę szybkiej stabilizacji kompleksów translacyjnych (biosyntezy białek) za pomocą sieciowania formaldehydem w żywych komórkach drożdży i ssaków. Podejście to umożliwia analizę przejściowych produktów pośrednich i dynamicznych interakcji RNA-białko. Usieciowane kompleksy mogą być wykorzystywane w wielu dalszych zastosowaniach, takich jak metody profilowania oparte na głębokim sekwencjonowaniu, mikroskopia i spektrometria mas.
Artykuł metodologiczny
Szybkie utrwalanie in vivo i izolacja kompleksów translacyjnych z komórek eukariotycznych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Szybkie reakcje obejmujące szybką redystrybucję informacyjnego(m)RNA i zmiany w translacji mRNA są związane z trwającymi dostosowaniami homeostazy komórek. Dostosowania te mają kluczowe znaczenie dla przeżywalności komórek eukariotycznych i "kontroli uszkodzeń" podczas wahań poziomu składników odżywczych i zasolenia, temperatury oraz różnych stresów chemicznych i radiacyjnych. Ze względu na wysoce dynamiczny charakter odpowiedzi na poziomie RNA oraz niestabilność wielu produktów pośrednich RNA:RNA i RNA:białka, uzyskanie znaczącego obrazu stanu cytoplazmatycznego RNA jest możliwe tylko przy użyciu ograniczonej liczby metod. Eksperymenty z profilowaniem rybosomów w całym transkryptomie i sekwencjonowaniu RNA są jednymi z najbardziej pouczających źródeł danych do kontroli translacji. Jednak brak jednolitej stabilizacji RNA i RNA:białko pośrednie może prowadzić do różnych odchyleń, szczególnie w szybko rozwijających się szlakach odpowiedzi komórkowej. W tym artykule przedstawiamy szczegółowy protokół szybkiego utrwalania mający zastosowanie do komórek eukariotycznych o różnej przepuszczalności, aby pomóc w stabilizacji RNA i RNA: białko pośrednie. Podajemy również przykłady izolacji stabilizowanych kompleksów RNA:białko w oparciu o ich kosedymentację frakcjami rybosomalnymi i poli(rybo)somalnymi. Oddzielony ustabilizowany materiał może być następnie wykorzystany w ramach eksperymentów typu profilowanie rybosomów, takich jak sekwencjonowanie profilu zespolonego translacji (TCP-seq) i jego pochodne. Wszechstronność metod w stylu TCP-seq została obecnie zademonstrowana przez zastosowanie w różnych organizmach i typach komórek. Ustabilizowane kompleksy mogą być również dodatkowo oczyszczane pod względem powinowactwa i obrazowane za pomocą mikroskopii elektronowej, rozdzielane na różne frakcje poli(rybo)somalne i poddawane sekwencjonowaniu RNA, ze względu na łatwość odwrócenia usieciowania. W związku z tym metody oparte na szybkim schładzaniu i utrwalaniu formaldehydu, a następnie wzbogacaniu w oparciu o sedymentację lub inny rodzaj wzbogacania kompleksu RNA: białko, mogą być szczególnie interesujące w badaniu drobniejszych szczegółów szybkiej dynamiki kompleksu RNA: białko w żywych komórkach.
Wprowadzenie
Organizmy żywe podlegają dynamicznym zmianom wewnątrz- i zewnątrzkomórkowym w ciągu całego swojego życia, co wymaga szybkich reakcji w celu utrzymania homeostazy i zapewnienia przetrwania. Aby umożliwić adaptację do środowiska, komórki eukariotyczne dostosowują swój metabolizm poprzez kontrola ekspresji genów. Kontrola ekspresji genów może być sprawowana podczas transkrypcji i/lub translacji, przy czym odpowiedzi translacyjne następują zazwyczaj szybciej1,2,3,4Na przykład zmiany translacyjne pojawiają się zazwyczaj w ciągu 1–30 min od wystąpienia stresu, podczas gdy zmiany na poziomie transkrypcji następują kilka godzin po ekspozycji na stres.3,4,5Zmiany w produktach translacji są osiągane szybciej dzięki stałej obecności cząsteczek mRNA (matrycowego RNA) w cytoplazmie. Z kolei na poziomie transkrypcji nowe cząsteczki mRNA muszą zostać zsyntetyzowane, a u eukariotów dodatkowo przetworzone i wyeksportowane z jądra komórkowego, co powoduje znaczne opóźnienia w czasie reakcji.2,4,6,7,8.
Ostra odpowiedź translacyjna na stres charakteryzuje się zazwyczaj ogólnym spadkiem wydajności translacji, przy jednoczesnej selektywnej upregulacji białek niezbędnych do przetrwania komórki1,3,4,9. Uważa się, że zmniejszenie produkcji białek jest kluczowe ze względu na wysokie zapotrzebowanie energetyczne tego procesu3,7. Aby umożliwić selektywne hamowanie i upregulację, odpowiedzi translacyjne są realizowane za pomocą szeregu złożonych mechanizmów regulacyjnych. Regulacja może zachodzić we wszystkich fazach translacji: inicjacji, elongacji, terminacji biosyntezy polipeptydu oraz recyklingu rybosomów10,11,12,13, jednak najsilniej przejawia się w fazie inicjacji5,7,9,10,13. Podczas inicjacji mała podjednostka rybosomalna (SSU), przy udziale eukariotycznych czynników inicjacji (eIFs), wiąże się z niezakodowaną regionem 5' (UTR) mRNA i skanuje go aż do momentu rozpoznania kodonu startowego2,5,6,8,11,12,13. Mechanizmy regulacyjne często celują w eIFs, wpływając na przyłączanie, skanowanie i rozpoznawanie kodonu startowego. Na przykład czynnik inicjacji eIF2, niezbędny czynnik translacyjny wspomagający rekrutację inicjującego Met-tRNAiMet do SSU, jest często celem w eukariotach w warunkach stresu4,6,11. U drożdży fosforylacja tego czynnika może być indukowana przez niedobór składników odżywczych i stres osmotyczny1,4,11,14,15, a w komórkach ssaków odpowiedź tę mogą wywołać głód aminokwasowy, stres retikulum endoplazmatycznego (ER), stres UV, infekcja wirusowa oraz zmieniony poziom tlenu8,9,11. Szybka upregulacja translacji specyficznych mRNA jest widoczna w odpowiedzi komórek ssaków na hipoksję, która objawia się globalnym, szybkim hamowaniem translacji i selektywną upregulacją biosyntezy czynników indukowanych hipoksją (HIFs). HIFs są czynnikami transkrypcyjnymi, które następnie wywołują długofalowe przeprogramowanie komórkowe na poziomie transkrypcji DNA8,9,16. Podobne odpowiedzi zaobserwowano u drożdży w warunkach stresu termicznego, gdzie szybkiej ekspresji translacyjnej białek szoku cieplnego (HSPs) towarzyszyły opóźnione odpowiedzi na poziomie transkrypcji17,18. Oprócz niedoboru składników odżywczych i szoku cieplnego, odpowiedzi translacyjne u drożdży badano przy różnych poziomach tlenu8,19, zasolenia5, fosforu, siarki20,21 i azotu22,23. Badania te mają szerokie znaczenie dla przemysłowych zastosowań drożdży, takich jak piekarnictwo i fermentacja24,25. Odpowiedzi translacyjne mogą być również pomocne w pogłębianiu zrozumienia chorób, takich jak zaburzenia neurodegeneracyjne i choroby serca, które charakteryzują się stresami wewnątrzkomórkowymi, np. stresem oksydacyjnym. Podsumowując, odpowiedzi translacyjne są integralną częścią kontroli ekspresji genów i umożliwiają szybką adaptację do szerokiego zakresu warunków stresowych u organizmów eukariotycznych.
Aby badać odpowiedzi translacyjne, niezbędne są metody dostarczające obrazu krajobrazu translacji przy minimalnych zniekształceniach. Profilowanie polisomów to klasyczne podejście stosowane w badaniu translacji poszczególnych cząsteczek mRNA, polegające na rozdzielaniu frakcji poli(rybo)somowych mRNA via ultrawirowanie w gradientach sacharozy26,27. Podejście to można wykorzystać do badania poziomów translacji dla poszczególnych mRNA (przy użyciu metod detekcji takich jak odwrotna transkrypcja i reakcja łańcuchowa polimerazy, RT-PCR26) lub globalnie, w połączeniu z technikami wysokoprzepustowymi (mikromacierze lub RNA-seq28,29). Bardziej zaawansowanym podejściem jest profilowanie rybosomów, które pozwala na badanie pozycji elongujących rybosomów wzdłuż cząsteczki mRNA w skali całego genomu, a także na wnioskowanie o efektywności translacji w obrębie transkryptomu oraz wykorzystaniu głównych i alternatywnych miejsc startu30,31. Profilowanie rybosomów obejmuje izolację i sekwencjonowanie fragmentów mRNA chronionych przez obecność rybosomów. Profilowanie rybosomów dostarczyło istotnych informacji na temat dynamiki translacji w wielu warunkach, w tym podczas stresu hipoksyjnego, szoku termicznego i stresu oksydacyjnego31,32. Technika ta została dostosowana do wielu rodzajów materiału źródłowego, w tym do komórek drożdży i ssaków.
Choć profilowanie polisomów i rybosomów miało fundamentalne znaczenie dla rozszerzenia możliwości badań nad translacją, proces translacji obejmuje różne kompleksy i produkty pośrednie translacji, które są trudne do uchwycenia za pomocą tych metod11,13. Dodatkowe ograniczenie wynika z braku możliwości badania szybkich typów odpowiedzi, ponieważ kompleksy translacyjne są stabilizowane albo in vivo poprzez dodanie specyficznych inhibitorów translacji (antybiotyków), co prowadzi do pewnych artefaktów w rozkładzie rybosomów, albo ex vivo podczas lizy komórek w sposób specyficzny (antybiotyki) lub niespecyficzny (wysokie stężenie soli lub jonów magnezu), co prowadzi do utraty krócej żyjących lub mniej stabilnych produktów pośrednich33,34,35.
Formaldehyd jest powszechnie stosowany do sieciowania kwasów nukleinowych i białek, na przykład w badaniach immunoprecypitacji chromatyny (ChIP) oraz immunoprecypitacji z sieciowaniem (CLIP). Jego niewielki rozmiar i doskonała przepuszczalność komórkowa umożliwiają szybkie działanie in vivo36. W oparciu o szybkie sieciowanie formaldehydem, podejście do profilowania rybosomów zostało rozszerzone o sekwencjonowanie profilu kompleksów translacyjnych (TCP-seq)10,36,37,38,39,40. Metoda TCP-seq, opracowana pierwotnie dla drożdży, pozwala na wychwycenie wszystkich produktów pośrednich translacji, w tym kompleksów SSU skanujących lub potranslacyjnych oraz wielu konfiguracji rybosomalnych37,38,41,42. Metoda ta została wykorzystana w kilku badaniach10,38,39,41,42, z których niektóre wykorzystują podejście kombinowane, łączące inhibitory translacji i sieciowanie formaldehydem, aby ułatwić zatrzymanie translacji. Kolejna zmodyfikowana wersja tej techniki, selektywne TCP-seq39, została niedawno zastosowana w celu włączenia immunopuryfikacji sieciowanych kompleksów, co rozszerzyło zakres zastosowań TCP-seq. Szybki, wydajny i odwracalny charakter sieciowania formaldehydem sprawia, że podejścia te są odpowiednie do badania przejściowych oddziaływań mRNA:kompleks translacyjny, szczególnie w kontekście wysoce dynamicznych szlaków odpowiedzi na poziomie translacji.
W niniejszej pracy szczegółowo opisujemy procesy sieciowania formaldehydem in vivo w celu kompleksowej stabilizacji i izolacji kompleksów translacyjnych. Przedstawiamy oddzielne protokoły dostosowane do komórek drożdży oraz ssaków (Rysunek 1). Ponadto opisujemy przykłady późniejszego wykorzystania materiału stabilizowanego poprzez sieciowanie (Rysunek 1), takie jak wykrywanie współoczyszczonych białek czynnikowych za pomocą immunoblotingu (western-blottingu), oczyszczanie wspomagane immunologicznie (lub „immunoprecypitacja”; IP) i wzbogacanie kompleksów translacyjnych zawierających specyficzne czynniki zainteresowania, mikroskopię elektronową oraz sekwencjonowanie RNA.
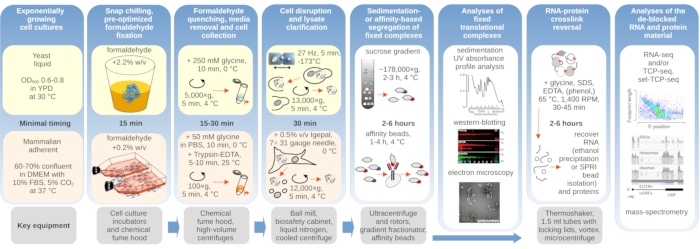
Rysunek 1: Schemat przedstawiający ogólny przebieg typowego układu eksperymentalnego. Główne etapy stabilizacji kompleksów translacyjnych za pomocą formaldehydu in vivo przedstawiono w formie schematu blokowego, uzupełnionego o informacje dotyczące kluczowych niezbędnych instrumentów. Przedstawiono potencjalne zastosowania materiału sieciowanego, w tym przykłady, które zostały z sukcesem wykorzystane, lecz nie są bezpośrednio opisane w niniejszym protokole, takie jak oczyszczanie RNA za pomocą kulek SPRI, sekwencjonowanie RNA oraz spektrometria mas. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Protokół
1. Protokół komórek drożdży
- Hodowla i utrwalanie komórek drożdży
UWAGA: Utrwalanie i zbieranie komórek jest dostosowane z10,38 z modyfikacjami.- Ustawić 1 l hodowli komórek drożdży (jako przykład podano hodowlę komórek drożdży typu dzikiego (WT) BY4741) w wytrząsarce orbitalnej o początkowej gęstości optycznej nie większej niż 0,05 AU przy 600 nm (OD600) w odpowiednich pożywkach (1% w/v ekstraktu drożdżowego, 2% w/v peptonu, 2% w/v dekstrozy (glukozy), 40 mg/L siarczanu adeniny (YPD) użytego jako przykład) w pożądanych warunkach (30 °C stosuje się w w tym eksperymencie).
- Skonfiguruj wirówkę preparatywną z kompatybilnym rotorem i butelkami wirówkowymi do granulowania ciekłej kultury zawiesinowej komórek drożdży. W przypadku eksperymentów z głodem glukozy, po osiągnięciu gęstości optycznej 0,6-0,8 AU przy 600 nm (OD600), należy zagnieździć komórki, stosując krótkie odwirowanie w temperaturze 30 °C, 5000 x g przez 1 min.
UWAGA: Zapisuj OD rosnących komórek i pozwól komórkom rosnąć, aż OD600 osiągnie 0,6-0,8 AU, jeśli interesująca jest faza wzrostu wykładniczego. - Natychmiast zawiesić osad w ciepłym (30 °C) pożywce YP zawierającej brak glukozy lub z niską dowartością (0,25% w/v) glukozy i inkubować kulturę przez kolejne 10 minut w temperaturze 30 °C w wytrząsarce orbitalnej-inkubatorze.
UWAGA: Skład podłoża może mieć wpływ na późniejszą skuteczność sieciowania. Ten protokół został przetestowany tylko przy użyciu YPD. Podczas przeprowadzania eksperymentów z głodem kluczowe znaczenie ma przestrzeganie czasu i minimalizacja opóźnień między procedurami. - Gdy komórki będą gotowe, umieść pojemnik na lód w dygestorii ze zlewką zawierającą 250 g czystego, pokruszonego lodu wodnego. Upewnij się, że 25 ml pasiaków i świeżo zakupiony stabilizowany metanolem 37% w/v roztwór formaldehydu są dostępne wewnątrz kaptura. Wlać 1 l kultury do zlewki zawierającej 25% w/v kruszonego lodu wodnego.
UWAGA: Utrzymuj komórki na lodzie przez wszystkie kolejne operacje, aż komórki zostaną zamrożone, chyba że wskazano inaczej. - Dodaj 75 ml 37% w/v roztworu formaldehydu do końcowego stężenia 2,2% w/v i intensywnie mieszaj mieszaninę, aż lód się rozpuści.
- Gdy lód się rozpuści, ustaw minutnik na 10 min.
UWAGA: Przestrzegaj zalecanych czasów i schematu temperatury, aby uzyskać powtarzalne wyniki utrwalania. - Po inkubacji przez 10 minut, przenieść kulturę do wstępnie schłodzonych butelek wirówkowych i granulować komórki przez odwirowanie w temperaturze 4 °C, 5 000 x g przez 5 minut. Gdy wirowanie jest włączone, schłodzić probówkę o pojemności 50 ml i przechowywać świeżo przygotowany bufor A (zawierający glicynę neutralizującą pozostały formaldehyd) na lodzie.
UWAGA: Zapoznaj się z dostarczoną tabelą, aby uzyskać dokładny skład. - Po odwirowaniu umieść probówki wirówkowe na lodzie tak, aby strona z granulkami stykała się z lodem. Umieścić rurki pod wyciągiem i wyrzucić supernatant do pojemnika na odpady formaldehydu.
- Zawiesić osad komórkowy ze wszystkich probówek w 20 ml buforu A za pomocą 25 ml paski i przenieść do probówki o pojemności 50 ml.
UWAGA: To płukanie ma kluczowe znaczenie dla uniknięcia niepowtarzalnego sieciowania, a dodanie buforu nie może przekroczyć 20 minut czasu od pobrania komórek. - Uzupełnić objętość do 40 ml buforem A i zebrać umyte komórki przez odwirowanie w temperaturze 4 °C, 5 000 x g przez 5 minut.
- Odrzucić supernatant i ponownie zawiesić osad komórkowy w 40 ml buforu A1, który jest buforem A niezawierającym glicyny, w celu usunięcia zanieczyszczenia glicyną.
- Ponownie granulować komórki przez odwirowanie w temperaturze 4 °C, 5 000 x g przez 5 min.
- Powtórz pranie z buforem A1 jeszcze raz. Odrzucić supernatant i umieścić osad komórkowy na lodzie. Zważyć probówkę z osadem (masa mokrych komórek powinna wynosić ~1 g na 1 l hodowli komórkowej).
- Rozbijanie komórek drożdży i zbieranie cytozolu
- Napełnij pudełko z pianki polistyrenowej wyłożone folią aluminiową ciekłym azotem na głębokość około 3 cm. Umieść probówkę o pojemności 50 ml pionowo w pudełku.
- Zawiesić osad (~1 g mokrej masy komórek) w 550 μl buforu A2 przez pipetowanie i wirowanie przez 10 s. Dodać 10 μL z 40 U/μL inhibitora RNazy i ponownie wirować przez 10 s.
UWAGA: Podczas pracy z ciekłym azotem należy nosić odpowiedni sprzęt ochronny, taki jak rękawice izolowane termicznie. Upewnij się, że pojemnik używany do przechowywania ciekłego azotu nie przecieka, a stojak na rurki w środku nie unosi się ani nie spada na bok. Pracuj w dobrze wentylowanym miejscu, aby uniknąć wyczerpania tlenu. - Za pomocą pipety o pojemności 1 ml wlej zawiesinę komórek do probówki o pojemności 50 ml zawierającej ciekły azot.
UWAGA: Kapanie należy wykonywać powoli i ostrożnie, aby uniknąć agregacji kropel. Upewnij się, że kropelki zamarzły przed wprowadzeniem nowych kropel. - Przenieść probówkę o pojemności 50 ml z kropelkami zawiesiny zamrożonych komórek do temperatury pokojowej i poczekać, aż ciekły azot całkowicie odparuje. Uszczelnij probówkę nakrętką i przechowuj granulki komórek w temperaturze -80 °C lub natychmiast przejdź dalej.
UWAGA: Upewnij się, że ciekły azot został całkowicie odparowany przed uszczelnieniem rurki. Resztki ciekłego azotu w szczelnie zamkniętej rurze mogą spowodować niebezpieczny wzrost ciśnienia. - Aby przygotować się do następnego kroku, należy schłodzić na suchym lodzie probówki o pojemności 1,5 ml bez nukleazy i naczynia mielące ze stali nierdzewnej o pojemności 10 ml.
- Przenieść kropelki zawiesiny zamrożonych komórek do słoików za pomocą czystej, sterylnej szpatułki.
UWAGA: Upewnij się, że naczynia do mielenia są szczelnie zamknięte. - Zanurz naczynia mielące w ciekłym azocie na 1 minutę, upewniając się, że faza ciekła pozostaje poniżej złącza. Ustawić młyn kriomiksujący na 27 Hz do mieszania przez 1 min.
UWAGA: Zawsze równoważ kanister do mielenia innym pojemnikiem tego samego modelu, nawet jeśli próbka wymaga tylko jednego kanistra do przetworzenia. - Mieszać szczelnie zamknięte naczynia mielące z częstotliwością 27 Hz przez 1 minutę w młynie miksującym.
- Ponownie schłodzić naczynia do mielenia w ciekłym azocie jak poprzednio i wstrząsać z częstotliwością 27 Hz przez 1 minutę w młynie miksującym.
- Przenieś słoiki do pojemnika na lód zawierającego suchy lód wraz z probówkami bez nukleazy o pojemności 1,5 ml. Za pomocą małej stalowej szpatułki przenieś otrzymaną sproszkowaną próbkę do probówek w porcjach ~100 mg i przechowuj probówki w temperaturze -80 °C.
UWAGA: Zaleca się użycie ~ 600 mg próbki na eksperyment obejmujący analizę profilu sedymentacji polisomów, rozdzielenie cytozolu na frakcje translowane i nieuległe translacji oraz dalsze rozdzielenie translowanej frakcji na SSU, rybosom i frakcje disome po trawieniu RNazy.
- Oddzielenie stałych kompleksów (poli)rybosomalnych od nieulegających translacji frakcji cytozolu
UWAGA: Procedura ustalona wcześniej10,38 jest zwykle stosowana w celu wzbogacenia translowanego RNA na podstawie jego kosedymentacji z (poli)rybosomami. Wprowadzono tutaj bardziej wyrafinowane podejście do oddzielania translowanych i nieulegających translacji frakcji cytozolu, eliminując potrzebę wytrącania, a następnie ponownego rozpuszczania materiału.- Przygotuj 2,5 ml liniowych gradientów sacharozy 10%-20% w/v z buforem B metodą zamrażania i rozmrażania43 w cienkościennych ultrawirówkach (5 ml, 13 x 51 mm).
UWAGA: Metoda zamrażania i rozmrażania polega na sekwencyjnym dodawaniu i zamrażaniu buforowanych warstw sacharozy o liniowo regresujących się stężeniach jedna na drugiej. Szczegółowe informacje można znaleźć w tabeli uzupełniającej 1. - Aby utworzyć nieciągłą poduszkę sacharozową o sile 50% w/v, po rozmrożeniu i ustabilizowaniu gradientów liniowych, powoli dozuj 0,5 ml 50% sacharozy w buforze B bezpośrednio na dno probówek za pomocą strzykawki o pojemności 1 ml przymocowanej do igły 19 G x 1,5" lub szklanej kapilary o podobnych/odpowiednich wymiarach. Przed dozowaniem ostrożnie i powoli wbij końcówkę igły lub kapilary od góry do dołu wstępnie uformowanych gradientów sacharozy, unikając wszelkich zakłóceń, aż dotrze do dna probówki.
UWAGA: Patrz Tabela Uzupełniająca 1 w celu uzyskania instrukcji dotyczących przygotowania buforu B. - Ostrożnie zrównoważyć gradienty, usuwając górne części lub nakładając więcej 10 w/v sacharozy w buforze B i utrzymując je w lodowatym chłodzie lub w temperaturze 4 °C.
UWAGA: Nieciągły gradient z dolną 50% warstwą sacharozy jest potrzebny do zbierania materiału o większej szybkości sedymentacji bez wytrącania go na ściance rury. - Rozmrozić ~100 mg zamrożonej próbki w proszku w temperaturze pokojowej i natychmiast umieścić na lodzie. Wymieszać 150 μl buforu A2 przez pipetowanie, dodać inhibitor RNazy do 1 U/μl i mieszać przez wirowanie (unikać nadmiernego pienienia i mieszania z fazą gazową) przez 10 s.
UWAGA: Kontynuuj wszystkie operacje, trzymając materiał na lodzie, chyba że wskazano inaczej. - Osadzać resztki komórek, odwirowując probówki w temperaturze 4 °C, 13 000 x g przez 5 minut i odzyskać oczyszczony supernatant (~150 μl) w nowej probówce o niskiej zawartości białka o pojemności 1,5 ml.
- Załadować powstałą sklarowaną mieszaninę na nieciągłe rurki z gradientem sacharozy z kroku 1.3.3 i ostrożnie je zrównoważyć.
- Ultraodwirować probówki w wirniku z kubełkiem obrotowym o średniej objętości w temperaturze 4 °C, ze średnią siłą g 287 980 x g (współczynnik k 49) przez 1 h 30 min.
UWAGA: Warunki te zostały wstępnie zoptymalizowane (przy użyciu analizy śladowej absorbancji UV po ultrawirowaniu) w celu zachowania wolnych (nie(poli)rybosomalnych) SSU i LSU (duża podjednostka rybosomalna) w górnej (10%-20% sacharozy) części gradientu, jednocześnie koncentrując frakcję (poli)rybosomalną w dolnej (50%) poduszce sacharozy bez granulowania materiału. - Użyj nowej sterylnej strzykawki o pojemności 1 ml wyposażonej w igłę 19 G x 1,5 cala, aby zebrać translowaną frakcję cytozolu. Umieść gradient 5 ml na stabilnym stojaku, upewniając się, że spód probówki jest widoczny.
- Od góry probówki wbij igłę prosto w dno gradientu (bez nakłuwania probówki) i delikatnie, nie tworząc żadnych pęcherzyków, pobierz dokładnie 0,5 ml dolnego roztworu zawierającego translowaną pulę RNA.
UWAGA: Upewnij się, że ten krok jest wykonywany w zimnym pomieszczeniu, a rurka jest mocno trzymana. Zaleca się narysowanie całego 0,5 ml jednym ruchem w górę, aby uniknąć zakłóceń gradientu. - Potwierdzić obecność (poli)rybosomalną i zubożenie SSU, LSU i lżejszych frakcji w otrzymanej mieszaninie poprzez odczyt absorbancji gradientu sacharozy podczas ultrawirowania.
- Zagęścić zebraną translację puli RNA z poprzedniego etapu do 100 μl za pomocą ultrafiltracji w urządzeniu do mikrokoncentracji z odciętą membraną z regenerowanej celulozy o napięciu 10 kDa.
UWAGA: Wstępnie umyj membranę urządzenia do mikrozagęszczania 0,5 ml buforu 1 (patrz Rysunek 2a) i użyj warunków wirowania (g) zalecanych przez producenta. - Następnie rozcieńczyć materiał z poprzedniego etapu pięciokrotnie (dodać 400 μl) buforem 1 i zagęścić z powrotem do 200 μl, aby umożliwić zmniejszenie objętości, jak również częściowe usunięcie sacharozy.
UWAGA: Zaleca się przechowywanie otrzymanych mieszanin w temperaturze -80 °C przez okres do 6 miesięcy i wykorzystanie jako materiału wejściowego do budowy biblioteki sekwencyjnej RNA "całkowitego translowanego RNA" lub etapu trawienia RNazy w konstrukcji biblioteki TCP-seq. "Nietranslowana" frakcja cytozolu może być odzyskana z wierzchołka gradientu przy użyciu podobnej procedury i przechowywana w temperaturze -80 °C.
- Przygotuj 2,5 ml liniowych gradientów sacharozy 10%-20% w/v z buforem B metodą zamrażania i rozmrażania43 w cienkościennych ultrawirówkach (5 ml, 13 x 51 mm).
- Trawienie RNazy stałych kompleksów (poli)rybosomalnych i rozdzielanie strawionego materiału na małe frakcje podjednostek rybosomalnych (SSU), monorybosomalnych (rybosomy, RS) i dirybosomalnych (disomy, DS)
UWAGA: Procedura jest zasadniczo zgodna z podejściem opisanym wcześniej10,38, ale zastosowano zmodyfikowany typ gradientu, czas separacji, przyspieszenie i warunki trawienia RNazy, aby osiągnąć najlepszą rozdzielczość dla wszystkich trzech izolowanych frakcji.- Przygotuj starannie zbilansowane 12,5 ml liniowe gradienty sacharozy 10%-40% w/v wykonane z bufora 1 na 13 ml cienkościennych probówek polipropylenowych o wymiarach 14 x 89 mm, stosując metodę zamrażania i rozmrażania43, jak opisano w kroku 1.3.1 i zanotuj w nim.
- Rozmrozić w temperaturze pokojowej i natychmiast przenieść próbki na lód lub pobrać skoncentrowaną i zubożoną w sacharozę translowaną frakcję cytozolu z kroku 1.3.12.
UWAGA: Kontynuuj wszystkie procedury na lodzie, chyba że wskazano inaczej. - Roztrawić translowaną frakcję cytozolu przez zmieszanie w 4,5 j. RNazy I E. coli na 1 jednostkę OD260 frakcji przez 30 minut w temperaturze 23 °C. Natychmiast dodać i wymieszać, pipetując inhibitor RNazy zdolny do inaktywacji RNazy I do 0,25 U/μl do mieszaniny, w celu inaktywacji RNazy I.
UWAGA: Użyj inhibitora RNazy zdolnego do hamowania RNazy I. Uzyskaj AU260 za pomocą AU260 = (Absorbancja przy 260 nm znormalizowana do jednostek gęstości optycznej odpowiadających 1 cm ścieżce optycznej x objętość lizatu w μL) / 1,000. - Natychmiast przenieść próbki do ice.
UWAGA: Bardzo ważne jest przestrzeganie zalecanych warunków trawienia i dokładne odmierzenie ilości dodanej RNazy I. Jednostka RNazy I, o której tutaj mowa, jest zdefiniowana jako ilość enzymu potrzebna do wytworzenia 1 μg rozpuszczalnego w kwasie materiału z RNA wątroby myszy w ciągu 30 minut w temperaturze 37 °C. Partie RNazy I mogą mieć nieudokumentowane różnice w aktywności i mogą wymagać eksperymentów w celu osiągnięcia optymalnych warunków trawienia. Jeśli podstawowy enzym jest zbyt skoncentrowany, zaleca się rozcieńczenie go buforem 1, aby uniknąć pipetowania bardzo małych objętości roztworu. - Załaduj mieszaniny reakcyjne na gradienty sacharozy 10%-40% w/v z kroku 1.4.1.
UWAGA: Stosować końcowe objętości w zakresie 150-300 μL na gradient. Każde oczyszczanie wymaga co najmniej dwóch gradientów. Użyj różnych objętości wejściowych materiału (niższe AU260, 10-11 AU260 dla DS i stosunkowo wyższe AU260, 13-14 AU260 dla SSU lub RS), aby uzyskać optymalną separację. - Ultraodwirować probówki w wirniku kubełkowym o średniej objętości w temperaturze 4 °C ze średnią siłą g 178 305 x g (współczynnik k 143,9) przez 3 godziny 30 min.
UWAGA: Jeśli potrzebne są zapasowe probówki równoważące, wyrównaj ich masę i rozkład masy z probówkami zawierającymi próbkę. Użyć zapasowych gradientów sacharozy pokrytych ilością buforu równoważną ilości buforu nałożonego na próbkę, a nie probówek o jednolitym stężeniu sacharozy. - Ustawić gradientowe urządzenie frakcjonujące co najmniej 30 minut przed zakończeniem wirowania ultrawirowania, w tym wlać 0,2 μm przefiltrowany roztwór ciężkiej bruzdy (np. 60% sacharozy w wodzie dejonizowanej, jak zastosowano tutaj) do pompy wyporowej.
UWAGA: Zaleca się odkażenie przewodów i przewodów frakcjonatora za pomocą wody dejonizowanej, a następnie 1%-2% roztworu SDS w wodzie dejonizowanej, wodzie dejonizowanej i wreszcie 80% etanolu w roztworze wody dejonizowanej przed i po przebiegach. - Wyregulować linię bazową odczytu absorbancji, najpierw napełniając system wodą dejonizowaną i zerując optykę zgodnie z zaleceniami producenta, a następnie kompensując przesunięcie linii podstawowej za pomocą zapasowego, nieobciążonego gradientu sacharozy 14 x 89 mm wykonanego z buforem identycznym jak probówki z próbką (np. bufor 1).
UWAGA: Do dokonania regulacji należy użyć tej samej prędkości przemieszczenia, co w przypadku odczytu próbki, np. 1.5 ml/min. - Zmierz objętość martwą układu przemieszczenia, dokładnie zliczając czas między pierwszym wejściem roztworu na ścieżkę optyczną detektora a pierwszym pojawieniem się na wyjściu kolektora frakcji.
UWAGA: Przy zalecanej prędkości 1,5 ml/min frakcjonowanie można przeprowadzić w temperaturze pokojowej. Zaleca się natychmiastowe przeniesienie zebranych frakcji na lód. - Przeprowadzić frakcjonowanie, korzystając z odczytu absorpcji w czasie rzeczywistym przy 254 nm, prędkości przemieszczenia 1,5 ml/min i wykrywania frakcji w linii na podstawie oczekiwanej pozycji sedymentacji i profilu absorbancji próbek. Użyj przełączania rurki kolektora z opóźnieniem czasowym odpowiadającym objętości martwej, jak zmierzono wcześniej.
- Wyizolować frakcje odpowiadające położeniu i ruchliwości kompleksów SSU, RS i DS i zebrać je do nowych probówek mikrowirówkowych o niskiej wiązalności białka 1,5 ml; natychmiast przenieść wyizolowane frakcje na lód i natychmiast zamrozić, jeśli nie są dalej przetwarzane.
UWAGA: Zaleca się natychmiastowe błyskawiczne zamrożenie zebranych frakcji w suchym lodzie lub ciekłym azocie i przechowywanie w temperaturze -80 °C lub niższej przez okres do 6 miesięcy.
- Desieciowanie kompleksów rybosomalnych i izolacja RNA w celu budowy bibliotek sekwencyjnych RNA
- Aby odblokować/odwrócić wiązania krzyżowe i odizolować RNA od powiązanych białek, przenieś około połowy całych frakcji gradientu sacharozy do nowych probówek mikrowirówkowych o pojemności 1,5 ml z polipropylenu o niskiej zawartości kwasu nukleinowego (350 μl na probówkę) z urządzeniami zabezpieczającymi/blokującymi pokrywę.
- Uzupełnić mieszaniny 40 μl 100% roztworu zatrzymanego (10% SDS w/v i 100 mM EDTA), 4 μl 1 M Tris-HCl pH 2 w temperaturze 25 °C (do 10 mM), 1,6 μl 2,5 M glicyny (do 10 mM) i wodą wolną od dejonizacji nukleaz, aby uzyskać końcową objętość 400 μL.
- Wymieszać zawartość probówek przez pipetowanie i przenieść probówki w temperaturze pokojowej.
- Dodać równą objętość kwaśnej mieszaniny fenol:chloroform:alkohol izoamylowy 125:24:1 (pH 4,0-5,0) do każdej probówki. Energicznie wstrząsaj mieszaninami przez 2 minuty za pomocą mieszadła wirowego ustawionego na maksymalną prędkość.
UWAGA: Fenol i chloroform są i toksyczne. Unikaj fizycznego kontaktu z płynami i pracuj w dobrze wentylowanym pomieszczeniu lub pod wyciągiem. Podczas pracy z fenolem lub chloroformem należy zawsze używać rękawiczek, fartucha laboratoryjnego i okularów ochronnych lub osłony twarzy. - Umieścić probówki w wytrząsarce termicznej i ciągle wstrząsać w temperaturze 65 °C, 1 400 obr./min przez 30 minut.
- Ułatwić agregację faz poprzez odwirowanie mieszaniny przy 12 000 x g przez 10 minut w temperaturze pokojowej.
- Zebrać górne fazy wodne i przenieść je do świeżych probówek o niskiej zawartości kwasu nukleinowego o pojemności 1,5 ml.
UWAGA: Aby uniknąć zanieczyszczenia krzyżowego, nie próbuj całkowicie odzyskać faz wodnych. Rozsądna objętość odzysku to 300-350 μL. - Uzupełnić zebrane fazy wodne 0,1 objętości 3 M octanu sodu (pH 5 w 25 °C), 20 μg glikogenu (stosując 5 μg/μl roztworu podstawowego) i 2,5 objętości absolutnego alkoholu etylowego. Ostrożnie wymieszaj roztwory, wirując probówki przez 1 minutę.
- Wytrącić RNA przez inkubację próbek w temperaturze -20 °C przez co najmniej 2 godziny (zalecana noc).
- Podgrzej probówki do temperatury pokojowej i wymieszaj przez wirowanie.
UWAGA: Wstępne podgrzanie probówek, a następnie odwirowanie w temperaturze pokojowej (bez wymuszonego schładzania) pomaga zmniejszyć współwytrącanie soli i fenolu oraz przenoszenie. Warunki te nie powinny powodować strat materialnych ani nieefektywności pobierania RNA, jeśli są wykonywane zgodnie z opisem i przy użyciu wystarczająco czystego etanolu. - Wytrącić osad RNA, odwirowując probówki o sile 12 000 x g przez 30 minut w temperaturze pokojowej.
- Odrzucić sklarowany osad i dwukrotnie przemyć osad etanolem o stężeniu 80% v/v, zbierając go za każdym razem przez odwirowanie przy 12 000 x g przez 10 minut w temperaturze pokojowej.
- Wysuszyć granulki RNA, otwierając pokrywy probówek i umieszczając otwarte probówki w grzałce z suchym blokiem ustawionym na 45 °C na 10 minut. Powstały w ten sposób wysuszony osad rozpuścić w 20 μl 1x buforu HE.
- Oszacuj wynikowe stężenie RNA za pomocą pomiaru widma absorbancji UV.
UWAGA: Długość i całkowitą ilość fragmentu RNA można dalej ocenić za pomocą denaturującej elektroforezy żelowej, takiej jak zautomatyzowany aparat do elektroforezy kapilarnej w żelu opartym na fluorescencji.
- Selektywne koimmunooczyszczanie SSU za pomocą oznakowanych eIF i analiza western blot selektywnego wzbogacania SSU
UWAGA: Użyj ~15 AU (260 nm) strawionej i posegregowanej sedymentacyjnie frakcji SSU z kroku 1.4.11, aby przeprowadzić oczyszczanie powinowactwa za pomocą magnetycznych kulek IgG. Zaoszczędź ~5% frakcji SSU jako sterowanie wejściowe (frakcja wejściowa, I). Z oznaczeniem eIF4A (TIF1-TAP; Zastosowano szczep drożdży Tandem Affinity Purification, który umożliwia również wykrycie eIF4A poprzez sondowanie w poszukiwaniu znacznika TAP za pomocą przeciwciała anty-TAP.- Przenieś 100 μl magnetycznej zawiesiny kulek IgG (1 mg kulek użyto na każde 15 AU (260 nm) lizatu lub frakcji) do nowej probówki o niskiej wiązalności białkowej 1,5 ml; zbierz kulki za pomocą stojaka magnetycznego i odessaj je.
- Umyj kulki magnetyczne dwukrotnie 1 ml buforu 1, stosując sekwencyjne ponowne zawieszenie przez pipetowanie i zbieranie za pomocą stojaka magnetycznego.
- Po umyciu zbierz i zdekantuj koraliki, trzymając je na stojaku magnetycznym.
- Dodać frakcję SSU do przemytych kulek i inkubować mieszaninę przez 4 godziny z obrotami w temperaturze 4 °C w cyklomieszaczu ustawionym na ~20 obr./min.
- Zebrać kulki za pomocą stojaka magnetycznego w temperaturze 4 °C i zachować supernatant (frakcja przepływowa, FT).
- Umyć kulki dwukrotnie w temperaturze 4 °C z buforem 1 uzupełnionym o 4 mM DTT, za każdym razem obracając przez 10 minut w cyklomikserze i zbierając i dekantując kulki na stojaku magnetycznym. Zachowaj prania (frakcje W1 i W2).
- W przypadku zastosowań analitycznych, takich jak western blotting, należy eluować związany materiał w warunkach denaturacji i redukcji, dodając bufor próbki do elektroforezy w żelu poliakrylamidowym (PAGE) LDS (dodecylosiarczan) o pH 8,5 do 1x i DTT do 2 mM.
- Podgrzewać mieszaninę w temperaturze 95 °C przez 5 minut w bloku termicznym, aby sfinalizować elucję.
- Zbierz kulki za pomocą stojaka magnetycznego i odzyskaj zdenaturowany eluat (frakcja E) w świeżej probówce mikrowirówkowej o niskiej zawartości białka o niskiej zawartości białka .
- Użyj frakcji E z poprzedniego kroku, aby natychmiast uruchomić STRONĘ denaturującego dodecylosiarczanu sodu (SDS) lub zapisz frakcję E w temperaturze -20 °C.
UWAGA: W celu uzyskania preparatywnego zbioru kompleksów translacyjnych wzbogaconych znacznikiem TAP do dowolnego kolejnego zastosowania, należy zastosować alternatywne podejście do elucji z wykorzystaniem proteazy wirusa wytrawiania tytoniu (TEV). Więcej informacji można znaleźć w tabeli uzupełniającej 1. - Aby zagęścić rozcieńczone frakcje FT, W1 i W2, wytrącić ich materiał, dodając 3 razy więcej lodowatego acetonu. Inkubować mieszaninę próbki i acetonu w temperaturze -20 °C przez 3 godziny. Osad osad należy
- osadzić przez odwirowanie probówek o sile 13 000 x g przez 10 minut w temperaturze 4 °C.
- Odrzucić supernatant i wysuszyć osad na powietrzu w otwartych probówkach w temperaturze pokojowej przez 30 minut.
- Rozpuść osad w 7 μL 1x bufora ładującego LDS uzupełnionego 2 mM DTT. Podgrzewać próbki w bloku termicznym ustawionym na 95 °C przez 5 minut.
- Załaduj wszystkie próbki I, FT, W1, W2 i E na 4% -12% w/v gradientu akrylamidu, żelu denaturującego poliakryloamid Bis-Tris. Uruchomić żel za pomocą 1x MES SDS (kwas 2- [N-mopholino]etanosulfonowy, dodecylosiarczan sodu) pod napięciem 80 V, aż marker białkowy (10-250 kDa) dobrze się rozpuści, a barwnik ołowiowy dotrze do dna żelu.
UWAGA: Zaleca się ładowanie seryjnych rozcieńczeń WCL (lizatu pełnokomórkowego) (2-10 μg) na żel jako kontrolę. Może być konieczne kilka prób, aby uzyskać porównywalne obciążenie żelu w poprzek materiału frakcji. - Przenieść zawartość białka w żelu na membranę z polifluorku winylidenu (PVDF) metodą mokrego transferu pod napięciem 100 V przez 1 godzinę w chłodni, zgodnie z zaleceniami producenta sprzętu do blottingu western.
- Zablokować membranę za pomocą odpowiedniego buforu blokującego (na bazie soli fizjologicznej buforowanej fosforanami) w temperaturze pokojowej przez 1 godzinę przy ciągłym wstrząsaniu.
- Postępując zgodnie z instrukcjami producenta dotyczącymi rozcieńczania przeciwciała, należy zbadać błonę przeciwciałem anty-TAP w celu wykrycia oznakowanego białka eIF4A, przeciwciała anty-Pab1p lub przeciwciała anty-β-aktyny (lub innego pożądanego celu) przez nocną inkubację błony z przeciwciałem rozcieńczonym buforem blokującym (PBS) (rozcieńczenie 1:1,000) w cyklomiksatorze w chłodni.
UWAGA: Rozcieńczenie przeciwciał w stosunku 1:1,000 jest dobrym punktem wyjścia. - Przemyć membranę trzykrotnie 1x solą fizjologiczną buforowaną fosforanami, 0,2% v/v Tween 20 (PBST) przez 10 minut każdy.
- Sondować membranę za pomocą znakowanych fluorescencyjnie przeciwciał drugorzędowych zgodnie z instrukcjami producenta, inkubując w cyklomikserze w temperaturze pokojowej przez 1 h.
UWAGA: Rozcieńczenie przeciwciał w stosunku 1:20 000 jest dobrym punktem wyjścia. - Umyj membranę trzykrotnie 1x PBST przez 10 minut każdy. Krótko przepłukać membranę wodą dejonizowaną, a następnie metanolem absolutnym. Wysuszyć i uwidocznić membranę w systemie obrazowania fluorescencyjnego zgodnie z instrukcjami producenta.
UWAGA: Barwienie innych białek można osiągnąć za pomocą przeciwciał drugorzędowych z barwnikami pasującymi do różnych kanałów fluorescencyjnych (takich jak w zastosowanej tutaj parze eIF4A-TAP vs. β-aktyna), poprzez sekwencyjne barwienie lub usuwanie i barwienie tej samej membrany lub wycinanie membrany z żelu załadowanego powtarzającym się wzorem frakcji i oddzielnie sondowanie każdego elementu odpowiednimi przeciwciałami (jak w przykładzie Pab1p użytym tutaj).
2. Protokół komórkowy ssaków
- Hodowla i utrwalanie komórek ssaków
- W 2 kolbach T-175 hoduj komórki HEK293 do 60%-70% konfluencji w zmodyfikowanym pożywce Dulbecco's Eagle Medium i 10% v/v płodowej surowicy bydlęcej w temperaturze 37 °C i 5% v/v dwutlenku węgla.
UWAGA: Kompletna pożywka jest wytwarzana przez dodanie 55 ml komercyjnego FBS do 500 ml zakupionego w handlu DMEM o wysokiej zawartości glukozy, zawierającego L-glutaminę, czerwień fenolową i wodorowęglan sodu, ale bez HEPES lub pirogronianu sodu. Liczba komórek w kolbie T-175 przy 70% konfluencji powinna mieścić się w zakresie 1,7-2,0 x 10⁷. - Co najmniej 3 godziny przed pożądanym czasem utrwalenia należy wymienić pożywkę z kolb T-175 na dokładnie 30 ml wstępnie podgrzanej kompletnej pożywki i umieścić kolby w inkubatorze komórkowym.
UWAGA: Upewnij się, że świeże podłoże jest pipetowane na przeciwną stronę kolby niż monowarstwa komórek, aby uniknąć oderwania komórek. Staraj się przeprowadzić wymianę mediów tak szybko, jak to możliwe, wprowadzając minimalne zakłócenia równowagi gazowej i temperaturowej. - Po wymianie pożywki komórkowej przygotuj i chemikalia niezbędne do utrwalenia. Przygotuj buforowaną solą fizjologiczną (DPBS) firmy Dulbecco z 50 mM glicyny, dodając 10,2 ml bulionu 2,5 M glicyny do 500 ml butelki DPBS i mieszając.
- Przygotować butelkę DMEM uzupełnioną 10% FBS, jak w kroku 2.1.1, do użycia w warunkach niesterylnych i 100 ml podwielokrotności 0,25% trypsyny-EDTA. Zaopatrz się w dodatkową butelkę komercyjnego DPBS wstępnie sformułowanego z chlorkiem wapnia (CaCl2) i chlorkiem magnezu (MgCl2).
UWAGA: Roztwory można przechowywać w temperaturze 4 °C do 2 tygodni. - Przygotować pojemnik na lód po brzegi z pokruszonym lodem wodnym tak, aby kolba T-175 mogła zmieścić się równomiernie na wierzchu i przechowywać w dygestoriach wraz z przygotowanymi, również na lodzie.
UWAGA: Ze względu na szybkie reakcje translacji na wszelkie zmiany środowiskowe, wszystkie czasy między wyjęciem kolb komórkowych z inkubatora a dodaniem roztworu formaldehydu muszą być zminimalizowane. - Aby schłodzić komórki, wyjmij kolbę T-175 z inkubatora i mocno dociśnij ją do lodu, zapewniając maksymalny kontakt powierzchniowy. Wewnątrz okapu oparowego przechylić kolbę na bok tak, aby pożywka zbierała się po stronie przeciwnej do komórek. Odpipetować 168 μl formaldehydu o zawartości 37% w/v bezpośrednio do zebranej pożywki (do końcowego stężenia 0,2% w/v). Natychmiast wymieszać, delikatnie kołysząc kolbą w przód i w tył, zamknąć i ponownie umieścić kolbę na lodzie, upewniając się, że jest pozioma, a komórki są równomiernie pokryte.
UWAGA: Formaldehyd jest szkodliwą substancją o potencjalnych długotrwałych skutkach ubocznych, a także działa drażniąco zarówno na układ oddechowy, jak i na skórę. Należy z nim obchodzić się wyłącznie w odpowiednim dygestorium chemicznym. Pojemniki z formaldehydem muszą być zawsze szczelnie zamknięte, gdy znajdują się poza wyciągiem.
UWAGA: Upewnij się, że formaldehyd jest dodawany bezpośrednio do pożywki komórkowej, a nie do ścianki kolby. Krok 2.1.6 powinien zająć mniej niż 1 minutę. - Inkubować kolby na lodzie przez kolejne 10 minut. Wylać pożywkę do odpowiedniego pojemnika na odpady przez stronę kolby przeciwną do komórek.
- Za pomocą paski odpipetuj 30 ml soli fizjologicznej buforowanej fosforanem Dulbecco bez jonów wapnia i magnezu, a dodatkowo zawierającej 50 mM glicyny, delikatnie po stronie przeciwnej do komórek. Mieszać, kołysząc kolbą; Ustawić kolbę w pozycji poziomej i inkubować na lodzie jeszcze przez 10 minut.
- Wylej roztwór przez stronę kolby przeciwległą do komórek i delikatnie dodaj 7 ml standardowego 0,25% w/v roztworu trypsyny-EDTA, aby odłączyć i ponownie zawiesić komórki. Inkubować kolbę w temperaturze pokojowej przez 5-10 min.
UWAGA: Upewnij się, że roztwór trypsyny-EDTA równomiernie pokrywa wszystkie komórki. Stosuj okresowe, delikatne przechylanie i kołysanie, aby promować odwarstwienie komórek. - Przesunąć kolbę pionowo i za pomocą paski zebrać oderwane komórki, delikatnie myjąc pozostałe komórki ze ścianek kolby. Przenieść zawiesinę do probówki o pojemności 50 ml ustawionej na lodzie.
UWAGA: Stałe komórki mogą stać się bardziej kruche; Nie pipetować intensywnie ani nie więcej niż jest to wymagane do odłączenia komórek od ścianki kolby. - Natychmiast uzupełnij zawiesinę pobranych komórek 20 ml kompletnej pożywki (niesterylnej, lodowatej pożywki z 10% FBS) i wymieszaj, delikatnie obracając probówkę.
UWAGA: Dodaje się kompletną pożywkę do hodowli komórkowych (w tym 10% FBS) w celu zneutralizowania trypsyny, zapobiegając dalszym uszkodzeniom błon komórkowych i rozpadowi komórek. - Osadzać komórki, odwirowując probówkę o stężeniu 100 x g przez 5 minut w temperaturze 4 °C. Osad komórkowy musi być wyraźnie widoczny .
- Odlej pożywkę i delikatnie zawieś ponownie osad komórkowy w 10 ml lodowatego DPBS z Ca2+, Mg2+ i bez glicyny.
- Powtórz krok 2.1.12.
- Odlać bufor do przemywania i delikatnie zawiesić osad komórkowy w 800 μl lodowatego DPBS z Ca2+, Mg2+, bez glicyny, na lodzie. Przenieś zawieszone komórki do nowej probówki mikrowirówkowej o niskim poziomie wiązania białek o pojemności 1,5 ml.
- Odwirować probówkę o sile 100 x g przez 3 minuty w temperaturze 4 °C. Ostrożnie usunąć supernatant za pomocą pipetora o pojemności 1 ml. Na tym etapie osad komórkowy można zamrozić w temperaturze -80 °C lub przejść do etapu lizy komórek.
UWAGA: Zamrożone granulki komórkowe można przechowywać w temperaturze -80 °C do 1 roku. Stwierdziliśmy, że zamrażanie granulek komórkowych ułatwia późniejszą lizę i zalecamy zamrażanie, nawet jeśli nie planuje się długoterminowego przechowywania.
- W 2 kolbach T-175 hoduj komórki HEK293 do 60%-70% konfluencji w zmodyfikowanym pożywce Dulbecco's Eagle Medium i 10% v/v płodowej surowicy bydlęcej w temperaturze 37 °C i 5% v/v dwutlenku węgla.
- Rozrywanie komórek ssaków i zbieranie cytozolu
- W komorze bezpieczeństwa biologicznego dodać 300 μl buforu do lizy na bazie niejonowego, niedenaturującego detergentu i 7 μl 40 μl inhibitora RNazy 40 U/μL. Dobrze wymieszać, pipetując za pomocą końcówki o pojemności 1 ml.
- Ostrożnie przymocować igłę 25 G do strzykawki o pojemności 1-3 ml i energicznie pipetować mieszaninę, wykonując co najmniej siedem powolnych ruchów wlotu w górę i szybkich ruchów wydechu w dół.
- Wyrzucić strzykawkę i igłę do pojemnika na ostre przedmioty i powtórzyć procedurę za pomocą strzykawki o pojemności 0,3 ml wyposażonej w igłę o pojemności 31 G.
- Wyrzuć strzykawkę i igłę do pojemnika na ostre przedmioty. Odwirować probówki w temperaturze 4 °C, 12 000 x g przez 5 minut, aby osadzać resztki komórek.
- Przenieść supernatant do nowej probówki mikrowirówkowej o niskiej zdolności wiązania białek o pojemności 1,5 ml. Przechowywać zarówno resztki komórek (do celów kontroli), jak i powstały w ten sposób oczyszczony lizat komórkowy w temperaturze -80 °C.
UWAGA: Gęstość optyczna lizatu waha się między 25-30 AU260, gdy dwie kolby T-175 są połączone i przestrzegane są zalecane objętości. Lizaty i resztki komórek mogą być przechowywane w temperaturze -80 °C do 1 roku.
- Oddzielenie stałych kompleksów (poli)rybosomalnych od nieulegających translacji frakcji cytozolu
- Przygotuj liniowe gradienty sacharozy 15%-45% w/v w cienkościennych probówkach polipropylenowych o pojemności 13 ml, 14 x 89 mm, stosując metodę zamrażania i rozmrażania, ogólnie opisaną w kroku 1.3.1 protokołu drożdżowego, ale przy użyciu buforu 2 (Rysunek 2a).
UWAGA: Rozmrozić gradienty przez noc w chłodnym pomieszczeniu w temperaturze 4 °C w noc poprzedzającą frakcjonowanie. - Załadować 150-250 (maksymalnie 300) μl lizatu komórkowego z poprzedniego kroku 2.2.5 na zrównoważone gradienty. Pozostały lizat przechowywać w temperaturze -80 °C i stosować do celów kontrolnych.
UWAGA: Poniżej przedstawiono przykład segregacji opartej na sedymentacji na frakcje polisomalne, rybosomalne i "wolne" frakcje SSU. Zapoznaj się z podaną tabelą uzupełniającą 1 w celu zapoznania się z alternatywnym podejściem. - Ultraodwirować probówki w wirniku z kubełkiem obrotowym o średniej objętości w temperaturze 4 °C, średnia siła g 178 305 x g (współczynnik k 143,9) przez 1 h 45 min.
- 30 minut przed zakończeniem wirowania należy ustawić i ustawić stopień wyjściowy frakcjonatora gradientowego, zgodnie z opisem w krokach 1.4.7-1.4.9 protokołu drożdżowego.
- Frakcjonować gradienty ogólnie zgodnie z opisem w krokach protokołu drożdży 1.4.10-1.4.11.
UWAGA: Ten krok pozwoli oddzielić frakcje polisomalne, rybosomalne i "wolne" frakcje SSU. Frakcje polisomalne mogą być wykorzystywane w eksperymentach z profilowaniem polisomów. - Zebrane frakcje należy natychmiast przenieść na lód i jeśli nie są dalej przetwarzane, przechowywać w temperaturze -80°C do 6 miesięcy.
UWAGA: Jeśli wymiana rurki kolektora frakcji jest zsynchronizowana z identyfikacją i segregacją frakcji on-line, zalecamy użycie do 800 μL frakcji (czas zbierania 32 s na frakcję przy 1,5 ml/min). Jeżeli frakcjonowanie odbywa się bez użycia odczytu absorbancji in-line, zaleca się stosowanie frakcji 250-500 μL (10-20 s na frakcję przy 1,5 ml/min). Po rozdzieleniu frakcje mogą być od razu wykorzystane do immunooczyszczania, mikroskopii elektronowej, denaturacji PAGE i western blotting lub poddane odwróceniu usieciowania w celu późniejszych analiz RNA i/lub proteomiki.
- Przygotuj liniowe gradienty sacharozy 15%-45% w/v w cienkościennych probówkach polipropylenowych o pojemności 13 ml, 14 x 89 mm, stosując metodę zamrażania i rozmrażania, ogólnie opisaną w kroku 1.3.1 protokołu drożdżowego, ale przy użyciu buforu 2 (Rysunek 2a).
Wyniki
Kompleksy translacyjne są wrażliwe na skład jonowy buforów, co jest szczególnie istotne podczas ultrawirowania, kiedy ocenia się właściwości sedymentacji. Przetestowaliśmy zatem kilka buforów do sedymentacji, wykorzystując klarowny lizat wyekstrahowany z mielonego, niefiksowanego materiału drożdżowego, aby wybrać warunki najlepiej nadające się do rozdzielenia kompleksów translacyjnych oraz oddzielenia podjednostek rybosomalnych (SSU, LSU), monosomów (RS) i polisomów w gradiencie. Wszystkie bufory oparto na składzie bazowym zawierającym 25 mM HEPES-KOH pH 7,6 i 2 mM DTT. Stężenia KCl, MgCl2, CaCl2 i EDTA zostały odpowiednio zmodyfikowane w poszczególnych buforach (Rycyna 2a); składniki te dodawano odpowiednio do lizatów przed nałożeniem na gradient oraz do buforów gradientu sacharozowego przed jego przygotowaniem.
W buforach 1 i 2 uzyskano dobrze rozdzielone kompleksy translacyjne. Bufor 1 zapewnił nieco lepszą separację małych podjednostek rybosomalnych (SSU) (Rysunek 2a). Pominięcie MgCl2 i dodanie EDTA (bufor 3, 4) spowodowało utratę wysokich właściwości sedymentacyjnych większości polisomów i prawdopodobnie ich częściowy rozpad (Rysunek 2a). Chociaż dodanie 2,5 mM CaCl2 doprowadziło do uzyskania nieco bardziej jednorodnych pików polisomalnych, poprawa była marginalna, a całkowita ilość materiału polisomalnego w tym przypadku była mniejsza (Rysunek 2a) w porównaniu do buforów 1 i 2. Wybrano zatem bufor 1 jako optymalny bufor roboczy.
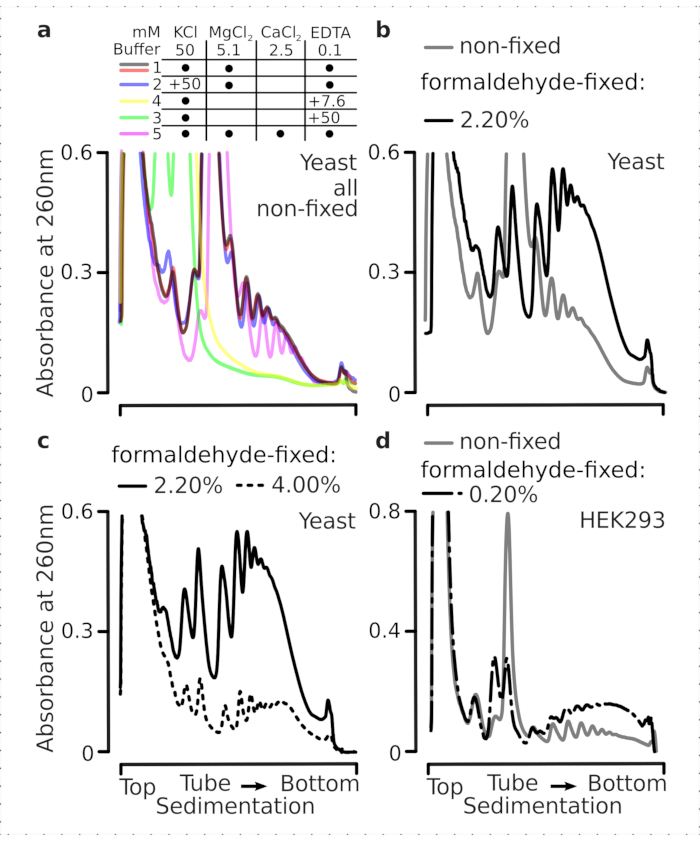
Rycina 2: Warunki buforowe dla ekstrakcji kompleksów translacyjnych i ocena stabilizującego efektu utrwalania. Przedstawiono profile absorbancji UV rejestrowane przy 260 nm dla całkowitego lizatu komórek drożdży rozdzielonego w gradientach sacharozy 10%-40% w/v. (a) Wpływ soli jedno- i dwuwartościowych oraz sekwestracji jonów magnezu na sedymentację materiału ekstrahowanego z nieutrwalonych komórek drożdży. Linie czerwona i szara reprezentują typowy powtórzenie. (b,c) Porównanie lizatów pochodzących z nieutrwalonych (linia szara), utrwalonych 2,2% (linia czarna) i 4,4% (czarna linia kropkowana) w/v formaldehydem komórek drożdży. (d) Stabilizacja polisomów poprzez optymalne utrwalanie 0,2% w/v formaldehydem (czarna linia kreskowo-kropkowana) komórek HEK 293T w porównaniu z materiałem z tych samych nieutrwalonych komórek (linia szara). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Następnie sprawdzono wpływ stabilizacji polisomów poprzez utrwalanie z zastosowaniem różnych stężeń formaldehydu. Przy zastosowaniu tych samych materiałów komórkowych, buforów, sposobów obchodzenia się z komórkami oraz ram czasowych, porównano materiał wyekstrahowany z komórek nieutrwalonych oraz komórek utrwalonych w 2,2% i 4% w/v formaldehydu (Ryc. 2b,c). Stwierdzono, że stężenie 2,2% w/v formaldehydu było bardziej odpowiednie do utrwalania, ponieważ doskonale zachowywało polisomy, co można ocenić na podstawie stosunku polisomów do monosomów (Ryc. 2b), a jednocześnie nie powodowało zmniejszenia całkowitej wydajności materiału rybosomalnego w porównaniu do 4% w/v formaldehydu, który wykazywał wyraźne oznaki nadmiernego utrwalenia (Ryc. 2c).
W przypadku materiału pochodzącego z komórek ssaków, ze względu na większy stosunek objętości buforu do lizy do objętości komórek wymagany przy ekstrakcji opartej na detergentach, zastosowano bufor 2 (Rycina 2a). Pozwoliło to na uzyskanie dobrze rozdzielonych kompleksów translacyjnych po sedymentacji w gradientach sacharozy (Rycina 2d). Co istotne, zastosowano znacznie niższe stężenie formaldehydu wynoszące 0,2% w/v, ponieważ wyższe stężenia prowadziły do znacznej utraty materiału polisomalnego i rybosomalnego (dane nie pokazano). Podobnie jak w wynikach uzyskanych z komórek drożdży, materiał stabilizowany poprzez sieciowanie wykazał lepszą preservative polisomów oraz wyższy stosunek polisomów do monosomów (Rycina 2d).
Następnie sprawdziliśmy, czy wybrane warunki fiksacji formaldehydem są wystarczająco wydajne, aby dzięki sieciowaniu ustabilizować aktywnie translacyjne mRNA w frakcjach polisomalnych, oraz czy zwiększona wydajność polisomów nie jest jedynie konsekwencją zahamowania funkcji enzymów i postępu elongacji translacji. Do destabilizacji polisomów i rybosomów zastosowaliśmy EDTA oraz wysokie stężenie soli jednowartościowej (KCl). Odczynniki te dodano do oczyszczonych lizatów komórek drożdży oraz uwzględniono w odniesieniu do składu buforu 1 we wszystkich kolejnych buforach i gradientach sacharozy.
Rzeczywiście, 15 mM EDTA wykazało słabszy efekt destabilizacji frakcji polisomalnych pochodzących z utrwalonych komórek (Rysunek 3a), co potwierdza, że kompleksy sieciowane są bardziej stabilne. Destabilizujący wpływ EDTA można w pewnym stopniu zniwelować poprzez zwiększenie stężenia formaldehydu, ponieważ materiał z komórek utrwalonych w 4% w/v formaldehydu był bardziej odporny na rozfałdowanie (Rysunek 3a). Jednak zwiększenie stężenia EDTA do 50 mM doprowadziło do destabilizacji większości kompleksów translacyjnych zarówno w warunkach z utrwaleniem, jak i bez niego, co można wywnioskować z wolniejszej sedymentacji materiału oraz braku wyraźnie zarysowanych pików (Rysunek 3b). Można to wyjaśnić częściowym rozfałdowaniem struktur i ogólną utratą zwartości, a nie całkowią dysocjacją komponentów polisomalnych z mRNA. Nawet w tym przypadku materiał sieciowany wykazał szybszą sedymentację (Rysunek 3b).
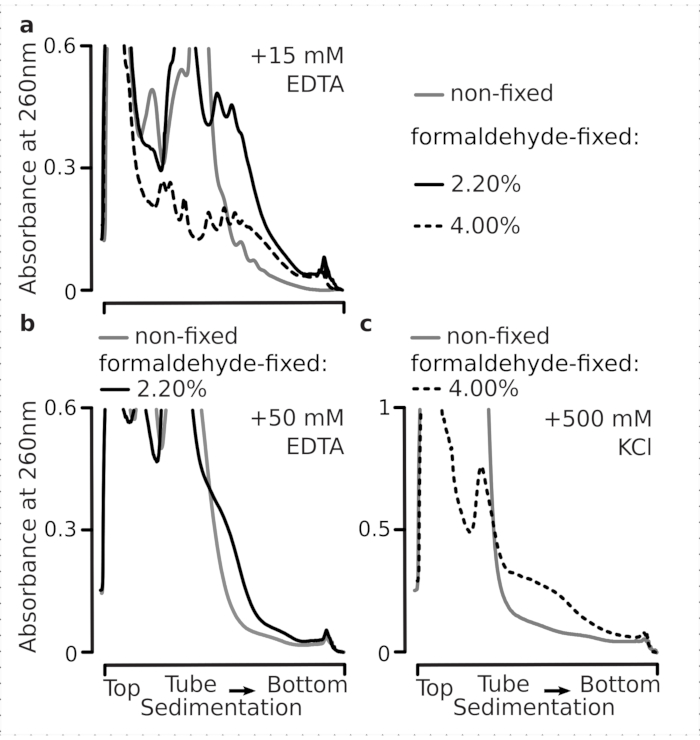
Rycina 3: Wpływ fiksacji drożdży formaldehydem in vivo na stabilność polisomów. We wszystkich eksperymentach stosowano Bufor 1 (patrz tekst oraz Rycina 2a). Typ danych i sposób przedstawienia wykresów opisano w legendzie do Ryciny 2. (a) Porównanie wpływu dodania 15 mM EDTA do lizatów komórkowych i kolejnych buforów na stabilność polisomów pochodzących z komórek niefiksowanych (linia szara), fiksowanych 2,2% (linia czarna) i 4% (czarna linia przerywana) w/v formaldehydu. (b) analogicznie jak w (a), ale dla dodania 50 mM EDTA i z wyłączeniem komórek fiksowanych 4% w/v formaldehydu. (c) analogicznie jak w (a), ale dla dodania 500 mM KCl i z wyłączeniem komórek fiksowanych 2,2% w/v formaldehydu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Podobnie jak w przypadku efektów EDTA, przy stężeniu 500 mM KCl stwierdzono znaczną poprawę stabilności po utrwaleniu 4% w/v formaldehydem (Rysunek 3c). Pozorną utratę zwartości w tym przypadku można również wyjaśnić częściowym odczepieniem się składników kompleksów rybosomalnych, a nie ich całkowitym dysocjowaniem od RNA. Ogólnie rzecz biorąc, polisomy pochodzące z komórek utrwalonych formaldehydem wykazały większą odporność na rozfałdowanie i destabilizację strukturalną, co jest spójne z tworzeniem dodatkowych wiązań kowalencyjnych w obrębie tych kompleksów.
W warunkach stymulujących wzrost może dochodzić do szybkiej inicjacji mRNA, co prowadzi do gromadzenia się wielu rybosomów na tych samych cząsteczkach mRNA, tworząc struktury znane jako polirybosomy lub polisomy. Polisomy można rozdzielić za pomocą ultrawirowania w gradientach sacharozy, gdzie sedymentują one w zależności od swojego rzędu (liczby rybosomów jednocześnie przyłączonych do mRNA). Gdy translacja jest tłumiona, rybosomy nie są w stanie wystarczająco szybko przystąpić do kolejnej rundy translacji, co skutkuje (częściowym) „rozpadem” polisomów, objawiającym się przesunięciem modalnym w kierunku polisomów o niższym rzędzie oraz akumulacją monosomów4,26.
Model odpowiedzi translacyjnej, który można zwizualizować na poziomie rozkładu rzędów polisomów, można uzyskać poprzez głodzenie glukozowe. Wyczerpanie glukozy wywołuje jeden z najbardziej gwałtownych i szybkich efektów hamowania translacji u drożdży1,3,40. Wcześniejsze badania wykazały, że w ciągu 1 min od wyczerpania glukozy może dojść do utraty polisomów, akumulacji monosomów oraz zahamowania inicjacji translacji4. W ciągu 5 min od ponownej suplementacji glukozą translacja zostaje szybko przywrócona z wyraźnym wzrostem liczby polisomów3,4. Zaobserwowano również, że translacja była hamowana, gdy komórki eksponowano na pożywkę zawierającą glukozę w stężeniu 0,5% (w/v) lub niższym, natomiast przy poziomach glukozy 0,6% (w/v) lub wyższych nie odnotowano żadnego efektu.
W związku z tym chcieliśmy ustalić, czy nasze warunki fiksacji są odpowiednie do zachowania różnic translacyjnych w dynamice odpowiedzi na stres glukozowy, co można ocenić na podstawie stosunku polisomów do monosomów. Porównaliśmy materiał z komórek hodowanych w środkowej fazie wykładniczej na wysokim stężeniu glukozy (dodano 2,00% w/v) z komórkami przeniesionymi na 10 min do mediów z brakiem lub niską zawartością dodanej glukozy (odpowiednio 0,00% lub 0,25% w/v). Fiksację przeprowadzono przy użyciu 2,2% w/v formaldehydu równolegle w komórkach kontrolnych (nieniegłodzonych; szybka wymiana mediów na te same standardowe media zawierające 2% w/v dodanej glukozy, a następnie inkubacja przez 10 min i fiksacja) oraz w komórkach poddanych 10-minutowemu głodzeniu (szybka wymiana mediów na te same media, ale z niską zawartością 0,25% w/v lub brakiem dodanej glukozy, a następnie inkubacja przez 10 min i fiksacja).
Zgodnie z wcześniejszymi wynikami zaobserwowaliśmy, że komórki drożdży silnie hamują translację w warunkach stresu wywołanego głodzeniem glukozowym (Rycina 4a). Zarówno brak dodanej glukozy, jak i niskie stężenie glukozy indukowały rozpad polisomów, przy czym w przypadku niskiego stężenia dodanej glukozy zachowano nieco, lecz wyraźnie więcej polisomów. Zatem odpowiedź drożdży na usunięcie glukozy może nie mieć charakteru zero-jedynkowego, lecz być stopniowo regulowana. Potwierdzając oczekiwania co do stabilizującego działania sieciowania formaldehydem, materiał polisomalny z utrwalonych komórek wykazał wyraźniejszą różnicę między komórkami głodznymi a niegłodznymi, co prawdopodobnie pozwoliło na zachowanie szerszego zakresu dynamicznego odpowiedzi (Rycina 4b). Co ciekawe, w przypadku materiału z utrwalonych komórek niskie stężenie dodanej glukozy doprowadziło do powstania specyficznej liczebności polisomów, która jest znacznie lepiej odróżnialna od warunków bez dodanej glukozy w porównaniu z komórkami nieutrwalonymi (Rycina 4a). Jest to silna wskazówka co do przydatności metody utrwalania formaldehydem w zachowaniu i uchwyceniu stosunkowo niewielkich i przejściowych różnic w równowadze procesów o wysokiej dynamice, takich jak odpowiedzi translacyjne.
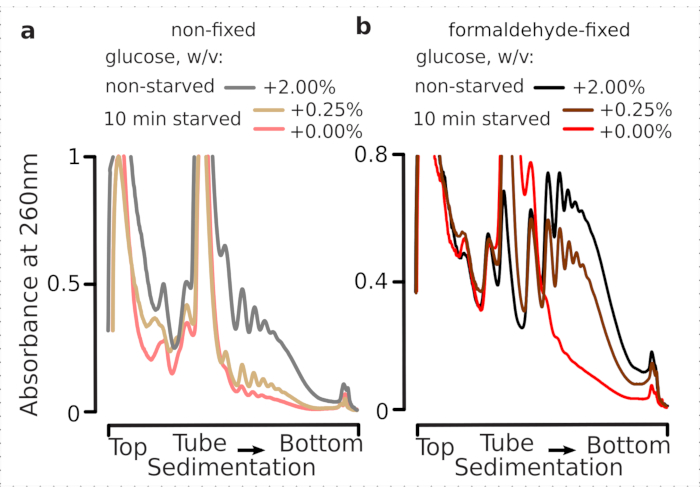
Rycina 4: Rejestracja szybkich zmian w translacji drożdży podczas głodzenia glukozowego. We wszystkich eksperymentach zastosowano Bufor 1 (patrz tekst i Rycina 2a). Typ danych i sposób ich przedstawienia opisano w legendzie do Ryciny 2. (a) Lizaty komórkowe uzyskane z niefiksowanych komórek drożdży nienarządzonych (linia szara), z głodzeniem przy ograniczonej ilości glukozy (dodano 0,25% w/v glukozy przez 10 min; linia brązowa) oraz z całkowitym brakiem glukozy (brak dodanej glukozy przez 10 min; linia czerwona). (b) analogicznie jak w (a), ale dla komórek fiksowanych 2,2% w/v formaldehydem. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Monitorowanie stanu translacji za pomocą rybosomów związanych z aktywnie translacjonowanym mRNA przy użyciu sedymentacji w gradiencie sacharozy („profilowanie polisomów”) jest powszechnie stosowaną techniką26,27,28. W połączeniu z ilościową analizą mikromacierzy, a ostatnio z sekwencjonowaniem wysokoprzepustowym28,44, profilowanie polisomów dostarcza informacji o mRNA związanych z rybosomami w skali całego transkryptomu. Przy przyjęciu kilku założeń, w badaniach nad biosyntezą białek tradycyjnie argumentowano, że obecność w frakcji polisomalnej świadczy o aktywnym udziale odpowiednich mRNA w translacji. Często (choć nie zawsze) wyciąga się dalszy wniosek, że im więcej rybosomów znajduje się na mRNA o danej długości (im wyższy rząd polisomów), tym intensywniej dane mRNA bierze udział w translacji. Zatem oddzielenie frakcji polisomalnej od reszty materiału może być przydatne z punktu widzenia izolacji aktywnie translacjonowanego RNA. W ramach podejść do profilowania odcisków (footprinting), a w szczególności TCP-seq10,38,39, który generuje oddzielną populację uwolnionych SSU pochodzących z kompleksów skanujących oraz kompleksów kodonu start i stop, dodatkowo wartościowe może być usunięcie podjednostek rybosomalnych, które nie sedymentują wspólnie z kompletnymi monosomami lub polisomami.
Zastosowaliśmy zatem separację „nietłumaczących” mRNP, takich jak wolne SSU (mRNA związany z pojedynczą jednostką SSU lub SSU bez przyłączonego mRNA), od puli mRNA „aktywnie tłumaczonych”. Aby to osiągnąć, przyjęliśmy założenie, że mRNA zaangażowane w oddziaływania z jedną (mono-) lub kilkoma rybosomami (polisomami) mogą być aktywnie tłumaczone. Takie kompleksy można oddzielić od pozostałych dzięki ich wyższemu współczynnikowi sedymentacji. Zasugerowaliśmy również, aby pulę „aktywnie tłumaczonych” mRNA oddzielać do poduszki sacharozowej (50% w/v sacharozy) zamiast bezpośredniego pelletowania materiału na ściankach probówki. Wirowanie szybko sedymentujących kompleksów do poduszki pozwoliło nam monitorować proces separacji za pomocą odczytu profilu absorbancji oraz uzyskać większą ilość zsolubilizowanego, niezagregowanego i niedenaturowanego materiału w porównaniu do pelletowania i ponownej solubilizacji10,38.
Ogólnie, w celu oczyszczenia poszczególnych SSU, rybosomów, dysomów oraz potencjalnie zwarcie upakowanych polisomów wyższego rzędu, utrwalone, sklarowane lizaty poddano dwuetapowemu procesowi ultrawirowania (Rycina 5). W pierwszym gradiencie sacharozy ultrawirowanie doprowadziło do rozdzielenia wolnych SSU i LSU w górnej części gradientu (10%-20% w/v sacharozy), podczas gdy sieciowana pula przetłumaczona, obejmująca polisomy i mRNA związane z jednym kompletnym rybosomem, została skoncentrowana na dnie gradientu (50% w/v sacharozy) (Rycina 5a). Dolna warstwa 50% w/v sacharozy zawierająca pulę przetłumaczonego mRNA została następnie skoncentrowana, a jej RNA strawione RNazą I, po czym przeprowadzono drugie ultrawirowanie w gradiencie sacharozy w celu otrzymania oddzielnych SSU, LSU, RS, dysomów (DS) opornych na działanie RNazy oraz niewielkiej frakcji polisomów wyższego rzędu opornych na nukleazy (Rycina 5b). Barwienie negatywne octanem uranylu i obrazowanie za pomocą transmisyjnego mikroskopu elektronowego potwierdziły tożsamość kompleksów wyizolowanych na każdym etapie sedymentacji (Rycina 5).

Rysunek 5: Izolacja całkowitych frakcji RNA tłumaczonych od RNA nietłumaczonego. (a,c) Schemat (lewa strona) i odpowiednie reprezentatywne wyniki (prawa strona; typ danych i sposób przedstawienia opisane w legendzie do Rysunku 2) dla (a) pierwszej separacji w nieciągłym gradiencie sacharozy frakcji cytozolu nietłumaczonego, w tym wolnych SSU, oraz puli tłumaczonych mRNA zidentyfikowanej poprzez współsedymentację z rybosomami i polisomami, oraz (c) separacji poszczególnych kompleksów rybosomalnych uwolnionych z puli tłumaczonych mRNA poprzez kontrolowane trawienie RNazą I i ultrawirowanie w drugim, liniowym gradiencie sacharozy na frakcje SSU, LSU, rybosomalne (RS) i oporne na nukleazy disomalne (DS). Aby wykazać możliwość zwiększenia ładunku podczas ultrawirowania w przypadku zainteresowania mniejszymi frakcjami, uwzględniono wysoką (15 AU260) i niską (8 AU260) ilość strawionego materiału z komórek nieniesionych głodówką. Można również zidentyfikować polisomy wyższego rzędu oporne na nukleazy (np. trisomy w przedstawionych przykładach). (b,d) Reprezentatywne obrazy TEM frakcji kontrastowanych octanem uranylu z (a,c), odpowiednio zgodnie z oznaczeniami. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Aby sprawdzić, czy zastosowany schemat fiksacji jest odpowiedni dla zachowania przejściowych białek związanych z rybosomami (w szczególności eIF), przetestowano współsedymentację eIF4A, labilnego czynnika eIF dynamicznie związanego z rybosomem, w frakcjach rybosomalnych. Wykorzystano szczep drożdży z eIF4A oznaczonym tagiem Tandem Affinity Purification (TAP) (TIF1-TAP) i zbadano obecność eIF4A w materiale pochodzącym z komórek utrwalonych vs. nieutrwalonych przy użyciu przeciwciała anty-TAP, porównując ją z ilością białka Pab1p jako dodatkowej kontroli wiążącej RNA, stosując SDS-PAGE, a następnie western blotting (Ryc. 6).
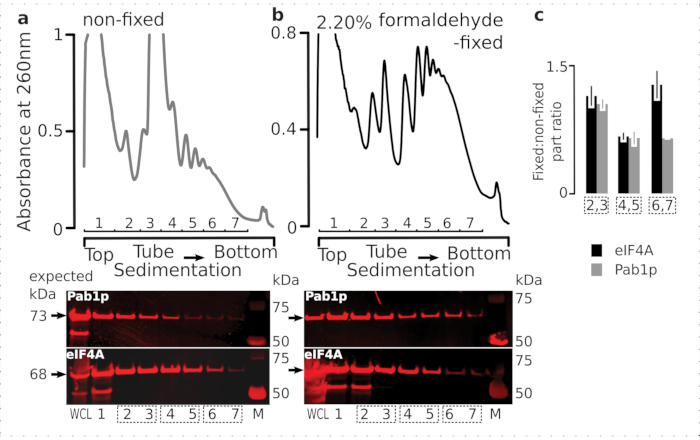
Rysunek 6: Stabilizacja białek przejściowych w kompleksach translacyjnych po fiksacji formaldehydem in vivo. (a,b) (wykresy górne) Lizat całych komórek (WCL) (a) niefiksowanych i (b) fiksowanych 2,2% formaldehydem komórek drożdży eIF4A-TAP rozdzielonych przez ultrawirowanie i zwizualizowanych zgodnie z opisem w legendzie do Rysunku 2. (wykresy dolne) Obrazowanie Western-blot odpowiednich frakcji gradientu sacharozy po rozdzieleniu materiału analizowanego w odpowiadających im gradientach (wykresy górne) oraz WCL jako kontroli. (c) Średni stosunek ilości eIF4A lub Pab1p w frakcjach materiału fiksowanego i niefiksowanego. Względne proporcje (znormalizowane do sygnału wszystkich frakcji 2-7) eIF4A (czarne słupki) i Pab1p (szare słupki) obliczono dla frakcji 2,3 (SSU, LSU), 4,5 (RS, lekkie polisomy) oraz 6,7 (ciężkie polisomy) na podstawie danych z (a,b) (wykresy dolne), a następnie wyznaczono ich stosunek wartości fiksowanych do niefiksowanych. Słupki błędów wskazują odchylenie standardowe stosunku od średniej, przy czym połączone frakcje (przerywane ramki) traktowano jako powtórzenia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Zgodnie z ich wysoką obfitością w komórkach, zaobserwowaliśmy wysoką intensywność sygnału obu białek w lizacie całokomórkowym (WCL) oraz w frakcjach wolniej sedymentujących pochodzących z komórek niefiksowanych (Rysunek 6a, dolny panel). Wykryliśmy również znaczne ilości tych białek w WCL pochodzącym z komórek fiksowanych, co potwierdza efektywność ekstrakcji materiału sieciowanego i brak nieoczekiwanych strat (Rysunek 6b, dolny panel). Jednak w przeciwieństwie do komórek niefiksowanych, materiał z komórek fiksowanych wykazał podwyższoną względną obecność eIF4A w szybciej sedymentujących frakcjach rybosomalnych w porównaniu do Pab1p (Rysunek 6c). Wynik ten sugeruje, że eIF4A pozostaje silniej związany z polisomami w materiale sieciowanym formaldehydem.
Po potwierdzeniu pozytywnego i specyficznego efektu stabilizującego sieciowania na obecność eIF4A w frakcjach rybosomalnych, wykorzystaliśmy utrwalony materiał z drożdżowego szczepu z oznakowanym eIF4A (TIF1-TAP) do wychwytu i wzbogacenia kompleksów zawierających eIF4A poprzez oczyszczanie powinowactwa z użyciem magnetycznych kulek IgG. Przeprowadziliśmy wzbogacenie powinowactwem frakcji WCL, wolnych SSU oraz polisomalnych (pula tłumaczonych mRNA) po pierwszej sedymentacji w gradiencie sacharozy (np. rozdział 1.3 protokołu dla drożdży), a także frakcji SSU, LSU i RS z drugiej sedymentacji po rozbiciu puli tłumaczonych mRNA na pojedyncze kompleksy za pomocą RNazy I (np. rozdział 1.4 protokołu dla drożdży) (Rysunek 7). We wszystkich przypadkach, z wyjątkiem frakcji LSU, zaobserwowano selektywne wzbogacenie eIF4A w oczyszczonych frakcjach (eluat, E) w porównaniu do obecności β-aktyny w materiale wyjściowym (input, I) (Rysunek 7).
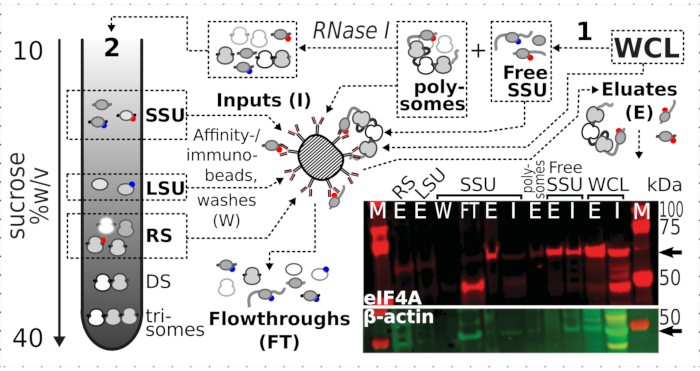
Rysunek 7: Selektywna immunopuryfikacja kompleksów translacyjnych stabilizowanych formaldehydem in vivo za pomocą przejściowo związanego eIF4A. Schemat przedstawia źródła różnych kompleksów translacyjnych i epitop eIF4A, w tym niefrakcjonowany, oczyszczony WCL komórek drożdży eIF4A-TAP; wolne SSU i pulę RNA w trakcie translacji (polisomy) rozdzielone podczas pierwszej ultrawirówki; frakcje SSU, LSU i RS uwolnione z RNA w trakcie translacji poprzez trawienie RNazą I i rozdzielone podczas drugiej ultrawirówki (patrz tekst). Obraz Western blot umożliwia wizualizację zawartości eIF4A w frakcjach w porównaniu do zawartości równolegle barwionej kontroli β-aktyny. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Tabela uzupełniająca 1. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
Utrwalanie formaldehydu jest wygodną i popularną metodą szybkiego sieciowania biomolekuł in vivo 10,36,45,46,47,48. W porównaniu z innymi potencjalnymi celami biomolekuł, skuteczne wychwycenie kompleksów translacyjnych wymaga natychmiastowego utrwalenia podczas błyskawicznego schładzania komórek lub innego materiału. Bez nieopóźnionej stabilizacji istnieje możliwość kontynuowania różnych procesów związanych z translacją, przesuwając złożoną dystrybucję od niezakłóconego stanu in vivo 49. W porównaniu z innymi metodami zatrzymania translacji i stabilizacji kompleksu rybosomalnego, szybkość działania formaldehydu przez błony komórkowe i bezkrytyczny charakter wiązań krzyżowych obiecują zachowanie maksymalnej różnorodności produktów pośrednich kompleksu translacyjnego bliżej ich natywnie rozmieszczonych stanów50.
Przedstawione tutaj podejście zostało ustalone i zoptymalizowane zarówno w komórkach drożdży, jak i ssaków, a metody zostały teraz opracowane przez inne grupy do stosowania w bardziej zróżnicowanym materiale biologicznym, takim jak całe kręgowce (np. zarodki danio pręgowanego)10,38,39,49,51,52. Chociaż prace te łącznie potwierdzają wszechstronność i szerokie zastosowanie tego podejścia, szybkie sieciowanie kompleksów translacyjnych formaldehydem można uznać za nieco trudne do transpozycji do nowych typów materiału biologicznego ze względu na potrzebę optymalizacji i dostosowań.
Podstawowym warunkiem powodzenia metody jest ponowna optymalizacja stężenia formaldehydu oraz techniki zbierania i rozdzielania komórek. Mniej przepuszczalne, małe i okrągłe komórki drożdży wymagają znacznie wyższego (co najmniej 10-krotnego) stężenia formaldehydu i fizycznego rozerwania utrwalonych komórek. W przeciwieństwie do tego, duże i spłaszczone przylegające komórki ssaków w hodowli mogą być łatwo nadmiernie utrwalone i wymagać delikatnego obchodzenia się z nimi po utrwaleniu, podczas gdy ekstrakcja utrwalonych kompleksów może być przeprowadzona chemicznie z rozerwaniem błony przy użyciu detergentów. Niedostateczne usieciowanie może pozwolić mniej stabilnym lub bardziej krótkotrwałym produktom pośrednim na dysocjację lub wyciek do późniejszego stanu. Nadmierne sieciowanie może negatywnie wpływać na zdolność do izolowania i badania frakcji rybosomalnych i może powodować selektywne odchylenia, takie jak głębsze zubożenie ciężkich kompleksów. Z naszych obserwacji wynika, że nawet drobne zmiany, takie jak rodzaj użytych adherentnych komórek ludzkich, mogą wpływać na wydajność odzyskanych usieciowanych kompleksów i mogą wymagać ponownej optymalizacji schematu sieciowania. Możemy również przewidzieć, że komórki o zasadniczo różnych właściwościach przepuszczalności, takie jak komórki roślinne, będą wymagały dodatkowej szeroko zakrojonej optymalizacji warunków utrwalania52. Trudno jednak wyobrazić sobie rodzaj materiału biologicznego, który byłby całkowicie niezgodny z tym podejściem.
Jedną z kwestii związanych z protokołem utrwalania ssaków jest gęstość i ilość materiału komórkowego użytego jako wejście. Zaleca się, aby komórki rosły w sposób ciągły bez ponownego wysiewu lub innych zakłóceń przez co najmniej 2 dni, aby uniknąć zewnętrznych wpływów na dynamikę translacji komórkowej. Ma zastosowanie do większości typów komórek, ale dla większości przylegających komórek konsekwentnie osiągane poziomy konfluencji nie większe niż 70% zapewnią brak głównych efektów hamowania kontaktu, które mogą negatywnie i nieprzewidywalnie wpływać na szybkość translacji.
Inną interesującą i potencjalnie wyjątkowo wygodną cechą utrwalania formaldehydu, wynikającą z jego bezkrytycznej reaktywności, jest efekt stabilizacji kompleksów translacyjnych w układach o mieszanej taksonomii. Bakteryjne, a tym bardziej kompleksy translacyjne mitochondriów, chloroplastów i różnych pasożytów wewnątrzkomórkowych są niezwykle trudne do namierzenia za pomocą specyficznych inhibitorów translacji. W przeciwieństwie do tego, w danych TCP-seq, ślady stóp odwzorowujące mitotranskryptom są łatwo widoczne w danych 38,39,50. Interesującym późniejszym osiągnięciem może być zastosowanie tego podejścia do badania translacji w całych mikrospołecznościach, takich jak próbki gleby, wody lub jelit, gdzie niezawodne szybkie zatrzymanie translacji i złożona stabilizacja za pomocą jakichkolwiek innych środków byłyby problematyczne.
Należy również wspomnieć, że w przypadku najbardziej skomplikowanych materiałów (takich jak twarde i/lub nieporęczne tkanki) nic nie stoi na przeszkodzie, aby zastosować stabilizację formaldehydu natychmiast po rozerwaniu komórek i homogenizacji materiału. Podejście to jest już często stosowane w celu usunięcia opóźnienia wejścia do komórki podczas stabilizacji kompleksów translacyjnych za pomocą specyficznych inhibitorów drobnocząsteczkowych 33,53,54,55. Biorąc pod uwagę, że utrwalanie formaldehydu było tradycyjnie stosowane z doskonałymi wynikami do stabilizacji próbek ex vivo/in vitro w zastosowaniach takich jak mikroskopia elektronowa 45,56,57,58, możemy spodziewać się jeszcze mniej negatywnych skutków w tym przypadku, szczególnie tych związanych ze słabą ekstrakcją kompleksów translacyjnych z dokładnie utrwalonych komórek.
Nasze odkrycia potwierdzają przydatność szybkiego wiązania formaldehydu do stabilizacji wysoce przejściowych kompleksów, takich jak te, które zawierają eIF4A. Warto zauważyć, że w przeciwieństwie do ssaków, drożdże eIF4A są znacznie słabiej związane z kompleksem wiążącym czapeczkę eIF4F, a co za tym idzie, ogólnie z kompleksami translacyjnymi. eIF4A jest zwykle tracony podczas intensywnego oczyszczania materiału rybosomalnego w drożdżach 29,59,60,61,62,63. Jednak w materiale drożdżowym utrwalonym in vivo możliwe jest osiągnięcie niezawodnego wzbogacenia eIF4A we wszystkie frakcje kompleksów translacyjnych, w których można by się spodziewać jego obecności. Wcześniej opublikowane dane Sel-TCP-seq wykazały wzbogacenie eIF2 i eIF3, które silniej wiążą się z rybosomami (ale także ujawniły przejściowo zachodzący kotranslacyjny kompleks białkowy)39. W związku z tym metoda ta nadaje się do wykrywania zarówno silniejszych, jak i słabszych przyłączonych składników kompleksów translacyjnych.
Podsumowując, przedstawiliśmy podejście przydatne do uzyskania wglądu przede wszystkim w zmiany zachodzące w początkowej fazie translacji oraz gdy wymagany jest minimalnie zaburzony rozkład rybosomalny w mRNA. Co ważne, podejście to nadaje się do stabilizacji stosunkowo labilnych i dynamicznych składników kompleksów translacyjnych, takich jak eIF4A, i może być szeroko stosowane po poddanych niezbędnym optymalizacjom. Dostarczyliśmy również dowodów na przydatność utrwalania formaldehydu w scenariuszach szybkiej dynamicznej zmiany translacji, otwierając obszary badań, takie jak szybkie reakcje komórkowe na zmiany środowiskowe lub warunki stresowe.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Ta praca była wspierana przez grant Australian Research Council Discovery Project (DP180100111 dla T.P. i N.E.S.), National Health and Medical Research Council Investigator Grant (GNT1175388 dla N.E.S.) oraz Research Fellowship (APP1135928 dla T.P.). Autorzy doceniają wyposażenie Microscopy Australia w Centrum Zaawansowanej Mikroskopii Australijskiego Uniwersytetu Narodowego, placówce finansowanej przez Uniwersytet i rząd federalny.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Ekstrakt drożdżowy | Merck, Sigma-Aldrich | 70161 | |
| Pepton | Merck, Sigma-Aldrich | 70178 | |
| D-glukoza (dekstroza) | Merck, Sigma-Aldrich | 49139 | |
| Siarczan adeniny | Amresco | 0607-50G | |
| Roztwór formaldehydu | Merck Sigma-Aldrich | F11635-500ML | Odczynnik ACS, 37 % wag. w H2O, zawiera 10-15% metanolu jako stabilizatora (zapobiegającego polimeryzacji) |
| RNazaOUT&handel; Rekombinowany inhibitor rybonukleazy | Invitrogen™ autorThermo Fischer Scientific | 10777019 | |
| cOmplete™, Koktajl inhibitorów proteazy bez EDTA | COEDTAF-RO Roche firmy Merck | 11873580001 | |
| Roztwór chlorku magnezu | (Merck/Sigma-Aldrich) | M1028 | |
| Roztwór kwasu etylenodiaminotetraoctowego | (Merck/Sigma-Aldrich) | E7889 | |
| Ambion™ RNaza I, sklonowana, 100 U/&mikro; L | Ambion | AM2294 | |
| SUPERase• W handlu i handlu; Inhibitor RNazy (20 U/μ L) < / em> | Invitrogen™ by Thermo Fisher Scientific | AM2694 | |
| Kwaśny fenol: chloroform: alkohol izoamylowy 125:24:1 (pH 4,0-5,0) | (Merck/Sigma-Aldrich) | P1944-100ML | |
| Dynabeads™ Kozia IgG Przeciw Mysim | Invitrogen&handel; przez Thermo Fisher Scientific) | 11033 | |
| Octan sodu (3 M), pH 5,5 | Invitrogen&handel; przez Thermo Fisher Scientific) | AM9740 | |
| Glikogen (5 mg / ml) | Invitrogen&handel; przez Thermo Fisher Scientific) | AM9510 | |
| Alkohol etylowy, czysty | Merck; Sigma Aldrich | E7023 | |
| Amersham™ Hybond® P Western blotting membrany, PVDF | GE10600023 | Membrana PVDF do western blotting | |
| Bolt™ 4 do 12%, Bis-tris, 1,0 mm, Mini żel białkowy | Invitrogen™ by ThermoFischer Sientific | NW04120BOX | Żel białkowy |
| 4X Bolt™ Bufor do próbek LDS | Invitrogen™ firmy ThermoFischer Sientific | B0007 | Bufor do ładowania próbek LDS |
| Precision Plus Protein™ Kalejdoskop i handel; Wstępnie barwione wzorce białkowe | BioRad | 1610375 | Drabinka białkowa |
| 20X Bolt™ MES SDS Running Buffer | ThermoFischer Scientific | B0002 | PAGE runninjg buffer |
| Intercept® (PBS) Bufor blokujący | LI-COR | 927-70001 | Odyssey Bufor koksowy (PBS) |
| IRDye® 800CW Kozie przeciwciało wtórne anty-mysie IgG | LI-COR | 92632210 | |
| IRDye® 800CW Koza anty-królicza IgG Przeciwciało wtórne | LI-COR | 92632211 | |
| TAP Tag Przeciwciało poliklonalne | Invitrogen™ przez ThermoFischer Sientific | CAB1001 | |
| Przeciwciało anty-beta aktyny | Abcam | ab8227 | |
| Sacharoza | (Merck/Sigma-Aldrich) | 84097 | BioUltra, do biologii molekularnej, ≥ 99,5% (HPLC) |
| Roztwór DL-ditiotreitolu | (Merck/Sigma-Aldrich) | 43816 | BioUltra, do biologii molekularnej, ~1 M w H2O |
| Strzykawka Terumo 1CC/mL | Strzykawka Terumo | 878499 | |
| Chlorek potasu | (Merck/Sigma-Aldrich) | 60128 | |
| HEPES( | Merck/Sigma-Aldrich) | H3375 | |
| Dulbecco's Modified Eagle's Medium - wysoka glukoza | Sigma Aldrich | D5796 | |
| Płodowa surowica bydlęca | Sigma Aldrich | 12003C | |
| Trypsyna-EDTA (0,05%), czerwień fenolowa | Gibco | 25300062 | |
| Sól fizjologiczna buforowana fosforanem Dulbecco z wapniem i magnezem | Sigma-Aldrich | D8662 | |
| Glicyna | Sigma-Aldrich | G7126 | |
| Chlorowodorek Tris | Merck/Sigma-Aldrich | 10812846001 | |
| Dodecylosiarczan sodu | Merck/Sigma-Aldrich | 436143 | |
| IGEPAL CA-630 | Merck/Sigma-Aldrich | I3021 | |
| Inhibitor rybonukleazy rnazyny | Promega | N2111 | |
| Naczynie do mielenia ze stali nierdzewnej | Retsch | 02.462.0059 | |
| Młyn mieszający MM400 | Retsch | 20.745.0001 | |
| Frakcjonownik gradientowy | Brandel | BRN-BR-188 | |
| Termomikser R | Eppendorf | Z605271 | |
| Nanodrop | Thermo Fisher Scientific | ND-2000 | |
| 0,5 ml probówki wirówkowe z urządzeniami blokującymi | Eppendorf Safe-Lock | 30121023 | |
| Mini zbiornik żelowy | (Thermo Fisher Scientific) | A25977 | PAGE zbiornik do biegania |
| 5 ml, otwarta cienkościenna ultraprzezroczysta tuba, 13 x 51 mm | Beckman-Coulter | 344057 | |
| 13,2 mL, certyfikowany bezpłatny cienkościenny polipropylen otwarty, 14 x 89 mm - 50 szt | Beckman-Coulter | 331372 | |
| Urządzenia ultrafiltracyjne Amicon Ultra-0,5 | Merck | UFC5030 | Membrana z regenerowanej celulozy Ultracel-30, objętość próbki 0,5 ml |
| Thermo Sorvall Evolution RC Floor Super Speed Wirówka | Cambridge Scientific | 15566 | |
| Beckman Coulter Optima L-90K | GMI | 8043-30-1191 | |
| Nunc EasYFlask 175cm2 | Thermofisher Scientific | 159910 | |
| Stożkowe probówki wirówkowe Falcon 50 ml | Thermofisher Scientific | 14-432-22 | |
| Pipeta serologiczna 25 ml | Sigma-Aldrich | SIAL1250 | |
| 10 ml Pipeta serologiczna | Sigma-Aldrich | SIAL1100 | |
| probówki lobind DNA | Eppendorf | 30108051 | |
| 5810 R | Eppendorf | EP022628188 | do probówek 50 ml |
| Inkubator z wytrząsaniem orbitalnym | Ratek | OM11 | |
| Frezco 17 Mikrowirówka | Thermofisher Scientific 75002402 | ||
| Eppendorf Probówki do usuwania wiązek DNA | Merck/Sigma-Aldrich | EP0030108051 | |
| Eppendorf® Rurki białkowe LoBind | Merck/Sigma-Aldrich | EP0030108116 | |
| SW 41 Ti Wahadłowy wirnik kubełkowy | Beckman-Coulter | 331362 | |
| Heracell™ 150i Inkubator CO2, 150 L | Thermofisher Scientific | 51026282 | |
| 0,3 mL ultra-fine II krótka strzykawka insulinowa | BD Medical | 328822 | |
| 3 ml strzykawka z końcówką Luer Lok | BD Medical | ||
| Igła podskórna Terumo 25 G x 16 mm | TUAN2516R1 |
Bibliografia
- Janapala, Y., Preiss, T., Shirokikh, N. E. Control of translation at the initiation phase during glucose starvation in yeast. International Journal of Molecular Sciences. 20 (16), 4043(2019).
- Masvidal, L., Hulea, L., Furic, L., Topisirovic, I., Larsson, O. mTOR-sensitive translation: Cleared fog reveals more trees. RNA Biology. 14 (10), 1299-1305 (2017).
- Ashe, M. P., De Long, S. K., Sachs, A. B. Glucose depletion rapidly inhibits translation initiation in yeast. Molecular Biology of the Cell. 11 (3), 833-848 (2000).
- Crawford, R. A., Pavitt, G. D. Translational regulation in response to stress in Saccharomyces cerevisiae. Yeast. 36 (1), 5-21 (2019).
- Melamed, D., Pnueli, L., Arava, Y. Yeast translational response to high salinity: global analysis reveals regulation at multiple levels. RNA. 14 (7), 1337-1351 (2008).
- Hershey, J. W., Sonenberg, N., Mathews, M. B. Principles of translational control: An overview. Cold Spring Harbor Perspectives in Biology. 4 (12), 011528(2012).
- Mata, J., Marguerat, S., Bähler, J. Post-transcriptional control of gene expression: a genome-wide perspective. Trends in Biochemical Sciences. 30 (9), 506-514 (2005).
- Spriggs, K. A., Bushell, M., Willis, A. E. Translational regulation of gene expression during conditions of cell stress. Molecular Cell. 40 (2), 228-237 (2010).
- Liu, B., Qian, S. B. Translational reprogramming in cellular stress response. Wiley Interdisciplinary Reviews RNA. 5 (3), 301-315 (2014).
- Archer, S. K., Shirokikh, N. E., Beilharz, T. H., Preiss, T. Dynamics of ribosome scanning and recycling revealed by translation complex profiling. Nature. 535 (7613), 570-574 (2016).
- Hinnebusch, A. G., Ivanov, I. P., Sonenberg, N. Translational control by 5'-untranslated regions of eukaryotic mRNAs. Science. 352 (6292), 1413-1416 (2016).
- Dever, T. E., Green, R. The elongation, termination, and recycling phases of translation in eukaryotes. Cold Spring Harbor Perspectives in Biology. 4 (7), 013706(2012).
- Shirokikh, N. E., Preiss, T. Translation initiation by cap-dependent ribosome recruitment: Recent insights and open questions. Wiley Interdisciplinary Reviews RNA. 9 (4), 1473(2018).
- Jiménez-Díaz, A., Remacha, M., Ballesta, J. P., Berlanga, J. J. Phosphorylation of initiation factor eIF2 in response to stress conditions is mediated by acidic ribosomal P1/P2 proteins in Saccharomyces cerevisiae. PLoS One. 8 (12), 84219(2013).
- Sonenberg, N., Hinnebusch, A. G. Regulation of translation initiation in eukaryotes: mechanisms and biological targets. Cell. 136 (4), 731-745 (2009).
- Majmundar, A. J., Wong, W. J., Simon, M. C. Hypoxia-inducible factors and the response to hypoxic stress. Molecular Cell. 40 (2), 294-309 (2010).
- Barraza, C. E., et al. The role of PKA in the translational response to heat stress in Saccharomyces cerevisiae. PLoS One. 12 (10), 0185416(2017).
- Richter, K., Haslbeck, M., Buchner, J. The heat shock response: Life on the verge of death. Molecular Cell. 40 (2), 253-266 (2010).
- Jamar, N. H., Kritsiligkou, P., Grant, C. M. The non-stop decay mRNA surveillance pathway is required for oxidative stress tolerance. Nucleic Acids Research. 45 (11), 6881-6893 (2017).
- Chen, Z., et al. The complete pathway for thiosulfate utilization in Saccharomyces cerevisiae. Applied and Environmental Microbiology. 84 (22), (2018).
- Marzluf, G. A. Molecular genetics of sulfur assimilation in filamentous fungi and yeast. Annual Review of Microbiology. 51, 73-96 (1997).
- Miller, D., Brandt, N., Gresham, D. Systematic identification of factors mediating accelerated mRNA degradation in response to changes in environmental nitrogen. PLoS Genetics. 14 (5), 1007406(2018).
- Zhang, W., Du, G., Zhou, J., Chen, J. Regulation of sensing, transportation, and catabolism of nitrogen sources in Saccharomyces cerevisiae. Microbiology and Molecular Biology Reviews. 82 (1), (2018).
- Tokpohozin, S. E., Fischer, S., Becker, T. Selection of a new Saccharomyces yeast to enhance relevant sorghum beer aroma components, higher alcohols, and esters. Food Microbiology. 83, 181-186 (2019).
- Walker, G. M., Stewart, G. G. Saccharomyces cerevisiae in the production of fermented beverages. Beverages. 2 (4), 30(2016).
- Chassé, H., Boulben, S., Costache, V., Cormier, P., Morales, J. Analysis of translation using polysome profiling. Nucleic Acids Research. 45 (3), 15(2017).
- Jin, H. Y., Xiao, C. An integrated polysome profiling and ribosome profiling method to investigate in vivo translatome. Methods in Molecular Biology. 1712, 1-18 (2018).
- Arava, Y., et al. Genome-wide analysis of mRNA translation profiles in Saccharomyces cerevisiae. Proceedings of the National Academy of Sciences of the United States of America. 100 (7), 3889-3894 (2003).
- Lackner, D. H., et al. A network of multiple regulatory layers shapes gene expression in fission yeast. Molecular Cell. 26 (1), 145-155 (2007).
- Ingolia, N. T., Ghaemmaghami, S., Newman, J. R. S., Weissman, J. S. Genome-Wide Analysis in Vivo of Translation with Nucleotide Resolution Using Ribosome Profiling. Science. 324 (5924), 218-223 (2009).
- Ingolia, N. T., Hussmann, J. A., Weissman, J. S. Ribosome Profiling: Global Views of Translation. Cold Spring Harbor Perspectives in Biology. 11 (5), (2019).
- Gerashchenko, M. V., Lobanov, A. V., Gladyshev, V. N. Genome-wide ribosome profiling reveals complex translational regulation in response to oxidative stress. Proceedings of the National Academy of Sciences of the United States of America. 109 (43), 17394-17399 (2012).
- Hussmann, J. A., Patchett, S., Johnson, A., Sawyer, S., Press, W. H. Understanding biases in ribosome profiling experiments reveals signatures of translation dynamics in yeast. Proceedings of the National Academy of Sciences Genetics. 11 (12), 1005732(2015).
- Santos, D. A., Shi, L., Tu, B. P., Weissman, J. S. Cycloheximide can distort measurements of mRNA levels and translation efficiency. Nucleic Acids Research. 47 (10), 4974-4985 (2019).
- Schneider-Poetsch, T., et al. Inhibition of eukaryotic translation elongation by cycloheximide and lactimidomycin. Nature Chemical Biology. 6 (3), 209-217 (2010).
- Hoffman, E. A., Frey, B. L., Smith, L. M., Auble, D. T. Formaldehyde crosslinking: A tool for the study of chromatin complexes. Journal of Biological Chemistry. 290 (44), 26404-26411 (2015).
- Kage, U., Powell, J. J., Gardiner, D. M., Kazan, K. Ribosome profiling in plants: What is not lost in translation. Journal of Experimental Botany. 71 (18), 5323-5332 (2020).
- Shirokikh, N. E., Archer, S. K., Beilharz, T. H., Powell, D., Preiss, T. Translation complex profile sequencing to study the in vivo dynamics of mRNA-ribosome interactions during translation initiation, elongation and termination. Nature Protocols. 12 (4), 697-731 (2017).
- Wagner, S., et al. Selective translation complex profiling reveals staged initiation and co-translational assembly of initiation factor complexes. Molecular Cell. 79 (4), 546-560 (2020).
- Zlotorynski, E. Profiling ribosome dynamics. Nature Reviews Molecular Cell Biology. 17 (9), 535-535 (2016).
- Sen, N. D., Gupta, N., S, K. A., Preiss, T., Lorsch, J. R., Hinnebusch, A. G. Functional interplay between DEAD-box RNA helicases Ded1 and Dbp1 in preinitiation complex attachment and scanning on structured mRNAs in vivo. Nucleic Acids Research. 47 (16), 8785-8806 (2019).
- Zhao, J., Qin, B., Nikolay, R., Spahn, C. M. T., Zhang, G. Translatomics: The global view of translation. International Journal of Molecular Sciences. 20 (1), 20010212(2019).
- Luthe, D. S. A simple technique for the preparation and storage of sucrose gradients. Analytical Biochemistry. 135 (1), 230-232 (1983).
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: A revolutionary tool for transcriptomics. Nature Review Genetics. 10 (1), 57-63 (2009).
- Orlando, V. Mapping chromosomal proteins in vivo by formaldehyde-crosslinked-chromatin immunoprecipitation. Trends in Biochemical Sciences. 25 (3), 99-104 (2000).
- Schmiedeberg, L., Skene, P., Deaton, A., Bird, A. A Temporal Threshold for Formaldehyde Crosslinking and Fixation. PLoS One. 4 (2), 4636(2009).
- Solomon, M. J., Varshavsky, A. Formaldehyde-mediated DNA-protein crosslinking: A probe for in vivo chromatin structures. Proceedings of the National Academy of Sciences. 82 (19), 6470-6474 (1985).
- Solomon, M. J., Larsen, P. L., Varshavsky, A. Mapping proteinDNA interactions in vivo with formaldehyde: Evidence that histone H4 is retained on a highly transcribed gene. Cell. 53 (6), 937-947 (1988).
- Bohlen, J., Fenzl, K., Kramer, G., Bukau, B., Teleman, A. A. Selective 40S footprinting reveals cap-tethered ribosome scanning in human cells. Molecular Cell. 79 (4), 561-574 (2020).
- Shirokikh, N. E. Translation complex stabilization on messenger RNA and footprint profiling to study the RNA responses and dynamics of protein biosynthesis in the cells. Critical Reviews in Biochemistry and Molecular Biology. , (2021).
- Giess, A., et al. Profiling of small ribosomal subunits reveals modes and regulation of translation initiation. Cell Reports. 31 (3), 107534(2020).
- Firmino, A. A. P., et al. Separation and paired proteome profiling of plant chloroplast and cytoplasmic ribosomes. Plants (Basel). 9 (7), (2020).
- Gerashchenko, M. V., Gladyshev, V. N. Translation inhibitors cause abnormalities in ribosome profiling experiments. Nucleic Acids Research. 42 (17), 134(2014).
- Santos, D. A., Shi, L., Tu, B. P., Weissman, J. S. Cycloheximide can distort measurements of mRNA levels and translation efficiency. Nucleic Acids Research. 47 (10), 4974-4985 (2019).
- Schneider-Poetsch, T., et al. Inhibition of eukaryotic translation elongation by cycloheximide and lactimidomycin. Nature Chemical Biology. 6 (3), 209-217 (2010).
- Plénat, F., et al. Formaldehyde fixation in the third millennium. Annales De Pathologie. 21 (1), 29-47 (2001).
- Salic, A., Mitchison, T. J. A chemical method for fast and sensitive detection of DNA synthesis in vivo. Proceedings of the National Academy of Sciences. 105 (7), 2415-2420 (2008).
- Wang, N. S., Minassian, H. The formaldehyde-fixed and paraffin-embedded tissues for diagnostic transmission electron microscopy: A retrospective and prospective study. Human Pathology. 18 (7), 715-727 (1987).
- Grifo, J. A., et al. Characterization of eukaryotic initiation factor 4A, a protein involved in ATP-dependent binding of globin mRNA. Journal of Biological Chemistry. 257 (9), 5246-5252 (1982).
- Li, Y. Commonly used tag combinations for tandem affinity purification. Biotechnology and Applied Biochemistry. 55 (2), 73-83 (2010).
- Blum, S., et al. ATP hydrolysis by initiation factor 4A is required for translation initiation in Saccharomyces cerevisiae. Proceedings of the National Academy of Sciences. 89 (16), 7664-7668 (1992).
- Merrick, W. C. eIF4F: A Retrospective. Journal of Biological Chemistry. 290 (40), 24091-24099 (2015).
- Rogers, G. W., Komar, A. A., Merrick, W. C. eIF4A: The godfather of the DEAD box helicases. Progress in Nucleic Acid Research and Molecular Biology. 72, 307-331 (2002).
Przedruki i uprawnienia
