Czasowo-rozdzielcze wzmocnienie fluorescencji pojedynczej cząsteczki jest użytecznym czujnikiem zbliżeniowym spektroskopowym fluorescencji, wrażliwym na lokalne zmiany strukturalne w białkach. Tutaj pokazujemy, że można go użyć do odkrycia stabilnych lokalnych konformacji w α-synukleinie, która jest inaczej znana jako kulisto nieustrukturyzowana i niestabilna, gdy jest mierzona za pomocą linijki FRET o większym zasięgu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wykorzystanie czasowo rozdzielczego wzmocnienia fluorescencji indukowanego białkiem w celu identyfikacji stabilnych lokalnych konformacji po jednym monomerze α-synukleiny na raz
W tym artykule
Podsumowanie
Streszczenie
Używanie linijek spektroskopowych do śledzenia wielu konformacji pojedynczych biomolekuł i ich dynamiki zrewolucjonizowało zrozumienie dynamiki strukturalnej i jej wkład w biologię. Podczas gdy linijka oparta na fret informuje o odległościach między barwnikami w zakresie 3-10 nm, inne techniki spektroskopowe, takie jak wzmocnienie fluorescencji indukowane białkiem (PIFE), informują o bliskości między barwnikiem a powierzchnią białka w krótszym zakresie 0-3 nm. Niezależnie od wybranej metody, jej zastosowanie do pomiaru swobodnie dyfuzujących biomolekuł pojedynczo uzyskuje histogramy parametru eksperymentalnego, dając oddzielne, centralnie rozmieszczone subpopulacje biomolekuł, gdzie każda subpopulacja reprezentuje albo pojedynczą konformację, która pozostała niezmieniona w ciągu milisekund, albo wiele konformacji, które interkonwertują znacznie szybciej niż milisekundy, a zatem uśrednioną subpopulację. W jednocząsteczkowym FRET, gdzie parametrem zgłaszanym na histogramach jest wydajność FRET między barwnikami, wewnętrznie nieuporządkowane białko, takie jak monomer α-synukleiny w buforze, zostało wcześniej zgłoszone jako wykazujące pojedynczą uśrednioną subpopulację wielu konformacji szybko ulegających intertransformacji. Chociaż te wcześniejsze odkrycia zależą od zakresu 3-10 nm linijki opartej na FRET, staraliśmy się przetestować to białko za pomocą jednocząsteczkowego PIFE, w którym śledzimy czas trwania fluorescencji specyficznych dla miejsca białek α-synukleiny znakowanych sCy3 pojedynczo. Co ciekawe, przy użyciu tego spektroskopowego czujnika zbliżeniowego krótszego zasięgu, α-synukleina znakowana sCy3 wykazuje kilka subpopulacji o wyraźnie różnych średnich czasach życia, które przekształcają się w ciągu 10-100 ms. Wyniki te pokazują, że chociaż α-synukleina może być globalnie zaburzona, to jednak osiąga stabilne struktury lokalne. Podsumowując, w tej pracy podkreślamy zalety stosowania różnych spektroskopowych czujników zbliżeniowych, które śledzą lokalne lub globalne zmiany strukturalne po jednej biomolekułach na raz.
Wprowadzenie
W ciągu ostatnich dwóch dekad, metody oparte na fluorescencji pojedynczych cząsteczek stały się potężnym narzędziem do pomiaru biomolekuł1,2, badając, jak rozkładają się różne parametry biomolekularne, a także jak dynamicznie przekształcają się między różnymi subpopulacjami tych parametrów z rozdzielczością poniżej milisekundy3,4,5. Parametry w tych technikach obejmują efektywność transferu energii w pomiarach FRET 6,7, anizotropia fluorescencji8,9, wydajność kwantowa fluorescencji i czas życia10,11, jako funkcja innego wygaszania fluorescencji12 lub wzmocnienie13 mechanizmów. Jeden z tych mechanizmów, lepiej znany jako wzmocnienie fluorescencji indukowanej białkiem (PIFE)14 wprowadza zwiększenie wydajności kwantowej fluorescencji i czasu życia jako funkcję sterycznej niedrożności swobodnej izomeryzacji fluoroforu w stanie wzbudzonym, spowodowanej przez powierzchnie białek w pobliżu barwnika14,15,16,17,18,19. Zarówno FRET, jak i PIFE są uważane za linijki spektroskopowe lub czujniki zbliżeniowe, ponieważ ich mierzony parametr jest bezpośrednio związany z miarą przestrzenną w znakowanej biocząsteczce podlegającej pomiarom. Podczas gdy wydajność FRET jest związana z odległością między parą barwników w zakresie 3-10 nm20, PIFE śledzi wzrost wydajności kwantowej fluorescencji lub czasu życia związany z odległością między barwnikiem a powierzchnią pobliskiego białka w zakresie 0-3 nm19.
Jednocząsteczkowy FRET jest szeroko stosowany do dostarczania informacji strukturalnych o wielu różnych systemach białkowych, w tym o białkach wewnętrznie nieuporządkowanych (IDPs)21, takich jak α-synukleina (α-Syn)22. α-Syn może tworzyć uporządkowane struktury po związaniu z różnymi biomolekułami i w różnych warunkach23,24,25,26,27,28,29,30. Jednak po odwiązaniu monomer α-Syn charakteryzuje się wysoką niejednorodnością konformacyjną z szybko konwertującymi konformacjami31,32.
Konformacje α-Syn były wcześniej badane przy użyciu różnych technik, które pomagają w identyfikacji dynamiki konformacyjnej takich wysoce heterogenicznych i dynamicznych układów białkowych33,34,35,36,37,38,39. Co ciekawe, jednocząsteczkowe pomiary FRET (smFRET) α-Syn w buforze wykazały pojedynczą populację FRET39,40, co jest wynikiem uśredniania w czasie dynamicznych konformacji, które przekształcają się w czasie znacznie szybszym niż typowy czas dyfuzji α-Syn przez plamkę konfokalną (czasy tak szybkie, jak kilka mikrosekund, a nawet szybsze, w stosunku do typowych milisekundowych czasów dyfuzji)40,41. Jednak użycie linijki spektroskopowej FRET o czułości odległości 3-10 nm czasami informuje tylko o ogólnych zmianach strukturalnych w małym białku, takim jak α-Syn. Pomiary pojedynczych cząsteczek z wykorzystaniem spektroskopowych czujników zbliżeniowych o czułości mniejszej odległości mogą potencjalnie informować o dynamice struktur lokalnych. W tym celu przeprowadzamy pomiary pojedynczych cząsteczek PIFE α-Syn i identyfikujemy różne subpopulacje czasów życia fluorescencji, mapując je na różne struktury lokalne z przejściami między nimi tak wolnymi, jak 100 ms. Praca ta podsumowuje czasowo-rozdzielcze pomiary smPIFE swobodnie dyfuzyjnych cząsteczek α-Syn pojedynczo, w buforze i po związaniu z membranami opartymi na SDS jako spektroskopowy czujnik zbliżeniowy pojedynczej cząsteczki krótkiego zasięgu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Transformacja plazmidowa
- Przygotowanie 0,5 L pożywki SOC
- Odważyć 10 g tryptony, 2,5 g ekstraktu drożdżowego, 0,25 g chlorku sodu (NaCl) oraz 0,1 g chlorku potasu (KCl).
- Dodać wodę dwukrotnie destylowaną (DDW) do uzyskania całkowitej objętości 0,5 L.
- Dostosować pH do wartości 7 poprzez dodanie wodorotlenku sodu (NaOH).
- Przygotować aliquoty zapasu po 100 mL i wysterylizować w autoklawie.
- Przed użyciem do 100 mL pożywki SOC dodać 0,5 mL sterylnego chlorku magnezu (MgCl2) i 1,8 mL sterylnej glukozy.
- Rozmrozić na lodzie kompetentne komórki Escherichia coli szczep BL21 (DE3).
- Delikatnie wymieszać kompetentne komórki.
- Przygotować dwie probówki o pojemności 15 mL. Jedną oznaczyć jako probówkę z reakcją transformacji, a drugą jako probówkę kontrolną.
- Przenieść 100 µL kompetentnych komórek do probówek.
- Do probówki z reakcją transformacji dodać 1 µL plazmidu o stężeniu 0,1 ng/µL.
- Podgrzać pożywkę SOC w kąpieli wodnej o temperaturze 42 °C do wykorzystania w kroku 1.8.
- Poddać obie probówki szokowi termicznemu w kąpieli wodnej o temperaturze 42 °C przez 45 sekund. (Krok krytyczny!)
- Do każdej probówki dodać 900 µL podgrzanej pożywki SOC.
- Inkubować probówki w temperaturze 37 °C przez 45 minut przy wytrząsaniu z prędkością 225 rpm.
- Za pomocą sterylnego rozprowadzacza nanieść 200 µL komórek z transformowanym plazmidem na jedną płytkę z agarem LB (Luria-Bertani) zawierającą 100 µg/mL ampicyliny.
- Za pomocą sterylnego rozprowadzacza nanieść 200 µL komórek z transformowanym plazmidem na jedną płytkę z agarem LB bez ampicyliny (kontrola pozytywna).
- Za pomocą sterylnego rozprowadzacza nanieść 200 µL komórek kontrolnych (niezawierających plazmidu) na jedną płytkę z agarem LB zawierającą 100 µg/mL ampicyliny (kontrola negatywna).
- Inkubować płytki przez noc w temperaturze 37 °C.
2. Przygotowanie białka
- Ekspresja i oczyszczanie rekombinowanej α-synukleiny
- Wybrać pojedynczą kolonię i hodować w 100 mL autoklawowanego płynnego medium LB (Luria-Bertani) zawierającego 100 µg/mL ampicyliny w temperaturze 37 °C (starter).
- Przygotować cztery kolby Erlenmeyera o pojemności 2 L, z czego każda powinna zawierać 1 L autoklawowanego medium LB i 100 µg/mL ampicyliny (duża inokulacja).
- Zmierzyć gęstość optyczną (OD przy λ = 600 nm) zawiesiny komórkowej. Gdy gęstość komórek w starterze osiągnie ODλ=600nm na poziomie 0,6-0,7, dodać 10 mL roztworu startera na każdy 1 L medium LB przygotowanego w poprzednim kroku.
- Hodować kultury bakteryjne w inkubatorze z wytrząsaniem w temperaturze 37 °C przy prędkości 200 rpm.
- Gdy gęstość komórek osiągnie ODλ=600nm na poziomie 0,6-0,8, indukować ekspresję białka poprzez dodanie izopropyl-β-D-1-tiogalaktopyranozydu (IPTG) do każdego 1 L medium wzrostowego do stężenia końcowego 1 mM.
UWAGA: Rozpuścić 0,96 g IPTG w 4 mL DDW i dodać 1 mL otrzymanego roztworu IPTG na każdy 1 L hodowli bakteryjnej. - Hodować komórki przez 4 godziny, a następnie zebrać je poprzez wirowanie w probówkach 50 mL przy prędkości 5 170 x g przez 8 minut.
UWAGA: W każdej serii odrzucić supernatant, zachować osad i ponownie napełnić te same probówki hodowlą bakteryjną. - Przechowywać osad bakteryjny w zamrażarce niskotemperaturowej (np. -80 °C) do następnego dnia.
- Następnego dnia przygotować 200 mL buforu do lizy: 40% (w/v) sacharozy i buforu A, który zawiera 30 mM Tris-HCl, 2 mM kwas etylenodiaminotetraoctowy (EDTA) i 2 mM ditiotreitol (DTT) o pH 8,0.
- Dodać 25 mL buforu do lizy do każdej probówki z osadem bakteryjnym.
- Resuspender osad (używając sterylnych plastikowych pipet Pasteura) w buforze do lizy (patrz 2.1.8).
- Przygotować sterylną kolbę Erlenmeyera o pojemności 250 mL z magnesem mieszającym, umieszczoną w lodzie.
- Dodać 5 mL buforu do lizy, a następnie przenieść do niej jednorodną resuspensję komórek.
- Mieszać komórki przez 20 minut przy 200 rpm w temperaturze pokojowej.
- Przenieść roztwór do probówek 50 mL i wirować w temperaturze 4 °C przez 30 minut przy prędkości 17 400 x g.
- Odrzucić supernatant.
- Przygotować sterylną kolbę Erlenmeyera o pojemności 250 mL z magnesem mieszającym w lodzie.
- Dodać 15 mL buforu do rozpuszczania (90 mL schłodzonego buforu A i 37 µL MgCl2 rozpuszczonego powyżej granicy rozpuszczalności i przefiltrowanego) do każdej probówki. Użyć sterylnych plastikowych pipet Pasteura i rozpuścić osad.
- Gdy część roztworu stanie się jednorodna, przenieść go do mieszanej kolby Erlenmeyera w lodzie.
- Wyznaczyć objętość roztworu w kolbie Erlenmeyera.
- Dodać 10 mg siarczanu streptomycyny na każdy 1 mL roztworu (przed dodaniem rozpuścić siarczan streptomycyny w 2 mL buforu A).
UWAGA: Ten krok jest wykonywany w celu usunięcia DNA i rybosomów. - Mieszać roztwór przez 10-20 minut w temperaturze pokojowej.
- Przenieść roztwór do probówek 50 mL i wirować w temperaturze 4 °C przy prędkości 20 700 x g przez 30 minut.
- Zebrać supernatant i odrzucić osad.
- Przygotować sterylną kolbę Erlenmeyera o pojemności 250 mL w lodzie z mieszadłem.
- Przefiltrować supernatant przez filtr strzykawkowy 0,22 µm do czystej kolby Erlenmeyera.
- Wyznaczyć objętość roztworu i odważyć 0,3 g siarczanu amonu na każdy 1 mL roztworu.
- Stopniowo dodawać siarczan amonu do mieszanego roztworu.
UWAGA: Ten krok jest wykonywany w celu wytrącenia białek. Gdy siarczan amonu zwiąże białka, roztwór staje się mętny i niewyraźny, co objawia się białym kolorem. - Mieszać przez 30 minut w temperaturze pokojowej.
- Przenieść roztwór do probówek 50 mL i wirować w temperaturze 4 °C przy prędkości 20 700 g przez 30 minut.
- Ostrożnie odrzucić supernatant i zachować osad.
- Rozpuścić osad w 20 mL buforu A.
- Połączyć wszystkie roztwory w jednej probówce, a następnie zmierzyć widmo absorpcji UV roztworu.
UWAGA: Jeśli widmo wykazuje sygnaturę agregacji (absorpcja powyżej długości fali 300 nm), przejść do następnego kroku. Jeśli nie, pominąć następny krok i przejść do punktu 2.1.34.
UWAGA: Indeks agregacji (A.I.) obliczony z widm UV jako ODλ=350nm/ (ODλ=280nm - ODλ=350nm) ×100.41 - Użyć probówek CentriPrep z odcięciem 100 kDa i wirować przy prędkości 3 590 x g w temperaturze 4 °C przez 15 minut. Zebrać płyn, który przeszedł przez filtr.
- Dializować roztwór w temperaturze 4 °C przez noc przeciwko buforowi A, używając worków dializacyjnych z odcięciem 3,5 kDa.
- Przeprowadzić kolejną rundę dializy przez co najmniej 4 godziny.
- Nałożyć dializowaną próbkę na kolumnę wymiany anionowej MonoQ 1 mL. Jako bufor płukący stosować bufor Tris-HCl 30 mM o pH 7,5, a jako bufor elucyjny bufor Tris-HCl 30 mM pH 7,5 z 500 mM NaCl.
- Wprowadzić próbkę na kolumnę. Następnie płukać 20 objętościami kolumny (CV) z 0% buforu elucyjnego i 100% buforu płuczącego, aby usunąć niezwiązane białka.
- Płukać 7 CV 30% buforu elucyjnego.
- Eluować próbkę białka α-Syn, stosując gradient zmieniający się z 30% do 100% buforu elucyjnego przez 30 CV, przy szybkości przepływu 1,5 mL/min.
UWAGA: α-Syn eluje przy 46-66 CV przy przewodności 20-24 mS/cm, co odpowiada 38-50% buforu elucyjnego. - Zebrać frakcje głównego piku elucji. Zweryfikować obecność α-Syn, przeprowadzając elektroforezę w żelu poliakrylamidowym z SDS (SDS-PAGE) o stężeniu 15%, a następnie barwiąc roztworem Coomassie Blue lub Fast SeeBand. Oczekiwany jest prążek przy 15 kDa.
- Połączyć odpowiednie frakcje i dializować je przez noc przeciwko buforowi A, używając worków dializacyjnych z odcięciem 3,5 kDa w temperaturze 4 °C.
- Przygotować alikwoty próbki białka i przechowywać je w temperaturze -20 °C.
- α-synukleina znakowana Cy3
- Zredukować grupę tiolową reszty cysteiny w mutancie α-Syn A56C, dodając DTT do stężenia końcowego 2 mM przez 1 godzinę w temperaturze pokojowej.
- Usunąć DTT, wykonując dwie rundy dializy przy użyciu worków dializacyjnych z odcięciem 3,5 kDa. W pierwszej rundzie dializować przeciwko 30 mM Tris-HCl pH 8,0 i 2 mM EDTA. W drugiej rundzie dializować przeciwko 50 mM HEPES pH 7,2 i 2 mM EDTA.
- Zredukować reszty cysteiny, dodając do próbki białka węglan Tris(2-karboksyetylo)fosfiny (TCEP) do stężenia końcowego 50 µM przez 30 minut w temperaturze pokojowej.
UWAGA: TCEP jest niesiarczkowym środkiem redukującym, dzięki czemu utrzymuje grupy tiolowe w formie zredukowanej bez reagowania z barwnikiem. Dodano 0,5 µL z roztworu stokowego 1 M TCEP. - Obliczyć ilości białka wymagane dla końcowej objętości reakcji 1 mL.
UWAGA: Oto przykład obliczeń, których użyliśmy:
20 µM końcowe stężenie białka × 1 mL objętość końcowa = 56 µM początkowe stężenie białka × V białka do dodania - Obliczyć ilość barwnika wymaganą dla końcowej objętości reakcji 1 mL. Znakowanie pojedynczej cysteiny powinno być przeprowadzone z nadmiarem barwnika, przy molowym stosunku barwnika do białka co najmniej 3:1.
UWAGA: Przykład obliczeń, których użyliśmy:
60 µM końcowe stężenie barwnika × 1 mL objętość końcowa = 370 µM początkowe stężenie barwnika × V barwnika do dodania - Obliczyć ilość buforu z dializatu wymaganą do dostosowania całkowitej objętości reakcji do 1 mL.
UWAGA: Przykład obliczeń: 1 mL - (V obliczone z kroku 2.2.4 + V obliczone z kroku 2.2.5) - Przygotować fiolkę reakcyjną z magnesem na mieszadle.
- W pierwszej kolejności dodać obliczoną ilość białka i buforu. Następnie dodać obliczoną ilość barwnika (sulfo-Cy3 maleimid).
- Przechowywać reakcję w temperaturze pokojowej w ciemności przez 3-5 godzin.
- Zakończyć reakcję, dodając 2 mM DTT, i kontynuować przez 1 godzinę.
- Przeprowadzić trzy rundy dializy przeciwko buforowi A, używając worków dializacyjnych z odcięciem 3,5 kDa, aby usunąć nadmiar wolnego barwnika z roztworu.
- Nałożyć próbkę na kolumnę do wykluczania sterycznego, aby dalej oddzielić znakowaną α-Syn od wolnego barwnika.
- Wyznaczyć stężenie czystej znakowanej α-Syn, mierząc absorpcję barwnika (współczynnik absorpcji dla sulfo-Cy3 wynosi 162 000 M-1cm-1 przy λ=548 nm).
- W razie potrzeby zagęścić roztwór czystej znakowanej α-Syn za pomocą koncentratora próżniowego (np. SpeedVac). Następnie przeprowadzić jedną rundę dializy przeciwko buforowi A, używając worków dializacyjnych z odcięciem 3,5 kDa i ponownie wyznaczyć stężenie znakowanego białka.
- Przygotować alikwoty próbki znakowanego białka i przechowywać je w temperaturze -20 °C.
3. Pomiary
- układ eksperymentalny smPIFE
UWAGA: Należy zastosować poniższy układ oparty na mikroskopii konfokalnej lub podobny.- Jako źródło wzbudzenia sulfo-Cy3 (sCy3) należy wykorzystać impulsowe źródło laserowe (w naszym przypadku laser impulsowy pikosekundowy o długości fali λ= 532 nm i szerokości impulsu ~100 ps FWHM), pracujące z odpowiednią częstotliwością repetycji (w naszym przypadku 20 MHz) i połączone z wejściem SYNC karty do czasowo rozdzielczego zliczania pojedynczych fotonów (TCSPC).
- Należy zastosować lustro dichroiczne o wysokiej refleksyjności przy 532 nm, aby oddzielić światło wzbudzenia i rozproszone od fluorescencji.
- Należy zastosować otwór podpłony (pinhole) o średnicy 100 µm w ognisku emitowanego światła, po skupieniu skolimowanego wiązki emisyjnej za pomocą soczewki i przed ponowną kolimacją wiązki emisyjnej przez kolejną soczewkę.
- Należy zastosować filtr pasmowy (w naszym przypadku 585/40 nm), aby dodatkowo odfiltrować fluorescencję sCy3 od innych źródeł światła.
- Fluorescencję należy wykryć za pomocą detektora (w naszym przypadku lawinowej diody pojedynczego fotonu lub hybrydowego fotopowielacza) połączonego (w naszym przypadku przez router 4-do-1) z modułem TCSPC (w naszym przypadku Becker & Hickl SPC-150).
UWAGA: W naszym przypadku akwizycja danych jest prowadzona za pomocą oprogramowania VistaVision (ISSTM) w formacie plików TTTR (time-tagged-time-resolved).
- przygotowanie próbek do smPIFE
- W probówce o niskim wiązaniu białek należy przygotować 25 pM α-Syn znakowanej sCy3 w buforze pomiarowym: 10 mM octanu sodu, 10 mM wodorofosforanu sodu, 10 mM glicyny pH 8.0, 20 mM NaCl, 10 mM cysteaminy oraz 1 mM kwasu 6-hydroksy-2,5,7,8-tetrametylchroman-2-karboksylowego (TROLOX).
UWAGA: Jeśli pomiary α-Syn są prowadzone w obecności pęcherzyków SDS, należy dodać również odpowiednią ilość SDS. - Szkiełko nakrywkowe z 18 komorami należy przepłukać 100 µL 1 mg/mL albuminy surowicy bydlęcej (BSA) przez 1 minutę, a następnie usunąć BSA.
- Do jednej z komór szkiełka nakrywkowe należy dodać 100 µL próbki 25 pM α-Syn znakowanej sCy3.
- Pomiary smPIFE próbki należy przeprowadzić przy użyciu opisanego układu zgodnie z poniższymi krokami.
- W probówce o niskim wiązaniu białek należy przygotować 25 pM α-Syn znakowanej sCy3 w buforze pomiarowym: 10 mM octanu sodu, 10 mM wodorofosforanu sodu, 10 mM glicyny pH 8.0, 20 mM NaCl, 10 mM cysteaminy oraz 1 mM kwasu 6-hydroksy-2,5,7,8-tetrametylchroman-2-karboksylowego (TROLOX).
- akwizycja danych smPIFE
- Należy zastosować obiektyw imersyjny wodny o wysokiej aperturze numerycznej (w naszym przypadku Olympus UPLSAPO 60x N.A. 1.2) i nałożyć kroplę ultra-czystej wody na górną powierzchnię obiektywu.
- Szkiełko nakrywkowe należy przymocować w uchwycie i zamontować na stole mikroskopu.
- Obiektyw należy przesuwać w górę, aż kropla wody na jego powierzchni dotknie spodniej strony szkiełka nakrywkowe.
- Należy otworzyć migawkę lasera i przesuwać obiektyw w górę, obserwując obraz na kamerze CMOS zbierającej światło rozproszone z próbki. Należy obserwować pierścienie Airy'ego: pierwszy pierścień reprezentuje ognisko na granicy woda-szkło, a drugi ognisko na granicy szkło-roztwór próbki.
- Należy zwiększyć wysokość obiektywu o dodatkowe 75 µm, wprowadzając ognisko lasera głęboko do roztworu, aby zminimalizować autofluorescencję z szklanej powierzchni nakrywki.
- Moc lasera na obiektywie należy dostroić do wartości ~100 µW.
- Należy rozpocząć akwizycję detektowanych fotonów przez określony czas (w naszych pomiarach 2 godziny).
UWAGA: Większość sygnału akwizycji powinna mieć częstotliwość (mierzoną w zliczeniach na sekundę, cps) zbliżoną do częstotliwości uzyskanej podczas pomiaru samego buforu; dane zgrupowane w milisekundowe przedziały powinny wykazywać rzadkie zdarzenia serii fotonów (bursts), a większość przedziałów powinna mieć średnią częstotliwość porównywalną z typowym tłem detektora (<1,000 cps w naszym przypadku).
4. Analiza smPIFE w trybie burst
- Konwersja surowych danych
UWAGA: Dane są zazwyczaj przechowywane w pliku binarnym w formacie zdefiniowanym przez firmę produkującą kartę TCSPC (w naszym przypadku pliki .spc).- Konwertuj plik surowych danych do uniwersalnego formatu plików photon-HDF542, używając pakietu oprogramowania phconvert (https://github.com/Photon-HDF5/phconvert). Wskaż plik surowych danych jako wejście i przekonwertuj go do pliku surowych danych .hdf5, korzystając z odpowiedniego kodu w pakiecie phconvert (w naszym przypadku z notatnika Jupyter Convert ns-ALEX Becker-Hickl files to Photon-HDF5.ipynb).
UWAGA: Konwersja do pliku .hdf5 obejmuje: (1) określenie odpowiednich strumieni fotonów w surowych danych (tj. strumieni fotonów zarejestrowanych przez odpowiednie ID detektora); (2) odpowiednie nanoczasy fotonów (czasy detekcji fotonów względem czasu synchronizacji wzbudzenia SYNC); oraz (3) dodanie metadanych.
- Konwertuj plik surowych danych do uniwersalnego formatu plików photon-HDF542, używając pakietu oprogramowania phconvert (https://github.com/Photon-HDF5/phconvert). Wskaż plik surowych danych jako wejście i przekonwertuj go do pliku surowych danych .hdf5, korzystając z odpowiedniego kodu w pakiecie phconvert (w naszym przypadku z notatnika Jupyter Convert ns-ALEX Becker-Hickl files to Photon-HDF5.ipynb).
- Wyszukiwanie i selekcja serii sygnałów (bursts) przy użyciu FRETbursts43
UWAGA: Wszystkie surowe pliki danych photon-HDF5 z pomiarów smPIFE, a także kod podsumowujący analizę surowych danych, są przechowywane w serwisie Zenodo (https://doi.org/10.5281/zenodo.4587698). Wszystkie poniższe kroki są szczegółowo opisane i przedstawione w notatnikach Jupyter, które również znajdują się w linku do repozytorium Zenodo.- Otwórz notatniki Jupyter (w naszym przypadku w środowisku Anaconda).
- Otwórz notatnik smPIFE-aSyn 56C(Cy3) 25 pM newBuffer (Final notebook).ipynb (można go znaleźć w linku do Zenodo).
- Załaduj FRETbursts.
- Załaduj plik danych photon HDF5.
- Ocena szybkości tła (BG): korzystając z histogramu czasów międzyfotonowych, oblicz szybkości tła (BG) dla każdych 30 sekund akwizycji danych w pliku danych photon HDF5.
UWAGA: Kolejne kroki opisują wyszukiwanie serii sygnałów przy użyciu algorytmu przesuwnego okna44,45,46. - Przesuwaj okno czasowe obejmujące m=20 kolejnych fotonów, o jeden foton naraz.
- Zbieraj dane o fotonach tylko wtedy, gdy chwilowa szybkość detekcji fotonów, (
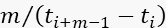 ), jest co najmniej F=11 razy większa niż szybkość tła (BG) dla tego okresu akwizycji danych.
UWAGA: Seria sygnałów jest tworzona ze wszystkich kolejnych fotonów, które zostały zebrane poprzez przesuwanie okna o jeden foton naraz (krok 4.2.6.) i spełniały kryterium szybkości detekcji fotonów (krok 4.2.7). - Oblicz następujące charakterystyki serii sygnałów:
Wielkość serii: liczba fotonów w serii.
Czas trwania serii: różnica czasu między ostatnim a pierwszym momentem detekcji fotonu w serii.
Jasność serii: największa wartość chwilowej szybkości detekcji fotonów w serii.
Separacja serii: odstęp czasu między kolejnymi seriami sygnałów.
UWAGA: Kolejne punkty opisują dalszą procedurę selekcji serii sygnałów. - Wykreśl histogram wartości jasności serii (najwyższa chwilowa szybkość detekcji fotonów w serii) z osią zdarzeń w skali logarytmicznej.
- Zdefiniuj próg jasności serii jako minimalną wartość jasności serii, od której histogram wykazuje trend spadkowy.
- Wybierz serie o wartościach jasności przekraczających próg jasności serii.
UWAGA: Następne kroki opisują średnie czasy życia fluorescencji serii sygnałów. - Wykreśl histogram nanoczasów fotonów dla wszystkich fotonów we wszystkich wybranych seriach z osią liczby fotonów w skali logarytmicznej.
- Zdefiniuj próg nanoczasu jako minimalną wartość nanoczasu, od której histogram nanoczasów fotonów wykazuje trend spadkowy.
- Wybierz tylko fotony o nanoczasach większych niż próg nanoczasu.
- Oblicz średnią arytmetyczną wszystkich wybranych nanoczasów fotonów.
- Odejmij próg nanoczasu od średniej arytmetycznej nanoczasów fotonów. Wynik jest średnim nanoczasem fotonu serii, który jest bezpośrednio proporcjonalny do średniego czasu życia fluorescencji.
- Wykreśl histogram wszystkich średnich czasów życia fluorescencji serii sygnałów. Mogą pojawić się centralnie rozłożone subpopulacje czasu życia fluorescencji. Subpopulacje z niskimi wartościami średnimi reprezentują gatunki cząsteczek z sCy3, który nie był blokowany sterycznie, natomiast subpopulacje z wyższymi wartościami średnimi reprezentują gatunki cząsteczek z sCy3, który był w większym stopniu blokowany sterycznie.
UWAGA: Kolejne kroki opisują powolną dynamikę między seriami sygnałów w oparciu o analizę rekurencji serii47 - Wykreśl histogram czasów separacji serii, z osią czasu separacji w skali logarytmicznej.
UWAGA: Pojawią się dwie subpopulacje czasów separacji serii:
Główna subpopulacja z czasami separacji rzędu sekund, reprezentująca kolejne serie pochodzące z różnych, kolejno mierzonych cząsteczek.
Mniejsza subpopulacja z czasami separacji ~<100 ms, reprezentująca kolejne serie pochodzące z tej samej cząsteczki, która ponownie przeszła przez objętość konfokalną. - Wybierz do zapisu wszystkie pary kolejnych serii, które są oddzielone czasem mniejszym niż maksymalny czas separacji definiujący subpopulację tej samej cząsteczki (w naszym przypadku <100 ms).
- Wykreśl histogram lub wykres rozrzutu średnich czasów życia fluorescencji pierwszej i drugiej serii dla wszystkich par serii, które wystąpiły ponownie poniżej określonego progu czasu separacji
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Jako białko wewnętrznie nieuporządkowane (IDP), w stanie niezwiązanym z inną biomolekułą, α-Syn wykazuje dynamikę strukturalną pomiędzy wieloma konformacjami, z przejściami zachodzącymi w czasie kilku mikrosekund40 a nawet setek nanosekund41. Gdy α-Syn przechodzi przez punkt konfokalny, może przejść tysiące przejść między konformacjami. Rzeczywiście, tak właśnie było w przypadku zastosowania smFRET39,40. W nini...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przeprowadzono szeroko zakrojone badania biochemiczne i biofizyczne w celu zbadania cech strukturalnych α-Syn i jego nieuporządkowanej natury 33,34,35,36,37,38. W kilku pracach wykorzystano już swobodnie dyfuzyjny smFRET do zbadania wewnątrzcząsteczkowej dynamiki monomeru α-Syn wolnego od wiązania. Prace te wykazały wysoką dy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Wszystkich autorów nie łączy konflikt interesów.
Podziękowania
Plazmid pT-t7 kodujący mutanta A56C α-Syn został nam podarowany w prezencie przez Dr. Asaf Grupi, Dr. Dan Amir i Dr. Elisha Haas. Artykuł ten był wspierany przez National Institutes of Health (NIH, grant R01 GM130942 dla E.L. jako subnagroda), Israel Science Foundation (grant 3565/20 w ramach KillCorona - Curbing Coronavirus Research Program), Milner Fund i Hebrew University of Jerusalem (fundusze startowe).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Filtry odśrodkowe Amicon Ultra-15 | Merc | C7715 | odcięcie: 100 kDa |
| siarczan amonu | Sigma-Aldrich | A4418 | |
| BSA | Sigma-Aldrich | A9647 | |
| cysteamina | Sigma-Aldrich | 30070 | |
| - MEGA GeBaFlex-tube | Gene Bio-Application | MEGA320 | |
| ditiotreitol (DTT) | Sigma-Aldrich | 43815 | |
| kwas etylenodiaminotetraoctowy (EDTA) | Sigma-Aldrich | E5134 | |
| Roztwór do barwienia Fast SeeBand | Bio-Application | genu SB050 | |
| Glicyna | Sigma-Aldrich | 50046 | |
| D-Glukoza | Sigma-Aldrich | G7021 | |
| HEPES | Sigma-Aldrich | 54457 | |
| HiTrap Odsalanie 5 ml | Sigma-Aldrich | GE17-1408 | |
| Kwas 6-hydroksy-2,5,7,8-tetrametylochroman-2-karboksylowy (TROLOX) | Sigma-Aldrich | 238813 | |
| izopropyl β-d-1-tiogalaktopiranozyd (IPTG) | Sigma-Aldrich | I5502 | |
| LB bulion | Sigma-Aldrich | L3152 | |
| Magnez chlorek | Sigma-Aldrich | 63068 | |
| Kolumna MonoQ | Sigma-Aldrich | 54807 | |
| białkowa rurka LoBind | Sigma-Aldrich | EP0030108094 | 0,5 ml |
| Płukanie &mikroszkiełka 18 | Ibidi | 81816 | |
| SDS | Sigma-Aldrich | 75746 | |
| Octan sodu | Sigma-Aldrich | S2889 | |
| Wodorotlenek sodu | Sigma-Aldrich | S8045 | |
| Fosforan sodu jednozasadowy jednowodny | Sigma-Aldrich | 71507 | |
| Rozsiewacze sterylnych komórek, szpatułki Drigalskiego | mini-plast | 815-004-05-001 | |
| siarczan streptomycyny | Sigma-Aldrich | S9137 | |
| sulfo-Cy3 maleimidowy | abcam | ab146493 | |
| Chlorowodorek tris(2-karboksyetylo)fosfiny (TCEP) | Sigma-Aldrich | 75259 | |
| Tris-HCl | Sigma-Aldrich | 93363 | |
| Trypton | Sigma-Aldrich | T7293 | |
| Ekstrakt drożdżowy | Sigma-Aldrich | Y1625 |
Bibliografia
- Gust, A., et al. A starting point for fluorescence-based single-molecule measurements in biomolecular research. Molecules. 19 (10), 15824-15865 (2014).
- Weiss, S. Fluorescence spectroscopy of single biomolecules. Science. 283 (5408), 1676-1683 (1999).
- Haran, G. Single-molecule fluorescence spectroscopy of biomolecular folding. Journal of Physics Condensed Matter. 15 (32), R1291(2003).
- Schuler, B., Lipman, E. A., Eaton, W. A. Probing the free-energy surface for protein folding with single-molecule fluorescence spectroscopy. Nature. 419 (6908), 743-747 (2002).
- Michalet, X., Weiss, S., Jäger, M. Single-molecule fluorescence studies of protein folding and conformational dynamics. Chemical Reviews. 106 (5), 1785-1813 (2006).
- Ha, T., Enderle, T., Ogletree, D. F., Chemla, D. S., Selvin, P. R., Weiss, S. Probing the interaction between two single molecules: Fluorescence resonance energy transfer between a single donor and a single acceptor. Proceedings of the National Academy of Sciences of the United States of America. 93 (13), 6264-6268 (1996).
- Deniz, A. A., et al. Single-molecule protein folding: Diffusion fluorescence resonance energy transfer studies of the denaturation of chymotrypsin inhibitor 2. Proceedings of the National Academy of Sciences of the United States of America. 97 (10), 5179-5184 (2000).
- Bialik, C. N., Wolf, B., Rachofsky, E. L., Ross, J. B. A., Laws, W. R. Dynamics of biomolecules: Assignment of local motions by fluorescence anisotropy decay. Biophysical Journal. 75 (5), 2564-2573 (1998).
- Jameson, D. M., Sawyer, W. H. Fluorescence anisotropy applied to biomolecular interactions. Methods in Enzymology. 246, 283-300 (1995).
- Kempe, D., Schöne, A., Fitter, J., Gabba, M. Accurate Fluorescence Quantum Yield Determination by Fluorescence Correlation Spectroscopy. Journal of Physical Chemistry B. 119 (13), 4668-4672 (2015).
- Callis, P. R., Liu, T. Quantitative Prediction of Fluorescence Quantum Yields for Tryptophan in Proteins. Journal of Physical Chemistry B. 108, 4248-4259 (2004).
- Lehrer, S. S. Solute Perturbation of Protein Fluorescence. The Quenching of the Tryptophyl Fluorescence of Model Compounds and of Lysozyme by Iodide Ion. Biochemistry. 10 (17), 3254-3263 (1971).
- Xie, K. X., Liu, Q., Jia, S. S., Xiao, X. X. Fluorescence enhancement by hollow plasmonic assembly and its biosensing application. Analytica Chimica Acta. 1144, 96-101 (2021).
- Stennett, E. M. S., Ciuba, M. A., Lin, S., Levitus, M. Demystifying PIFE: The Photophysics behind the Protein-Induced Fluorescence Enhancement Phenomenon in Cy3. Journal of Physical Chemistry Letters. 6 (10), 1819-1823 (2015).
- Nguyen, B., Ciuba, M. A., Kozlov, A. G., Levitus, M., Lohman, T. M. Protein Environment and DNA Orientation Affect Protein-Induced Cy3 Fluorescence Enhancement. Biophysical Journal. 117 (1), 66-73 (2019).
- Song, D., Graham, T. G. W., Loparo, J. J. A general approach to visualize protein binding and DNA conformation without protein labelling. Nature Communications. 7, 10976(2016).
- Ploetz, E., et al. Förster resonance energy transfer and protein-induced fluorescence enhancement as synergetic multi-scale molecular rulers. Scientific Reports. 6, 33257(2016).
- Hwang, H., Myong, S. Protein induced fluorescence enhancement (PIFE) for probing protein-nucleic acid interactions. Chemical Society Reviews. 43 (4), 1221-1229 (2014).
- Hwang, H., Kim, H., Myong, S. Protein induced fluorescence enhancement as a single molecule assay with short distance sensitivity. Proceedings of the National Academy of Sciences of the United States of America. 108 (18), 7414-7418 (2011).
- Ray, P. C., Fan, Z., Crouch, R. A., Sinha, S. S., Pramanik, A. Nanoscopic optical rulers beyond the FRET distance limit: Fundamentals and applications. Chemical Society Reviews. 43, 6370-6404 (2014).
- Chen, H., Rhoades, E. Fluorescence characterization of denatured proteins. Current Opinion in Structural Biology. 18 (4), 516-524 (2008).
- Alderson, T. R., Markley, J. L. Biophysical characterization of α-synuclein and its controversial structure. Intrinsically Disordered Proteins. 1 (1), 18-39 (2013).
- Mane, J. Y., Stepanova, M. Understanding the dynamics of monomeric, dimeric, and tetrameric α-synuclein structures in water. FEBS Open Bio. 6 (7), 666-686 (2016).
- Wang, W., et al. A soluble α-synuclein construct forms a dynamic tetramer. Proceedings of the National Academy of Sciences of the United States of America. 108 (43), 17797-17802 (2011).
- Bartels, T., Choi, J. G., Selkoe, D. J. α-Synuclein occurs physiologically as a helically folded tetramer that resists aggregation. Nature. 477 (7362), 107-110 (2011).
- Ulmer, T. S., Bax, A., Cole, N. B., Nussbaum, R. L. Structure and dynamics of micelle-bound human α-synuclein. Journal of Biological Chemistry. 280 (10), 9595-9603 (2005).
- Georgieva, E. R., Ramlall, T. F., Borbat, P. P., Freed, J. H., Eliezer, D. Membrane-bound α-synuclein forms an extended helix: Long-distance pulsed ESR measurements using vesicles, bicelles, and rodlike micelles. Journal of the American Chemical Society. 130 (39), 12856-12857 (2008).
- Trexler, A. J., Rhoades, E. α-Synuclein binds large unilamellar vesicles as an extended helix. Biochemistry. 48 (11), 2304-2306 (2009).
- Stephens, A. D., Zacharopoulou, M., Kaminski Schierle, G. S. The Cellular Environment Affects Monomeric α-Synuclein Structure. Trends in Biochemical Sciences. 44 (5), 453-466 (2019).
- Illes-Toth, E., Dalton, C. F., Smith, D. P. Binding of dopamine to alpha-synuclein is mediated by specific conformational states. Journal of the American Society for Mass Spectrometry. 24 (9), 1346-1354 (2013).
- Frimpong, A. K., Abzalimov, R. R., Uversky, V. N., Kaltashov, I. A. Characterization of intrinsically disordered proteins with electrospray inization mass spectrometry: Conformationl heterogeneity of α-synuciein. Proteins: Structure, Function and Bioinformatics. 78 (3), 714-722 (2010).
- Sandal, M., et al. Conformational equilibria in monomeric α-synuclein at the single-molecule level. PLoS Biology. 6 (1), e6(2008).
- Brodie, N. I., Popov, K. I., Petrotchenko, E. V., Dokholyan, N. V., Borchers, C. H. Conformational ensemble of native α-synuclein in solution as determined by short-distance crosslinking constraint-guided discrete molecular dynamics simulations. PLoS Computational Biology. 15 (3), e1006859(2019).
- Ullman, O., Fisher, C. K., Stultz, C. M. Explaining the structural plasticity of α-synuclein. Journal of the American Chemical Society. 133 (48), 19536-19546 (2011).
- Binolfi, A., Theillet, F. X., Selenko, P. Bacterial in-cell NMR of human α-synuclein: A disordered monomer by nature? Biochemical Society Transactions. 40 (5), 950-954 (2012).
- Waudby, C. A., et al. In-Cell NMR Characterization of the Secondary Structure Populations of a Disordered Conformation of α-Synuclein within E. coli Cells. PLoS ONE. 8 (8), e72286(2013).
- Yu, J., Malkova, S., Lyubchenko, Y. L. α-Synuclein Misfolding: Single Molecule AFM Force Spectroscopy Study. Journal of Molecular Biology. 384 (4), 992-1001 (2008).
- Guerrero-Ferreira, R., Kovacik, L., Ni, D., Stahlberg, H. New insights on the structure of alpha-synuclein fibrils using cryo-electron microscopy. Current Opinion in Neurobiology. 61, 89-95 (2020).
- Trexler, A. J., Rhoades, E. Single molecule characterization of α-synuclein in aggregation-prone states. Biophysical Journal. 99 (9), 3048-3055 (2010).
- Ferreon, A. C. M., Gambin, Y., Lemke, E. A., Deniz, A. A. Interplay of α-synuclein binding and conformational switching probed by single-molecule fluorescence. Proceedings of the National Academy of Sciences of the United States of America. 106 (14), 5645-5650 (2009).
- Rezaei-Ghaleh, N., et al. Local and Global Dynamics in Intrinsically Disordered Synuclein. Angewandte Chemie - International Edition. 57 (46), 15262-15266 (2018).
- Ingargiola, A., Laurence, T., Boutelle, R., Weiss, S., Michalet, X. Photon-HDF5: An Open File Format for Timestamp-Based Single-Molecule Fluorescence Experiments. Biophysical Journal. 110 (1), 26-33 (2016).
- Ingargiola, A., Lerner, E., Chung, S. Y., Weiss, S., Michalet, X. FRETBursts: An open source toolkit for analysis of freely-diffusing Single-molecule FRET. PLoS ONE. 11 (8), e0160716(2016).
- Ingargiola, A., et al. Multispot single-molecule FRET: Highthroughput analysis of freely diffusing molecules. PLoS ONE. 12 (4), e0175766(2017).
- Eggeling, C., Fries, J. R., Brand, L., Günther, R., Seidel, C. A. M. Monitoring conformational dynamics of a single molecule by selective fluorescence spectroscopy. Proceedings of the National Academy of Sciences of the United States of America. 95 (4), 1556-1561 (1998).
- Fries, J. R., Brand, L., Eggeling, C., Köllner, M., Seidel, C. A. M. Quantitative identification of different single molecules by selective time-resolved confocal fluorescence spectroscopy. Journal of Physical Chemistry A. 102, 6601-6613 (1998).
- Hoffmann, A., et al. Quantifying heterogeneity and conformational dynamics from single molecule FRET of diffusing molecules: Recurrence analysis of single particles (RASP). Physical Chemistry Chemical Physics. 13 (5), 1857-1871 (2011).
- Eakin, C. M., Berman, A. J., Miranker, A. D. A native to amyloidogenic transition regulated by a backbone trigger. Nature Structural and Molecular Biology. 13 (3), 202-208 (2006).
- Jahn, T. R., Parker, M. J., Homans, S. W., Radford, S. E. Amyloid formation under physiological conditions proceeds via a native-like folding intermediate. Nature Structural and Molecular Biology. 13 (3), 195-201 (2006).
- Chen, D., et al. Tau local structure shields an amyloid-forming motif and controls aggregation propensity. Nature Communications. 10 (1), 2493(2019).
- Lerner, E., Ploetz, E., Hohlbein, J., Cordes, T., Weiss, S. A Quantitative Theoretical Framework for Protein-Induced Fluorescence Enhancement-Förster-Type Resonance Energy Transfer (PIFE-FRET). Journal of Physical Chemistry. B. 120 (26), 6401-6410 (2016).
- Valuchova, S., Fulnecek, J., Petrov, A. P., Tripsianes, K., Riha, K. A rapid method for detecting protein-nucleic acid interactions by protein induced fluorescence enhancement. Scientific Reports. 6, 39653(2016).
- Qiu, Y., Myong, S. Single-Molecule Imaging With One Color Fluorescence. Methods in Enzymology. 581, 33-51 (2016).
- Lerner, E., et al. Toward dynamic structural biology: Two decades of single-molecule Förster resonance energy transfer. Science. 359 (6373), eaan1133(2018).
- Lerner, E., et al. FRET-based dynamic structural biology: Challenges, perspectives and an appeal for open-science practices. Elife. 10, e60416(2021).
- Wang, W., et al. A soluble α-synuclein construct forms a dynamic tetramer. Proceedings of the National Academy of Sciences of the United States of America. 108 (43), 17797-17802 (2011).
- Bartels, T., Choi, J. G., Selkoe, D. J. α-Synuclein occurs physiologically as a helically folded tetramer that resists aggregation. Nature. 477 (7362), 107-110 (2011).
- Ulmer, T. S., Bax, A., Cole, N. B., Nussbaum, R. L. Structure and dynamics of micelle-bound human α-synuclein. Journal of Biological Chemistry. 280 (10), 9595-9603 (2005).
- Georgieva, E. R., Ramlall, T. F., Borbat, P. P., Freed, J. H., Eliezer, D. Membrane-bound α-synuclein forms an extended helix: Long-distance pulsed ESR measurements using vesicles, bicelles, and rodlike micelles. Journal of the American Chemical Society. 130 (39), 12856-12857 (2008).
- Chen, J., et al. The structural heterogeneity of α-synuclein is governed by several distinct subpopulations with interconversion times slower than milliseconds. Structure. 29 (9), (2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
