Tutaj demonstrujemy użycie mikroskopii obrazowania czasu życia fluorescencji (FLIM) do sekwencyjnego obrazowania metabolizmu komórkowego i lepkości błony plazmatycznej w żywej hodowli komórek rakowych. Oceny metaboliczne przeprowadza się poprzez wykrywanie fluorescencji endogennej. Lepkość mierzy się za pomocą fluorescencyjnego wirnika molekularnego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Sondowanie metabolizmu i lepkości komórek nowotworowych za pomocą mikroskopii obrazowania fluorescencji
W tym artykule
Podsumowanie
Streszczenie
Lepkość jest ważną właściwością fizyczną błony biologicznej, ponieważ jest jednym z kluczowych parametrów regulacji stanu morfologicznego i fizjologicznego żywych komórek. Wiadomo, że błony plazmatyczne komórek nowotworowych mają znaczące zmiany w swoim składzie, strukturze i cechach funkcjonalnych. Wraz z rozregulowanym metabolizmem glukozy i lipidów, te specyficzne właściwości błony pomagają komórkom nowotworowym przystosować się do wrogiego mikrośrodowiska i rozwinąć oporność na terapie lekowe. Tutaj demonstrujemy zastosowanie mikroskopii obrazowania fluorescencji czasu życia (FLIM) do sekwencyjnego obrazowania metabolizmu komórkowego i lepkości błony plazmatycznej w żywej hodowli komórek rakowych. Oceny metaboliczne przeprowadza się poprzez wykrywanie fluorescencji endogennych kofaktorów metabolicznych, takich jak zredukowany dinukleotyd nikotynamidoadeninowy NAD(P)H i utlenione flawiny. Lepkość mierzy się za pomocą fluorescencyjnego wirnika molekularnego, syntetycznego barwnika wrażliwego na lepkość, o silnym okresie trwałości fluorescencji zależnym od lepkości bezpośredniego otoczenia. W połączeniu techniki te pozwalają nam lepiej zrozumieć powiązania między stanem błony a profilem metabolicznym komórek nowotworowych oraz uwidocznić zmiany wywołane przez chemioterapię.
Wprowadzenie
Złośliwym przemianom komórek towarzyszą wielokrotne zmiany w ich stanie morfologicznym i fizjologicznym. Szybki i niekontrolowany wzrost komórek nowotworowych wymaga fundamentalnej reorganizacji szlaków biochemicznych odpowiedzialnych za produkcję energii i biosyntezę. Charakterystycznymi cechami metabolizmu nowotworów są zwiększona szybkość glikolizy, nawet przy normalnych stężeniach tlenu (efekt Warburga), wykorzystanie aminokwasów, kwasów tłuszczowych i mleczanu jako paliw alternatywnych, wysoka produkcja ROS w obecności wysokiego poziomu przeciwutleniaczy oraz zwiększona biosynteza kwasów tłuszczowych1,2. Obecnie docenia się, że metabolizm komórek nowotworowych jest bardzo elastyczny, co pozwala im przystosować się do niekorzystnego i niejednorodnego środowiska i zapewnia dodatkową przewagę w zakresie przeżycia3.
Zmieniony metabolizm wspiera specyficzną organizację i skład błon komórek nowotworowych. Profil lipidowy błony komórkowej w komórkach nowotworowych różni się ilościowo od komórek nienowotworowych. Główne zmiany w lipidomie to zwiększony poziom fosfolipidów, w tym fosfatydyloinozytolu, fosfatydyloseryny, fosfatydyloetanoloaminy i fosfatydylocholiny, obniżony poziom sfingomieliny, zwiększona ilość cholesterolu i niższy stopień nienasycenia kwasów tłuszczowych, żeby wymienić tylko kilka4,5,6. W związku z tym właściwości fizyczne membrany, takie jak lepkość membrany, odwrotność płynności, nieuchronnie się zmieniają. Ponieważ lepkość decyduje o przepuszczalności błon biologicznych i kontroluje aktywność białek związanych z błoną (enzymów, transporterów, receptorów), jej regulacja homeostatyczna jest niezbędna do funkcjonowania komórek. Jednocześnie modyfikacja lepkości poprzez dostosowanie profilu lipidowego błony jest ważna dla migracji/inwazji komórek i przetrwania po zmianach warunkowych.
Mikroskopia obrazowania życia fluorescencji (FLIM) stała się potężnym podejściem do nieinwazyjnej oceny wielu parametrów w żywych komórkach, przy użyciu endogennej fluorescencji lub egzogennych sond7. FLIM jest powszechnie realizowany na wielofotonowym laserowym mikroskopie skaningowym, który zapewnia rozdzielczość (sub)komórkową. Wyposażony w moduł zliczania pojedynczych fotonów skorelowanych w czasie (TCSPC), umożliwia pomiary fluorescencji z wysoką dokładnością w czasie8.
Sondowanie metabolizmu komórkowego przez FLIM opiera się na pomiarze fluorescencji endogennych kofaktorów dehydrogenaz, zredukowanego dinukleotydu nikotynamidoadeninowego (fosforanu) NAD(P)H i utlenionych flawin - flawinoadeninowego dinukleotydu FAD i mononukleotydu flawinowego FMN, które działają jako nośniki elektronów w wielu reakcjach biochemicznych7,9,10. Wykryta fluorescencja NAD(P)H pochodzi z NADH i jego ufosforylowanej formy, NADPH, ponieważ są one widmowo prawie identyczne. Zazwyczaj rozpady fluorescencji NAD(P)H i flawin pasują do funkcji dwuwykładniczej. W przypadku NAD(P)H pierwszy składnik (~0,3-0,5 ns, ~70%-80%) przypisuje się jego wolnemu stanowi, związanemu z glikolizą, a drugiemu składnikowi (~1,2-2,5 ns, ~20%-30%) stanowi związanemu z białkami, związanym z oddychaniem mitochondrialnym. W przypadku flawin składnik krótki (~0,3-0,4 ns, ~75%-85%) można przypisać do stanu wygaszonego FAD, a składnik długi (~2,5-2,8 ns, ~15%-25%) do nieugaszonego FAD, FMN i ryboflawiny. Zmiany we względnych poziomach glikolizy, glutaminolizy, fosforylacji oksydacyjnej i syntezy kwasów tłuszczowych powodują zmiany we frakcjach kofaktorów o krótkim i długim czasie życia. Dodatkowo, stosunek intensywności fluorescencji tych fluoroforów (stosunek redoks) odzwierciedla komórkowy stan redoks i jest również używany jako wskaźnik metaboliczny. Chociaż współczynnik redoks przedstawia prostszą metrykę, w porównaniu z czasem życia fluorescencji, pod względem pozyskiwania danych, FLIM jest korzystny do oszacowania NAD(P)H i FAD, ponieważ czas trwania fluorescencji jest wewnętrzną cechą fluoroforu i prawie nie mają na niego wpływu takie czynniki, jak moc wzbudzenia, fotowybielanie, ogniskowanie, rozpraszanie i absorpcja światła, zwłaszcza w tkankach, w przeciwieństwie do intensywności emisji.
Jednym z wygodnych sposobów mapowania lepkości w żywych komórkach i tkankach na poziomie mikroskopowym jest użycie fluorescencyjnych wirników molekularnych, małych syntetycznych barwników wrażliwych na lepkość, w których parametry fluorescencji silnie zależą od lokalnej lepkości11,12. W lepkim ośrodku czas trwania fluorescencji wirnika wzrasta z powodu spowolnienia wewnątrzcząsteczkowego skręcania lub rotacji. Wśród wirników molekularnych pochodne dipirometenu boru (BODIPY) dobrze nadają się do wykrywania lepkości w układach biologicznych, ponieważ mają dobry dynamiczny zakres czasu życia fluorescencji w fizjologicznym zakresie lepkości, niezależność od temperatury, monowykładnicze rozpady fluorescencji, które umożliwiają prostą interpretację danych, wystarczającą rozpuszczalność w wodzie i niską cytotoksyczność13,14. Ilościowe oceny lepkości mikrolepkości przy użyciu rotorów na bazie BODIPY i FLIM zostały wcześniej zademonstrowane na komórkach rakowych in vitro, sferoidach wielokomórkowych guzów i guzach myszy in vivo15,16.
Tutaj prezentujemy szczegółowy opis metodologii sekwencyjnego sondowania do badania metabolizmu komórkowego i lepkości błony plazmatycznej w komórkach nowotworowych in vitro przez FLIM. Aby uniknąć zanieczyszczenia stosunkowo słabej fluorescencji endogennej fluorescencją wirnika opartego na BODIPY, obrazowanie tej samej warstwy komórek przeprowadza się sekwencyjnie z fluorescencją NAD(P)H i FAD zobrazowaną jako pierwszą. Czasy życia fluorescencji kofaktorów są mierzone w cytoplazmie, a czas trwania fluorescencji wirnika mierzy się w błonach plazmatycznych komórek poprzez ręczny wybór odpowiednich stref jako obszarów zainteresowania. Protokół zastosowano w celu skorelowania stanu metabolicznego i lepkości dla różnych linii komórek nowotworowych oraz oceny zmian po chemioterapii.
Protokół przygotowania próbki FLIM nie różni się od tego dla konfokalnej mikroskopii fluorescencyjnej. Po uzyskaniu danych głównym zadaniem jest wyodrębnienie czasu życia fluorescencji z surowych danych. Skuteczność protokołu wykazano przy użyciu komórek HCT116 (ludzki rak jelita grubego), CT26 (rak jelita grubego myszy), HeLa (ludzki rak szyjki macicy) i huFB (ludzkie fibroblasty skóry).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Opis minimalnej konfiguracji do przeprowadzania FLIM
- Aby przeprowadzić ten eksperyment, należy upewnić się, że dostępny jest wymagany zestaw: odwrócony mikroskop konfokalny, laser impulsowy, zazwyczaj ps lub fs, z sygnałem synchronizacji, szybki detektor zliczania fotonów (czas odpowiedzi 150 ps) i elektronika zliczania fotonów, odpowiednio dostępne porty wyjściowe i wejściowe dla detektora i lasera w mikroskopie, impulsy zegara skanowania z kontrolera skanowania mikroskopu, głowica skanująca mikroskopu z łącznikami wiązki lasera i głównymi dichroicznymi dzielnikami wiązki odpowiednimi dla długości fali lasera używanego do FLIM.
- Jeśli w FLIM stosowane jest wzbudzenie dwufotonowe, należy upewnić się, że mikroskop posiada port NDD.
- W przypadku badań komórek ssaków, zwłaszcza w eksperymentach długoterminowych, należy zapewnić dostęp do inkubatora CO2 utrzymywanego w pożądanej temperaturze.
UWAGA: W celu zapoznania się z systemem użytym w tym eksperymencie, należy przejrzeć Tabelę materiałów.
2. Przygotowanie komórek do mikroskopii
- Hodować komórki rutynowo w inkubatorze w temperaturze 37 °C przy 5% CO2 i w atmosferze wilgotnej.
- Do obrazowania mikroskopowego przygotować zawiesinę komórek w pełnej pożywce hodowlanej w stężeniu 1 x 10⁶ komórek/mL.
UWAGA: Stężenia komórek i warunki hodowli zależą od rodzaju komórek. Liczbę komórek użytych do wysiewu oraz czas inkubacji należy dostosować tak, aby uzyskać 70%-80% konfluencji w szalce mikroskopowej. - Wysiać komórki na szalki hodowlane o średnicy 35 mm z dnem szklanym (1 x 10⁵ komórek w 100 µL na szalkę), używając automatycznej pipety 200 µL.
UWAGA: Do wysiewu komórek należy używać szalek z siatką na szklanym dnie, aby monitorować te same pola widzenia mikroskopowego w dynamice.- Podczas ręcznego wysiewu należy upewnić się, że końcówka pipety nie rysuje dna ani ścianek szalki, aby uniknąć uszkodzenia dna.
- Umieścić szalkę w inkubatorze CO2 (37 °C, 5% CO2, atmosfera wilgotna) i inkubować komórki przez 24 h.
- Po 24 h wyjąć szalkę z inkubatora i sprawdzić morfologię oraz konfluencję komórek pod mikroskopem świetlnym. Jeśli komórki nie osiągnęły około 80% konfluencji, inkubować przez kolejne 24 h.
- Ostrożnie usunąć starą pożywkę z szalki za pomocą automatycznej pipety 1 000 µL i dodać 2 mL pożywki DMEM bez czerwieni fenolowej (np. DMEM Life lub FluoroBrite).
UWAGA: Do obrazowania można stosować różne pożywki hodowlane. Należy unikać czerwieni fenolowej w pożywce podczas prowadzenia badań mikroskopowych. - Umieścić szalkę w inkubatorze na 60-120 min, aby umożliwić adaptację komórek.
3. FLIM kofaktorów metabolicznych
- Umieść szalkę z dnem szklanym z komórkami (z kroku 2.7) na stole mikroskopu.
- Kliknij zakładkę Locate w oprogramowaniu mikroskopu skaningowego laserowego (np. ZEN - ZEISS Efficient Navigation), a następnie kliknij Transmission Light (TL), aby włączyć światło.
- Znajdź płaszczyznę ogniskową próbki, patrząc przez okular na poziom przekroju centralnego komórek, w którym kwadrat jest maksymalnie wypełniony komórkami (przy powiększeniu 40x).
- Kliknij przycisk OFF, aby wyłączyć światło.
- Otwórz zakładkę Acquisition. Aby uzyskać obrazy transmitancji i intensywności autofluorescencji endogennego NAD(P)H, wprowadź następujące ustawienia: Excitation wavelength: tryb dwufotonowy 750 nm, Registration range: 450-490 nm, Laser power: 5% (~6 mW), Image size: 1024 x 1024 piksele.
UWAGA: Wybór długości fali wzbudzenia i zakresu rejestracji opiera się na charakterystyce spektralnej (maksymalne wzbudzenie i maksymalna emisja) NAD(P)H17.- Do akwizycji obrazu użyj obiektywu imersyjnego olejowego С Plan-Apochromat 40x/1.3 NA.
- Naciśnij przycisk Snap i zapisz obraz w formacie ZEN.
- Aby uzyskać obrazy transmitancji i intensywności autofluorescencji FAD, zmień Excitation Wavelength na 900 nm. Ustaw Registration Range: 500-550 nm, Laser power: 9% (~6 mW) oraz Image Size: 1024 x 1024 piksele.
UWAGA: Wybór długości fali wzbudzenia i zakresu rejestracji opiera się na charakterystyce spektralnej (maksymalne wzbudzenie i maksymalna emisja) FAD18.- Do akwizycji obrazu użyj obiektywu imersyjnego olejowego С Plan-Apochromat 40x/1.3 NA.
- Naciśnij przycisk Snap i zapisz obraz w formacie ZEN.
- Dla NAD(P)H ustaw parametry w oprogramowaniu mikroskopu skaningowego laserowego zgodnie z opisem w kroku 3.5. Zmień Image Size na 256 x 256 pikseli.
- Wprowadź następujące parametry w menu oprogramowania operacyjnego SPCM (Single Photon Counting Modules) modułu FLIM: Collection Time: 60 s; TAC Range: 5.00E-8; CFD Limit Low: -29.41; ADC Resolution: 256, Image Size: 256 x 256 pikseli.
- Skanuj próbkę przez 60 s, zatrzymaj skanowanie i zapisz uzyskany obraz FLIM dla NAD(P)H.
- Sprawdź uzyskane dane FLIM. W tym celu otwórz surowe dane w oprogramowaniu do obrazowania, wybierz piksel w cytoplazmie komórki, najeżdżając na niego kursorem, i przeanalizuj zanik fluorescencji w tym pikselu. Intensywność pikseli powinna wynosić ≥3000 fotonów na krzywą zaniku przy binningu 1.
UWAGA: Jeśli liczba fotonów jest mniejsza niż 3000, zwiększ moc lasera lub czas zbierania obrazu, kontrolując jednocześnie morfologię komórek i tempo zliczania fotonów. Zazwyczaj, jeśli spadek tempa zliczania przekracza 10% wartości początkowej, zachodzi fotowyblakanie. - Dla FAD ustaw parametry w oprogramowaniu mikroskopu skaningowego laserowego zgodnie z opisem w kroku 3.7. Zmień rozmiar obrazu na 256 x 256 pikseli.
- Wprowadź następujące parametry w menu oprogramowania operacyjnego SPCM (Single Photon Counting Modules) modułu FLIM: Collection time: 60 s; TAC Range: 5.00E-8; CFD Limit Low: -29.41; ADC Resolution: 256, Image Size: 256 x 256 pikseli.
- Skanuj próbkę przez 60 s. Zatrzymaj skanowanie i zapisz uzyskany obraz FLIM dla FAD.
UWAGA: Parametry wskazane w krokach 3.10 i 3.15 są specyficzne dla zastosowanej elektroniki i detektora. - Sprawdź uzyskane dane zgodnie z opisem w kroku 3.12.
- Powtórz kroki 3.5-3.16, aby zarejestrować obrazy FLIM z różnych pól widzenia.
4. Barwienie komórek fluorescencyjnym rotorem molekularnym
UWAGA: Komórki są obrazowane w fluorescencyjnym roztworze rotora molekularnego bez przemywania w temperaturze pokojowej (~20 °C), aby spowolnić internalizację rotora. Lepkość błony zależy od temperatury, co wykazano w naszych poprzednich pracach19,20. Stół mikroskopu z kontrolą temperatury należy wyłączyć z wyprzedzeniem, tzn. przed dodaniem rotora do komórek. W naszej konfiguracji chłodzenie stołu trwa około 10 min.
- Przygotować ogólny roztwór zapasowy fluorescencyjnego molekularnego rotora BODIPY 2 (Stock 1, 25,7 mM).
- Otworzyć BODIPY 2 w środowisku sterylnym i odważyć około 2 mg przy użyciu precyzyjnej wagi. Ostrożnie umieścić go w probówce do mikrocentryfugi.
- Za pomocą automatycznej pipety 20 µL dodać 3 µL odpowiedniego rozpuszczalnika (np. DMSO).
- Po całkowitym rozpuszczeniu próbki w DMSO dodać 297 µL sterylnego PBS i dokładnie wymieszać za pomocą automatycznej pipety 200 µL.
UWAGA: Roztwór zapasowy przechowywać w lodówce w temperaturze +4 °C w ciemnym opakowaniu. Po resuspensji może być przechowywany w lodówce przez kilka miesięcy.
- Przygotować Stock 2 (8,9 mM), dodając 25 µL ogólnego roztworu zapasowego (Stock 1) do probówki do mikrocentryfugi, a następnie 48 µL sterylnego PBS. Delikatnie wymieszać za pomocą automatycznej pipety 200 µL.
UWAGA: Stock 2 służy do przygotowania końcowego roztworu barwiącego stosowanego do barwienia komórek, ponieważ wymagane jest stężenie mikromolarne. - Ostrożnie zastąpić pożywkę hodowlaną w szalce (z kroku 3.1) lodowatym roztworem Hanksa bez Ca2+/Mg2+ i inkubować komórki w temperaturze +4 °C przez 3 min.
UWAGA: Zastosowanie lodowatego roztworu i inkubacja w +4 °C spowalnia internalizację molekularnego rotora, dzięki czemu lokalne barwienie błony utrzymuje się przez 20-30 min. - Przygotować końcowy roztwór barwiący zawierający 4,5 µM BODIPY 2, dodając 1 µL Stock 2 do 999 µL lodowatego roztworu Hanksa lub PBS.
UWAGA: Stężenie BODIPY 2 w końcowym roztworze barwiącym można zwiększyć do ~10 µM bez efektów toksycznych dla komórek, co skutkuje bardziej efektywnym barwieniem i większą liczbą zebranych fotonów. Przy wyższych stężeniach może dojść do przeciążenia detektora FLIM. - Odssać roztwór Hanksa z szalki z hodowlą komórek i zastąpić go lodowatym roztworem BODIPY 2 o stężeniu 4,5 µM. Obrazowanie komórek wykonuje się w roztworze BODIPY 2 bez przemywania.
5. FLIM fluorescencyjnego rotora molekularnego w komórkach
UWAGA: Zawsze przeprowadzaj FLIM fluorescencyjnego rotora molekularnego po FLIM kofaktorów metabolicznych, ponieważ widmo fluorescencji BODIPY 2 nakłada się na emisję endogennych kofaktorów NAD(Р)H i FAD12,17,18.
- Przenieś szalkę z zabarwionymi komórkami na stolik mikroskopu (~20 °C) w celu obrazowania.
- W oprogramowaniu mikroskopu skaningowego ustaw następujące parametry dla trybu jednofotonowego: Wzbudzenie przy długości fali 488 nm za pomocą argonowego lasera jonowego, Moc lasera 1%-2%, Zakres rejestracji długości fali 500-550 nm.
- Do akwizycji obrazów użyj obiektywu imersyjnego olejowego С Plan-Apochromat 40x/1.3 NA.
- Naciśnij przycisk Live. Rozpocznij skanowanie i korzystając z pozycjonowania XY oraz Z za pomocą zintegrowanego stolika zmotoryzowanego, ustaw ostrość i uzyskaj obrazy transmisyjne oraz obrazy intensywności fluorescencji komórek w oknie podglądu. Jeśli jest to wymagane, zapisz uzyskane obrazy.
- Na nałożonych na siebie obrazach transmisyjnym i fluorescencyjnym sprawdź, czy fluorescencja rotora pochodzi z oczekiwanego miejsca (błona komórkowa komórki).
- W menu oprogramowania SPCM modułu FLIM wprowadź następujące parametry: Czas zbierania (Collection time): 60 s; Zakres TAC (TAC Range): 5.00E-8; Dolny limit CFD (CFD Limit Low): -29.41; Rozdzielczość ADC (ADC Resolution): 256, Rozmiar obrazu (Image Size): 256 x 256 pikseli.
UWAGA: W zależności od konfiguracji systemu i detektorów użytych do FLIM, parametry akwizycji obrazu mogą się różnić. - Dla dwufotonowego FLIM ustaw laser ti:szafirowy mikroskopu na długość fali 850 nm oraz moc lasera na 1%-2%.
- W oprogramowaniu mikroskopu skaningowego wybierz zakładkę Continuous, a następnie naciśnij Start w oprogramowaniu SPCM. Skanuj próbkę przez 60 s, zatrzymaj skanowanie i zapisz uzyskany obraz FLIM.
- Zweryfikuj uzyskane dane FLIM. W tym celu wczytaj surowe dane do oprogramowania do analizy danych FLIM SPCImage, wybierz piksel w błonie komórkowej, umieszczając nad nim kursor, i przeanalizuj zanik fluorescencji w tym pikselu. Intensywności pikseli powinny wynosić ≥5,000 na zanik (ewentualnie z uwzględnieniem binningu) przy rozsądnym czasie zbierania (60-120 s).
- Powtórz kroki 5.4-5.8, aby zarejestrować obrazy FLIM komórek z różnych pól widzenia.
UWAGA: Pomiary FLIM żywych komórek zabarwionych BODIPY 2 powinny być ograniczone do ~30 min po dodaniu BODIPY 2.
6. Analiza danych
- Analiza intensywności fluorescencji: stosunek redox
- Otwórz obrazy intensywności fluorescencji NAD(P)H i FAD w programie ImageJ.
- Zaznacz obszar wolny od komórek na obrazie NAD(P)H, korzystając z opcji koła lub kwadratu. Kliknij Measure, a następnie kliknij Subtract (wybierz Process w panelu głównym, a następnie Math i Subtract), aby odjąć uzyskaną wartość sygnału tła.
- Powtórz krok 6.1.2 dla obrazu FAD.
- Uzyskaj obraz stosunku redox poprzez podzielenie intensywności fluorescencji FAD przez intensywność fluorescencji NAD(P)H. Zrób to, wybierając Process w panelu głównym, a następnie wybierając Image Calculator i Divide; zaznacz pole Create new window, a następnie naciśnij OK.
- Zapisz obraz w formacie TIFF.
- Aby obliczyć stosunek redox, zaznacz region cytoplazmy w konkretnej komórce na obrazie TIFF i naciśnij klawisz M. Powtórz czynność dla wszystkich interesujących komórek.
- Zaimportuj pomiary do arkusza kalkulacyjnego.
UWAGA: Alternatywnie intensywności fluorescencji NAD(P)H i FAD w komórkach można mierzyć przy użyciu standardowego oprogramowania mikroskopu, a stosunek redox można uzyskać poprzez podzielenie tych wartości w programie do arkuszy kalkulacyjnych.
- Analiza danych FLIM: metabolizm
- Zaimportuj obraz FLIM NAD(P)H do oprogramowania SPCImage.
- Zastosuj dopasowanie biwykładnicze do obrazu, wpisując 2 w sekcji Components .
- Ustal parametr Offset poprzez zaznaczenie odpowiedniego pola w oprogramowaniu SPCImage.
- Przejdź do Options i wybierz Model. Użyj modelu dopasowania Incomplete Multiexponential oraz metody Fit Method MLE.
- Dostosuj binning, aby uzyskać intensywność pikseli ≥5000 fotonów na krzywą zaniku.
- Sprawdź wartość χ2. Wartość χ2≤ 1.20 wskazuje, że użyty model zapewnia odpowiednie dopasowanie.
- Oblicz histogram czasu życia fluorescencji na każdym obrazie, klikając w górnym menu Calculate, a następnie Decay Matrix.
- Zaznacz obszar w cytoplazmie konkretnej komórki jako obszar zainteresowania (ROI).
- Przeanalizuj krótkie i długie składowe czasu życia (odpowiednio τ1 i τ2) oraz względne amplitudy składowych czasu życia (a1 i a2, gdzie a1 + a2 = 100%), korzystając z opcji Color .
- Wyeksportuj pomiary do programu do arkuszy kalkulacyjnych.
- Powtórz kroki 6.2.8-6.2.10 dla każdej interesującej komórki.
- Powtórz kroki 6.2.1-6.2.11 dla obrazu FAD.
- Analiza danych FLIM: lepkość
- Zaimportuj obraz FLIM do oprogramowania do analizy danych FLIM SPCImage.
- Odznacz pole Scatter .
- Wpisz 1 w sekcji Components , ponieważ zanik fluorescencji rotora powinien być dopasowany do modelu monowykładniczego.
- Dostosuj binning, aby uzyskać intensywność pikseli ≥5000 fotonów na krzywą zaniku.
- Sprawdź wartość χ2 w błonie plazmatycznej. Wartość χ2≤ 1.20 wskazuje, że użyty model zapewnia odpowiednie dopasowanie. W przypadku χ2≥ 1.20 przybliżenie monowykładnicze nie jest możliwe do zastosowania; takie dane mogą wskazywać na agregację barwnika i powinny zostać odrzucone. Agregacja uniemożliwia zastosowanie krzywych kalibracyjnych i prowadzi do błędnych szacunków lepkości.
UWAGA: Zaniki biwykładnicze mogą wskazywać na agregację. W mikroskopie z modułem FLIM z filtrami zmiennymi można to wykryć, testując zakresy długości fal emisji specyficzne dla monomerów i agregatów, odpowiednio 500-550 nm i 580-650 nm, jak opisano w odniesieniu21. - Wygeneruj histogram czasu życia fluorescencji τ dla każdego obrazu, klikając w górnym menu Calculate, a następnie Decay Matrix.
- Zaznacz obszar błony plazmatycznej pojedynczej komórki z zanikiem monowykładniczym, χ2≤ 1.20, korzystając z opcji ROI.
- Wyeksportuj wartość czasu życia fluorescencji do programu do arkuszy kalkulacyjnych.
- Powtórz kroki 6.3.7-6.3.8 dla każdej interesującej komórki.
- Przelicz eksperymentalnie zmierzone czasy życia BODIPY 2 (w ns) na wartości lepkości (w cP) korzystając z następującego równania (uzyskanego wcześniej na podstawie wykresu kalibracyjnego BODIPY w mieszaninach metanol/glicerol):
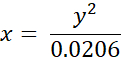
gdzie x – lepkość (w cP), y – czas życia fluorescencji τ (w ns).
UWAGA: IRF (funkcja odpowiedzi instrumentu) jest ważną częścią dopasowania FLIM. W programie SPCImage IRF jest obliczana automatycznie z krawędzi narastającej krzywych zaniku fluorescencji. Jednocześnie IRF można zarejestrować za pomocą próbki niefluorescencyjnej, np. ceramiki, lub próbki generującej sygnał SHG (generacja drugiej harmonicznej), np. kolagenu, kryształów mocznika lub cukru. Stosowanie zarejestrowanych IRF nie jest zalecane, jeśli istnieje możliwość ich obliczenia w oprogramowaniu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Stosując opisany tutaj protokół, zwizualizowaliśmy kofaktory metaboliczne oraz mikroskopową lepkość błon w żywych hodowlach komórkowych przy użyciu techniki FLIM. Pomiary przeprowadzono na różnych liniach komórek nowotworowych: ludzkim raku jelita grubego HCT116, mysim raku jelita grubego CT26, ludzkim raku szyjki macicy HeLa Kyoto oraz ludzkich fibroblastach skóry huFB.
Wskaźnik redoks FAD/NAD(P)H oparty na intensywności fluore...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół ten ilustruje możliwości FLIM w zakresie wieloparametrycznej, funkcjonalnej i biofizycznej analizy komórek nowotworowych. Połączenie optycznego obrazowania metabolicznego opartego na endogennej fluorescencji z pomiarami lepkości błony plazmatycznej za pomocą egzogennego znakowania fluorescencyjnym wirnikiem molekularnym pozwala nam scharakteryzować wzajemne powiązania między tymi dwoma parametrami w żywych komórkach nowotworowych w hodowli komórkowej i śledzić zmiany w odpowiedzi na chemioterapię.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Opracowanie protokołu obrazowania metabolicznego było wspierane przez Ministerstwo Zdrowia Federacji Rosyjskiej (Zadanie Rządowe, numer rejestracyjny АААА-А20-120022590098-0). Badania lepkości były wspierane przez Rosyjską Fundację Naukową (nr projektu 20-14-00111). Autorzy są wdzięczni Antonowi Plechanowowi (PRMU) za pomoc w produkcji wideo.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Item/Device | |||
| Inkubator do hodowli komórkowych | Sanyo | 37° C, 5% CO2, nawilżana atmosfera | |
| Wirówka 5702 R | Eppendorf | 5703000010 | |
| imageJ 1.53c | Wayne Rasband ( Moduł NIH) | ||
| FLIM Prosty Tau 152 TCSPC (w LSM 880) | Becker & Hickl GmbH | ||
| Okap z przepływem laminarnym | ThermoFisher Scientific | ||
| Mikroskop Leica DFC290 | Leica Microsystems | ||
| LSM 880 | Carl Zeiss | ||
| Ti:Szafirowy laser femtosekundowy Mikroskop Mai Tai | Spectra Physics | ||
| Inkubator XLmulti S DARK LS | PeCon GmbH | 273-800 050 | |
| Piektarz mechaniczny | Sartorius mLINE | o pojemności 0,5-10 μ L; 20-200 &mie.; L; 100-1000 μ L | |
| Obiektyw olejowy C-Apochromat 40&x;/1,2 NA W Korr (w LSM 880) | Carl Zeiss | 421767-9971-790 | |
| Moduł Power-Tau 152 z detektorem HPM-100-40 | Becker& Hickl GmbH | ||
| SPCImage oprogramowanie | Becker & Hickl GmbH | SPC 9.8; Oprogramowanie SPCImage 8.3 | |
| ZEN | Carl Zeiss | ZEN 2.1 SP3 (), wersja 14.0.0.201 | |
| Reagent/Materiał | |||
| 5-fluorouracyl | Medac GmbH | 3728044 | |
| DMEM | Gibco, Life Technologies | 31885023 | |
| DMSO | PanEco | F135 | |
| FBS | Hyclone | ||
| FluoroBright DMEM | Gibco, Technologie życia | A1896701 | |
| Hank' s roztwór bez Ca2+/Mg2+ | Gibco, Life Technologies | 14175 | |
| l-Glutamina | PanEco | F032 | |
| Komórki | HCT116, CT26, HeLa Kyoto, huFB | ||
| Rotor molekularny BODIPY 2 | Syntetyzowany i dostarczany przez Marina Kuimova Group, Imperial College London | ||
| Penicylina/streptomycyna | PanEco | A065 | |
| Naczynie do hodowli tkankowych z pokrywą ze szklanym dnem FluoroDish | World Precision Instruments, Inc | ||
| Trypsyna - EDTA 0,25% | PanEco | P034 | |
| Bufor Versen | PanEco | R080p |
Bibliografia
- Vazquez, A., et al. Cancer metabolism at a glance. Journal of Cell Science. 129 (18), 3367-3373 (2016).
- Li, Z., Zhang, H. Reprogramming of glucose, fatty acid, and amino acid metabolism for cancer progression. Cellular and Molecular Life Sciences. 73 (2), 377-392 (2015).
- Strickaert, A., et al. Cancer heterogeneity is not compatible with one unique cancer cell metabolic map. Oncogene. 36 (19), 2637-2642 (2016).
- Szlasa, W., Zendran, I., Zalesińska, A., Tarek, M., Kulbacka, J. Lipid composition of the cancer cell membrane. Journal of Bioenergetics and Biomembranes. 52, 321-342 (2020).
- Preta, G. New insights into targeting membrane lipids for cancer therapy. Frontiers in Cell and Developmental Biology. 8, 571237(2020).
- Kojima, K. Molecular aspects of the plasma membrane in tumor cells. Nagoya Journal of Medical Science. 56, 1-18 (1993).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (7), 071203(2020).
- Becker, W. Advanced time-correlated single photon counting applications. Springer Series in Chemical Physics. , Springer. (2015).
- Shirmanova, M. V., Shcheslavskiy, V. I., Lukina, M. M., Becker, W., Zagaynova, E. V. Exploring tumor metabolism with time-resolved fluorescence methods: From single cells to a whole tumor. Multimodal Optical Diagnostics of Cancer. 3, 133-155 (2020).
- Kalinina, S., Rück, A. FLIM and PLIM in biomedical research. An innovative way to combine autofluorescence and oxygen measurements. Photonics & Lasers in Medicine. 5 (4), 257-266 (2016).
- Kuimova, M. K. Molecular rotors image intracellular viscosity. Chimia. 66 (4), 159-165 (2012).
- Kuimova, M. K. Mapping viscosity in cells using molecular rotors. Physical Chemistry Chemical Physics. 14 (37), 12671(2012).
- Haidekker, M. A., Theodorakis, E. A. Molecular rotors-fluorescent biosensors for viscosity and flow. Organic & Biomolecular Chemistry. 5, 1669-1678 (2007).
- Liu, X., et al. Molecular mechanism of viscosity sensitivity in BODIPY rotors and application to motion-based fluorescent sensors. ACS Sensors. 5 (3), 731-739 (2020).
- Shirmanova, M. V., Shimolina, L. E., Lukina, M. M., Zagaynova, E. V., Kuimova, M. K. Live cell imaging of viscosity in 3D tumour cell models. Multi-Parametric Live Cell Microscopy of 3D Tissue Models. Advances in Experimental Medicine and Biology. Dmitriev, R. 1035, 143-153 (2017).
- Shimolina, L. E., et al. Imaging tumor microscopic viscosity in vivo using molecular rotors. Scientific Reports. 7, 41097(2017).
- Scott, T. G., Spencer, R. D., Leonard, N. J., Weber, G. Synthetic spectroscopic models related to coenzymes and base pairs. V. Emission properties of NADH. Studies of fluorescence lifetimes and quantum efficiencies of NADH, AcPyADH, [reduced acetylpyridineadenine dinucleotide] and simplified synthetic models. Journal of the American Chemical Society. 92 (3), 687-695 (1970).
- Harvey, R. A., Damle, S. A fluorescent modification of flavin adenine dinucleotide. FEBS Letters. 26 (1-2), 341-343 (1972).
- Kubánková, M., Summers, P., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Microscopic viscosity of neuronal plasma membranes measured using fluorescent molecular rotors: Effects of oxidative stress and neuroprotection. ACS Applied Materials and Interfaces. 11, 36307-36315 (2019).
- Kubánková, M., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Molecular rotors report on changes in live cell plasma membrane microviscosity upon interaction with beta-amyloid aggregates. Soft Matter. 14, 9466-9474 (2018).
- Wu, Y., et al. Molecular rheometry: Direct determination of viscosity in Lo and Ld lipid phases via fluorescence lifetime imaging. Physical Chemistry Chemical Physics. 15 (36), 14986(2013).
- Shimolina, L. E., et al. Mapping cisplatin-induced viscosity alterations in cancer cells using molecular rotor and fluorescence lifetime imaging microscopy. Journal of Biomedical Optics. 25 (12), 126004(2020).
- Berezin, M. Y., Achilefu, S. Fluorescence lifetime measurements and biological imaging. Chemical Reviews. 110 (5), 2641-2684 (2010).
- Skala, M. C., et al. In vivo multiphoton fluorescence lifetime imaging of protein-bound and free nicotinamide adenine dinucleotide in normal and precancerous epithelia. Journal of Biomedical Optics. 12 (2), 024014(2007).
- Rück, A., Hauser, C., Mosch, S., Kalinina, S. Spectrally resolved fluorescence lifetime imaging to investigate cell metabolism in malignant and nonmalignant oral mucosa cells. Journal of Biomedical Optics. 19 (9), 096005(2014).
- Lee, D. -H., Li, X., Ma, N., Digman, M. A., Lee, A. P. Rapid and label-free identification of single leukemia cells from blood in a high-density microfluidic trapping array by fluorescence lifetime imaging microscopy. Lab on a Chip. 18 (9), 1349-1358 (2018).
- Lukina, M. M., et al. Interrogation of tumor metabolism in tissue samples ex vivo using fluorescence lifetime imaging of NAD(P)H. Methods and Applications in Fluorescence. 8 (1), 014002(2019).
- Alam, S. R., et al. Investigation of mitochondrial metabolic response to doxorubicin in prostate cancer cells: An NADH, FAD and Tryptophan FLIM assay. Scientific Reports. 7 (1), 10451(2017).
- Walsh, A. J., et al. Quantitative optical imaging of primary tumor organoid metabolism predicts drug response in breast cancer. Cancer Research. 74 (18), 5184-5194 (2014).
- Lukina, M. M., et al. In vivo metabolic and SHG imaging for monitoring of tumor response to chemotherapy. Cytometry Part A. 95 (1), 47-55 (2019).
- Shah, A. T., et al. Optical metabolic imaging of treatment response in human head and neck squamous cell carcinoma. PLoS One. 9 (3), 90746(2014).
- Sergeeva, T. F., et al. Relationship between intracellular pH, metabolic co-factors, and caspase-3 activation in cancer cells during apoptosis. Biochimica et Biophysica Acta (BBA) - Molecular Cell Research. 1864 (3), 604-611 (2017).
- Shirmanova, M. V., et al. Chemotherapy with cisplatin: insights into intracellular pH and metabolic landscape of cancer cells in vitro and in vivo. Scientific Reports. 7, 8911(2017).
- Lukina, M. M., et al. Metabolic cofactors NAD(P)H and FAD as potential indicators of cancer cell response to chemotherapy with paclitaxel. Biochimica et Biophysica Acta (BBA) - General Subjects. 1862 (8), 1693-1700 (2018).
- Druzhkova, I. N., et al. The metabolic interaction of cancer cells and fibroblasts - coupling between NAD(P)H and FAD, intracellular pH and hydrogen peroxide. Cell Cycle. 15 (9), 1257-1266 (2016).
- Lakowicz, J., Szmacinski, H., Nowaczyk, K., Johnson, M. Fluorescence lifetime imaging of free and protein bound NADH. Proceedings of the National Academy of Sciences of the United States of America. 89 (4), 1271-1275 (1992).
- Vanden Berg, P. A. W., Feenstra, K. A., Mark, A. E., Berendsen, H. J. C., Visser, A. J. W. G. Dynamic conformations of flavin adenine dinucleotide: Simulated molecular dynamics of the flavin cofactor related to the time-resolved fluorescence characteristics. The Journal of Physical Chemistry B. 106 (34), 8858-8869 (2002).
- Liu, Z., et al. Mapping metabolic changes by noninvasive, multiparametric, high-resolution imaging using endogenous contrast. Science Advances. 4 (3), (2018).
- Blacker, T. S., et al. Separating NADH and NADPH fluorescence in live cells and tissues using FLIM. Nature Communications. 5, 3936(2014).
- Lu, W., Wang, L., Chen, L., Hui, S., Rabinowitz, J. D. Extraction and quantitation of nicotinamide adenine dinucleotide redox cofactors. Antioxidants and Redox Signaling. 28 (3), 167-179 (2018).
- Ranjit, S., Malacrida, L., Jameson, D. M., Gratton, E. Fit-free analysis of fluorescence lifetime imaging data using the phasor approach. Nature Protocols. 13 (9), 1979-2004 (2018).
- Stringari, C., et al. Phasor approach to fluorescence lifetime microscopy distinguishes different metabolic states of germ cells in a live tissue. Proceedings of the National Academy of Sciences of the United States of America. 108 (33), 13582-13587 (2011).
- Smith, J. T., et al. Fast fit-free analysis of fluorescence lifetime imaging via deep learning. Proceedings of the National Academy of Sciences of the United States of America. 116 (48), 24019-24030 (2019).
- Wang, S., Chacko, J. V., Sagar, A. K., Eliceiri, K. W., Yuan, M. Nonparametric empirical Bayesian framework for fluorescence-lifetime imaging microscopy. Biomedical Optics Express. 10 (11), 5497-5517 (2019).
- Quinn, K. P., et al. Quantitative metabolic imaging using endogenous fluorescence to detect stem cell differentiation. Scientific Reports. 3 (1), 3432(2013).
- Hou, J., et al. Correlating two-photon excited fluorescence imaging of breast cancer cellular redox state with seahorse flux analysis of normalized cellular oxygen consumption. Journal of Biomedical Optics. 21 (6), 060503(2016).
- Wang, H., et al. Red-emitting fluorescence probe for sensing viscosity in living cells. Chemical Papers. 74, 1071-1078 (2020).
- Chen, B., et al. Sensing and imaging of mitochondrial viscosity in living cells by a red photoluminescent probe with long lifetime. Chemical Communications. 55, 7410(2019).
- Shen, B., Wang, L. F., Zhi, X., Qian, Y. Construction of a red emission BODIPY-based probe for tracing lysosomal viscosity changes in culture cells. Sensors and Actuators B: Chemical. 304, 127271(2019).
- Chen, T., Chen, Z., Liu, R., Zheng, S. NIR fluorescent probe for detection of viscosity and lysosome imaging in live cells. Organic and Biomolecular Chemistry. 17, 6398(2019).
- Angelucci, C., et al. Epithelial-stromal interactions in human breast cancer: effects on adhesion, plasma membrane fluidity and migration speed and directness. PLoS One. 7 (12), 50804(2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny