Ten manuskrypt opisuje metodę wykorzystania mikroskopii fluorescencyjnej pojedynczej komórki do wizualizacji i ilościowego określenia konkurencji bakterii w kokulturze.
Artykuł metodologiczny
Kwantyfikacja konkurencji międzybakteryjnej za pomocą obrazowania fluorescencyjnego pojedynczych komórek
W tym artykule
Podsumowanie
Streszczenie
Konkurencja międzybakteryjna może bezpośrednio wpływać na strukturę i funkcję mikrobiomów. W niniejszej pracy opisano podejście do mikroskopii fluorescencyjnej, które można wykorzystać do wizualizacji i ilościowego określenia konkurencyjnych interakcji między różnymi szczepami bakterii na poziomie pojedynczej komórki. Opisany tutaj protokół zawiera metody zaawansowanych podejść do przygotowywania preparatów zarówno na pionowych, jak i odwróconych mikroskopach epifluorescencyjnych, techniki obrazowania żywych komórek i poklatkowego oraz ilościową analizę obrazu przy użyciu oprogramowania FIJI o otwartym kodzie źródłowym. Podejście przedstawione w tym manuskrypcie przedstawia ilościowe określenie interakcji konkurencyjnych między symbiotycznymi populacjami Vibrio fischeri poprzez pomiar zmiany obszaru w czasie dla dwóch równocześnie wykutych szczepów, które wyrażają różne białka fluorescencyjne ze stabilnych plazmidów. Opisano alternatywne metody optymalizacji tego protokołu w systemach modeli bakteryjnych, które wymagają różnych warunków wzrostu. Chociaż opisany tutaj test wykorzystuje warunki zoptymalizowane dla V. fischeri, podejście to jest wysoce powtarzalne i można je łatwo dostosować do badania konkurencji między kulturowymi izolatami z różnych mikrobiomów.
Wprowadzenie
Ten artykuł przedstawia metodę ilościowego określania konkurencji bakteryjnej na poziomie pojedynczej komórki za pomocą mikroskopii fluorescencyjnej. Struktura i funkcja zbiorowisk drobnoustrojów jest często kształtowana przez konkurencyjne interakcje między drobnoustrojami, a w wielu przypadkach scharakteryzowanie tych interakcji wymaga obserwacji różnych szczepów bakteryjnych w kopolimeracji1,2,3,4,5,6,7,8. Tradycyjnie, konkurencja bakteryjna jest określana ilościowo na poziomie populacji poprzez zliczanie jednostek tworzących kolonie (CFU) szczepów inhibitorowych i docelowych przed i po okresie komonety2,9. Mechanizmy konkurencji mikrobiologicznej są szeroko rozpowszechnione wśród bakterii i mogą opierać się na dyfuzji lub kontakcie komórka-komórka w celu zahamowania komórek docelowych10,11,12,13,14,15,16,17,18,19.
Chociaż szczepy bakteryjne są często obserwowane w kopulacji na poziomie populacji, ten manuskrypt przedstawia test do ilościowego oznaczania konkurencji bakteryjnej na pojedynczych komórkach. Ponadto praca ta zawiera sugestie dotyczące dostosowania protokołu do stosowania z innymi gatunkami bakterii. Chociaż konkretne techniki opisane w tym artykule są wykorzystywane do badania zależnej od kontaktu konkurencji wewnątrzgatunkowej między szczepami symbiotycznej bakterii Vibrio fischeri20,21,22, można je dostosować do konkurencji między wieloma organizmami. Ten artykuł zawiera instrukcje dotyczące ustawiania szkiełek podstawowych zarówno w mikroskopach pionowych, jak i odwróconych, a cała analiza jest opisana przy użyciu oprogramowania typu open source FIJI23, dzięki czemu metoda może być używana przez badaczy z dostępem do różnych konfiguracji obrazowania i programów analitycznych. Biorąc pod uwagę znaczenie badania konkurencji mikrobiologicznej zarówno na poziomie populacji, jak i pojedynczych komórek, metoda ta będzie cennym źródłem dla naukowców do ilościowego określenia interakcji konkurencyjnych, szczególnie tych, którzy nie mają dostępu do zastrzeżonego oprogramowania analitycznego.
Protokół
1. Optymalizacja szczepów bakteryjnych
- Wybierz dwa szczepy bakteryjne do analizy konkurencji bakteryjnej na poziomie pojedynczych komórek. W niniejszym przypadku użyto dwóch szczepów V. fischeri: szczepu docelowego (ES11424) oraz szczepu inhibitora (MJ1125), o którym wiadomo, że zabija szczep docelowy za pomocą systemu sekrecji typu VI na chromosomie II (T6SS2)1, który jest zależnym od kontaktu mechanizmem zabijania.
- Określ odpowiednie kontrole dla eksperymentu. W tym przykładzie odpowiednią kontrolą jest inkubacja szczepów inhibitora typu dzikiego oraz mutantów T6SS ze szczepem docelowym w celu ilościowego określenia efektu zabijania pośredniczonego przez T6SS.
UWAGA: Dodatkowe kontrole mogą obejmować szczep docelowy wykazujący ekspresję niezbędnych genów odporności w celu zapobiegania zabijaniu zależnemu od T6SS lub mutant inhibitora wykazujący ekspresję kopii genów typu dzikiego in trans w celu przywrócenia aktywności T6SS1. - Jeśli to możliwe, przeprowadź transformację szczepów stabilnymi plazmidami kodującymi geny różnych białek fluorescencyjnych (np. GFP lub RFP), aby wizualnie odróżnić typy szczepów pod mikroskopem. W tym przypadku szczep inhibitora został oznakowany plazmidem kodującym GFP (pVSV102), a szczep docelowy plazmidem kodującym dsRed (pVSV208)26.
UWAGA: Jeśli użycie stabilnych plazmidów nie jest możliwe, w celu wizualizacji można wprowadzić znaczniki fluorescencyjne do chromosomu bakteryjnego27,28. - Podczas początkowego okresu optymalizacji wykonaj obrazy kultur klonalnych oznakowanych szczepów przy użyciu każdego z filtrów fluorescencyjnych, które będą stosowane podczas eksperymentu, aby upewnić się, że komórki są widoczne tylko w zamierzonym kanale. Na przykład upewnij się, że szczep oznakowany GFP jest widoczny wyłącznie w kanale FITC.
2. Przygotowanie podkładki agarozowej
- Przygotować roztwór podłoża agarozowego, rozpuszczając 2% (w/v) agarozy niskotopliwej w mPBS. Krótko podgrzać roztwór w mikrofalówce i mieszać w wortexie aż do całkowitego rozpuszczenia agarozy. Przechowywać ten roztwór w cieple, umieszczając go w kąpieli wodnej o temperaturze 55°C do momentu użycia. Więcej informacji na temat przygotowywania podłoży agarozowych znajduje się w sekcji Discussion.
UWAGA: W tym przypadku mPBS przygotowano poprzez dodanie 20 g/L NaCl do standardowego 1x PBS. - Owinąć szkiełko przedmiotowe pięciokrotnie kawałkiem taśmy laboratoryjnej. Powtórzyć ten proces drugi raz na tym samym szkiełku w taki sposób, aby odległość między dwoma kawałkami taśmy była nieco mniejsza niż szerokość szkiełka nakrywkowe (Figure 1A). Na przykład, w przypadku stosowania nakrywek o rozmiarze 25 mm2, kawałki taśmy powinny być oddalone od siebie o około 20 mm.
UWAGA: Choć liczbę owinięć taśmy wokół szkiełka można zmodyfikować w celu dostosowania grubości podłoża agarozowego, ważne jest, aby warstwy taśmy miały tę samą wysokość po obu stronach szkiełka, aby podłoże agarozowe pozostało płaskie. - Napipetować ciepły roztwór agarozy pomiędzy dwa kawałki taśmy i natychmiast przykryć szkiełkiem nakrywkowym w taki sposób, aby spoczywało ono na fragmentach taśmy. Zapewni to płaską powierzchnię podłoża agarozowego. Objętość roztworu agarozy napipetowana na tym etapie powinna być wystarczająca, aby nakrywka miała kontakt z cieczą i wypchnęła wszelkie pęcherzyki powietrza z roztworu agarozy. Dla tej konkretnej konfiguracji wystarczające jest 200 µL ciepłej agarozy.
- Pozostawić podłoże agarozowe do stężenia w temperaturze pokojowej przez co najmniej 1 h przed przeprowadzeniem testu koinkubacji. Krok 2.2 pozwoli uzyskać podłoże agarozowe o powierzchni około 20 mm2.
- Przeciąć to podłoże agarozowe żyletką na cztery mniejsze podłoża o powierzchni 5 mm2 do celów obrazowania.
UWAGA: Podłoża agarozowe można przygotować z wyprzedzeniem do jednego tygodnia przed eksperymentem i przechowywać w temperaturze 4°C w pustej, sterylnej płytce Petriego uszczelnionej parafilmem, aby zapobiec wysychaniu.
3. Przygotowanie szczepów do wspólnej inkubacji
- Wykulturuj posiewem smugowym każdy szczep wykorzystywany w teście koinkubacji z zapasów przechowywanych w -80 °C na płytki z agarem LBS uzupełnionym odpowiednimi antybiotykami i inkubuj przez noc w 24°C. W tym przykładzie zastosowano trzy szczepy: szczep inhibitora typu dzikiego, mutant systemu sekrecji typu VI oraz szczep docelowy.
- Następnego dnia przygotuj hodowle nocne w dwóch powtórzeniach biologicznych, pobierając dwie kolonie każdego szczepu i resuspendując je w medium LBS uzupełnionym odpowiednimi antybiotykami, a następnie inkubuj przez noc w 24°C przy wytrząsaniu z prędkością 200 rpm.
- Następnego ranka wykonaj subkulturę każdego powtórzenia biologicznego w stosunku 1:1000 do świeżego medium LBS bez antybiotyków i inkubuj w 24°C przy wytrząsaniu przez 4-5 h lub do momentu, aż komórki osiągną OD600 na poziomie ~1.5.
UWAGA: Harmonogram kroków 3.1, 3.2 i 3.3 może wymagać optymalizacji dla różnych gatunków bakterii, ponieważ tempo ich wzrostu może się znacznie różnić. W tym teście dążono do tego, aby komórki znajdowały się w środkowej fazie wzrostu logarytmicznego w momencie rozpoczęcia testu koinkubacji.
4. Wspólna inkubacja szczepów bakteryjnych
- Rozpoczynając od kultur w fazie średniego wzrostu logarytmicznego z kroku 3.3, zmierz i zapisz gęstość optyczną przy 600 nm (OD600) dla wszystkich próbek.
- Znormalizuj każdą próbkę do wartości OD600 = 1,0, co odpowiada w przybliżeniu 109 CFU/mL dla V. fischeri, poprzez rozcieńczenie kultury w podłożu LBS.
- Wymieszaj dwa konkurujące szczepy w stosunku 1:1 na podstawie objętości, dodając 30 µL każdego znormalizowanego szczepu do oznakowanej probówki 1,5 mL. Wymieszaj kulturę szczepów na wirówce typu vortex przez 1-2 s.
UWAGA: W niektórych przypadkach odpowiednie może być mieszanie kokultur w innych proporcjach. Na przykład, gdy jeden szczep rośnie znacznie szybciej niż drugi, może być konieczne nadanie szczepowi wolniej rosnącemu przewagi liczebnej w celu zaobserwowania konkurencji. Optymalizacja może być również wymagana, jeśli OD600 nie odpowiada podobnej wartości CFU/mL dla obu szczepów. - Powtórz krok 4.3 dla każdego powtórzenia biologicznego i traktowania. W przedstawionym tutaj przykładzie spowoduje to powstanie łącznie czterech probówek z mieszanką szczepów: dwóch powtórzeń biologicznych ze szczepem inhibitora typu dzikiego wymieszanym ze szczepem docelowym oraz dwóch powtórzeń biologicznych ze szczepem mutantem systemu sekrecji typu VI wymieszanym ze szczepem docelowym.
- Aby upewnić się, że konkurujące komórki są wystarczająco gęste dla zabijania zależnego od kontaktu podczas wspólnej inkubacji na podkładce agarowej, zagęść każdą mieszaną kulturę 3-krotnie poprzez wirowanie w standardowej probówce wirówkowej 1,5 mL przez 1 min przy 21 130 x g, odlanie supernatantu i ponowne zawieszenie każdego osadu w 20 µL podłoża LBS. Powtórz dla każdej próbki.
UWAGA: Niektóre komórki bakteryjne są wrażliwe na uszkodzenia podczas wirowania przy wysokim rcf; w takich przypadkach kulturę mieszaną można wirować przez 3 min przy 4600 x g29. Dodatkowo, przy ilościowym określaniu konkurencji zależnej od kontaktu, ważne jest zapewnienie wystarczającej gęstości komórek na szkiełku, aby zaobserwować zabijanie. W niniejszym artykule w traktowaniach „zagęszczonych”, w których zaobserwowano zabijanie, wystąpiło około 10 komórek/20 µm2; szczegółowe informacje znajdują się w sekcji Dyskusja.
5. Przygotowanie preparatu na szkiełku
- W przypadku użycia mikroskopu prostego, umieść podkład z agarozy o powierzchni ~5 mm2 na standardowym szkiełku przedmiotowym o grubości 1 mm. Nanieś 2 µL kultury mieszanej na podkład z agarozy i przykryj miejsce naniesienia szkiełkiem nakrywką nr 1,5 (25 mm2). Przykład przedstawiono na Rysunku 1B.
- W przypadku użycia mikroskopu odwróconego, nanieś 2 µL kultury mieszanej na dno z szkiełka nakrywki nr 1,5 w szalce Petriego o średnicy 35 mm i umieść podkład z agarozy o powierzchni ~5 mm2 nad miejscem koinkubacji. Na podkładzie z agarozy umieść okrągłe szkiełko nakrywkowe o średnicy 12 mm. Przykład przedstawiono na Rysunku 1C.
- Powtórz krok 5.1 lub 5.2, w zależności od zastosowanej konfiguracji mikroskopu, dla pozostałych trzech kultur mieszanych, co pozwoli uzyskać cztery preparaty (szkiełka lub szalki) do obrazowania.
- Pozostaw preparaty na blacie laboratoryjnym przez około 5 min przed przejściem do kroku 6. Pozwoli to komórkom osiąść na podkładzie z agarozy i wyeliminuje ich przemieszczanie się podczas procesu obrazowania.
6. Mikroskopia fluorescencyjna
- Zacznij od ustawienia ostrości na komórkach przy użyciu światła białego (kontrast fazowy lub DIC), aby zminimalizować efekty fotoblaknięcia. Biorąc pod uwagę średnią wielkość pojedynczej komórki bakteryjnej, użyj obiektywu imersyjnego 60x lub 100x.
- Dostosuj czas ekspozycji i ustawienia akwizycji dla każdego kanału tak, aby komórki były widoczne w odpowiednim kanale przy minimalnym poziomie tła.
UWAGA: Dopuszczalne jest stosowanie różnych czasów ekspozycji dla różnych kanałów, jednak dla danego kanału należy stosować ten sam czas ekspozycji we wszystkich powtórzeniach biologicznych i wariantach traktowania. - Dla każdej próbki wybierz co najmniej pięć pól widzenia (FOV) i wykonaj obrazy w każdym odpowiednim kanale, korzystając z ustawień akwizycji z kroku 6.2 (Zobacz przykłady na Rysunku 2). Zapisz współrzędne XY każdego FOV, aby te same pola widzenia można było obrazować w końcowym punkcie czasowym. Obrazowanie tych samych pól FOV w każdym punkcie czasowym jest niezbędne do określenia proporcji powierzchni zajmowanej przez komórki docelowe lub inhibitorowe podczas etapów analizy.
UWAGA: W tym przykładzie fluorescencja GFP jest wykrywana przy użyciu filtra o długości fali wzbudzenia 467 - 498 nm i filtra emisji 513 - 556 nm i jest sztucznie kolorowana na zielono. Fluorescencja dsRed jest wykrywana przy użyciu filtra o długości fali wzbudzenia 542 - 582 nm i filtra emisji 603 - 678 nm i jest sztucznie kolorowana na magenta. - Po 2 h powtórz krok 6.3 dla każdej próbki, korzystając z wcześniej zapisanych współrzędnych XY (Rys 2).
UWAGA: Harmonogram kolejnych obrazów może wymagać optymalizacji dla organizmów o różnych tempach wzrostu lub różnych mechanizmach konkurencyjnych.
7. Analiza obrazu w programie FIJI
- Pobierz i zainstaluj oprogramowanie do przetwarzania obrazów FIJI zgodnie z instrukcjami dostępnymi tutaj: https://imagej.net/Fiji/Downloads
- Otwórz FIJI i zaimportuj pliki obrazów do analizy.
UWAGA: W większości przypadków do analizy obrazów stosowane są pliki .TIFF, choć niektóre oprogramowania do akwizycji obrazów eksportują dane w formatach własnościowych. FIJI potrafi rozpoznać większość formatów własnościowych, a obrazy można importować i analizować w następujący sposób. - Dla każdego obrazu pozyskanego w krokach 6.3 i 6.4 przekonwertuj obraz na skalę szarości, rozdziel kanały, a następnie przeprowadź progowanie (Ctrl + Shift + T) i utwórz maskę binarną obrazu po wstępnym przetwarzaniu (Rysunek 3A,B).
UWAGA: W tym przypadku zastosowano domyślne ustawienia progowania w FIJI. W niektórych sytuacjach może być konieczna zmiana tych ustawień; w takim przypadku należy zastosować te same parametry dla wszystkich obrazów w danym eksperymencie. - Ustaw skalę obrazu (Analyze | Set Scale), używając odpowiednich wartości dla danej konfiguracji mikroskopowej23.
- Ustaw pomiary (Analyze | Set Measurements) i wybierz Area.
UWAGA: Można dodać inne pomiary, jeśli są one odpowiednie dla danego eksperymentu. Dla przykładu analizy przedstawionej tutaj wymagany jest jedynie pomiar pola powierzchni (Area) obiektu. - Przeprowadź analizę cząstek (Analyze | Analyze Particles) korzystając z domyślnych ustawień (Rysunek 3C). Jeśli w próbce znajdują się zanieczyszczenia, może być konieczne dostosowanie parametrów rozmiaru (size) lub kolistości (circularity), aby odfiltrować cząstki niebędące komórkami. Wybierz Show | Outlines, aby wynik analizy zawierał ponumerowane obrysy wszystkich przeanalizowanych cząstek (Rysunek 3D).
UWAGA: Porównanie obrysu na Rysunku 3D z obrazem początkowym jest szczególnie ważne na etapie optymalizacji, aby upewnić się, że (1) analizowane są wszystkie komórki oraz (2) wszelkie zanieczyszczenia zostały wykluczone z analizy. - Wyeksportuj pomiary z kroku 7.4 (Rysunek 3E) do arkusza kalkulacyjnego w celu dalszej analizy i sporządzenia wykresów.
- Powtórz kroki 7.1 – 7.5 dla wszystkich kanałów i obrazów pozyskanych podczas eksperymentu.
8. Obliczanie procentowej wartości początkowego obszaru docelowego w czasie
- W przypadku każdego pola widzenia analizowanego w sekcji 7 upewnij się, że wyeksportowany plik zawiera pomiar powierzchni dla każdej analizowanej cząsteczki. Zaczynając od kanału fluorescencji szczepu docelowego, oblicz sumę powierzchni cząsteczek dla każdego pojedynczego pola widzenia. Dla dwóch powtórzeń biologicznych z pięcioma polami widzenia (FOV) każde, powinno to dać dziesięć sum powierzchni na każdą grupę traktowania w każdym punkcie czasowym.
- Oblicz procent początkowej powierzchni docelowej w czasie dla każdego pola widzenia, korzystając z następującego równania: (
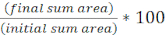 )
- Powtórz to obliczenie dla wszystkich grup traktowania i przedstaw na wykresie procent początkowej powierzchni docelowej (wynik równania z kroku 8.2) dla każdej grupy (Rycina 4A).
- Określ, czy w przypadku każdej grupy traktowania nastąpił wzrost netto populacji docelowej (wskazujący na wzrost), spadek netto populacji docelowej (wskazujący na śmierć) lub brak zmian (wskazujący na brak wzrostu lub śmierci).
UWAGA: Wartości procentu początkowej powierzchni docelowej większe niż 100% wskazują na wzrost netto populacji docelowej, a wartości mniejsze niż 100% wskazują na śmierć netto populacji docelowej. Wartości procentu początkowej powierzchni utrzymujące się na poziomie 100% wskazują na brak zmian netto w populacji docelowej. Sugerowane eksperymenty uzupełniające znajdują się w sekcji dyskusji.
9. Obliczanie procentowego udziału początkowego obszaru zahamowania w czasie
- Powtórz kroki od 8.1 do 8.3, korzystając tym razem z pomiarów zebranych z kanału fluorescencji szczepu inhibitora w sekcji 7 (Rysunek 4B).
- Ustal, czy dla każdego wariantu badania nastąpił całkowity wzrost populacji inhibitora (przyrost), całkowity spadek populacji inhibitora (śmierć), czy brak zmian. Wartości większe niż 100 wskazują na całkowity wzrost inhibitora, a wartości mniejsze niż 100 wskazują na całkowity spadek liczebności inhibitora.
Wyniki
W celu wizualizacji i ilościowego określenia interakcji konkurencyjnych między bakteriami na poziomie pojedynczych komórek, opracowano i zoptymalizowano protokół dla V. fischeri, modyfikując nasz sprawdzony test oparty na CFU1,2. Metoda ta wykorzystuje stabilne plazmidy kodujące GFP i dsRed, aby wizualnie rozróżnić poszczególne szczepy V. fischeri. Wynik konkurencyjny tych interakcji można określić ilościowo poprzez analizę obrazów uzyskanych w tym teście z wykorzystaniem oprogramowania open-source FIJI. Jako przykład przeprowadzono następujący eksperyment z użyciem izolatów V. fischeri. Szczep inhibitora zawierał plazmid kodujący GFP, a szczep docelowy zawierał plazmid kodujący dsRed. Biorąc pod uwagę, że T6SS2 kodowany przez inhibitor jest mechanizmem zabijania zależnym od kontaktu, wprowadzono warianty, w których komórki były albo skupione (wysoki kontakt międzykomórkowy), albo rozproszone (niski kontakt międzykomórkowy) na szkiełku, aby podkreślić wpływ organizacji eksperymentalnej na końcowe wyniki tego testu. W danych próbkowych konkurujące szczepy zmieszano w stosunku 1:1 i inkubowano na podkładce agarozowej przez 2 h, wykonując obrazy początkowe oraz końcowe (po 2 h). Jako kontrolę, szczep mutant T6SS2 inkubowano wspólnie ze szczepem docelowym zarówno w warunkach skupienia, jak i rozproszenia. Kultury każdego szczepu przygotowano i inkubowano wspólnie zgodnie z powyższym opisem, a szkiełka przygotowano w sposób przedstawiony na Rysunku 1.
Rysunek 2 przedstawia reprezentatywne obrazy z mikroskopii fluorescencyjnej dla każdego wariantu eksperymentalnego, z tym samym polem widzenia obrazowanym w początkowym i końcowym punkcie czasowym. W przypadku każdego wariantu, inhibitor typu dzikiego lub szczep mutant T6SS posiadający plazmid kodujący GFP zmieszano w stosunku 1:1 ze szczepem docelowym posiadającym plazmid kodujący dsRed. Podczas 2-godzinnego okresu wspólnej inkubacji w tej konfiguracji eksperymentalnej, rosnące komórki V. fischeri mogą przejść przez 1-2 podziały (Rysunek 2; szare strzałki). Na Rysunku 2A kontakt międzykomórkowy między szczepem docelowym a inhibitorem został wymuszony poprzez zagęszczenie mieszanej kultury przed naniesieniem na szkiełko. Zaobserwowano, że wiele komórek docelowych staje się okrągłych i/lub znika w ciągu 2 h, co jest zgodne z eliminacją komórek docelowych przez inhibitor (Rysunek 2; białe strzałki). Więcej informacji na temat interpretacji zaokrąglania się lub lizy komórek docelowych znajduje się w sekcji Dyskusja. Na Rysunku 2B tę samą wspólną inkubację naniesiono na szkiełko, tym razem bez zagęszczania mieszanej kultury, tak aby komórki pozostały rozproszone, a kontakt między szczepami na szkiełku był minimalny. W tym przypadku nie zaobserwowano znikania ani zaokrąglania komórek docelowych, co sugeruje, że szczep docelowy nie został zahamowany w tym wariancie. Rysunek 2C oraz Rysunek 2D przedstawiają te same warianty (zagęszczony i rozproszony) opisane powyżej, tym razem z użyciem mutanta T6SS jako szczepu inhibitora. Nie zaobserwowano znikania ani zaokrąglania komórek docelowych podczas wspólnej inkubacji z mutantem T6SS zarówno w warunkach zagęszczonych, jak i rozproszonych, co ponownie sugeruje, że szczep docelowy nie został zahamowany w żadnym z tych wariantów.
Rysunek 3 przedstawia schemat analizy w programie FIJI wykorzystany do ilościowego określenia konkurencji w niniejszym protokole. Wybrano reprezentatywny obraz z kanału docelowego (Rysunek 3A) i utworzono maskę binarną przy użyciu domyślnych ustawień progu w programie FIJI (Rysunek 3B). Skalę obrazu dostosowano do parametrów tej konfiguracji mikroskopowej. Cząsteczki analizowano, stosując parametr rozmiaru = 0 - nieskończoność, parametr kolistości = 0,00 - 1,00 oraz zaznaczając opcję Show Outlines (Rysunek 3C). Wyniki tej analizy cząsteczek przedstawiono zarówno w formie ponumerowanych obrysów każdej cząsteczki (Rysunek 3D), jak i w formie tabeli z kolumnami obejmującymi numer cząsteczki, nazwę pliku (etykietę) oraz powierzchnię cząsteczki w µm2 (powierzchnię) (Rysunek 3E).
Na Rysunku 4 przedstawiono i przeanalizowano dane uzyskane z Rysunku 3E. Na Rysunku 4A zaprezentowano procent początkowego obszaru celu w końcowym punkcie czasowym dla każdej serii prób zgodnie z krokiem 8.2. Jeśli procent początkowego obszaru celu przekracza 100, oznacza to całkowity wzrost celu (tj. wzrost populacji), co obserwuje się w warunkach, w których populacja celu nie jest znacząco hamowana. Natomiast jeśli procent początkowego obszaru celu jest mniejszy niż 100, wynik ten wskazuje na całkowity spadek liczby celów (tj. śmierć komórek), co obserwuje się w warunkach, w których populacja celu jest znacząco hamowana. W przypadku wspólnej inkubacji celu z inhibitorem typu dzikiego w warunkach zagęszczenia, dane wykazują całkowity spadek obszaru celu. W przeciwieństwie do tego, gdy cel był inkubowany wspólnie z inhibitorem typu dzikiego w warunkach rozproszonych lub z mutantem T6SS w warunkach zagęszczonych lub rozproszonych, dane wykazują całkowity wzrost obszaru celu. Procent początkowego obszaru celu przy wspólnej inkubacji z inhibitorem typu dzikiego w warunkach zagęszczenia wynosił poniżej 100 i był znacząco niższy niż we wszystkich pozostałych próbach, zgodnie z jednoczynnikową analizą ANOVA, po której zastosowano test wielokrotnych porównań Tukeya dla wszystkich serii (p < 0.0001). Dane te wskazują, że śmierć komórek celu zależy od funkcjonalnego T6SS w inhibitorze i podkreślają znaczenie ustawienia eksperymentalnego umożliwiającego wystarczający kontakt międzykomórkowy w celu wykrycia śmierci komórek spowodowanej mechanizmem zabijania zależnym od kontaktu.
Rysunek 4B przedstawia procent początkowej powierzchni inhibitora w końcowym punkcie czasowym dla każdego z wariantów traktowania. W tym przykładzie zaobserwowano wzrost netto szczepu inhibitora we wszystkich wariantach. Jednakże procent początkowej powierzchni inhibitora był znacząco wyższy, gdy inhibitor typu dzikiego był współinkubowany z celem w warunkach zagęszczenia w porównaniu do wszystkich pozostałych wariantów, zgodnie z jednoczynnikową analizą ANOVA i następującym po niej testem wielokrotnych porównań Tukeya dla wszystkich wariantów (p < 0.0001). Początkowo przypuszczaliśmy, że wzrost netto powierzchni inhibitora może wynikać ze zwiększenia dostępnej przestrzeni do wzrostu w miarę eliminacji komórek celu. Jednak tego samego wzrostu inhibitora nie zaobserwowano w wariantach z rozproszonymi komórkami, gdzie komórki inhibitora miały miejsce do wzrostu od początku współinkubacji. Alternatywnie, wynik ten może sugerować, że składniki odżywcze uwalniane z lizujących komórek celu umożliwiają większy przyrost populacji inhibitora. Podsumowując, wyniki te sugerują, że szczep inhibitora eliminuje cel w sposób zależny od T6SS tylko wtedy, gdy wymuszony jest wysoki kontakt międzykomórkowy poprzez zagęszczenie komórek na szkiełku.

Rysunek 1: Przygotowanie podkładki agarozowej i przygotowanie preparatu do testów koinkubacji. (A) Układ do przygotowania 2% podkładek agarozowych. Pięć warstw taśmy laboratoryjnej (zielona) owija kCząstkę szkiełka nakrywkowego w dwóch punktach oddalonych od siebie o około 20 mm. Następnie ciepłą 2% agarozę w mPBS (żółta) pipetuje się pomiędzy kawałkami taśmy, po czym natychmiast przykrywa szkiełkiem nakrywkowym o powierzchni 25 mm2 i pozostawia do zestalenia przez co najmniej 1 h w temperaturze pokojowej. Za pomocą żyletki wycina się podkładkę agarozową na kawałki o powierzchni ~5 mm2, a następnie za pomocą pęsety przenosi się podkładkę na nowe szkiełko do obrazowania. (B) Podczas obrazowania w mikroskopie prostym, 5 mm2 podkładkę agarozową kładzie się bezpośrednio na szkiełku, a następnie nanosi mieszaną kulturę (niebieska) i nakłada okrągłe szkiełko nakrywkowe nr 1,5 o średnicy 12 mm. (C) Podczas obrazowania w mikroskopie odwróconym, mieszaną kulturę nanosi się bezpośrednio na szklane szkiełko nakrywkowe nr 1,5 stanowiące dno 35 mm szalki Petriego, a na kulturę kładzie się podkładkę agarozową, a następnie drugie okrągłe szkiełko nakrywkowe o średnicy 12 mm w celu spłaszczenia podkładki agarozowej. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
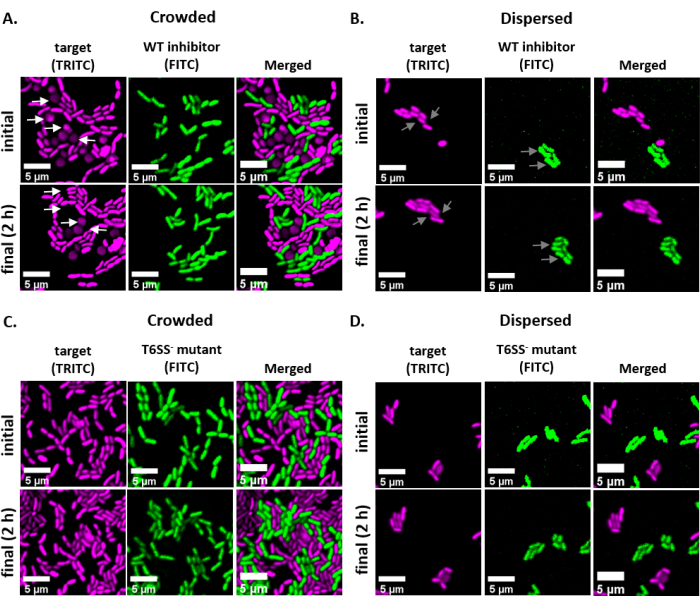
Rycina 2: Obrazy z serii czasowej punktów współinkubacji w warunkach zagęszczonych lub rozproszonych. (A) Reprezentatywne obrazy w początkowym i końcowym punkcie czasowym, w których mieszana kultura komórek docelowych i inhibitora typu dzikiego została skoncentrowana 3x przed naniesieniem na szkiełko, aby wymusić kontakt międzykomórkowy między szczepami. Białe strzałki w kanale TRITC wskazują przykłady komórek docelowych, które zaokrąglają się lub ulegają lizie w trakcie trwania eksperymentu. (B) Reprezentatywne obrazy, w których mieszana kultura komórek docelowych i inhibitora typu dzikiego została naniesiona bez koncentrowania, tak aby komórki były rozproszone i występował minimalny kontakt międzykomórkowy między szczepami. Szare strzałki w kanałach FITC i TRITC wskazują przykłady podziałów komórkowych w trakcie trwania eksperymentu. (C) Reprezentatywne obrazy, w których mieszana kultura komórek docelowych i mutanta T6SS- została skoncentrowana 3x przed naniesieniem na szkiełko, aby wymusić kontakt międzykomórkowy między szczepami. (D) Reprezentatywne obrazy, w których mieszana kultura komórek docelowych i mutanta T6SS- została naniesiona bez koncentrowania, tak aby komórki były rozproszone i występował minimalny kontakt międzykomórkowy między szczepami. Paski skali = 5 µm i są jednakowe dla wszystkich obrazów; kanał TRITC jest sztucznie zabarwiony na purpurowo, a kanał FITC na zielono. Wszystkie obrazy poddano dekonwolucji; odjęto tło, a jasność i kontrast dostosowano jednolicie dla wszystkich obrazów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
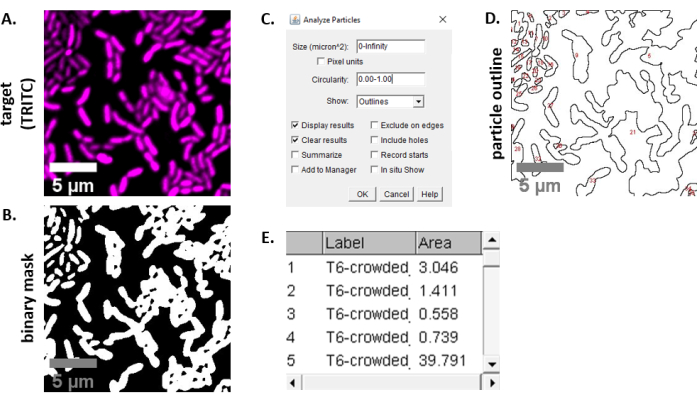
Rycina 3: Schemat analizy w programie FIJI. (A) Reprezentatywny obraz do analizy. Ten schemat jest powtarzany dla obu kanałów we wszystkich polach widzenia i próbkach. Paski skali = 5 µm i są spójne dla wszystkich obrazów; kanał TRITC jest sztucznie pokolorowany na magentowo, kanał FITC na zielono. (B) Maska binarna stworzona poprzez progowanie obrazu przy użyciu domyślnych ustawień w FIJI. (C) Przykład ustawień analizy cząstek użytych w niniejszym opracowaniu. Zakres wielkości = 0 - nieskończoność µm2; kolistość = 0,00 - 1,00; wyświetlanie = kontury. (D) Kontur cząstki utworzony jako wynik analizy cząstek w punkcie (C). Kontury cząstek w punkcie (D>) należy porównać z oryginalnym obrazem (A), aby upewnić się, że wszystkie komórki zostały ujęte w analizie cząstek. (E) Tabela wyników utworzona jako wynik analizy cząstek w punkcie (C). Numer obiektu (kolumna 1) odpowiada poszczególnym cząstkom (jednej lub więcej komórkom) obrysowanym i oznaczonym na czerwono w panelu (D). Label = nazwa pliku analizowanego obrazu; Area = całkowita powierzchnia cząstki w µm2. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
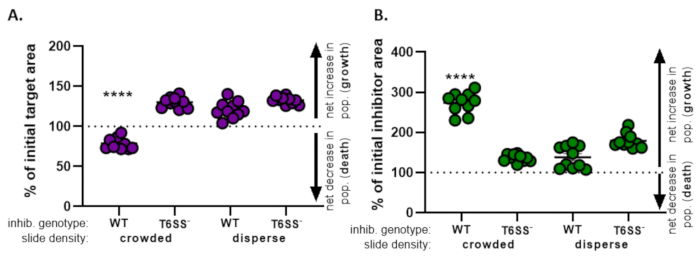
Rysunek 4: Przykładowe dane do oceny, czy szczep docelowy został zahamowany. Procent powierzchni początkowej w końcowych punktach czasowych dla szczepu docelowego (A) i szczepu inhibitora (B), przy różnych początkowych gęstościach komórek. Gęstość na szkiełku wskazuje na początkową gęstość komórek, która jest albo duża (wysoki kontakt komórkowy między szczepami), albo bardziej rozproszona (niski kontakt komórkowy między szczepami), jak opisano na Rysunku 2. Genotyp inhibitora wskazuje, czy szczep typu dzikiego (wild-type) czy mutant T6SS (T6SS-) był inkubowany wspólnie ze szczepem docelowym. Gwiazdki oznaczają istotną różnicę w % zmianie przy porównaniu wszystkich wariantów (jednoczynnikowa analiza ANOVA, a następnie test wielokrotnych porównań Tukeya dla wszystkich wariantów; (p < 0.0001)). Linia przerywana oznacza brak netto zmiany powierzchni szczepu między początkowym a końcowym punktem czasowym; zmiana % > 100 wskazuje na wzrost netto (tzn. wzrost populacji), a zmiana % < 100 wskazuje na spadek netto (tzn. śmierć komórek). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Opisany powyżej protokół stanowi potężne narzędzie do ilościowego określania i charakteryzowania konkurencji międzybakteryjnej na poziomie pojedynczej komórki. Ten test, który został opracowany przez modyfikację naszego testu konkurencji opartego na CFU na płytkach agarowych 1,2, pozwolił na wizualizację konkurencji pojedynczych komórek wśród izolatów V. fischeri i przedstawiono sugestie dotyczące optymalizacji metody dla szerokiej gamy systemów i konfiguracji mikroskopowych. Chociaż opisana tutaj metoda została zoptymalizowana dla symbionta V. fischeri, można ją łatwo zmodyfikować, aby pomieścić wiele różnorodnych, zdolnych do hodowli drobnoustrojów. Ważne jest, aby pamiętać, że mechanizmy konkurencyjne mogą być regulowane przez dowolną liczbę zmiennych środowiskowych, w tym temperaturę, zasolenie i lepkość 30,31,32,33,34. Wcześniejsze prace potwierdziły, że V. fischeri konkuruje przy użyciu zależnego od kontaktu systemu wydzielania typu VI, który jest aktywny na powierzchni30, co sprawia, że warunki opisane w tym teście są odpowiednie do badania konkurencji między przykładowymi szczepami. Ważne jest również, aby wziąć pod uwagę początkową gęstość komórek na szkiełku podczas ilościowego określania konkurencji bakteryjnej. Biorąc pod uwagę, że kontakt między komórkami docelowymi i inhibitorowymi jest często wymagany do zamieszkania, mieszana hodowla powinna być skoncentrowana w taki sposób, aby kontakt komórka-komórka był zmaksymalizowany, a komórki pozostały w jednej płaszczyźnie na szkiełku. Hodowle komórkowe powinny być hodowane do podobnej gęstości optycznej (faza mid-log), a następnie skoncentrowane w celu wymuszenia kontaktu, a nie po prostu hodowanie kultur do wyższej gęstości optycznej ze względu na fizjologiczne zmiany komórek w różnych fazach wzrostu. W innych systemach może zaistnieć potrzeba modyfikacji warunków hodowli i konfiguracji eksperymentalnej, aby zapewnić, że mechanizm konkurencji jest aktywny i może być wykryty w warunkach coincubacji.
Podkładki agarozowe użyte w tym teście zapewniają kilka korzyści: zapewniają stabilizację, dzięki czemu komórki nie poruszają się swobodnie, i zapobiegają wysychaniu kultury w trakcie eksperymentu. Dodatkowo, jeśli do eksperymentu wymagane są induktory chemiczne, takie jak izopropylo-β-D-tiogalaktozyd (IPTG), można je łatwo dodać do roztworu agarozy. Należy jednak pamiętać, że preparat agarozy prawdopodobnie będzie musiał zostać dostosowany do różnych systemów. W opisanym powyżej przykładzie podkładkę agarozową przygotowano przez rozpuszczenie 2% agarozy (w/v) w 20 psu mPBS, co jest standardowym zasoleniem stosowanym w pożywce wzrostowej V. fischeri . Co więcej, w niektórych przypadkach może być konieczne dodanie źródła węgla do podkładki agarozowej, aby komórki mogły rosnąć i konkurować przez dłuższe eksperymenty. W takim przypadku mPBS w płatkach agarozowych można zastąpić dowolnym podłożem wzrostowym, chociaż składniki odżywcze w pożywce wzrostowej mogą wiązać się z kompromisem w postaci dodatkowej fluorescencji tła.
Bez zastrzeżonego oprogramowania do analizy obrazu może być bardzo trudno uzyskać liczbę pojedynczych komórek, gdy kontakt komórka-komórka jest wysoki, co, jak pokazujemy tutaj, jest wymagane do zaobserwowania zabijania zależnego od kontaktu. Test ten został zaprojektowany w celu zapewnienia alternatywnej metody oznaczania ilościowego, która nie opiera się na liczbie pojedynczych komórek. Zamiast tego całkowita powierzchnia komórek dla każdego kanału fluorescencyjnego jest wykorzystywana do ilościowego określenia zakresu zabijania między współkumulowanymi szczepami. Ponieważ ta metoda opiera się na obszarze, a nie na liczbie pojedynczych komórek, domyślne ustawienia progów są zwykle wystarczające do określenia całkowitego obszaru komórki. Dokładność progowania można zweryfikować, dzieląc całkowitą powierzchnię obiektu dla reprezentatywnego pola widzenia przez średnią wielkość komórki dla organizmu modelowego i porównując tę szacowaną liczbę komórek z ręcznym liczeniem komórek dla tego samego obrazu.
W przypadku jednoczesności między jednym inhibitorem a jednym szczepem docelowym (niezabójczym) przewiduje się wzrost netto inhibitora. Jak widać na rycinie 4, wzrost inhibitora może być znacznie wyższy w leczeniu, w którym obserwuje się zabijanie, w porównaniu z leczeniem, w którym nie obserwuje się zabijania, być może dlatego, że składniki odżywcze uwalniane przez lizę komórek docelowych umożliwiają szybszy wzrost szczepu inhibitora. W pokazanym tutaj przykładzie obserwuje się śmierć netto celu, ponieważ konkurencja za pośrednictwem T6SS powoduje lizę komórek docelowych, w której cel jest fizycznie eliminowany. Należy jednak zauważyć, że nie wszystkie mechanizmy konkurencyjne prowadzą do fizycznej eliminacji komórek docelowych. Jeśli cel jest obezwładniony przez toksynę, która powoduje zahamowanie wzrostu, opisany tutaj protokół może spowodować, że widoczna populacja docelowa pozostanie stabilna w czasie, ponieważ komórki docelowe już nie rosną, ale także nie ulegają lizie. W takim przypadku właściwe byłoby porównanie wyników tego testu z badaniami uzupełniającymi dotyczącymi żywotności komórek docelowych, takimi jak posiew dla jednostek tworzących kolonie (CFU) lub poprzez przeprowadzenie testów żywych martwych przez barwienie jodkiem propidyny lub zielenią SYTOX35,36.
W porównaniu z testami komonetkulacyjnymi, które opierają się na liczbie CFU, test ten umożliwia obserwację i ilościowe określenie struktury przestrzennej konkurencji między szczepami oraz śledzenie zmian w morfologii komórek docelowych w czasie. Na przykład wiadomo, że komórki inhibitorowe, które zabijają za pomocą T6SS, kodują białka domeny LysM, które degradują docelową ścianę komórkową, powodując początkowe zaokrąglenie komórek, a następnie lizę13, co zaobserwowaliśmy w przykładzie pokazanym na rysunku 2A. Co więcej, protokół ten może być używany do śledzenia konkurencji w wysokiej rozdzielczości w bardzo krótkich skalach czasowych. W przedstawionym przykładzie obserwuje się znaczne zmniejszenie obszaru docelowego już po dwóch godzinach, gdy komórki są stłoczone, a kontakt komórka-komórka jest wymuszony między szczepami (ryc. 4). Opisana tu analiza obrazu mogłaby być również przeprowadzona za pomocą mikroskopii konfokalnej, co umożliwiłoby badanie konkurencji bakterii in vivo lub w złożonych biofilmach, bez zaburzania przestrzennego rozkładu współinkubowanych szczepów.
Podsumowując, opisany tutaj test ma na celu zapewnienie dostępnego i łatwego do modyfikacji podejścia do wizualizacji i ilościowego określania konkurencji bakterii na poziomie pojedynczej komórki za pomocą mikroskopii fluorescencyjnej. Metoda ta może być stosowana do różnych izolatów bakteryjnych i może być stosowana do wizualizacji konkurencji bakteryjnej nawet w złożonych środowiskach, takich jak matryca gospodarza lub biofilmu.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
A.N.S był wspierany przez grant NIGMS R35 GM137886, a S.N.S był wspierany przez National Defense Science and Engineering Graduate Fellowship Program.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka mikrowirówkowa 1,5 ml | Fisher | 05-408-129 | |
| Pipeta | |||
| 10 uL Pipeta | |||
| uL Pipeta jednokanałowa 20 uL Pipeta | |||
| jednokanałowa 200 uL | |||
| Agaroza | Fisher | BP165-25 | Niskotopliwy agaroza |
| Kalkulator | |||
| Cellvis 35 mm Naczynie | Fisher | NC0409658 | #1.5 szklane dno pokrywy |
| Chloramfenikol | Sigma | C0378 | (20 mg/ml w etanolu); końcowe stężenie w pożywce (2 μ g /mL LBS) |
| DAPI Barwnik kwasem nukleinowym | Fisher | EN62248 | opcjonalnie (jeśli nie używasz stabilnych plazmidów) |
| Oprogramowanie do analizy obrazu FIJI | ImageJ | https://imagej.net/Fiji/Downloads | oprogramowanie open source |
| Okulary ochronne Fisherbrand: Koła | Fisher | 12-545-81P | #1.5 szkło nakrywkowe; |
| Siarczan Kanamycyny | Fisher | BP906-5 | bulion (100 mg/ml w wodzie, sterylizacja filtra); stężenie końcowe w pożywkach (1 μ g / mL LBS) |
| Bibułka do czyszczenia soczewek | Fisher | S24530 | |
| Parafilm | Fisher | 13-374-12 | |
| Płytki Petriego | Fisher | FB0875713 | sterylne z pokrywką |
| Żyletki | Fisher | S65921 | |
| Kuwety półmikro | |||
| SYBR Zielony barwnik kwasu nukleinowego | Fisher | S7563 | opcjonalnie (jeśli nie używasz stabilnych plazmidów) |
| Thermo Scientific Gold Seal Zwykłe szkiełka mikroskopowe | Fisher | 12-518-100B | |
| Thermo Scientific Richard-Allan Scientific Szkło osłonowe | Fisher | 22-050-235 | #1,5, 25 mm2 |
| Type F Olejek immersyjny | Fisher | NC0297589 | |
| Pionowy lub odwrócony mikroskop fluorescencyjny z kamerą i oprogramowaniem | Obrazy w tym artykule zostały uzyskane za pomocą odwróconego mikroskopu fluorescencyjnego TI-2 firmy Nikon wyposażonego w kamerę ORCA-Fusion Digital CMOS przy użyciu oprogramowania NIS-Elements. | ||
| wodna | |||
| LBS pożywka | |||
| 1M Tris Buffer (pH ~7,5) | 50 ml 1 M bufor podstawowy (62 mL HCl, 938 ml wody DI, 121 g Trizma Base) | ||
| Agar Technical | Fisher | DF0812-17-9 | 15 g (Dodaj tylko na płytki) |
| DI woda | 950 ml | ||
| chlorku sodu | Fisher | S640-3 | 20 g |
| Trypton | Fisher | BP97265 | 10 g |
| Ekstrakt drożdżowy | Fisher | BP9727-2 | 5 g |
| mPBS (morski PBS) | fizjologiczna buforowana fosforanem z dodatkiem soli morskich; używana do wyrobu padu agarozowego | ||
| 10X PBS | Fisher | ||
| Instant Ocean Sea Salt | Instant Ocean | SS1-160P | Dostosuj stężenie do odpowiedniego zasolenia; Zastosowano tutaj 20 psu |
| Sterylne filtry próżniowe | Fisher | SCGVU01RE | Służy do filtrowania-sterylizacji mPBS |
| próżniowa | Służy do filtrowania-sterylizacji mPBS |
Bibliografia
- Speare, L., et al. Bacterial symbionts use a type VI secretion system to eliminate competitors in their natural host. Proceedings of the National Academy of Sciences. 115 (36), 8528-8537 (2018).
- Speare, L., Septer, A. N. Coincubation assay for quantifying competitive interactions between Vibrio fischeri isolates. Journal of Visualized Experiments. (149), e59759(2019).
- Frost, I., et al. Cooperation, competition and antibiotic resistance in bacterial colonies. The ISME journal. 12 (6), 1582-1593 (2018).
- Stubbendieck, R. M., Vargas-Bautista, C., Straight, P. D. Bacterial communities: interactions to scale. Frontiers in Microbiology. 7, 1234(2016).
- Souza, D. P., et al. Bacterial killing via a type IV secretion system. Nature Communications. 6 (1), 1-9 (2015).
- Anderson, M. C., Vonaesch, P., Saffarian, A., Marteyn, B. S., Sansonetti, P. J. Shigella sonnei encodes a functional T6SS used for interbacterial competition and niche occupancy. Cell Host and Microbe. 21 (6), 769-776 (2017).
- Basler, M., Ho, B., Mekalanos, J. Tit-for-tat: Type VI secretion system counterattack during bacterial cell-cell interactions. Cell. 152 (4), 884-894 (2013).
- Guillemette, R., Ushijima, B., Jalan, M., Häse, C. C., Azam, F. Insight into the resilience and susceptibility of marine bacteria to T6SS attack by Vibrio cholerae and Vibrio coralliilyticus. PloS One. 15 (1), 0227864(2020).
- Hachani, A., Lossi, N. S., Filloux, A. A visual assay to monitor T6SS-mediated bacterial competition. Journal of Visualized Experiments. (73), e50103(2013).
- Hibbing, M. E., Fuqua, C., Parsek, M. R., Peterson, S. B. Bacterial competition: surviving and thriving in the microbial jungle. Nature Reviews Microbiology. 8 (1), 15-25 (2010).
- Ruhe, Z. C., Low, D. A., Hayes, C. S. Bacterial contact-dependent growth inhibition. Trends in Microbiology. 21 (5), 230-237 (2013).
- Wood, D. W., Pierson, L. S. The phzI gene of Pseudomonas aureofaciens 30-84 is responsible for the production of a diffusible signal required for phenazine antibiotic production. Gene. 168 (1), 49-53 (1996).
- Smith, W. P., et al. The evolution of the type VI secretion system as a disintegration weapon. PLoS Biology. 18 (5), 3000720(2020).
- Chen, L., Zou, Y., She, P., Wu, Y. Composition, function, and regulation of T6SS in Pseudomonas aeruginosa. Microbiological Research. 172, 19-25 (2015).
- Sana, T. G., Lugo, K. A., Monack, D. M. T6SS: The bacterial "fight club" in the host gut. PLoS Pathogens. 13 (6), 1006325(2017).
- Basler, M. Type VI secretion system: secretion by a contractile nanomachine. Philosophical Transactions of the Royal Society B: Biological Sciences. 370 (1679), 20150021(2015).
- Joshi, A., et al. Rules of engagement: the type VI secretion system in Vibrio cholerae. Trends in Microbiology. 25 (4), 267-279 (2017).
- Nadell, C. D., Drescher, K., Foster, K. R. Spatial structure, cooperation and competition in biofilms. Nature Reviews Microbiology. 14 (9), 589-600 (2016).
- Stubbendieck, R. M., Straight, P. D. Multifaceted interfaces of bacterial competition. Journal of Bacteriology. 198 (16), 2145-2155 (2016).
- Septer, A. N. The Vibrio-squid symbiosis as a model for studying interbacterial competition. Msystems. 4 (3), (2019).
- Tischler, A. H., Hodge-Hanson, K. M., Visick, K. L. Vibrio fischeri-squid symbiosis. eLS. , 1-9 (2019).
- Mandel, M. J., Dunn, A. K. Impact and influence of the natural Vibrio-squid symbiosis in understanding bacterial-animal interactions. Frontiers in Microbiology. 7, 1982(2016).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Boettcher, K., Ruby, E. Depressed light emission by symbiotic Vibrio fischeri of the sepiolid squid Euprymna Scolopes. Journal of Bacteriology. 172 (7), 3701-3706 (1990).
- Doino, J. A., McFall-Ngai, M. J. A transient exposure to symbiosis-competent bacteria induces light organ morphogenesis in the host squid. The Biological Bulletin. 189 (3), 347-355 (1995).
- Dunn, A. K., Millikan, D. S., Adin, D. M., Bose, J. L., Stabb, E. V. New rfp-and pES213-derived tools for analyzing symbiotic Vibrio fischeri reveal patterns of infection and lux expression in situ. Applied and Environmental Microbiology. 72 (1), 802-810 (2006).
- Lambertsen, L., Sternberg, C., Molin, S. Mini-Tn7 transposons for site-specific tagging of bacteria with fluorescent proteins. Environmental Microbiology. 6 (7), 726-732 (2004).
- Koch, B., Jensen, L. E., Nybroe, O. A panel of Tn7-based vectors for insertion of the gfp marker gene or for delivery of cloned DNA into Gram-negative bacteria at a neutral chromosomal site. Journal of Microbiological Methods. 45 (3), 187-195 (2001).
- Peterson, B. W., Sharma, P. K., Van Der Mei, H. C., Busscher, H. J. Bacterial cell surface damage due to centrifugal compaction. Applied and Environmental Microbiology. 78 (1), 120-125 (2012).
- Speare, L., Smith, S., Salvato, F., Kleiner, M., Septer, A. N. Environmental viscosity modulates interbacterial killing during habitat transition. MBio. 11 (1), (2020).
- Salomon, D., Gonzalez, H., Updegraff, B. L., Orth, K. Vibrio parahaemolyticus type VI secretion system 1 is activated in marine conditions to target bacteria, and is differentially regulated from system 2. PloS One. 8 (4), 61086(2013).
- Sana, T. G., et al. Salmonella Typhimurium utilizes a T6SS-mediated antibacterial weapon to establish in the host gut. Proceedings of the National Academy of Sciences. 113 (34), 5044-5051 (2016).
- Bachmann, V., et al. Bile salts modulate the mucin-activated type VI secretion system of pandemic Vibrio cholerae. PLoS Neglected Tropical Diseases. 9 (8), 0004031(2015).
- Ishikawa, T., et al. Pathoadaptive conditional regulation of the type VI secretion system in Vibrio cholerae O1 strains. Infection and Immunity. 80 (2), 575-584 (2012).
- Johnson, M. B., Criss, A. K. Fluorescence microscopy methods for determining the viability of bacteria in association with mammalian cells. Journal of Visualized Experiments. (79), e50729(2013).
- Stiefel, P., Schmidt-Emrich, S., Maniura-Weber, K., Ren, Q. Critical aspects of using bacterial cell viability assays with the fluorophores SYTO9 and propidium iodide. BMC Microbiology. 15 (1), 36(2015).
Przedruki i uprawnienia
