Tutaj prezentujemy proces frezowania wiązki jonów z korelacją 3D, który kieruje przygotowaniem próbek komórkowych do tomografii krioelektronowej. Pozycja 3D fluorescencyjnie znakowanych białek będących przedmiotem zainteresowania jest najpierw określana za pomocą mikroskopii kriofluorescencyjnej, a następnie kierowana do mielenia. Protokół jest odpowiedni dla komórek ssaków, drożdży i bakterii.
Artykuł metodologiczny
Przygotowanie próbki za pomocą korelacyjnego mielenia wiązki jonów w 3D do tomografii krioelektronowej o wysokiej rozdzielczości
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Krioelektronowa tomografia (cryo-ET) stała się metodą z wyboru do badania ultrastruktury komórkowej i kompleksów molekularnych w ich naturalnym, zamrożonym i uwodnionym stanie. Jednak cryo-ET wymaga, aby próbki były wystarczająco cienkie, aby nie rozpraszać ani nie blokować padającej wiązki elektronów. W przypadku grubych próbek komórkowych można to osiągnąć przez mielenie wiązką jonów krioogniskowanych (FIB). Protokół ten opisuje, w jaki sposób celować w określone miejsca komórkowe podczas mielenia FIB przy użyciu podejścia korelacyjnego 3D, które łączy dane z trójwymiarowej mikroskopii fluorescencyjnej z informacjami ze skaningowego mikroskopu elektronowego FIB. Korzystając z tej techniki, rzadkie zdarzenia i struktury komórkowe mogą być celowane z dużą dokładnością i wizualizowane w rozdzielczości molekularnej za pomocą kriotransmisyjnej mikroskopii elektronowej (cryo-TEM).
Wprowadzenie
Mielenie skupionej wiązki jonów pozwala na przygotowanie cienkich próbek biologicznych z próbek krioutrwalonych bez problemów często związanych z mechanicznymi cięciami, takich jak ślady noża i artefakty kompresji1. W połączeniu z krio-tomografią elektronową, mielenie FIB umożliwia badania biologiczne morfologii komórek w wysokiej rozdzielczości i określanie struktury kompleksów makromolekularnych bezpośrednio z wnętrza komórek w rozdzielczości subnanometrowej2,3,4. Podczas gdy liczne gatunki, takie jak rybosomy, można łatwo znaleźć w losowo pociętych blaszkach FIB, wiele procesów komórkowych opiera się na kolokalizacji kilku kompleksów lub jest zlokalizowanych w określonych miejscach w komórce. W związku z tym konieczne jest skuteczne ukierunkowanie, aby nie utracić interesującej cechy biologicznej podczas procesu mielenia i ograniczyć się do przypadkowych trafień. Konieczne jest zatem podejście korelacyjne, które łączy dane ze skaningowego mikroskopu elektronowego (SEM)-FIB i mikroskopu światła kriofluorescencyjnego (FLM). Chociaż możliwe jest pominięcie początkowej korelacji i połączenie danych FLM i cryo-ET dopiero po akwizycji TEM5,6, mielenie skupionej wiązki jonów sterowane fluorescencją umożliwia dokładny wybór obszaru mielenia z wyprzedzeniem, co skutkuje bardziej efektywnym pozyskiwaniem danych. Od momentu powstania7, zastosowanie korelowanego 3D mielenia FIB w badaniach biologicznych było ograniczone, aż do niedawna, kiedy poinformowaliśmy o zidentyfikowaniu nowego komory ciecz-ciecz rozdzielanego fazowo (LLPS) w drożdżach przy użyciu tej techniki8.
Opisany tutaj jest uogólniony protokół kriokorelowanej mikroskopii świetlnej i elektronowej 3D (CLEM), który może być używany do badania szerokiej gamy próbek, od bakterii po drożdże i komórki ssaków. Chociaż eksperymenty zostały przeprowadzone przy użyciu określonego zestawu instrumentów, poszczególne kroki nie są powiązane z konkretnym sprzętem i mogą być łatwo przeniesione do innych systemów jako rozszerzenie istniejących protokołów3,5. Lista testowanych urządzeń i sugerowane ustawienia znajdują się w Tabeli materiałów i Tabeli 1. Cztery kluczowe etapy procesu to: (1) przygotowanie próbki, (2) lokalizacja interesujących cech za pomocą mikroskopii kriofluorescencyjnej, (3) korelowane 3D mielenie skupionej wiązki jonów oraz (4) lokalizacja docelowych struktur do pozyskiwania danych krio-ET na lamelach w kriotransmisyjnym mikroskopie elektronowym (Rysunek 1).
Protokół
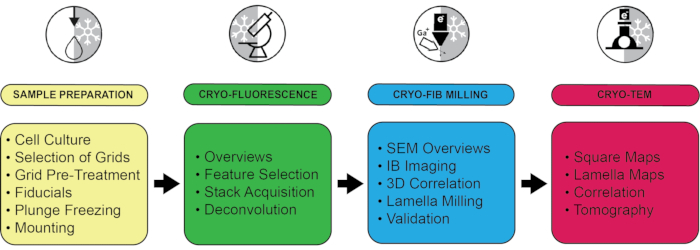
Rysunek 1: Podsumowanie przebiegu prac z zaznaczeniem krytycznych etapów. Cały protokół został podzielony na cztery etapy w zależności od użytego sprzętu: przygotowanie próbek, w tym mrożenie wstrzykiwane (plunge freezing), krio-mikroskopia fluorescencyjna, krio-frezowanie wiązką skupioną jonów oraz krio-mikroskopia elektronowa. Dla każdego kroku wyróżniono kilka kluczowych punktów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
1. Hodowla komórek i szybkie mrożenie siatek
- Hodować wybrane komórki i zoptymalizować strategie znakowania oraz traktowania w temperaturze pokojowej przed przejściem do eksperymentów kriogenicznych. Cele zainteresowania są znakowane za pomocą fuzji białek fluorescencyjnych lub barwienia żywych komórek (np. Halo-Tag, LysoTracker, BODIPY, barwienie przeciwciałami w żywych komórkach itp.). Jeśli do zbadania interesującego procesu biologicznego konieczne jest traktowanie odczynnikami chemicznymi lub biologicznymi (małe cząsteczki, specjalne pożywki, siRNA itp.), należy zoptymalizować warunki (np. czas, stężenie), wykorzystując obrazowanie FLM w żywych komórkach.
- Upewnić się, że obszary zainteresowania mogą zostać pomyślnie zlokalizowane powyżej tła w wystarczającej liczbie komórek, stosując ustawienia obrazowania, które w maksymalnym stopniu odpowiadają późniejszym warunkom kriogenicznym (np. NA, czas ekspozycji itp.).
- Wybór i przygotowanie siatek
- Wybrać siatki o rozmiarze i rozstawie otworów odpowiednim dla komórek oraz stosowanych markerów fiducjalnych (patrz krok 1.3.1). Nie należy używać ciągłej folii bez otworów, ponieważ może to doprowadzić do pozostania zbyt dużej ilości buforu po odsączaniu (blottingu), co zmniejsza wydajność witryfikacji i utrudnia wykrywanie kuleczek fiducjalnych. W przypadku przedłużonego kontaktu komórek z siatkami należy upewnić się, że materiał wsporczy siatki i folia są biokompatybilne.
- Oczyścić siatki do cryo-EM plazmą, aby uczynić je bardziej hydrofilowymi. Do zastosowań w hodowli komórek adherentnych siatki należy wysterylizować po czyszczeniu plazmowym promieniowaniem UV przez 20 min w komorze z laminarnym przepływem powietrza. Opcjonalnie siatki można poddać wstępnemu traktowaniu związkami wspomagającymi adhezję komórek, takimi jak poli-L-lizyna lub konkanawalina A, zgodnie z opisem poniżej.
UWAGA: Ogólnie w korelacyjnym przepływie pracy cryo-FIB pomyślnie stosowano następujące kombinacje siatka/próbka: Drożdże: Cu lub Au, 200 mesh, folia węglowa R1/4 lub SiO2, opcjonalnie powlekana konkanawaliną A; Escherichia coli: Cu lub Au, 200 mesh, folia węglowa R1/4 lub SiO2; Chlamydomonas reinhardtii: Cu lub Au, 200 mesh, folia węglowa R1/2 lub R1/4 lub SiO2; HeLa: Au, 200 mesh, folia SiO2 R1/4, powlekana poli-L-lizyną; HEK293: Au, 200 mesh, folia SiO2 R1/4, powlekana poli-L-lizyną. - Powlekanie konkanawaliną A w celu poprawy przylegania komórek drożdży:
- Przygotować roztwór do powlekania zawierający 1 mg/mL konkanawaliny A w buforze HEPES 10 mM z 100 µM CaCl2, pH 8,5. Nanieść jedną kroplę (50 µL) roztworu do powlekania i dwie krople wody destylowanej oddzielnie na kawałek folii parafinowej.
- Chwycić oczyszczoną plazmą siatkę pęsetą z siłą odpychającą i ostrożnie włożyć ją do kropli roztworu do powlekania, unikając ruchów prostopadłych do siatki, aby zapobiec uszkodzeniu folii.
- Po inkubacji przez ok. 5 s przemyć siatkę dwukrotnie, wkładając ją w podobny sposób do kropli wody. Na koniec odsączyć nadmiar cieczy, przykładając papier filtrujący do tyłu siatki, i pozostawić siatkę do całkowitego wyschnięcia przed zwolnieniem jej z pęsety. Wysuszone siatki wykorzystać do mrożenia w nurcie ciekłego etanu (plunge-freezing).
- Powlekanie poli-L-lizyną dla hodowli zawiesinowych i komórek adherentnych:
- Przygotować roztwór do powlekania zawierający 1 mg/mL poli-L-lizyny w 0,1 M buforze boranu sodu, pH 8,5.
- Umieścić oczyszczone plazmą siatki w odpowiedniej szalce do hodowli komórkowej i sterylizować przez 20 min promieniowaniem UV.
- Ostrożnie dodać wystarczającą ilość roztworu do powlekania, aby przykryć wszystkie siatki, i inkubować w 37 °C przez co najmniej 2 h. Odessać ciecz i delikatnie przemyć siatki dwukrotnie PBS przed wysianiem komórek do pożądanego stężenia.
- Przygotowanie komórek i kuleczek fiducjalnych
UWAGA: Kuleczki fiducjalne są wymagane do 3D rejestracji danych fluorescencyjnych z obrazami wykonanymi w mikroskopie FIB/SEM, aby umożliwić 3D-korelacyjną obróbkę FIB (milling).- Wybrać kuleczki rozpoznawalne we wszystkich modalnościach obrazowania, tj. FLM, SEM i IB (zalecana średnica 0,5-1 µm), ale upewnić się, że nie przesłaniają one komórkowej struktury celu podczas obrazowania fluorescencyjnego, aby ułatwić rozróżnienie kuleczek od interesującej cechy biologicznej. Usunąć cytotoksyczne konserwanty z kuleczek fiducjalnych (np. NaN3) zgodnie z instrukcją producenta.
UWAGA: Dla łatwiejszego rozróżnienia między cechami biologicznymi a markerami fiducjalnymi korzystne jest, jeśli widma emisji fluorescencji nakładają się tylko częściowo, tak aby sygnały można było odróżnić na podstawie różnic w intensywności w kanałach FLM. - W przypadku stosowania hodowli zawiesinowej wyhodować komórki do odpowiedniej gęstości (np. drożdże OD600 = 0,8, E. coli OD600 = 0,8-1,0, C. reinhardtii 1500 komórek/µL) i przeprowadzić traktowania wymagane w eksperymencie, takie jak zmiana pożywki, dodanie substancji chemicznych, głodzenie itp. Przymocować oczyszczone plazmą siatki do pęsety zgodnie z wymogami metody mrożenia (manualnie/automatycznie) i nanieść na stronę z folią siatek 4 µL zawiesiny komórkowej zmieszanej z ok. 1 x 10⁵ kuleczek/µL zawiesiny kuleczek fiducjalnych.
UWAGA: Optymalne rozcieńczenie komórek i markerów fiducjalnych należy wyznaczyć w eksperymentach miareczkowania (np. sprawdzając w cryo-FLM lub FIB/SEM, patrz poniżej). Jednak dla większości komórek hodowanych w zawiesinie, końcowe stężenie ok. 1 x 10⁵ kuleczek/µL dla kuleczek fiducjalnych o rozmiarze 1 µm (rozcieńczenie 1:20 ze stoku; szczegóły w Tabeli Materiałów) okazało się dobrym punktem wyjścia. - W przypadku stosowania hodowli adherentnej oczyścić plazmą i wysterylizować siatki promieniowaniem UV w celu uzyskania hodowli aseptycznej. Jeśli to konieczne, uprzednio powlec siatki związkami wspomagającymi adhezję komórek (np. poli-L-lizyną, fibronektyną, lamininą; patrz krok 1.2.2). Wysiać i hodować komórki na siatkach w zwykłych szalkach hodowlanych lub szalkach z przedziałami na siatki.
- Potraktować próbki zgodnie z wymaganiami eksperymentu i utrzymywać komórki w optymalnych warunkach aż do momentu mrożenia (np. 37 °C/5% CO2 dla HEK/HeLa). Ostrożnie wyjąć siatki z szalki hodowlanej i przymocować do pęsety do mrożenia. Nanieść na stronę z komórkami 4 µL pożywki hodowlanej zmieszanej z markerami fiducjalnymi (1 x 10⁵ kuleczek/µL dla kuleczek 1 µm).
- Wybrać kuleczki rozpoznawalne we wszystkich modalnościach obrazowania, tj. FLM, SEM i IB (zalecana średnica 0,5-1 µm), ale upewnić się, że nie przesłaniają one komórkowej struktury celu podczas obrazowania fluorescencyjnego, aby ułatwić rozróżnienie kuleczek od interesującej cechy biologicznej. Usunąć cytotoksyczne konserwanty z kuleczek fiducjalnych (np. NaN3) zgodnie z instrukcją producenta.
- Zamrozić komórki metodą plunge-freezing, stosując procedurę mrożenia manualną lub automatyczną. Jeśli to możliwe, odsączyć siatkę tylko od strony przeciwnej do komórek, aby zapobiec ich mechanicznemu uszkodzeniu (Rysunek 2A). W dwuręcznych automatycznych systemach mrożenia można to osiągnąć, umieszczając arkusz politetrafluoroetylenu (np. Teflonu) zamiast papieru odsączającego na podkładce skierowanej w stronę komórek. Przenieść siatki do pudełek do przechowywania i trzymać je w ciekłym azocie (lN2) do czasu użycia.
OSTROŻNIE: lN2 i inne kriogeny mogą spowodować poważne uszkodzenia oczu i skóry. Należy stosować środki ochrony indywidualnej (ŚOI) i pracować wyłącznie w dobrze wentylowanym pomieszczeniu, aby uniknąć nagromadzenia niebezpiecznych stężeń N2.
UWAGA: Wszystkie kolejne kroki najlepiej przeprowadzać w fazie ciekłej lN2, aby uniknąć zanieczyszczenia powierzchni komórek i lamelli, co mogłoby skomplikować dalszą obróbkę. Ograniczyć kontakt z pływającymi kryształkami lodu, zawsze używając czystego ciekłego azotu (np. filtrować w celu usunięcia pływającego lodu), eliminując niepotrzebne etapy przenoszenia i, jeśli to możliwe, pracując w środowisku o kontrolowanej wilgotności. - Zamontować i zacisnąć zamrożone siatki w AutoGridach z wycięciem, z komórkami skierowanymi do góry (Rysunek 2A), do późniejszego obrazowania cryo-fluorescencyjnego i obróbki FIB. Aby zapewnić prawidłowe wyrównanie próbek w TEM, kierunek obróbki musi być prostopadły do osi pochylenia cryo-ET. W związku z tym, przed zaciskaniem należy umieścić na AutoGridach znaczniki orientacyjne (np. grawer laserowy lub usuwalne kropki markera), aby pomóc w tym wyrównaniu (Rysunek 2A).
- Ocenić jakość siatek (Rysunek 2B) w cryo-FLM i FIB/SEM. Zoptymalizować gęstość komórek, czas odsączania oraz siłę nacisku, aby uzyskać równomierny rozkład komórek i kuleczek. Wykorzystać obrazowanie w świetle odbitym w mikroskopie cryo-fluorescencyjnym lub użyć cryo-FIB-SEM, aby upewnić się, że zarówno komórki, jak i kuleczki fiducjalne są wyraźnie widoczne (Rysunek 2B, białe strzałki).
- W razie potrzeby powtórzyć mrożenie w lepszych warunkach, np. zmieniając stężenie komórek i/lub czas odsączania. Po znalezieniu odpowiednich parametrów mrożenia nie należy powtarzać weryfikacji siatek dla każdej nowej serii eksperymentów.
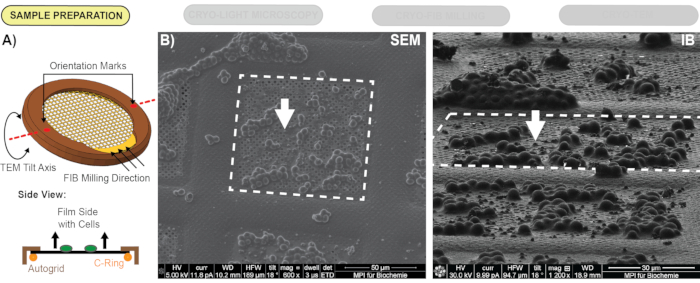
Rysunek 2: Przesiewanie w celu wyboru odpowiednich siatek przy użyciu SEM i IB. (A) Znaki orientacyjne powinny zostać umieszczone na AutoGridach prostopadle do kierunku frezowania, aby ułatwić prawidłowe załadowanie do TEM. Komórki są montowane stroną górną w zmontowanym AutoGridzie. (B) Po szybkim zamrażaniu siatki są sprawdzane w SEM w celu oceny i optymalizacji warunków zamrażania: a) Na siatce nie powinno znajdować się zbyt wiele komórek. W przypadku komórek HeLa nie należy używać więcej niż 1-4 komórek/kwadrat. Dla mniejszych komórek, takich jak Saccharomyces cerevisiae (pokazane tutaj), użyteczne okazały się skupiska 4-6 komórek. b) Znaczniki fiducjalne (białe strzałki) powinny być wyraźnie widoczne, a wokół komórek nie powinno znajdować się zbyt wiele buforu. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
2. Krio-mikroskopia fluorescencyjna
- Dla każdej siatki uzyskaj obraz ogólny w fluorescencji (widefield) i kontraście interferencyjnym (DIC) lub w trybie odbiciowym, a następnie wybierz odpowiednie pola siatki z sygnałem fluorescencyjnym. Wybierz pola widzenia, które zawierają zarówno interesujące komórki, jak i wystarczającą liczbę markerów fiducjalnych (6-12).
- Upewnij się, że komórki i kuleczki są rozmieszczone równomiernie, nie są zbyt gęste i znajdują się w stronę centrum każdego pola. Wybieraj tylko pola dostępne zarówno dla instrumentu FIB-SEM, jak i TEM, a zatem te oddalone o co najmniej trzy pola od krawędzi siatki w przypadku siatek o gęstości 200 mesh (Rycina 3A, wewnątrz czerwonego okręgu).
- Na każdym z wybranych pól siatki uzyskaj stos fluorescencyjny z krokiem ogniskowania odpowiednim do późniejszej dekonwolucji, tj. <½ granicy rozdzielczości osiowej. Jeśli to możliwe, używaj obiektywów o wysokiej aperturze numerycznej (NA), aby zwiększyć liczbę fotonów i dokładność lokalizacji.
- W mikroskopie konfokalnym z obiektywem NA 0,9 uzyskaj stosy z krokiem 300 nm, stosując nadpróbkowanie względem wartości Nyquista. W razie potrzeby zarejestruj stosy w wielu kolorach (Rycina 2B). Przechowuj siatki w lN2 do czasu dalszego użycia.
UWAGA: Aby określić optymalny rozmiar kroku, wybierz wartości obliczone przez oprogramowanie sterujące mikroskopem lub skorzystaj z narzędzi online9. Sprawdź, czy nie występuje przenikanie sygnału (bleed-through) między kanałami, ponieważ nadmierne przenikanie jest szkodliwe dla eksperymentów kolokalizacyjnych. Jednakże pewien stopień przenikania może być korzystny w celu korekcji aberracji chromatycznych w stosach wielokolorowych.
- W mikroskopie konfokalnym z obiektywem NA 0,9 uzyskaj stosy z krokiem 300 nm, stosując nadpróbkowanie względem wartości Nyquista. W razie potrzeby zarejestruj stosy w wielu kolorach (Rycina 2B). Przechowuj siatki w lN2 do czasu dalszego użycia.
- Wykonaj dekonwolucję stosów za pomocą odpowiedniego oprogramowania10,11 i dokonaj ich ponownego cięcia (re-slice)7, jeśli wymagany jest izotropowy rozmiar piksela. Dekonwolucja — podobnie jak w temperaturze pokojowej — oczyszcza sygnał FLM i może poprawić dokładność lokalizacji (Rycina 3C).
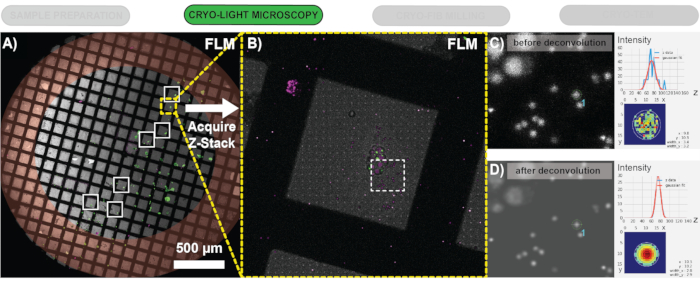
Rycina 3: Wybór pól do akwizycji stosu FLM i poprawa danych poprzez dekonwolucję. (A) Przegląd siatki z zanurzonymi komórkami drożdży ekspresującymi eGFP-Ede1 (zielony) i mCherry-Atg8 (magenta). Należy wybrać pozycje z dobrym rozmieszczeniem kuleczek i komórek, unikając krawędzi siatki (zaznaczone na czerwono). Ramki wskazują pozycje z dobrym rozmieszczeniem komórek, w których wykonano stosy fluorescencji. (B) Maksymalna projekcja intensywności (MIP) wielokolorowego stosu wykonanego w polu zaznaczonym żółtą ramką (z A) po dekonwolucji. Dekonwolucja stosów FLM znacząco oczyszcza niepożądane sygnały tła i pomaga dokładniej zlokalizować kuleczki w osi z, co wynika z dopasowań gaussowskich przed (C) i po dekonwolucji (D) (dopasowania wykonano w programie 3DCT i przedstawiono dla kuleczki oznaczonej cyfrą 1). Obrazy przedstawiają powiększone widoki MIP kanału czerwonego (pobudzenie: 552 nm, emisja: 585-650 nm). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
3. Frezowanie wiązką skupioną jonów
- Załaduj siatki do urządzenia cryo-FIB-SEM i wykorzystaj znaczniki wycięcia i/lub orientacji, aby zapewnić właściwą orientację do późniejszego umieszczenia w TEM (Rycina 2A). Upewnij się, że kierunek frezowania jest prostopadły do osi nachylenia TEM.
- Użyj systemu wtryskiwania gazu (GIS; CpMePtMe3) w pozycjach stolika zdefiniowanych wcześniej w ustawieniach FIB-SEM, aby pokryć siatki ochronną warstwą metaloorganiczną. Nie nakładaj zbyt dużej ilości, ponieważ może to utrudnić lokalizację markerów fiducjalnych w TEM. Użyj naparzacza plazmowego do nałożenia metalowej platyny w celu zmniejszenia ładowania próbki.
UWAGA: Jeśli ustawienia dla powlekania GIS nie są dostępne, można je łatwo znaleźć, wykonując kolejne serie krótkiego powlekania (~2 s), a następnie frezowanie FIB. Upewnij się, że próbkę wciąż można pomyślnie wyciąć przy średnich prądach (~100 pA) bez widocznego obrzeżania ochronnej warstwy metaloorganicznej wokół krawędzi lamelli. Ważnymi parametrami do rozważenia są zarówno czas, jak i odległość igły GIS (względem próbki). Nie obsługuj igły GIS w ustawieniach temperatury pokojowej (tzn. 45 °C), lecz w jak najniższej temperaturze, która nadal zapewnia równomierne powlekanie (25-27 °C). - Zarejestruj obraz ogólny siatki w SEM i przeprowadź korelację 2D z obrazami ogólnymi FLM, aby znaleźć pola siatki, dla których zarejestrowano stosy fluorescencyjne. Przejrzyj ręcznie oba widoki lub użyj różnych pakietów oprogramowania7,10,12, aby zidentyfikować pola siatki. Tutaj skupiamy się na narzędziach do korelacji 3D (3DCT)7, które wykorzystują sztywną transformację ciała 3D ze skalowaniem izotropowym pomiędzy widokami. Doskonały przewodnik po funkcjach 3DCT jest dostępny online13.
- Wybierz i zaznacz co najmniej cztery odpowiadające sobie pozycje, np. punkty charakterystyczne, takie jak pręty siatki lub otwory w folii wspierającej, zarówno w ogólnym widoku FLM, jak i SEM (prawy przycisk myszy), a następnie oblicz transformację między zaznaczonymi punktami (correlate).
- Następnie umieść markery w centrum odpowiadających im pól siatki, dla których pozyskano stosy FLM, i przewidź ich pozycję w widoku SEM (correlate; Rycina 4A).
- Dla każdego skorelowanego pola siatki wykonaj obraz wiązką jonową (IB) przy niskim prądzie (≤10 pA) pod wybranym kątem frezowania FIB (10°-25° dla 45° wstępnego nachylenia przesuwki). Wybierz pole widzenia (tzn. pozycję i powiększenie), które odpowiada danym fluorescencyjnym. W przypadku siatek 200 mesh, pozyskaj dane fluorescencyjne i FIB/SEM tak, aby obejmowały pojedyncze pola siatki, włącznie z prętami siatki (patrz Rycina 3A i Rycina 4A).
UWAGA: Frezowanie powinno być wykonywane pod tak małym kątem, jak to możliwe, aby uniknąć utraty znacznego zakresu kątowego podczas cryo-ET i umożliwić identyfikację wystarczającej liczby markerów fiducjalnych. Na przykład: przy nachyleniu stolika 17°, wstępnym nachyleniu przesuwki 45° i nachyleniu wiązki FIB 52° względem pionu, wstępne nachylenie lamelli wynosi 10°, co niemal spełnia preferowany zakres kątowy ±60° w TEM poprzez nachylenie od -50° do +70°, co jest maksimum dla wielu uchwytów kriogenicznych TEM. - Wykonaj obraz SEM tego samego pola, aby pomóc w identyfikacji odpowiadających sobie markerów w widoku fluorescencyjnym i wiązki jonowej.
- Przeprowadź rejestrację zdekonwolucyjnego stosu 3D FLM i 2D widoku wiązki jonowej dla każdej pozycji za pomocą 3DCT zgodnie z poniższymi krokami (Rycina 4B).
- Załaduj do 3DCT odpowiedni, ponownie przekrojony stos 3D FLM oraz widok wiązki jonowej (IB).
UWAGA: Wielokolorowe dane fluorescencyjne mogą być ładowane jako maksymalnie trzy oddzielne pliki stosów jednokanałowych. - Wybierz 4 markery fiducjalne w danych fluorescencyjnych i kliknij prawym przyciskiem myszy na liście pozycji, aby określić ich pozycję 3D via dopasowanie gaussowskie sygnału w x, y i z. Wybierz odpowiednie markery na obrazie IB i przeprowadź wstępną korelację 3D (correlate).
- Iteracyjnie dodawaj więcej markerów na obrazie fluorescencyjnym, doprecyzuj ich pozycję 3D i przewiduj ich pozycję w widoku IB, aby szybko dodać więcej markerów do rejestracji i sprawdzić dokładność korelacji. W 3DCT dostarczane są wartości błędu średniokwadratowego (RMSE) w celu oceny spójności korelacji7.
- Upewnij się, że wartości RMSE są małe i rzędu dokładności lokalizacji (~300 nm). Aby określić dokładność korelacji, celowo pomiń podczas etapu rejestracji niektóre markery fiducjalne, które są wyraźnie identyfikowalne zarówno w fluorescencji, jak i w wiązce jonowej. Zrób to, sprawdzając ich przewidywaną lokalizację w stosunku do rzeczywistej na obrazie wiązki jonowej. Jeśli przewidywana pozycja różni się znacząco od rzeczywistej, powtórz wstępną korelację z nowym zestawem markerów.
UWAGA: Korelacja 6-8 markerów okazała się wystarczająca do dokładnej rejestracji stosów FLM i widoków IB. Jednak dodanie większej liczby markerów fiducjalnych (do 12-15) w szerokim zakresie wartości z (np. poprzez wybór markerów na pręcie siatki lub w sąsiednich polach) może poprawić dokładność korelacji.
- Upewnij się, że wartości RMSE są małe i rzędu dokładności lokalizacji (~300 nm). Aby określić dokładność korelacji, celowo pomiń podczas etapu rejestracji niektóre markery fiducjalne, które są wyraźnie identyfikowalne zarówno w fluorescencji, jak i w wiązce jonowej. Zrób to, sprawdzając ich przewidywaną lokalizację w stosunku do rzeczywistej na obrazie wiązki jonowej. Jeśli przewidywana pozycja różni się znacząco od rzeczywistej, powtórz wstępną korelację z nowym zestawem markerów.
- Wybierz docelowe sygnały komórkowe, dopasuj ich pozycję 3D w stosie FLM i zastosuj transformację, aby przewidzieć pozycje celu w widoku IB (Rycina 4B).
UWAGA: Każdy wpis na liście pozycji FLM, który nie ma odpowiednika na liście IB, zostanie potraktowany jako sygnał do przewidzenia.
- Załaduj do 3DCT odpowiedni, ponownie przekrojony stos 3D FLM oraz widok wiązki jonowej (IB).
- Dla każdego skorelowanego pola przenieś przewidywane pozycje interesujących cech do urządzenia FIB-SEM i wyznacz wzory frezowania lamelli (Rycina 4C). Przenieś pozycje ręcznie (np. mierząc odległość do widocznych punktów charakterystycznych, takich jak komórki lub markery fiducjalne) lub użyj automatyzacji i skryptów, takich jak te zaimplementowane na przykład w SerialFIB14. Jeśli w jednej komórce znajduje się wiele sygnałów, zaplanuj wzory tak, aby objęły jak najwięcej punktów zainteresowania (POI) w tej samej lamelli w celu zwiększenia wydajności.
- Wykonaj najpierw zgrubne, a następnie precyzyjne frezowanie lamelli do końcowej grubości 150-250 nm. Unikaj kroków (np. nacięć odprężających15), które powodują ugięcie lamelli, a w konsekwencji przesunięcie rzeczywistej cechy zainteresowania względem wcześniej pozyskanych stosów FLM. Stosuj procedury frezowania FIB ręczne3 lub zautomatyzowane14,16,17,18. Przy obu metodach upewnij się, że cecha zainteresowania pozostaje w centrum lamelli poprzez symetryczne jej zwężanie od góry i od dołu.
- Aby ocenić dokładność frezowania dla każdej lamelli, przeprowadź taką samą rejestrację jak w kroku 3.4. Jednak tym razem użyj końcowego obrazu IB po frezowaniu FIB i sprawdź, czy przewidywane pozycje interesujących cech znajdują się w końcowej lamelli. Alternatywnie, nałóż obrócone projekcje stosów FLM, uzyskane z wyników 3DCT i niestandardowych skryptów19, na końcowy obraz IB (Rycina 4C, mały wstawka).

Rycina 4: Procedura 3D-korelacijnego frezowania FIB. (A) Korelacja 2D-2D obrazów ogólnych siatki wykonanych w FLM (lewo) i SEM (prawo) służy do zlokalizowania pól siatki, w których wcześniej wykonano stosy obrazów fluorescencyjnych. (B) Dla każdego wybranego pola, po rejestracji 3D-2D odpowiadających sobie pozycji znaczników w 3DCT (kolorowe ramki), w danych FLM wybierane są pozycje interesujących cech biologicznych. Na podstawie przewidywanych pozycji w obrazie wiązki jonowej (czerwone kółka) wyznaczane są miejsca przygotowania lamelli. (C) Obrazy z rozpylającego mikroskopu elektronowego (SEM) i wiązki jonowej (IB) są wykorzystywane do utrzymania celu w centrum podczas frezowania. Ustalono, że końcowa grubość 150-250 nm jest odpowiednia do dalszej obróbki. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
4. Korelatywna TEM
- Wprowadź siatki do TEM, upewniając się, że orientacja lamelli (widoczna po wycięciach lub znacznikach orientacji) jest prostopadła do osi nachylenia.
UWAGA: Mikroskopy różnych producentów mogą być sterowane za pomocą różnego oprogramowania, np. Tomo5, TOM lub SerialEM20. W tym przypadku skupiono się na tym ostatnim. - Wykonaj montaż siatki oraz przeglądy dla każdego pola siatki zawierającego lamelle. Upewnij się, że powiększenie i czas ekspozycji są odpowiednie do wizualizacji kulek fiducjalnych na obrazach TEM, bez znaczącego zwiększania całkowitej dawki elektronów. Wykonaj wysokorozdzielcze mapy TEM (montaże) każdej lamelli.
- Zarejestruj i skoreluj 3D-2D stos FLM z polem siatki TEM oraz przeglądami lamelli w programie 3DCT. Zastosuj procedurę opisaną w kroku 3.6, wybierając odpowiadające sobie pozycje kulek na obrazach z mikroskopu fluorescencyjnego (x, y, z – dopasowanie gaussowskie) i transmisyjnego mikroskopu elektronowego. Następnie wybierz interesujące pozycje w kanałach FLM i przenieś je na przeglądy TEM. W razie potrzeby zastosuj procedurę dwuetapową, obejmującą pierwszą korelację między FLM a TEM przy niskim powiększeniu, a następnie drugą korelację z niskiego na wysokie powiększenie TEM (Rycina 5).
- Przenieś pozycje ręcznie (poprzez pomiar odległości do punktów orientacyjnych), korzystając z narzędzi rejestracji i mapowania dostępnych w SerialEM20 lub z zewnętrznego oprogramowania, takiego jak CorRelator21.
- Skonfiguruj i przeprowadź serie nachyleń w skorelowanych pozycjach. Użyj odpowiedniego powiększenia, defokusu i całkowitej dawki (szczegóły znajdują się w Tabeli Materiałów oraz Tabeli 1). Rozpocznij akwizycję od kąta wstępnego nachylenia określonego przez lamellę (patrz również uwaga w kroku 3.4) i zastosuj symetryczny schemat nachylenia dawki22. Użyj akwizycji ręcznej lub wsadowej.

Rysunek 5: Lokalizacja skorelowanych pozycji w TEM. Po pomyślnym 3D-korelacznym frezowaniu FIB i przeniesieniu do transmisyjnego mikroskopu elektronowego, dla każdego wyfrezowanego kwadratu przeprowadza się rejestrację 3D-2D między markerami (kolorowe ramki) w stosach obrazów FLM a widokami ogólnymi TEM, aby zlokalizować potencjalne miejsca dla cryo-ET (czerwone okręgi). Następnie można uzyskać widoki ogólne lameli przy większym powiększeniu (powiększenie), aby precyzyjniej zaplanować tomogramy. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Wyniki
Protokół zawiera szczegółowy opis procedury wykorzystanej do odkrycia zależnych od białka Ede1 (EH domain-containing and endocytosis protein 1) endocytycznych złogów białkowych (END) oraz ich degradacji i uwięzienia w ciałkach autofagicznych8. END to przedział powstały w wyniku separacji faz ciecz-ciecz (LLPS) w S. cerevisiae, który pełni rolę bufora dla różnych białek zaangażowanych w endocytozę zależną od klatryny (CME) po niepowodzeniu zdarzeń endocytycznych. Jednym z jego głównych składników jest Ede1, który pełni podwójną funkcję: komponentu CME oraz selektywnego receptora autofagii odpowiedzialnego za degradację tego nowego przedziału LLPS. W związku z tym, w celu wizualizacji END, zastosowano fuzję Ede1 z EGFP (EGFP-Ede1) pod kontrolą promotora dehydrogenazy alkoholowej (ADH), ponieważ nadekspresja Ede1 zakłóca wczesne etapy endocytozy, a tym samym konstytutywnie indukuje LLPS.
Na siatce zamrożonej metodą plunge-freezing z komórkami drożdży nadekspresującymi EGFP-Ede1 oraz markerami fiducyjnymi 1 µm wybrano pięć pozycji do akwizycji stosów FLM w kanale GFP (Rycyna 6A; TFS Corrsight; tryb konfokalny, krok ogniskowania 300 nm, zakres 10 µm). Siatkę przeniesiono do urządzenia FIB (Quanta 3D FEG), a pola siatki, dla których wykonano stosy FLM, zidentyfikowano poprzez przeprowadzenie korelacji 2D-2D obrazów przeglądowych fluorescencyjnych i SEM (por. krok 3.2).
Dla każdego z wybranych kwadratów wykonano obrazy wiązką jonową przy niskim natężeniu prądu (10 pA, powiększenie 1200x), a odpowiadające im pozycje znaczników zarejestrowano w 3DCT. Po wybraniu pozycji zawierających interesujące cechy biologiczne i dopasowaniu ich pozycji 3D w stosie FLM, wyznaczoną transformację zastosowano do domniemanych pozycji END i wybrano miejsca do przygotowania lameli (Rycina 6B). W przedstawionych tutaj przykładach zastosowano wiązkę FIB nachyloną pod kątem 11° względem powierzchni siatki (wstępne nachylenie szybkotoku FIB 45°; nachylenie stolika 18°). Pozycje z obszarów zainteresowania zostały przeniesione, a wzory FIB narysowano ręcznie (Rycina 6D), mierząc odległość przewidywanych pozycji względem wyraźnych punktów orientacyjnych na obrazie FIB (np. otworów, zanieczyszczeń lodowych, kulek znaczników). Dokładność rejestracji oceniono poprzez celowe pominięcie kulek, które można było jednoznacznie zidentyfikować na obrazach FLM i IB, a następnie porównanie ich rzeczywistych i przewidywanych pozycji w widoku wiązki jonowej (np. romb na Rycynie 6B,C). Stwierdzono, że korelacja dla kwadratu pokazanego na Rycynie 6C była dokładna (tj. przewidywane pozycje kulek FLM idealnie pokrywały się z ich odpowiadającymi lokalizacjami w IB, a 3DCT raportowało subpikselowe wartości RMSE dla rejestracji). W związku z tym lamelie wycięto w przewidywanych pozycjach (Miejsce B) i poddano precyzyjnemu frezowaniu do grubości ~200 nm (końcowy offset wzoru).

Rysunek 6: Reprezentatywne wyniki 3D-korelacyjnego celowania w endocytowe złogi białkowe (END) u drożdży. (A) Przegląd siatki w SEM przed frezowaniem. Kolorowe ramki wskazują pola siatki, dla których wcześniej wykonano serie obrazów fluorescencyjnych. (B-C) Korelacja 3D w polu siatki. Po zarejestrowaniu kilku odpowiadających sobie koralików fiducjalnych (kolorowe ramki) w danych FLM (B, przedstawionych tutaj jako projekcja maksymalnej intensywności) i na obrazie z wiązki jonowej (C), dokładność rejestracji 3D została zweryfikowana poprzez przewidzenie pozycji koralika oznaczonego rombem. Następnie w widoku wiązki jonowej przewidziano pozycje sygnału docelowego (czerwone okręgi) dla dwóch potencjalnych miejsc frezowania. (D) Powiększenie Miejsca B pokazujące przewidywane pozycje trzech punktów docelowych (czerwone okręgi) oraz początkowe wzory frezowania (żółte ramki). Przewidziano, że czwarty punkt fluorescencyjny znajduje się znacznie niżej niż pozostałe punkty, w związku z czym nie był on celem podczas frezowania (szary okrąg). Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
Po pomyślnym frezowaniu FIB i przeniesieniu siatki do kriomikroskopu elektronowego transmisyjnego (Titan Krios pracujący przy 300 kV, wyposażony w bezpośredni detektor elektronów Gatan K2 i filtr energetyczny Bioquantum), w programie SerialEM zarejestrowano obraz ogólny siatki, który posłużył do zlokalizowania pól z lamelami. Dla każdej lameli wykonano obrazy ogólne, a dane FLM zarejestrowano w programie 3DCT (3D-2D) przy użyciu odpowiadających im kulek fiducyjnych. Następnie, wykorzystując transformację obliczoną na podstawie kulek fiducyjnych, przewidziano położenie interesujących cech biologicznych (Rysunek 7A). Obrazy ogólne lamel zarejestrowane przy większym powiększeniu zostały zszyte, a miejsca zainteresowania skorelowano przy użyciu wyraźnie widocznych punktów orientacyjnych (np. kulek fiducyjnych). Alternatywnie, obrazy ogólne w klasycznej metodzie CLEM można wygenerować w różnych programach komputerowych10,12.
Na podstawie korelacji, dla lamelki pokazanej na Rysunku 7A, zidentyfikowano cztery potencjalne miejsca do pozyskania tomogramów. Obejmowało to jednak również pozycję, która nie była celem podczas 3D-skorelowanego frezowania FIB (porównać z Rysunkiem 6D; szare koło) oraz pozycję zablokowaną przez zanieczyszczenie lodem (Rysunek 7; szare ramki). W związku z tym tomogramy można było zarejestrować tylko dla dwóch pozycji (Rysunek 7B). Ogólnie osiągnięto sukces korelacji na poziomie ~75%, co oznacza, że lamelki przetrwały transfer do TEM, a struktury END znaleziono w przewidzianych miejscach (12 skorelowanych miejsc). Po rekonstrukcji tomogramów, segmentacji i dopasowaniu wzorców, poszczególne struktury END można zwizualizować w ich natywnym kontekście (Rysunek 7C,D). Obejmuje to fenestrowany retikulum endoplazmatyczne (ER) otaczające END, krople lipidowe sporadycznie nawiązujące kontakt oraz rybosomy, które są wykluczone z przedziału LLPS. Wspólnie pokazuje to, w jaki sposób 3D-skorelowane frezowanie FIB może dostarczyć informacji na poziomie molekularnym o rzadkich procesach biologicznych w nienaruszonych komórkach.

Rycina 7: Reprezentatywne wyniki wizualizacji END za pomocą cryo-ET. (A) Przegląd miejsca frezowania wykonany za pomocą TEM przy niskim powiększeniu, przedstawiony na Rycynie 6, można łatwo skorelować z projekcją maksymalnej intensywności FLM (Rycina 6B), aby zlokalizować interesujące cechy biologiczne (czerwone krzyżyki). (B) W drugim kroku można skorelować widok przy wyższym powiększeniu (zeszyty obrazów) i wyznaczyć pozycje do akwizycji tomogramów (żółte ramki). Pominięto lokalizacje wynikające z sygnału poza płaszczyzną (szara ramka, porównać z Rycina 6D). (C-D) Dzięki zastosowaniu tej 3D-korelacyjnej metody FIB można zwizualizować endocytowy osad białkowy (END) w jego naturalnym środowisku. Można zidentyfikować i zwizualizować struktury takie jak siateczka śródplazmatyczna (ER), rybosomy, błony i krople lipidowe. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Ustawienia urządzenia do czyszczenia plazmowego | |||
| Oczyszczacz plazmowy Harrick Plasma Cleaner PDG-3XG : | Ustawienia częstotliwości radiowej: "Cześć", 30 s; plazma N2 | ||
| Ustawienia tłoka | |||
| TFS Vitrobot Mk IV: | wilgotność 100%; siła docisku (blotforce) = 8; czas docisku (blottime) = 10 s; czas oczekiwania 0 s; (powinno to działać w przypadku większości komórek w zawiesinie i przylegających) | ||
| Pozycje i czasy GIS w FIB | |||
| Quanta 3D FEG: | Nachylenie = 0, Rotacja = -180, Pozycja Z = 13,5, Wartość zadana temperatury =26.15° , Czas = 8 s | ||
| TFS Scios: | Nachylenie = 0, Rotacja = -180, Pozycja Z = 9,8, Wartość zadana temperatury =28° C, Czas = 7 s | ||
| TFS Aquilos 1: | Pozycja zdefiniowana programowo, Wartość zadana temperatury = 28° , Czas = 7 s | ||
| TFS Aquilos 2: | Pozycja zdefiniowana programowo, Wartość zadana temperatury = 28°, czas = 7 s | ||
| Ustawienia napylacza FIB | |||
| System kworum: | W komorze przygotowawczej Quorum: 10 mA, 40 s | ||
| TFS Scios: | 10 W, 500 V, 250 mA, 0,2 mbar, 15 s | ||
| TFS Aquilos 1: | 1 kV, 10 mA, 10 Pa, 15 s | ||
| TFS Aquilos 2: | 1 kV, 10 mA, 10 Pa, 15 s | ||
| Pozyskiwanie tomogramów | |||
| Titan Krios G2i | kamera K2, filtr energetyczny Gatan Bioquantum | ||
| szczelina 20 eV; symetryczny schemat nachylenia dawki (Hagen) z 2° kroki; zacznij od +10° (wstępne nachylenie lameli!) do +70°i -50° | |||
| Titan Krios Gi4 | Falcon 4; filtr energetyczny Selectris X | ||
| szczelina 10 eV; symetryczny schemat nachylenia dawki (Hagen) z 2° kroki; zacząć od +10° (wstępne nachylenie lamelki!) do +70° i -50° | |||
| Akwizycja FLM | |||
| Corrsight (tryb konfokalny) | Obiektyw: Zeiss EC Plan-Neofluar 40×/0,9 NA Pol; Parametry akwizycji stosu: rozmiar piksela x-y = 161,25 nm, krok z = 300 nm. | ||
| Kriomikroskop konfokalny Leica SP8 | Obiektyw: Leica HCX PL APO 50x / 0,90 CLEM; Parametry akwizycji stosu: rozmiar piksela x-y = 84 nm, wielkość kroku z = 300 nm. | ||
Tabela 1: Lista przetestowanego sprzętu i sugerowane ustawienia.
Dyskusja
1. Kluczowe etapy protokołu
Optymalizacja parametrów hodowli komórkowych i zagłębiania siatki ma fundamentalne znaczenie dla tego przepływu pracy. Na początku projektu warto zainwestować czas w optymalizację strategii tagowania, rozmieszczenia komórek i koralików fiducial oraz przetestowanie różnych parametrów przygotowania siatki i bibuły. Praca z optymalnie zamrożoną próbką wgłębną znacznie ułatwi dalsze przetwarzanie.
Podobnie jak w przypadku każdego eksperymentu TEM, wymagane są próbki ciała szklistego. W przypadku dużych komórek ssaków, takich jak HeLa, preferowane są 1-2 komórki na kwadrat siatki, ale komórki mogą być nadal szkliste przy większej gęstości. Opcjonalnie witryfikację można poprawić w komórkach ssaków (np. HEK293, HeLa) poprzez inkubację z 2,5-10% (v/v) glicerolem dodanym do pożywki hodowlanej 10 minut przed zanurzeniem23. Jeśli to możliwe, można zastosować wzór siatki, aby zapewnić idealne rozmieszczenie i rozmieszczenie komórek, poprawiając w ten sposób witryfikację i późniejszą korelację24.
Podczas gdy określone komórki mogą być wybierane podczas przepływu pracy, zbyt mała liczba komórek, które wykazują interesującą cechę biologiczną, znacznie zmniejszy ogólną przepustowość. Aby poprawić korelację w komórkach POI-dodatnich, należy stosować wystarczająco jasne fluorofory. Jest to szczególnie ważne na endogennych poziomach ekspresji. Odkryliśmy, że w warunkach kriogenicznych mVenus często działał lepiej niż EGFP ze względu na zwiększoną jasność25 i przesunięcie hipsochromiczne, co sprawia, że nadaje się do standardowych konfiguracji filtrów GFP w warunkach kriogenicznych26. W przypadku struktur docelowych nieprzypominających punktów należy również wziąć pod uwagę kompromis między długością fali a dokładnością lokalizacji (granica dyfrakcji Abbego).
Wydajna korelacja 3D wymaga również, aby siatki były stabilne mechanicznie i były obsługiwane z dużą ostrożnością. Podczas gdy można stosować standardowe siatki złote lub miedziane z podparciem węglowym, wskaźnik sukcesu można znacznie zwiększyć poprzez zastosowanie sztywniejszych folii SiO2 w zależności od projektu. Jednak nie ustalono jeszcze jednoznacznie, czy (a) stabilność mechaniczna, czy (b) dopasowanie współczynników rozszerzalności cieplnej (podłoże vs. folia) w celu zmniejszenia krio-marszczenia27, jest najważniejszym czynnikiem udanej korelacji 3D. Ponadto do zbierania delikatnych siatek Au można stosować naczynia pokryte polidimetylosiloksanem5.
Oprócz zapewnienia stabilności próbki, staranny dobór parametrów obrazowania FLM jest niezbędny do uzyskania wysokiej jakości stosów fluorescencyjnych, które nadają się do optymalnego celowania podczas mielenia FIB. W związku z tym zaleca się również testowanie różnych technik odszumiania28 lub dekonwolucji na danych FLM, ponieważ może to znacznie poprawić lokalizację sygnałów referencyjnych i komórkowych. Podczas korelacji sygnału fluorescencji z obrazami FIB-SEM ważne jest dobre próbkowanie kulek odniesienia. Powinny być dobrze rozmieszczone wokół komórek i możliwie na różnych wysokościach z. Dobrą praktyką jest również walidacja spójności korelacji poprzez sprawdzenie przewidywanych i rzeczywistych pozycji koralików, które zostały celowo pominięte w modelu odniesienia, ale mogą być wyraźnie skorelowane na oko. Wartości RMSE 3DCT powinny być również zawsze brane pod uwagę w celu sprawdzenia spójności rejestracji.
Ponieważ osadzanie się zmielonego materiału i resztkowej wody z komory FIB-SEM (tj. ponowne zanieczyszczenie) zwiększa efektywną grubość lameli poprzez dodanie materiału amorficznego po obu jej stronach, utrzymywanie drobno zmielonych lameli w mikroskopie przez dłuższy czas na ogół obniża jakość danych TEM z powodu dodatkowych zdarzeń rozpraszania elektronów. W związku z tym frezowanie najczęściej odbywa się w dwóch etapach: najpierw wszystkie pozycje są frezowane z grubsza (tj. do około 800 nm), a następnie drobno (do ~150-250 nm), a siatka jest rozładowywana natychmiast po zakończeniu ostatniej lameli. Lepszy sukces korelacji można jednak osiągnąć poprzez obróbkę interesujących pozycji w sposób specyficzny dla danego miejsca, a więc wykonywanie frezowania zgrubnego i dokładnego na tej samej lameli bezpośrednio po drugiej, ponieważ nie pozostawia to czasu na zginanie lub deformację. Zmniejsza to jednak maksymalną liczbę lameli, które można wyprodukować na siatkę, w zależności od szybkości ponownego zanieczyszczenia systemu. Przy wydajności 20 nm/h w ciągu 1-1,5 godziny wytwarza się 4-6 lameli.
Ruch całej siatki lub zgrubnie frezowanych lameli >300 nm spowoduje słabą lub nieudaną korelację (patrz również ograniczenia omówione poniżej). Dlatego należy go regularnie sprawdzać, np. porównując obrazy IB przed, w trakcie i po frezowaniu FIB. Miejsca, które wykazują znaczny ruch (>300 nm), należy wyrzucić. Zoptymalizuj przygotowanie próbki (tj. wybór typu siatki, gęstości komórek i parametrów zagłębiania; patrz rozdział 1 protokołu) i strategię mielenia, aby uniknąć tych ruchów. Gięcie lameli można znacznie zmniejszyć, frezując na miejscu, jak opisano w kroku 3.6 i zmniejszając szerokość lameli. Jak wspomniano wcześniej, chociaż nacięciaodprężające 15 zostały zaprojektowane w celu zmniejszenia wyginania się lameli, często skutkują one skoordynowanym ruchem odsprzężonej lameli, skutecznie zapobiegając w ten sposób korelacji. Do rozwiązania tego problemu można zastosować zintegrowane systemy FLM.
2. Modyfikacje i rozwiązywanie problemów z metodą
Zdecydowanie zaleca się przeprowadzenie dokładnej charakterystyki próbki w obrazowaniu żywych komórek przed przejściem do warunków kriogenicznych. Optymalizacja próbek komórkowych, schematów leczenia i wiedza o tym, jakiego rodzaju sygnału należy się spodziewać przed wejściem do krioprzepływu pracy, może znacznie poprawić jego wskaźnik sukcesu.
W przedstawionym tutaj przepływie pracy samodzielny mikroskop fluorescencyjny z kriostolikiem służy do obrazowania próbek, a następnie przenosi siatki do mikroskopu z skupioną wiązką jonów. Został on jednak przetestowany na systemach, w których mikroskop fluorescencyjny jest zintegrowany z komorą FIB-SEM, a zatem do uzyskania obrazów fluorescencyjnych nie jest wymagane przenoszenie próbki 29,30,31. Korzystając z takich zintegrowanych systemów, można obrazować interesujące pozycje w trakcie i po mieleniu FIB w celu sprawdzenia obecności docelowego sygnału fluorescencji bez zwiększania ryzyka zanieczyszczenia końcowych lameli. Należy jednak pamiętać o parametrach optycznych stosowanych mikroskopów, ponieważ np. obiektyw o niskim NA ograniczy precyzję, z jaką można zlokalizować kulki referencyjne i sygnały docelowe. Niemniej jednak, zintegrowane konfiguracje FLM pomogą również lepiej radzić sobie z niewielkimi deformacjami siatek i lameli, ponieważ stosy FLM mogą być stale aktualizowane i porównywane z aktualnymi widokami SEM i IB.
Jako alternatywę dla obrazowania fluorescencyjnego blaszki pomiędzy mieleniem FIB a akwizycją danych TEM, korelacja post-TEM może być wykorzystana do weryfikacji prawidłowego rozmieszczenia i frezowania lameli 5,6.
Na wszystkich etapach przepływu pracy korelacyjnej, ale szczególnie podczas TEM, zaleca się tworzenie nakładki rzutowanych danych fluorescencyjnych na obrazy FIB-SEM/TEM. Takie klasyczne widoki CLEM pomagają bardziej intuicyjnie zrozumieć, która część komórek jest zawarta w blaszkach. Służy to również jako przydatna kontrola poprawności w celu zweryfikowania dokładności korelacji.
3. Ograniczenia metody
Podejście FIB oparte na korelacji 3D wymaga próbek, które mogą być dostarczane z kulkami odniesienia. W związku z tym metoda ta jest obecnie ograniczona do siatek zamrażanych wgłębnie. W przypadku próbek (tkankowych) zamrożonych pod wysokim ciśnieniem (HPF) można obecnie wykonać tylko korelacje 2D-2D. Potencjalnie rozwiązaniem tego problemu mogą być wewnętrzne markery odniesienia (np. organelle, barwione kropelki lipidów)32,33. Ostateczny wskaźnik powodzenia korelacji zależy od wielu czynników, w tym jakości próbki, ustawienia mikroskopii fluorescencyjnej, grubości lameli i wielkości docelowej struktury. Szacuje się, że dokładność korelacji przy użyciu opisanego podejścia do rejestracji 3D mieści się w zakresie 200-300 nm na końcowym obrazie IB, co w przybliżeniu odpowiada typowej grubości lameli frezowanych FIB7. W związku z tym struktury komórkowe znacznie mniejsze niż ta będą obecnie trudne do ukierunkowania. Dodatkowo, nadmierny ruch w miejscu frezowania (>300 nm) również zmniejsza dokładność korelacji, co jest problemem, który potencjalnie można rozwiązać za pomocą konfiguracji FLM zintegrowanych z instrumentami FIB/SEM. Lamele, które wykazują silne odkształcenia lub wygięcia podczas frezowania, powinny być w każdym przypadku wyłączone z dalszego przepływu pracy.
Ogólnie rzecz biorąc, obrazowanie kriofluorescencyjne jest obecnie ograniczone przez kryterium dyfrakcji Abbego. Dzięki bardziej rutynowemu zastosowaniu (i komercjalizacji) superrozdzielczych metod cryo-FLM, możliwe może stać się dokładniejsze celowanie w struktury komórkowe, zwłaszcza po zintegrowaniu z FIB/SEM do operacji w locie.
4. Znaczenie metody
Zwłaszcza w porównaniu z technikami nieukierunkowanymi i post-korelacji, skorelowane z 3D podejście do frezowania FIB pozwala na wybór odpowiednich pozycji przed czasochłonnym i zasobochłonnym etapem TEM. W ten sposób umożliwia bardziej efektywne gromadzenie danych i planowanie projektów. Co więcej, skorelowane dane dotyczące fluorescencji dodają warstwę informacji, które mogą mieć kluczowe znaczenie dla interpretacji tomogramów i integracji wyników krio-ET w projektach wieloskalowych, zwłaszcza gdy mamy do czynienia z nieustrukturyzowanymi zespołami białek lub zbyt małymi, aby można było dopasować matrycę i uśrednić subtomogram.
5. Znaczenie i potencjalne przyszłe zastosowania
W połączeniu z zaawansowanymi procesami pracy, takimi jak kriolifting z próbek HPF34,35, krio-FIB-SEM objętość36 i obrazowanie fluorescencyjne w superrozdzielczości 26,37,38,39, przygotowanie lameli ukierunkowanych na 3D daje perspektywę nie tylko preparowania procesów biologicznych w izolowanych komórkach, ale także udostępnienia tkanek i próbek pacjentów do mielenia FIB i kriotomografii elektronowej. W związku z tym pozwoli na analizę procesów patologicznych w wysokiej rozdzielczości, a tym samym będzie integralnym elementem konstrukcyjnym biopsji w nanoskali.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Dziękujemy Inga Wolf za wsparcie infrastruktury IT, Florianowi Beckowi za wsparcie obliczeniowe i Oda H. Schiøtz za krytyczną lekturę rękopisu. Finansowanie zostało częściowo zapewnione dzięki stypendium Alexandra von Humboldta dla powracających Philippa S. Erdmanna oraz długoterminowemu stypendium EMBO ALTF 764-2014 dla Floriana Wilflinga. Anna Bieber otrzymała stypendium doktoranckie Boehringer Ingelheim Fonds.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Autogrids | Thermo Fisher Scientific / Domowe | 1036173 (bez wycięcia), 1205101 (z wycięciem) | |
| C-ringi | Thermo Fisher Scientific | 1036171 | |
| Corrsight z modułem kriogenicznym | Thermo Fisher Scientific | FLM Alternatywa 1 | |
| Dynabeads MyOne COOH | Thermo Fisher Scientific | 65011 | zalecany 1 &mikro; m koraliki referencyjne |
| EM Grids R1/4 SiO2 | Quantifoil | N1-S13nAu20-01 | |
| Kamera Falcon 4 z filtrem energii po kolumnie Selectris X | Kamera/filtr | Thermo Fisher | |
| FIB Aquilos 1 | Thermo Fisher Scientific | FIB Alternatywa 1 | |
| FIB Aquilos 2 | Thermo Fisher Scientific | FIB Alternatywa 2 | |
| FIB Quanta 3D FEG | Thermo Fisher Scientific | FIB Alternatywa 3 | |
| FIB Scios | Thermo Fisher Scientific | FIB Alternatywa 4 | |
| Kamera szczytowa K2 z pokolumnowym filtrem energetycznym 968 Quantum K2 | Alternatywa | kamery/filtra Quantum | |
| Leica TCS SP8 z modułem kriogenicznym | Thermo Fisher Scientific | FLM Alternative 2 | |
| Odkurzacz plazmowy PDC-3XG | |||
| (0,25 mm) | plastx24.de | 11645 | Przycięte do tych samych wymiarów co bibuła filtracyjna |
| TEM Titan Krios XFEG 300 kV Gi2 | Thermo Fisher Scientific | TEM Alternatywa 1 | |
| TEM Titan Krios XFEG 300 kV Gi4 | Thermo Fisher Scientific | TEM Alternatywa 2 | |
| Imager THUNDER EM Cryo CLEM | Thermo Fisher Scientific | FLM Alternative 3 | |
| Vitrobot Mark IV | Thermo Fisher Scientific | alternatywnie użyj tłoka ręcznego | |
| Bibuła filtracyjna Whatman | Sigma Aldrich | 10311807 | średnicy 55 mm; musi być przycięty, aby pasował do Vitrobot |
Bibliografia
- Beck, M., Baumeister, W. Cryo-Electron tomography: Can it reveal the molecular sociology of cells in atomic detail. Trends in Cell Biology. 26 (11), 825-837 (2016).
- Plitzko, M., Villa, E., Schaffer, M., Baumeister, W. Opening windows into the cell focused-ion-beam milling for cryo-electron tomography. Current Opinion in Structural Biology. 23, 771-777 (2013).
- Schaffer, M., et al. Optimized cryo-focused ion beam sample preparation aimed at in situ structural studies of membrane proteins. Journal of Structural Biology. 197 (2), 73-82 (2017).
- Tegunov, D., Xue, L., Dienemann, C., Cramer, P., Mahamid, J. Multi-particle cryo-EM refinement with M visualizes ribosome-antibiotic complex at 3.5 Å in cells. Nature Methods. 18 (2), 186-193 (2021).
- Klein, S., Wachsmuth-Melm, M., Winter, S. L., Kolovou, A., Chlanda, P. Cryo-correlative light and electron microscopy workflow for cryo-focused ion beam milled adherent cells. Methods in Cell Biology. 162, Elsevier Inc. 273-302 (2021).
- Klein, S., et al. Post-correlation on-lamella cryo-CLEM reveals the membrane architecture of lamellar bodies. Communications Biology. 4 (1), 1-12 (2021).
- Arnold, J., et al. Site-Specific Cryo-focused ion beam sample preparation guided by 3D correlative microscopy. Biophysical Journal. 110 (4), 860-869 (2016).
- Wilfling, F., et al. A selective autophagy pathway for phase-separated endocytic protein deposits. Molecular Cell. 80 (5), 764-778 (2020).
- Scientific volume imaging, Nyquist calculator. , Available from: https://svi.nl/NyquistCalculator (2021).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Huygens Professional version 19.04. , Scientific Volume Imaging. The Netherlands. Available from: http://svi.nl (2021).
- de Chaumont, F., et al. Icy: an open bioimage informatics platform for extended reproducible research. Nature Methods. 9 (7), 690-696 (2012).
- Arnold, J. 3DCT. , Available from: https://3dct.semper.space/ (2021).
- Klumpe, S., et al. A modular platform for streamlining automated cryo-FIB workflows. bioRxiv. , 444745(2021).
- Wolff, G., et al. Mind the gap: Micro-expansion joints drastically decrease the bending of FIB-milled cryo-lamellae. Journal of Structural Biology. 208 (3), 0-3 (2019).
- Buckley, G., et al. Automated cryo-lamella preparation for high-throughput in-situ structural biology. Journal of Structural Biology. 210 (2), 107488(2020).
- Tacke, S., et al. A streamlined workflow for automated cryo focused ion beam milling. bioRxiv. , 963033(2020).
- Zachs, T., et al. Fully automated, sequential focused ion beam milling for cryo-electron tomography. eLife. 9, e52286(2020).
- Fung, H. K. H. tools3dct. , Available from: https://github.com/hermankhfung/tools3dct (2021).
- Mastronarde, D. N. Automated electron microscope tomography using robust prediction of specimen movements. Journal of Structural Biology. 152 (1), 36-51 (2005).
- Yang, J. E., Larson, M. R., Sibert, B. S., Shrum, S., Wright, E. R. CorRelator: Interactive software for real-time high precision cryo-correlative light and electron microscopy. Journal of Structural Biology. 213 (2), 107709(2021).
- Hagen, W. J. H., Wan, W., Briggs, J. A. G. Implementation of a cryo-electron tomography tilt-scheme optimized for high resolution subtomogram averaging. Journal of Structural Biology. 197 (2), 191-198 (2017).
- Bäuerlein, F. J. B., et al. In situ architecture and cellular interactions of polyQ inclusions. Cell. 171 (1), 179-187 (2017).
- Toro-Nahuelpan, M., et al. Tailoring cryo-electron microscopy grids by photo-micropatterning for in-cell structural studies. Nature Methods. 17 (1), 50-54 (2020).
- Shaner, N. C., Steinbach, P. A., Tsien, R. Y. A guide to choosing fluorescent proteins. Nature Methods. 2 (12), 905-909 (2005).
- Kaufmann, R., et al. Super-resolution microscopy using standard fluorescent proteins in intact cells under cryo-conditions. Nano Letters. 14 (7), 4171-4175 (2014).
- Booy, F. P., Pawley, J. B. Cryo-crinkling: what happens to carbon films on copper grids at low temperature. Ultramicroscopy. 48 (3), 273-280 (1993).
- Krull, A., Buchholz, T. O., Jug, F. Noise2void-Learning denoising from single noisy images. Proceedings of the IEEE Computer Society Conference on Computer Vision and Pattern Recognition. 2019, 2124-2132 (2019).
- Gorelick, S., et al. PIE-scope, integrated cryo-correlative light and FIB/SEM microscopy. eLife. 8, 1-15 (2019).
- Delmic METEOR. , Available from: https://www.delmic.com/en/products/cryo-solutions/meteor (2021).
- T. F. Scientific. iFLM. , Available from: https://assets.thermofisher.com/TFS-Assets/MSD/Datasheets/iflm-aquilos-datasheet-ds0366.pdf (2021).
- Mahamid, J., et al. Liquid-crystalline phase transitions in lipid droplets are related to cellular states and specific organelle association. Proceedings of the National Academy of Sciences of the United States of America. 116 (34), 16866-16871 (2019).
- Scher, N., Rechav, K., Paul-Gilloteaux, P., Avinoam, O. In situ fiducial markers for 3D correlative cryo-fluorescence and FIB-SEM imaging. iScience. 24 (7), 102714(2021).
- Mahamid, J., et al. A focused ion beam milling and lift-out approach for site-specific preparation of frozen-hydrated lamellas from multicellular organisms. Journal of Structural Biology. 192, 262-269 (2015).
- Schaffer, M., et al. A cryo-FIB lift-out technique enables molecular-resolution cryo-ET within native Caenorhabditis elegans tissue. Nature Methods. 16 (8), 757-762 (2019).
- Wu, G. -H., et al. Multi-scale 3D cryo-correlative microscopy for vitrified cells. Structure. 28 (11), 1231-1237 (2020).
- Liu, B., et al. Three-dimensional super-resolution protein localization correlated with vitrified cellular context. Scientific Reports. 5, 13017(2015).
- Weisenburger, S., Jing, B., Renn, A., Sandoghdar, V. Cryogenic localization of single molecules with angstrom precision. SPIE NanoScience + Engineering. 8815, (2013).
- Tuijtel, M. W., Koster, A. J., Jakobs, S., Faas, F. G. A., Sharp, T. H. Correlative cryo super-resolution light and electron microscopy on mammalian cells using fluorescent proteins. Scientific Reports. 9 (1), 1-11 (2019).
Przedruki i uprawnienia
