Przedstawiono protokół zastosowania spektroskopii NMR wzmacniającej relaksację paramagnetyczną do wykrywania słabych i przejściowych interakcji między- i wewnątrzcząsteczkowych w białkach wewnętrznie nieuporządkowanych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wzmocnienie relaksacji paramagnetycznej do wykrywania i charakteryzowania samoasocjacji wewnętrznie nieuporządkowanych białek
W tym artykule
Podsumowanie
Streszczenie
Nieuporządkowane wewnętrznie białka i wewnętrznie nieuporządkowane regiony w białkach stanowią dużą i funkcjonalnie znaczącą część ludzkiego proteomu. Wysoce elastyczny charakter tych sekwencji pozwala im na tworzenie słabych, dalekosiężnych i przejściowych interakcji z różnymi partnerami biomolekularnymi. Specyficzne, ale o niskim powinowactwie interakcje sprzyjają rozwiązłemu wiązaniu i umożliwiają pojedynczemu, wewnętrznie nieuporządkowanemu segmentowi interakcję z wieloma miejscami docelowymi. Ze względu na przejściowy charakter tych interakcji, mogą być one trudne do scharakteryzowania za pomocą metod biologii strukturalnej, które opierają się na białkach w celu utworzenia pojedynczej, dominującej konformacji. NMR wzmacniający relaksację paramagnetyczną jest użytecznym narzędziem do identyfikacji i definiowania strukturalnych podstaw słabych i przejściowych oddziaływań. Opisano szczegółowy protokół wykorzystania wzmocnienia relaksacji paramagnetycznej do scharakteryzowania słabo zaludnionych kompleksów spotkań, które tworzą się między wewnętrznie nieuporządkowanymi białkami a ich białkiem, kwasem nukleinowym lub innymi partnerami biomolekularnymi.
Wprowadzenie
Zaburzenie wewnętrzne (ID) opisuje białka (IDP) lub regiony w białkach (IDR), które nie składają się spontanicznie w stabilne struktury drugorzędowe lub trzeciorzędowe, ale są biologicznie aktywne. Ogólnie rzecz biorąc, funkcją IDP/IDR jest ułatwianie specyficznych, ale odwracalnych interakcji z biomolekułami w warunkach fizjologicznych1. Tak więc IDP i IDR są zaangażowane w szereg funkcji komórkowych, w tym rekrutację, organizację i stabilizację kompleksów wielobiałkowych, na przykład montaż i aktywność spliceosomu 2, rekrutację i organizację składników w miejscach uszkodzenia DNA3, organizację i stabilizację rekrutacji kompleksów transkrypcyjnych4, lub remodelera chromatyny BAF5. Dodatkowo, IDP znajdują się w węzłach sygnalizacyjnych, gdzie ich promiskuityzm dla różnych partnerów wiążących umożliwia im pośredniczenie w przekazywaniu informacji przez sieci białek komórkowych6. Niedawne prace ujawniły również skłonność regionów IDR do samokojarzenia się tworzących kondensaty biomolekularne w procesie separacji faz ciecz-ciecz7. Obecnie uważa się, że wiele z wyżej wymienionych funkcji związanych z ID wiąże się z jakimś aspektem tworzenia kondensatu8. Pomimo znaczenia ID dla składania kompleksów biomolekularnych, stabilizacji, rusztowania i transdukcji sygnału, szczegóły atomowe ich specyficznych oddziaływań są trudne do zidentyfikowania, ponieważ IDP i IDR zazwyczaj nie są podatne na badania strukturalne przy użyciu krystalografii rentgenowskiej lub kriogenicznej mikroskopii elektronowej.
Magnetyczny rezonans jądrowy (NMR) jest idealną techniką do badania ID, ponieważ nie jest zależny od obecności sztywnych lub jednorodnych zespołów strukturalnych, ale informuje o bezpośrednim lokalnym środowisku poszczególnych jąder. Na częstotliwość rezonansową lub przesunięcie chemiczne jądra w danej cząsteczce wpływają słabe pola magnetyczne indukowane przez lokalny rozkład elektronowy, który z kolei zależy od długości wiązań, kątów, bliskości innych jąder, oddziaływań z partnerami wiążącymi i innych czynników9. W ten sposób każde jądro działa jak unikalna, specyficzna dla danego miejsca sonda strukturalna wrażliwa na zmiany w lokalnym środowisku chemicznym. Pomimo tych zalet, NMR jest techniką masową, a obserwowane przesunięcie chemiczne jest średnią ze wszystkich środowisk pobranych przez dane jądro. Szereg technik NMR, z których wiele opisano w tym wydaniu, został opracowany w celu odzyskania strukturalnych, dynamicznych i kinetycznych informacji o wysokoenergetycznych, słabo zaludnionych konformacjach biomolekularnych zawartych w uśrednionym przesunięciu chemicznym10,11. Chociaż są one przejściowo zaludnione, identyfikacja i kwantyfikacja tych stanów są ważne dla określenia szczegółów mechanizmów funkcjonalnych12. Na przykład, w przypadku IDP i IDR, zespół konformacyjny może być stronniczy w kierunku preferencyjnego próbkowania konformacji, które są produktywne dla tworzenia kompleksów spotkań z fizjologicznymi partnerami wiążącymi. Wykrywanie tych stanów, jak również identyfikacja specyficznych dla reszt interakcji między- i wewnątrzcząsteczkowych oraz dynamiki, są ważne dla określenia podstawowych mechanizmów strukturalnych funkcji białek i tworzenia kompleksów.
Opisano protokół do wykorzystania NMR z rozszerzeniem relaksacji paramagnetycznej (PRE) do badania przejściowych, nisko zaludnionych stanów ważnych dla tworzenia kompleksów biomolekularnych za pośrednictwem IDP/IDR13. Podejście to jest przydatne do badania przejściowych interakcji białko-białko, takich jak te, które promują składanie włókienek amyloidowych z α-synukleiny14,15 lub samoasocjacji FUS16, a także do charakteryzowania specyficznych interakcji białko-białko, takich jak między białkami sygnałowymi17. Przedstawiono przykład samoasocjującego się IDP, w którym określone interakcje między- i wewnątrzcząsteczkowe skutkują preferencyjnie zagęszczonymi stanami, a także interakcjami specyficznymi dla miejsca, które napędzają samoasocjację.
PRE powstaje w wyniku magnetycznego oddziaływania dipolarnego jądra do centrum paramagnetycznego z izotropowym tensorem g, zwykle dostarczanym w postaci niesparowanego elektronu na grupie nitroksydowej lub jako paramagnetyczny atom metalu18 (Rysunek 1). Podczas gdy atomy z anizotropowymi tensorami g również wywołują efekt PRE, analiza tych układów jest trudniejsza ze względu na efekty zakłócające powodowane przez przesunięcia pseudokontaktowe (PCS) lub szczątkowe sprzężenie dipolarne (RDC)13,19. Siła oddziaływania między jądrem a centrum paramagnetycznym zależy od odległości <r-6> między nimi. Oddziaływanie to powoduje wzrost szybkości relaksacji jądrowej, co powoduje wykrywalne poszerzenie linii nawet dla oddziaływań dalekiego zasięgu (~10-35 A), ponieważ moment magnetyczny niesparowanego elektronu jest tak silny20,21. Wykrywanie stanów przejściowych za pomocą PRE jest możliwe, jeśli spełnione są następujące dwa warunki; (1) oddziaływanie przejściowe zachodzi w szybkiej wymianie w skali czasowej NMR (obserwowane przesunięcie chemiczne jest średnią ważoną populacją stanów wymiany); oraz (2) odległość jąder od środka paramagnetycznego jest krótsza w stanie przejściowo zaludnionym niż w stanie głównym11. Poprzeczny PRE jest oznaczony Γ2 i ze względów praktycznych oblicza się go na podstawie różnicy w szybkościach relaksacjipoprzecznej 1 H między próbką zawierającą centrum paramagnetyczne a kontrolą diamagnetyczną. W celu dogłębnego omówienia teorii PRE i związanych z nią pseudokontaktowych przesunięć w reżimach szybkiej i wolnej wymiany, czytelnik jest odsyłany do obszernych recenzji autorstwa Clore i współpracowników13,22. Tutaj rozważana jest tylko sytuacja, w której 1H N-Γ2 znajduje się w reżimie szybkiej wymiany, gdzie ze względu na zależność PPOD od r-6, obserwowana szybkość relaksacji jest związana zarówno z odległością, na jaką centrum paramagnetyczne zbliża się do jądra, jak i z ilością czasu, jaki spędza w tej konformacji. Dlatego przejściowe konformacje, które nie obejmują bliskiego zbliżenia, wytwarzają małe PRE, podczas gdy bliższe interakcje, nawet jeśli krótkotrwałe, wytworzą większe PRE.
Dla IDPs, PRE służy do mierzenia i różnicowania interakcji zachodzących w obrębie pojedynczej cząsteczki (wewnątrzcząsteczkowej) i między oddzielnymi cząsteczkami (międzycząsteczkowej). Poprzez przyłączenie centrum paramagnetycznego do widocznego (np. 15 N-znakowanego 15N) lub niewidocznego NMR (np. naturalna obfitość 14N), można określić źródło (między- lub wewnątrzcząsteczkowe) PRE (Rysunek 2). Mutageneza ukierunkowana na miejsce, która wprowadza resztę cysteiny, jest wygodnym podejściem do przyłączenia centrum paramagnetycznego (etykiety spinowej) do białka23. Zaproponowano kilka typów cząsteczek do wykorzystania jako znaczniki spinowe, w tym chelatujące metale (na bazie EDTA) i wolne rodniki (na bazie nitroxide)24. Opisano różne etykiety spinowe nitrosydu, które są dostępne z różnymi substancjami chemicznymi reagującymi z cysteiną, takimi jak metanotiosulfonian, maleimid i jodoacetamid25,26 (Rysunek 1). Nieodłączna elastyczność znacznika lub łącznika może być problematyczna w niektórych analizach, a w takich sytuacjach zaproponowano różne strategie ograniczania ruchu znacznika, takie jak dodanie dużych grup chemicznych lub użycie drugiego łącznika do zakotwiczenia znacznika w białku (przyłączenie dwóch miejsc)27, 28. Dodatkowo, dostępne na rynku znaczniki mogą zawierać białka diastereomeryczne, ale generalnie nie przyczyni się to do obserwowanego PRE29. Opisano zastosowanie 3-Maleimido-PROXYL przyłączonego do wolnej cysteiny za pomocą chemii maleimidu, ponieważ jest on łatwo dostępny, opłacalny, nieodwracalny, a środek redukujący tris(2-karboksyetylo)fosfinę (TCEP) może być utrzymywany w roztworze przez cały czas reakcji znakowania. Ponieważ 3-Maleimido-PROXYL ma izotropowy tensor g, nie indukowane są PCS ani RDC, a te same przypisania przesunięć chemicznych mogą być stosowane zarówno dla próbek paramagnetycznych, jak i diamagnetycznych13.
1 HN-T 2 jest mierzone za pomocą strategii dwóch punktów czasowych (Ta, Tb), która wcześniej okazała się tak dokładna, jak zebranie pełnej serii ewolucji składającej się z 8 do 12 punktów czasowych30. Pierwszy punkt czasowy (T a) jest ustawiony tak blisko zera, jak to tylko możliwe, a optymalna długość drugiego punktu czasowego zależy od wielkości największego oczekiwanego PRE dla danej próbki i można go oszacować ze wzoru: Tb ~ 1,15/(R2,dia + Γ2), gdzie R2,dia reprezentuje R2 próbki diamagnetycznej13. Jeśli wielkość największych PLAST jest nieznana, ustawienie Tb na ~ jednokrotność 1H T2 białka jest dobrym wstępnym oszacowaniem i dalej optymalizowane przez dostosowanie T2 w celu poprawy sygnału do szumu. Ta dwupunktowa strategia pomiarowa znacznie skraca czas eksperymentu wymagany do pomiaru PPOD i daje czas na większe uśrednianie sygnału, zwłaszcza że stosunkowo rozcieńczone próbki są używane w celu zminimalizowania skutków niespecyficznych kontaktów między cząsteczkami. Sekwencja impulsów oparta na HSQC jest używana do pomiaru 1HN-T 2 i została szczegółowo opisana w innym miejscu30. W celu poprawy czułości, twarde impulsy transferów INEPT do przodu i do tyłu można zastąpić impulsami kształtowymi; alternatywnie, sekwencję można łatwo przekształcić w oparty na TROSY readout31. Ponieważ IDP zazwyczaj mają znacznie dłuższe współczynniki relaksacji poprzecznej, co skutkuje węższymi szerokościami linii (ze względu na nieodłączne zaburzenie) niż białka globularne o podobnej wielkości, długie czasy akwizycji w wymiarze pośrednim można wykorzystać do poprawy rozdzielczości widmowej i złagodzenia ograniczenia dyspersji przesunięcia chemicznego nieodłącznie związanego z IDP.
PRE jest użytecznym narzędziem do badania interakcji białko-białko i białko-kwas nukleinowy, szczególnie interakcji przejściowych lub słabo zaludnionych. Dostarczony jest szczegółowy protokół przygotowania próbki NMR odpowiedniej do pomiaru PRE, w tym etapy oczyszczania białka, znakowanie wirowe w miejscu, ustawianie i kalibracja programu impulsowego, przetwarzanie i interpretacja danych NMR. W całym tekście zwrócono uwagę na ważne względy eksperymentalne, które mogą mieć wpływ na jakość danych i wynik eksperymentu, w tym stężenie próbki, wybór znacznika spinowego i usunięcie składników paramagnetycznych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Ogólne wymagania dotyczące protokołu: zaplecze do oczyszczania białek, spektrometr UV-Vis, wysokopolowy spektrometr NMR wraz z oprogramowaniem sterującym oraz oprogramowanie do analizy danych, w tym: NMRPipe32, Sparky33 (lub CCPN Analysis34, lub NMRViewJ35).
1. Rekombinacyjna ekspresja i oczyszczanie białka do pomiarów PRE
- Zaprojektuj konstrukt ekspresyjny dla białka zainteresowania w taki sposób, aby obecny był pojedynczy reszta cysteiny. Wprowadzenie wolnej cysteiny w różnych pozycjach białka zainteresowania będzie wymagało wielu mutacji36.
- Wyekspresuj i oczyść próbkę białka zainteresowania o naturalnej obfitości (14N) lub znakowaną 15N, stosując ustalony protokół37.
UWAGA: Systemy ekspresyjne E. coli zapewniają kosztową i niezawodną metodę ekspresji białek rekombinowanych, ponieważ wzbogacenie izotopowe 15N jest minimalnym wymogiem dla heterojądrowej spektroskopii NMR biomolekuł. Typowe etapy obejmują ekspresję w pośrodkach minimalnych, oczyszczanie chromatograficzne oraz usunięcie znacznika oczyszczania powinowactwa. Niniejszy protokół zakłada ustalenie niezawodnego protokołu ekspresji i oczyszczania, który pozwala na otrzymanie wystarczającej ilości białka odpowiedniej jakości do badań NMR.- Na wszystkich etapach oczyszczania utrzymuj 1 mM środka redukującego (DTT lub TCEP) w buforach, aby zapobiec reakcji wolnej cysteiny i tworzeniu międzycząsteczkowych mostków disiarczkowych w przypadku IDP.
UWAGA: Niektóre systemy mogą być bardziej tolerancyjne i mniej podatne na agregację w warunkach nieredukcyjnych, w zależności od specyficznych właściwości białka, a także od temperatury, pH i systemu buforowego wybranego do oczyszczania38. - Przed przejściem dalej usuń znaczniki powinowactwa użyte do oczyszczania, ponieważ mogą one nieswoiście oddziaływać z białkiem w nieprzewidywalny sposób lub mogą zawierać reaktywne reszty cysteiny, które mogłyby nieumyślnie służyć jako niezamierzone miejsce przyłączenia.
- Przygotuj próbkę referencyjną znakowaną 15N bez mutacji cysteiny, zmieszaną z rozpuszczalną wersją znacznika spinowego, aby ocenić wkład rozpuszczalnikowych PRE.
- Na wszystkich etapach oczyszczania utrzymuj 1 mM środka redukującego (DTT lub TCEP) w buforach, aby zapobiec reakcji wolnej cysteiny i tworzeniu międzycząsteczkowych mostków disiarczkowych w przypadku IDP.
2. Koniugacja etykiety spinowej nitroksydowej 3-Maleimido-PROXYL
- Przechować oczyszczone białko lub przeprowadzić jego wymianę do odgazowanego buforu zawierającego 50 mM Tris pH 7 oraz 1 mM TCEP; w razie potrzeby poprawy rozpuszczalności białka bufor może zawierać do 8 M mocznika.
Alternatywnie, należy szybko rozcieńczyć roztwór zapasowy białka w co najmniej 10-krotnej objętości odgazowanego buforu 50 mM Tris pH 7 i 1 mM TCEP. Należy upewnić się, że stężenie białka przed dodaniem etykiety spinowej wynosi co najmniej 100 µM. - Dodać 3-Maleimido proxyl z roztworu zapasowego w 20-krotnym nadmiarze molowym względem badanego białka. Próbkę należy chronić przed światłem i tlenem, a następnie inkubować przez noc w temperaturze pokojowej lub 4 °C; delikatne kołysanie lub nutacja mogą poprawić wydajność znakowania.
- Przygotować roztwory zapasowe etykiety spinowej poprzez rozpuszczenie proszku 3-Maleimido proxyl w 95% etanolu. Alikwoty roztworu zapasowego można przechowywać w temperaturze -80 °C przez okres krótszy niż 6 miesięcy.
- Krok krytyczny: Usunąć niezwiązaną, wolną etykietę spinową, aby zapobiec nieswoistym efektom PRE rozpuszczalnika. Można to osiągnąć poprzez filtrację żelową lub (preferencyjnie) obszerną dializę próbki białka. Krok ten pozwoli również na wprowadzenie białka do buforu odpowiedniego dla NMR.
UWAGA: Odczynniki redukujące należy przygotowywać na świeżo i należy uwzględnić kompatybilność składników buforu; na przykład TCEP szybko ulega degradacji w buforach fosforanowych, dlatego należy unikać takiej kombinacji39. - Wszystkie bufory stosowane od tego momentu należy poddać działaniu żywicy chelatującej selektywnej względem metali dwuwartościowych i przejściowych, aby usunąć jony paramagnetyczne lub wygaszacze etykiet spinowych. Jeśli białka nie można przechowywać w buforze do NMR, należy je skoncentrować, aby móc je szybko rozcieńczyć w buforze odpowiednim dla NMR.
- Monitorowanie wydajności wbudowania etykiety spinowej.
- Do ilościowego oznaczenia wolnych grup sulfhydrylowych w roztworze należy użyć odczynnika Ellmana (5,5-dithio-bis-(2-nitrobenzoic acid)40.
UWAGA: Szczegółowe protokoły są dostępne u producenta. W celu określenia stopnia wbudowania etykiety spinowej, stężenie wolnych grup sulfhydrylowych porównuje się z całkowitym stężeniem białka. Procent wolnych grup sulfhydrylowych odpowiada procentowi cząsteczek, które nie mają przyłączonej nitroksydowej etykiety spinowej. - Monitorować intensywność piku odpowiadającego znakowanemu resztowi cysteiny, aby ocenić stopień wbudowania etykiety spinowej w badane białko.
UWAGA: Jest to szybka i skuteczna metoda określania stopnia znakowania spinowego białka. Całkowite wbudowanie etykiety spinowej spowoduje zanik piku ze widma. Ze względu na słabą dyspersję charakterystyczną dla IDPs, pik odpowiadający zmutowanemu resztowi cysteiny nie zawsze jest łatwo identyfikowalny, dlatego zaleca się stosowanie odczynnika Ellmana (krok 2.6.1).
- Do ilościowego oznaczenia wolnych grup sulfhydrylowych w roztworze należy użyć odczynnika Ellmana (5,5-dithio-bis-(2-nitrobenzoic acid)40.
3. Przygotowanie próbki NMR do pomiaru wewnątrz- lub międzycząsteczkowego PRE
- Przygotowanie próbki do pomiaru wewnątrzmolekularnego PRE
- Przygotować białko wzbogacone izotopowo 15N i znakowane spinowo w stężeniu od co najmniej 100 µM do maksymalnie 300 µM w buforze odpowiednim do NMR. Całkowita objętość próbki (łącznie z D2O) powinna wynosić 500 - 550 µL.
UWAGA: Powszechne bufory NMR obejmują bufory fosforanowe, octanowe, (węglanowo-)wodorowęglanowe oraz TRIS. Odpowiednie mogą być również bufory Gooda, takie jak MES i HEPES. Należy zachować ostrożność przy wyborze buforów, aby uniknąć reakcji krzyżowych z innymi składnikami roztworu. - Upewnić się, że pH wynosi ~7,2 lub mniej, aby zminimalizować efekty wymiany protonów amidowych z wodą. Utrzymywać stężenie soli na jak najniższym poziomie (zazwyczaj poniżej 150 mM), choć kluczowym aspektem jest zachowanie stabilności białka.
UWAGA: Metody przeprowadzania eksperymentów NMR w warunkach wysokiego zasolenia zostały opisane w innym opracowaniu41.
- Przygotować białko wzbogacone izotopowo 15N i znakowane spinowo w stężeniu od co najmniej 100 µM do maksymalnie 300 µM w buforze odpowiednim do NMR. Całkowita objętość próbki (łącznie z D2O) powinna wynosić 500 - 550 µL.
- Przygotowanie próbki do pomiaru międzycząsteczkowego PRE
- Wykonać ten krok lub krok 3.1; nie są one przeprowadzane jednocześnie. Przygotować białko o naturalnej obfitości 14N, znakowane spinowo, w wybranym buforze NMR.
- Przygotować próbkę białka poprzez zmieszanie białka wzbogaconego izotopowo 15N i nieznakowanego spinowo z 1%-50% białka o naturalnej obfitości 14N i znakowanego spinowo, tak aby stężenie końcowe było identyczne z próbką przygotowaną w punkcie 3.1.1. Całkowita objętość próbki (łącznie z D2O) powinna wynosić 500 - 550 µL.
- Empirycznie zoptymalizować stosunek białek 15N i 14N dla każdego badanego białka. Dobrymi punktami wyjścia są stosunki 1%, 5% i 20% białka znakowanego spinowo 14N.
UWAGA: Wzrost PRE w funkcji dodanego białka znakowanego spinowo 14N wskazuje na efekt specyficzny; obserwowany PRE jest zależny od konkretnej próbki, ponieważ zależy od odległości i populacji (jak omówiono powyżej), w związku z czym wyższe stosunki białka znakowanego spinowo 14N będą wymagane, jeśli oddziaływanie jest szczególnie przejściowe17.
- Przenieść próbkę NMR (wewnątrz- lub międzycząsteczkową) do 5 mm rurki NMR odpowiedniej do zastosowania w magnesach wysokopolowych, używając szklanej pipety o długim trzonie (9") lub mikropipety. Upewnić się, że wszystkie próbki NMR zawierają 5%-10% D2O w celu ułatwienia blokowania pola.
UWAGA: Rurki NMR z polimerowymi zatyczkami, służące do zmniejszenia wymaganej objętości próbki, nie są zalecane do pomiarów PRE ze względu na trudności z efektywnym shimowaniem próbki.
4. Konfiguracja spektrometru NMR i parametrów specyficznych dla eksperymentu
- Zachowaj szczególną ostrożność podczas pracy w pobliżu nadprzewodzących spektrometrów NMR o wysokim polu.
UWAGA: Zagrożenia obejmują obrażenia spowodowane nagłym przyspieszeniem obiektów metalicznych w stronę magnesu, zakłócenia działania wszczepionych urządzeń medycznych oraz uduszenie wskutek nagłego uwolnienia gazów N2 i He2 w przypadku wygaszenia magnesu (quench). Poniższe kroki zakładają, że czytelnik przeszedł wymagane szkolenie, jest świadomy tych oraz innych lokalnych zagrożeń i otrzymał zgodę kierownika placówki na obsługę spektrometru NMR. W przypadku wątpliwości co do któregoś z kroków lub instrukcji, skonsultuj się z kierownikiem placówki lub doświadczonym użytkownikiem, aby zapobiec potencjalnym obrażeniom osobistym lub uszkodzeniu spektrometru. - Poniższe kroki dotyczą komercyjnego spektrometru NMR z zainstalowaną nowoczesną wersją oprogramowania do sterowania akwizycją. Pobierz program impulsowy oraz pliki parametrów i umieść je w odpowiednich katalogach.
UWAGA: Program impulsowy i zestaw parametrów odpowiednie do użytku ze spektrometrem Bruker i oprogramowaniem TopSpin (3.2 lub nowszym) są dostępne na prośbę do autorów.- Krok krytyczny: Zakłada się znajomość procedury instalacji zewnętrznych programów impulsowych NMR; w razie potrzeby skonsultuj się z kierownikiem placówki lub doświadczonym użytkownikiem.
- Umieść próbkę w magnesie, ustaw blokadę (lock) na sygnale 2H za pomocą polecenia Lock , dostrój i dopasuj kanał 1H zgodnie z protokołami placówki (dokładna procedura zależy od tego, czy sonda jest wyposażona w moduł zdalnego dostrajania i dopasowania).
- Skoryguj shimy za pomocą podprogramu topshim , aby zoptymalizować tłumienie sygnału rozpuszczalnika.
- Kalibruj impulsy 90° dla 1H i 15N standardowymi metodami.
- Skalibruj impuls 1H za pomocą programu popt (najpierw użyj pulsecal , aby oszacować długość impulsu).
- Skalibruj impuls 15N względem próbki wzorcowej; upewnij się, że wartość ta została niedawno skalibrowana, konsultując się z kierownikiem technicznym lub doświadczonym użytkownikiem.
- Alternatywnie, skalibruj impuls 15N na próbce, zmieniając jeden z impulsów 90° w eksperymencie HMQC, aż do uzyskania sygnału zerowego.
- Wyznacz odpowiednie tłumienie dla impulsów kształtowanych za pomocą podprogramu do kształtowania impulsów (stdisp).
- Otwórz odpowiedni plik kształtu impulsu, klikając ikonę folderu. Impulsy kształtowane znajdują się w sekcji parametrów impulsów w ACQUPARS.
- Wczytaj plik definicji impulsu i kliknij Analyze Waveform > Integrate Shape. Wprowadź skalibrowany twardy impuls 90° dla 1H, pożądaną długość impulsu kształtowanego oraz kąt rotacji (90° lub 180°).
- Oblicz poziom mocy impulsu kształtowanego, dodając zmianę poziomu mocy do tłumienia dla skalibrowanego impulsu 90°.
- Nagraj standardowe widmo 1H, 15N HSQC (hsqcetfpf3gpsi), aby zoptymalizować szerokość okna akwizycji, częstotliwość nośną i sprawdzić tłumienie sygnału wody25.
- Dostosuj szerokość okna akwizycji oraz liczbę przyrostów wymiaru pośredniego za pomocą poleceń sw i td lub bezpośrednio w odpowiednich oknach dialogowych. Zazwyczaj przy pomiarach PRE szerokości widma dobiera się tak, aby widmo nie ulegało zagięciu.
5. Przygotowanie eksperymentu 1HN-T2
- Przeprowadź kalibrację impulsów kształtowanych zgodnie z powyższym opisem (4.4.5-4.5.7). Plikami parametrów impulsów kształtowanych dla eksperymentu PRE są Eburp2.1000 (impuls 90°), Reburp.1000 oraz Iburp2.1000. Wprowadź skalibrowane długości impulsów w sekcji parametrów impulsów na karcie ACQUPARS .
- Niniejszy eksperyment mierzy 1HN-T2 z wykorzystaniem metody dwóch punktów opóźnienia czasowego30.
- Ustaw opóźnienia czasowe, edytując plik vdlist ; pierwsze opóźnienie (Ta) ustawiono na 0.01 ms.
- Wybierz drugie opóźnienie (Tb), korzystając z zależności od oczekiwanego maksymalnego PRE (Tb ~ 1.15/(R2,dia + Γ2), gdzie R2,dia oznacza R2 próbki diamagnetycznej13. W przypadku braku wcześniejszej wiedzy o wielkości wkładu PRE w obserwowaną relaksację, dobrym punktem wyjścia jest ustawienie Tb na ok. 1x 1H T2.
- Następnie wyznacz odpowiednią wartość, porównując pierwsze inkrementy (przetworzone poleceniem efp ) widm Ta i Tb i dostosowując Tb tak, aby sygnał zanikał do poziomu między 40% a 50% jego wartości początkowej.
UWAGA: Podejście to optymalizuje stosunek sygnału do szumu w widmie, co jest niezbędne w przypadku próbek, których nie można przygotować w wysokim stężeniu (< 50 µM). Odpowiednie wartości Tb zależą od próbki, ale zazwyczaj mieszczą się w zakresie 8 - 40 ms dla białek o średniej wielkości.
- Wyznacz liczbę punktów zespolonych do zarejestrowania oraz liczbę skanów niezbędną do uzyskania wystarczającego uśrednienia sygnału. Ponieważ białka IDP mają dłuższe 15N T2 niż białka sfałdowane o porównywalnej wielkości, w wymiarze pośrednim można zastosować dłuższe czasy akwizycji.
UWAGA: Wartość ta zależy od specyficznych właściwości białka, ale można ją w przybliżeniu oszacować na podstawie 15N T2 i zoptymalizować poprzez monitorowanie zaniku sygnału w FID. Dla wymiaru bezpośredniego 1024* punktów zespolonych (szerokość sweep 13 ppm, czas akwizycji 112.6 ms) jest wystarczająca dla większości próbek. - Użyj polecenia expt, aby obliczyć czas trwania eksperymentu, a następnie rozpocznij go poleceniem zg.
6. Przygotowanie próbki diamagnetycznej poprzez redukcję etykiety spinowej kwasem askorbinowym
- Rozpuść askorbinian sodu w buforze do NMR i dostosuj pH tak, aby odpowiadało ono pierwotnemu buforowi NMR.
- Oblicz stężenie roztworu zapasu askorbinianu sodu w taki sposób, aby 10-krotny nadmiar molowy askorbinianu względem stężenia znacznika spinowego można było dodać przy minimalnej zmianie objętości próbki. Na przykład dla próbki białka o stężeniu 100 µM odpowiednim będzie roztwór zapasu askorbinianu o stężeniu 100 mM. Redukcja znacznika spinowego będzie wymagała dodania 5,5 µL roztworu zapasu kwasu askorbinowego, co stanowi zaledwie 1% całkowitej objętości próbki.
- Dodaj wymaganą ilość kwasu askorbinowego do probówki NMR, umieszczając kroplę poniżej krawędzi probówki, zakręć probówkę, ostrożnie ją odwróć w celu wymieszania, a następnie wiruj przy 200-400 x g przez 10-20 s w wirówce ręcznej, aby osadzić próbkę na dnie probówki.
- Owiń probówkę NMR folią aluminiową, aby chronić ją przed światłem, i pozostaw reakcję na co najmniej 3 h.
- Zarejestruj widmo 1HN-T2 dla próbki diamagnetycznej, używając tych samych parametrów, które zastosowano dla próbki paramagnetycznej.
- Ponownie skalibruj impulsy. Nie powinny one jednak ulec zmianie w stosunku do pomiarów paramagnetycznych; jeśli różnice są znaczące (> 0,5 µs), należy ocenić jakość próbki (np. pod kątem degradacji lub wytrącenia).
- Upewnij się, że wszystkie parametry akwizycji, w tym określone opóźnienia relaksacyjne (vdlist), liczba skanów pozornych (dummy scans), liczba zebranych skanów, liczba zebranych punktów zespolonych, czas akwizycji, szerokości sweepu oraz częstotliwości nośne, pozostają takie same dla próbek diamagnetycznych i paramagnetycznych.
7. Przetwarzanie widm paramagnetycznych i diamagnetycznych
- Skopiuj dane na lokalny komputer lub stację roboczą, na której zainstalowano i skonfigurowano oprogramowanie NMRPipe oraz Sparky. Utwórz folder o nazwie procedura w katalogu danych eksperymentalnych, który zawiera ser plik
- Skopiuj skrypty NMRPipe fid.com, p3d.comi nmrproc.com do procedura (skrypty do przetwarzania danych są dostępne na prośbę od autorów).
- Użyj fid.com skrypt do konwersji formatu danych Bruker (ser) do formatu NMRPipe.
- Użyj p3D.com skrypt do podziału płaszczyzn pseudo3D na pojedyncze widma.
- Użyj nmrproc.com skrypt do odczytu wyników z fid.com skrypt, zastosuj tłumienie rozpuszczalnika, funkcję okna, dodaj zera do surowych danych (dopełnienie zerami), zastosuj korekcję fazy, wykonaj transformację Fouriera, przytnij dane do wyświetlania i zapisz przetworzone dane na dysku. Skrypt wygeneruje jeden plik dla każdego zarejestrowanego opóźnienia relaksacji (Ta i Tb).
UWAGA: Każdy z tych skryptów można dostosować w celu optymalizacji przetwarzania pod kątem szczegółów konkretnego eksperymentu. Tutoriale oraz przykładowe zestawy danych są zawarte w dystrybucji NMRPipe dostępnej na stronie internetowej NMRPipe32Do podglądu widm podczas przetwarzania (np. w celu ustawienia odpowiednich kątów fazowych itp.) można wykorzystać program NMRDraw. Opcje dostępne dla poleceń NMRPipe można wyświetlić za pomocą polecenia nmrPipe -pomoc.
8. Przeniesienie przypisań rezonansów i wyodrębnienie wysokości pików
- Zmień informacje w nagłówku każdego pliku widma (Ta, Tb dla próbek paramagnetycznych i diamagnetycznych) za pomocą polecenia sethdr [filename] -ndim 2.
- Użyj programu Sparky do wyodrębnienia wysokości piku33 zgodnie z krokami 8.3-8.5. Odpowiednie są również inne pakiety oprogramowania, w tym NMRPipe (NMRDraw)32, CCPN Analysis34 oraz NMRViewJ35.
- Wczytaj pliki widm do programu Sparky. Na tym etapie zestaw danych będzie składał się z jednego widma dla każdego punktu czasowego widm (Ta, Tb), zarówno dla próbek paramagnetycznych, jak i diamagnetycznych, zmierzonych dla każdej pozycji znacznika spinowego w białku.
- Użyj programu Sparky do wyboru pików (polecenie: F8, następnie kliknij i przeciągnij) i przenieś przypisania za pomocą narzędzia transfer peak list z referencyjnej listy pików.
UWAGA: Przypisania rezonansowe badanego białka są niezbędne do interpretacji obserwowanych efektów PRE36 w odniesieniu do sekwencji.- Ustaw kontury w widmach paramagnetycznych i diamagnetycznych na tym samym poziomie. Upewnij się, że kontury są ustawione tak, aby widma zebrane po opóźnieniu czasowym nie wykluczały celowo pików, ale były wystarczająco wysokie, aby widma Ta nie były nadmiernie zaszumione.
- Zapisz nowe listy pików dla każdego widma, uwzględniając zmierzoną intensywność piku oraz obliczony przez Sparky stosunek sygnału do szumu (polecenie: lt w celu otwarcia listy pików, kliknij opcje, aby dodać kolumny intensity i SNR , polecenie: save).
9. Wyodrębnij szybkości 1HN-T2 dla każdego resztu i oblicz PRE
- Zaimportuj listy pików do arkusza kalkulacyjnego lub preferowanego języka programowania, takiego jak Python.
UWAGA: Dla każdego położenia etykiety spinowej w białku zestaw danych będzie składał się z czterech list pików z powiązanymi intensywnościami pików: po jednej dla Ta i Tb zarówno dla eksperymentów paramagnetycznych, jak i diamagnetycznych. - Oblicz 1HN R2 dla próbek paramagnetycznych i diamagnetycznych, korzystając z równania:
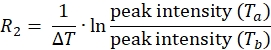
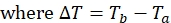
- Wykorzystaj powyższe równanie do wyznaczenia szybkości relaksacji dla każdego resztu w próbkach paramagnetycznych i diamagnetycznych.
- Wyznacz szybkość 1HN-Γ2 dla każdego resztu za pomocą równania:
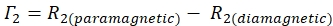
- Wykorzystaj obliczony w programie Sparky stosunek sygnału do szumu (SNR), aby obliczyć niepewność wysokości piku dla każdego resztu.
- Przenieś błąd, korzystając z równania:
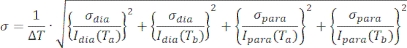
- Przedstaw 1HN-Γ2 jako funkcję numeru resztu na wykresie punktowym, uwzględniając błąd obliczony w punkcie 9.6.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wewnątrzmolekularne PRE 1HN-Γ2 zarejestrowano dla samoasocjującego się, wewnętrznie nieuporządkowanego fragmentu (poz. 171-264) pochodzącego z domeny o niskiej złożoności białka wiążącego RNA EWSR142 (Rysunek 3). Przewiduje się, że reszty znajdujące się w bliskiej bliskości sekwencyjnej do punktu przyłączenia etykiety spinowej (np. reszta 178 lub 260 na Rysunku 3) będą znacznie poszerzone i nie bę...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiono metodę charakteryzowania przejściowych oddziaływań, które występują w niskich populacjach między wewnętrznie nieuporządkowanymi białkami a różnymi partnerami wiążącymi za pomocą PRE. W pokazanym przykładzie białko samo się asocjuje, a zatem PRE może powstać z połączenia oddziaływań międzycząsteczkowych i wewnątrzcząsteczkowych. Metodę tę można łatwo rozszerzyć na próbki niejednorodne, w których można scharakteryzować interakcje między dwoma różnymi białkami. Uzupełniające informacje o tym, jak różne regiony...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Wszyscy autorzy zapoznali się z manuskryptem i go zatwierdzili. Nie zgłasza się konfliktu interesów.
Podziękowania
Dziękujemy doktorom Jinfa Ying i Kristin Cano za pomocne dyskusje i pomoc techniczną. DSL jest stypendystą St. Baldrick's Scholar i potwierdza wsparcie Fundacji St. Baldrick's Foundation (634706). Praca ta była częściowo wspierana przez Welch Foundation (AQ-2001-20190330) dla DSL, Max and Minnie Tomerlin Voelcker Fund (Voelcker Foundation Young Investigator Grant dla DSL), UTHSA Start-Up Funds dla DSL oraz Greehey Graduate Fellowship in Children's Health dla CNJ. Praca ta opiera się na badaniach przeprowadzonych w Structural Biology Core Facilities, części Institutional Research Cores w University of Texas Health Science Center w San Antonio, wspieranych przez Biuro Wiceprezesa ds. Badań i Mays Cancer Center Drug Discovery and Structural Biology Shared Resource (NIH P30 CA054174).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,45 &mikro; m oraz 0,22 &mikro; m filtry strzykawkowe | Millipore Sigma | SLHVM33RS SLGVR33RS | Filtruj lizat przed pierwszym etapem oczyszczania i przed chromatografią wykluczania wielkości. |
| Szalka Petriego 100 mm | Fisher | FB0875713 | Płytki agarowe do transformacji bakteryjnej. |
| 14N Chlorek amonu | Sigma Aldrich | 576794 | Użycie 15N w pożywce M9 spowoduje wytworzenie widocznego białka NMR, 14N wytworzy niewidoczne białko NMR |
| 15N Chlorek amonu | Sigma Aldrich | 299251 | Użycie 15N w pożywce M9 spowoduje wytworzenie białka widzialnego dla NMR, 14N wytworzy niewidoczne białko NMR |
| 3 L Kolba z przegrodami Fernbach | Corning | 431523 | Kultura ekspresji bakterii |
| 3-Maleimido-Proxyl | Sigma Aldrich | 253375 | Etykieta spinowa nitroksydu |
| 50 ml stożkowe probówki wirówkowe | Thermo Fisher | 14-432-22 | Roztwór/białko przechowywanie |
| Filtr odśrodkowy Amicon | Millipore Sigma | UFC900308 | Stężenie białka |
| Ampicillan | Sigma Aldrich | A5354 | Antybiotyk do markera selektywnego, dokładny wybór zależy od konstruktu ekspresji plazmid |
| Waga analityczna | Oahus | 30061978 | Explorer Pro, do ważenia odczynników |
| Kwas askorbinowy | Sigma Aldrich | AX1775 | Zmniejsza wirowanie etykiety nitroksydu |
| Autoklaw | Sterylizuj szkło i pożywki | ||
| hodowlane Chlorek wapnia | Sigma Aldrich | C4901 | M9 składnik podłoża |
| Butelki wirówkowe | Thermo Fisher | 010-1459 | Zbieranie komórek E. coli po rekombinowanej ekspresji białka |
| Wirówka, korba ręczna | Thomas Scientific | 0241C68 | Ręcznie napędzana, wolnoobrotowa wirówka Boekel z wiadrami o pojemności 15 ml, które mogą pomieścić probówki NMR |
| Chelex 100 | Sigma Aldrich | C7901 | Usuwanie zanieczyszczających związków paramagnetycznych z roztworów buforowych |
| Komputerowa stacja | lub Mac OS kompatybilna z pakietami oprogramowania do przetwarzania i analizy danych NMR, takimi jak NMRPipe i Sparky | ||
| Tlenek deuteru | Sigma | Aldrich 151882 | Potrzebne do sygnału blokady NMR |
| Dekstroza | Sigma Aldrich | D9434 | M9 składnik mediów |
| Dizasadowy fosforan sodu | Sigma Aldrich | S5136 | M9 składnik podłoża |
| Odczynnik Ellmana (kwas 5,5-dithio-bis-(2-nitrobenzoesowy) | Thermo Fisher | 22582 | Kwantyfikacja wolnych pozostałości cystynu Probówki |
| wirówkowe o dużej prędkości | Thermo Fisher | 3114-0050 | Służy do usuwania lizatu bakteryjnego. |
| Przyrząd do NMR wysokiego pola (600 - 800 MHz) | Bruker | Wyposażony w wielokanałową sondę kriogeniczną i | |
| kolumnę IMAC do kontroli temperatury, HisTrap FF | Cytvia | 17528601 | Wstępne frakcjonowanie surowego lizatu bakteryjnego |
| Izopropyl B-D-tiogalaktozyd (IPTG) | Sigma Aldrich | I6758 | Indukuje ekspresję białka dla genów pod kontrolą operatora lac |
| LB agar | Thermo Przedmioty Fisher | 22700025 | są używane do przekształcania E. coli w celu wyrażenia białka będącego przedmiotem zainteresowania, dopuszczalne są przesądy dla któregokolwiek z tych produktów z podobnymi produktami. |
| Bulion LB | Thermo Fisher | 12780052 | |
| System chromatografii niskociśnieniowej | Bio-Rad | 7318300 | BioRad BioLogic służy do niskociśnieniowych chomatografów, takich jak kolumny IMAC |
| Siarczan magnezu | Sigma Aldrich | M7506 | M9 składnik |
| Średniociśnieniowy system chromatograficzny | Bio-Rad | 7880007 | BioRad NGC wyposażony w detektor wielu długości fal, monitory pH i przewodności oraz automatyczny kolektor frakcji |
| Roztwór witaminowy MEM | Sigma Aldrich | M6895 | M9 składnik mediów |
| Mikrofluidyzator | Avestin | EmulsiFlex-C3 | Zapewnia szybką i wydajną lizę komórek bakteryjnych |
| Mikropipety | Thermo Fisher | Skalibrowany zestaw mikropipeterów z odpowiednio dopasowanymi jednorazowymi końcówkami (dostępne u wielu producentów, np. Eppendorf) | |
| Jednozasadowy fosforan potasu | Sigma Aldrich | 1551139 | M9 składnik pożywki |
| Pipety NMR | Sigma Aldrich | 255688 | Do pobierania próbki z probówki |
| NMR Probówka NMR | NewEra | NE-SL5 | Nadaje się do wysokopolowych spektrometrów |
| NMRWirówka preparatywna | Beckman Coulter | Avanti J-HC | Harvest Komórki E. coli po rekombinowanej ekspresji białka |
| Probówki wirówkowe z polistyrenu okrągłodennego | Corning | 352057 | Klarowny lizat bakteryjny |
| Inkubator z wytrząsaniem | Eppendorf | S44I200005 | Kontrolowany temperaturowo wzrost kultur starterowych i ekspresyjnych E. coli |
| Chlorek sodu | Sigma Aldrich | S5886 | Składnik pożywki M9 |
| Kąpiel wodna sonikująca i źródło próżni | Thomas Scientific | Służy do odgazowywania roztworów buforowych | |
| Sonicator | Thermo Fisher | FB505110 | Służy do lizy komórek bakteryjnych lub ścinania bakteryjnego DNA |
| Spektrofotometr | Implen | OD600 Dilufotometr | Monitoruj wzrost kultur ekspresji białka E.coli |
| Odróżnienie rozmiaru Superdex 200 16/600 colum | Cytvia | 28989333 | Końcowy etap oczyszczania białka |
| Oprogramowanie Topspin, wersja 3.2 lub nowsza | Bruker | Oprogramowanie operacyjne dla instrumentu NMR | |
| Transformacja kompetentne komórki E. coli | Thermo Fisher | C600003 | One Shot BL21 Star (DE3) chemicznie kompetentny E. coli, inne szczepy mogą być kompatybilne Tris |
| (2-karboksyetylo)fosfina (TCEP) | ThermoFisher | 20490 | Środek redukujący kompatybilny z niektórymi sprzęgami sulfhydrylowo-reaktywnymi |
| Spektrofotometr UV-Vis | Implen | NP80 | Pomiar stężenia białka. |
| Łaźnia wodna o kontrolowanej temperaturze | ThermoFisher | FSGPD25 | Do etapu szoku termicznego przemiany bakteryjnej |
| Ekstrakt drożdżowy | Sigma Aldrich | Y1625 | W razie potrzeby uzupełnienie pożywki M9 |
Bibliografia
- Dyson, H. J., Wright, P. E. Intrinsically unstructured proteins and their functions. Nature Reviews: Molecular Cell Biology. 6 (3), 197-208 (2005).
- Korneta, I., Bujnicki, J. M. Intrinsic disorder in the human spliceosomal proteome. PLoS Computational Biology. 8 (8), 1002641(2012).
- Frege, T., Uversky, V. N. Intrinsically disordered proteins in the nucleus of human cells. Biochemistry and Biophysics Reports. 1, 33-51 (2015).
- Liu, J., et al. Intrinsic disorder in transcription factors. Biochemistry. 45 (22), 6873-6888 (2006).
- El Hadidy, N., Uversky, V. N. Intrinsic disorder of the BAF complex: Roles in chromatin remodeling and disease development. International Journal of Molecular Sciences. 20 (21), (2019).
- Wright, P. E., Dyson, H. J. Intrinsically disordered proteins in cellular signalling and regulation. Nature Reviews: Molecular Cell Biology. 16 (1), 18-29 (2015).
- Brangwynne, C. P. Phase transitions and size scaling of membrane-less organelles. Journal of Cell Biology. 203 (6), 875-881 (2013).
- Shin, Y., Brangwynne, C. P. Liquid phase condensation in cell physiology and disease. Science. 357 (6357), (2017).
- Cavanagh, J. Protein NMR spectroscopy : principles and practice. 1st edition. , Elsevier. (2018).
- Sekhar, A., Kay, L. E. NMR paves the way for atomic level descriptions of sparsely populated, transiently formed biomolecular conformers. Proceedings of the National Academy of Sciences of the United States of America. 110 (32), 12867-12874 (2013).
- Anthis, N. J., Clore, G. M. Visualizing transient dark states by NMR spectroscopy. Quarterly Reviews of Biophysics. 48 (1), 35-116 (2015).
- Alderson, T. R., Kay, L. E. NMR spectroscopy captures the essential role of dynamics in regulating biomolecular function. Cell. 184 (3), 577-595 (2021).
- Clore, G. M., Iwahara, J. Theory, practice, and applications of paramagnetic relaxation enhancement for the characterization of transient low-population states of biological macromolecules and their complexes. Chemical Reviews. 109 (9), 4108-4139 (2009).
- Wu, K. P., Baum, J. Detection of transient interchain interactions in the intrinsically disordered protein alpha-synuclein by NMR paramagnetic relaxation enhancement. Journal of the American Chemical Society. 132 (16), 5546-5547 (2010).
- Janowska, M. K., Wu, K. P., Baum, J. Unveiling transient protein-protein interactions that modulate inhibition of alpha-synuclein aggregation by beta-synuclein, a pre-synaptic protein that co-localizes with alpha-synuclein. Scientific Reports. 5, 15164(2015).
- Murthy, A. C., et al. Molecular interactions underlying liquid-liquid phase separation of the FUS low-complexity domain. Nature Structural & Molecular Biology. 26 (7), 637-648 (2019).
- Fawzi, N. L., Doucleff, M., Suh, J. Y., Clore, G. M. Mechanistic details of a protein-protein association pathway revealed by paramagnetic relaxation enhancement titration measurements. Proceedings of the National Academy of Sciences of the United States of America. 107 (4), 1379-1384 (2010).
- Griffith, O. H., Waggoner, A. S. Nitroxide free radicals: spin labels for probing biomolecular structure. Accounts of Chemical Research. 2 (2), 17-24 (1969).
- Bertini, I., Luchinat, C., Parigi, G., Ravera, E. NMR of Paramagnetic Macromolecules, Applications to Metallobiomolecules and Models. 2 edn. , Elsevier Science. (2016).
- Bloembergen, N., Purcell, E. M., Pound, R. V. Relaxation effects in nuclear magnetic resonance absorption. Physical Review. 73 (7), 679-712 (1948).
- Solomon, I. Relaxation processes in a system of two spins. Physical Review. 99 (2), 559(1955).
- Clore, G. M. Practical aspects of paramagnetic relaxation enhancement in biological macromolecules. Methods in Enzymology. 564, 485-497 (2015).
- Klare, J. P. Site-directed spin labeling EPR spectroscopy in protein research. Biological Chemistry. 394 (10), 1281-1300 (2013).
- Clore, G. M., Tang, C., Iwahara, J. Elucidating transient macromolecular interactions using paramagnetic relaxation enhancement. Current Opinion in Structural Biology. 17 (5), 603-616 (2007).
- Melanson, M., Sood, A., Torok, F., Torok, M. Introduction to spin label electron paramagnetic resonance spectroscopy of proteins. Biochemistry and Molecular Biology Education. 41 (3), 156-162 (2013).
- Czogalla, A., Pieciul, A., Jezierski, A., Sikorski, A. F. Attaching a spin to a protein -- site-directed spin labeling in structural biology. Acta Biochimica Polonica. 54 (2), 235-244 (2007).
- Lindfors, H. E., de Koning, P. E., Drijfhout, J. W., Venezia, B., Ubbink, M. Mobility of TOAC spin-labelled peptides binding to the Src SH3 domain studied by paramagnetic NMR. Journal of Biomolecular NMR. 41 (3), 157-167 (2008).
- Fawzi, N. L., et al. A rigid disulfide-linked nitroxide side chain simplifies the quantitative analysis of PRE data. Journal of Biomolecular NMR. 51 (1-2), 105-114 (2011).
- Bleicken, S., et al. gem-Diethyl pyrroline nitroxide spin labels: Synthesis, EPR characterization, rotamer libraries and biocompatibility. ChemistryOpen. 8 (8), 1035(2019).
- Iwahara, J., Tang, C., Clore, G. M. Practical aspects of 1H transverse paramagnetic relaxation enhancement measurements on macromolecules. Journal of Magnetic Resonance. 184, 185-195 (2007).
- Venditti, V., Fawzi, N. L. Probing the atomic structure of transient protein contacts by paramagnetic relaxation enhancement solution NMR. Methods in Molecular Biology. 1688, 243-255 (2018).
- Delaglio, F., et al. NMRPipe: a multidimensional spectral processing system based on UNIX pipes. Journal of Biomolecular NMR. 6 (3), 277-293 (1995).
- Lee, W., Tonelli, M., Markley, J. L. NMRFAM-SPARKY: enhanced software for biomolecular NMR spectroscopy. Bioinformatics. 31 (8), 1325-1327 (2015).
- Vranken, W. F., et al. The CCPN data model for NMR spectroscopy: development of a software pipeline. Proteins. 59 (4), 687-696 (2005).
- Johnson, B. A. Using NMRView to visualize and analyze the NMR spectra of macromolecules. Methods in Molecular Biology. 278, 313-352 (2004).
- Sjodt, M., Clubb, R. T. Nitroxide labeling of proteins and the determination of paramagnetic relaxation derived distance restraints for NMR studies. Bio-Protocol. 7 (7), (2017).
- Zhang, H., van Ingen, H. Isotope-labeling strategies for solution NMR studies of macromolecular assemblies. Current Opinion in Structural Biology. 38, 75-82 (2016).
- Rabdano, S. O., et al. Onset of disorder and protein aggregation due to oxidation-induced intermolecular disulfide bonds: case study of RRM2 domain from TDP-43. Scientific Reports. 7 (1), 11161(2017).
- Burns, J. A., Butler, J. C., Moran, J., Whitesides, G. M. Selective reduction of disulfides by tris(2-carboxyethyl)phosphine. Journal of Organic Chemistry. 56 (8), 2648-2650 (1991).
- Ellman, G. L. Tissue sulfhydryl groups. Archives of Biochemistry and Biophysics. 82 (1), 70-77 (1959).
- Binbuga, B., Boroujerdi, A. F., Young, J. K. Structure in an extreme environment: NMR at high salt. Protein Science. 16 (8), 1783-1787 (2007).
- Schwartz, J. C., Cech, T. R., Parker, R. R. Biochemical properties and biological functions of FET proteins. Annual Review of Biochemistry. 84, 355-379 (2015).
- Nabuurs, S. M., de Kort, B. J., Westphal, A. H., van Mierlo, C. P. Non-native hydrophobic interactions detected in unfolded apoflavodoxin by paramagnetic relaxation enhancement. European Biophysics Journal. 39 (4), 689-698 (2010).
- Wiedemann, C., Kumar, A., Lang, A., Ohlenschlager, O. Cysteines and disulfide bonds as structure-forming units: Insights from different domains of life and the potential for characterization by NMR. Frontiers in Chemistry. 8, 280(2020).
- Wommack, A. J., et al. NMR solution structure and condition-dependent oligomerization of the antimicrobial peptide human defensin 5. Biochemistry. 51 (48), 9624-9637 (2012).
- Taylor, A. M., et al. Detailed characterization of cysteine-less P-glycoprotein reveals subtle pharmacological differences in function from wild-type protein. British Journal of Pharmacology. 134 (8), 1609-1618 (2001).
- Hu, K., Doucleff, M., Clore, G. M. Using multiple quantum coherence to increase the 15N resolution in a three-dimensional TROSY HNCO experiment for accurate PRE and RDC measurements. Journal of Magnetic Resonance. 200 (2), 173-177 (2009).
- Anthis, N. J., Doucleff, M., Clore, G. M. Transient, sparsely populated compact states of apo and calcium-loaded calmodulin probed by paramagnetic relaxation enhancement: interplay of conformational selection and induced fit. Journal of the American Chemical Society. 133 (46), 18966-18974 (2011).
- Battiste, J. L., Wagner, G. Utilization of site-directed spin labeling and high-resolution heteronuclear nuclear magnetic resonance for global fold determination of large proteins with limited nuclear overhauser effect data. Biochemistry. 39 (18), 5355-5365 (2000).
- Donaldson, L. W., et al. Structural characterization of proteins with an attached ATCUN motif by paramagnetic relaxation enhancement NMR spectroscopy. Journal of the American Chemical Society. 123 (40), 9843-9847 (2001).
- Gaponenko, V., et al. Protein global fold determination using site-directed spin and isotope labeling. Protein Science. 9 (2), 302-309 (2000).
- Trindade, I. B., Invernici, M., Cantini, F., Louro, R. O., Piccioli, M. PRE-driven protein NMR structures: an alternative approach in highly paramagnetic systems. FEBS Journal. 288 (9), 3010-3023 (2021).
- Nitsche, C., Otting, G. Pseudocontact shifts in biomolecular NMR using paramagnetic metal tags. Progress in Nuclear Magnetic Resonance Spectroscopy. 98-99, 20-49 (2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
