Tutaj opisano nieinwazyjne metody lokalizacji białek błony fotoreceptorowej i oceny zwyrodnienia siatkówki w oku złożonym Drosophila za pomocą fluorescencji eGFP.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Badanie transportu białek błonowych w komórkach fotoreceptorowych Drosophila przy użyciu białek znakowanych eGFP
W tym artykule
Podsumowanie
Streszczenie
Handel białkami błonowymi reguluje włączanie i usuwanie receptorów i kanałów jonowych do błony plazmatycznej. Proces ten ma fundamentalne znaczenie dla funkcji komórek i integralności komórek neuronów. Komórki fotoreceptorowe Drosophila stały się modelem do badania transportu białek błonowych. Oprócz rodopsyny, która po oświetleniu zostaje zinternalizowana z błony fotoreceptora i ulega degradacji, przejściowy kanał jonowy podobny do receptora (TRPL) u Drosophila wykazuje zależną od światła translokację między błoną fotoreceptora rabdomeralnego (gdzie znajduje się w ciemności) a ciałem komórki fotoreceptora (do którego jest transportowany po oświetleniu). Ten wewnątrzkomórkowy transport TRPL można badać w prosty i nieinwazyjny sposób poprzez ekspresję TRPL znakowanego eGFP w komórkach fotoreceptorów. Fluorescencję eGFP można następnie zaobserwować albo w głębokiej pseudoźrenicy, albo za pomocą mikroskopii zanurzeniowej w wodzie. Metody te umożliwiają wykrywanie fluorescencji w nienaruszonym oku i dlatego są przydatne w wysokoprzepustowych testach i genetycznych badaniach przesiewowych pod kątem mutantów Drosophila z wadami translokacji TRPL. Tutaj szczegółowo wyjaśniono przygotowanie much, techniki mikroskopowe, a także metody kwantyfikacji stosowane do badania tej wyzwalanej światłem translokacji TRPL. Metody te mogą być również stosowane w badaniach nad transportem innych białek fotoreceptorowych Drosophila, na przykład rodopsyny. Ponadto, dzięki zastosowaniu białek rabdomeralnych znakowanych eGFP, metody te mogą być stosowane do oceny degeneracji komórek fotoreceptorowych.
Wprowadzenie
Poprzez dostarczanie i usuwanie białek z błony plazmatycznej, transport białek błonowych w neuronach kontroluje wyposażenie błony plazmatycznej w receptory oraz kanały jonowe i w konsekwencji reguluje funkcje neuronalne. Nieprawidłowości lub defekty w transporcie białek zazwyczaj wywierają szkodliwy wpływ na komórki i prowadzą do degeneracji neuronów. U ludzi może to powodować choroby neurodegeneracyjne, takie jak choroba Alzheimera i Parkinsona lub Retinitis pigmentosa1. Fotoreceptory w złożonym oku Drosophila melanogaster stały się modelem in vivo do badania transportu białek błonowych2. Wynika to nie tylko z wszechstronności genetycznej Drosophila, która umożliwia efektywne przesiewy genetyczne, ale także z faktu, że wszystkie kluczowe składniki absorbującej światło błony fotoreceptorów zostały szczegółowo scharakteryzowane, a do dyspozycji są wydajne techniki mikroskopowe, które można zastosować w oku muchy. Techniki te stanowią główny temat niniejszego artykułu.
W komórkach fotoreceptorowych Drosophila apikalna błona plazmatyczna tworzy gęsto upakowany stos mikrokosmków wzdłuż jednej strony komórki, nazywany rabdomerem. Rabdomery komórek fotoreceptorowych R1-6 są rozmieszczone w charakterystycznym wzorze trapezoidalnym, podczas gdy komórki fotoreceptorowe R7 i R8 tworzą pojedynczy rabdomer w centrum tego trapezu3. Transport białek błonowych jest niezbędny do regulowanej wymiany białek błony rabdomeralnej, takich jak rhodopsina oraz aktywowane światłem kanały jonowe TRP (transient receptor potential) i TRPL (TRP-like), aby zapewnić odpowiednią ilość tych białek fototransdukcyjnych w rabdomerze. Białka błonowe fotoreceptorów są syntetyzowane w retikulum endoplazmatycznym i transportowane via aparat Golgiego do rabdomeru. Po aktywacji rhodopsiny przez światło, cząsteczka rhodopsiny może zostać albo dezaktywowana przez absorpcję drugiego fotonu, albo usunięta z rabdomeru poprzez endocytozę zależną od klatryny. Zendocytowana rhodopsina ulega degradacji w lizosomie lub jest recyklowana z powrotem do rabdomeru4,5. Kanał jonowy TRPL jest również internalizowany po aktywacji kaskady fototransdukcyjnej i przechodzi zależną od światła translokację pomiędzy rabdomerem (gdzie znajduje się, gdy muchy są trzymane w ciemności) a wzbogaconym w ER przedziałem magazynowym w ciele komórki (do którego jest transportowany w ciągu kilku godzin po naświetleniu)6,7,8,9,10. W przeciwieństwie do zendocytowanej rhodopsiny, tylko niewielkie ilości TRPL są degradowane via szlak endolizosomalny, a większość jest zamiast tego magazynowana wewnątrzkomórkowo i recyklowana do rabdomeru podczas adaptacji do ciemności6. TRPL może zatem służyć do analizy wyzwalanego światłem transportu białek błony plazmatycznej. Komórki fotoreceptorowe Drosophila są również wykorzystywane do badania degeneracji neuronów. Degenerację komórek fotoreceptorowych często określa się poprzez ocenę struktury rabdomerów, które ulegają rozpadowi w wyniku procesów degeneracyjnych5.
W celu zbadania lokalizacji subkomórkowej TRPL i rodopsyny w komórkach fotoreceptorowych lub degeneracji komórek fotoreceptorowych zastosowano tutaj dwie metody mikroskopii fluorescencyjnej, które różnią się pod względem szybkości analizy i rozdzielczości. Bardzo szybką, nieinwazyjną metodą, którą można wykorzystać do przesiewów genetycznych, ale która charakteryzuje się ograniczoną rozdzielczością przestrzenną, jest detekcja fluorescencji w głębokiej pseud źrenicy (DPP). DPP jest zjawiskiem optycznym występującym w złożonych oczach stawonogów, którego geneza geometryczna została szczegółowo wyjaśniona przez Franceschini i Kirschfeld w 1971 roku11. Mówiąc krótko, na kilku płaszczyznach optycznych poniżej siatkówki można zaobserwować nałożone obrazy rabdomer z sąsiednich ommatidiów. Na płaszczyźnie ogniskowej przechodzącej przez środek krzywizny oka te nałożone projekcje tworzą obraz przypominający trapezowy układ rabdomer w pojedynczym ommatidium, lecz o wiele większy. Zjawisko to można zaobserwować również niezależnie od egzogennej ekspresji białek fluorescencyjnych (np. TRPL::eGFP8), które niemniej jednak ułatwiają detekcję DPP (Rysunek 1A-A'')12. Drugą nieinwazyjną metodą jest mikroskopia z immersją w wodzie, która polega na obrazowaniu białek znakowanych fluorescencyjnie po optycznym zneutralizowaniu aparatu dioptrycznego oczu za pomocą wody (Rysunek 1B-C'')12. Wykorzystując metodę immersji w wodzie, można ilościowo ocenić wzglelną ilość TRPL::eGFP w rabdomerach lub ciele komórki dla poszczególnych komórek fotoreceptorowych. Ponadto białka znakowane fluorescencyjnie, które nie ulegają translokacji, mogą być wykorzystane do oceny integralności rabdomer oraz do ilościowego określenia przebiegu potencjalnej degeneracji, zgodnie z opisem przedstawionym w niniejszej pracy.
Choć rejestracja DPP jest zdecydowanie najłatwiejszą i najszybszą z tych metod, rozdzielczość przestrzenna generowanych przez nią danych jest ograniczona. Ponadto istnieje wiele powodów, dla których DPP może nie występować, co nie zawsze jest możliwe do zidentyfikowania za pomocą samego obrazowania DPP. Ponieważ DPP stanowi sumę kilku ommatidiów, informacje o poszczególnych komórkach ulegają utracie. W związku z tym obrazowanie DPP o niskiej rozdzielczości pełni istotną funkcję w przesiewaniu dużych liczb much, jednak zazwyczaj powinno być uzupełnione zapisami o wyższej rozdzielczości wykonanymi za pomocą mikroskopii immersyjnej w wodzie. Mikrografie z immersji w wodzie pozwalają na interpretację stanu poszczególnych komórek, wad rozwojowych, morfologii oka, błędnej lokalizacji białek lub degeneracji siatkówki, a także na ilościową ocenę tych efektów. Niniejszy protokół szczegółowo opisuje obie te techniki.
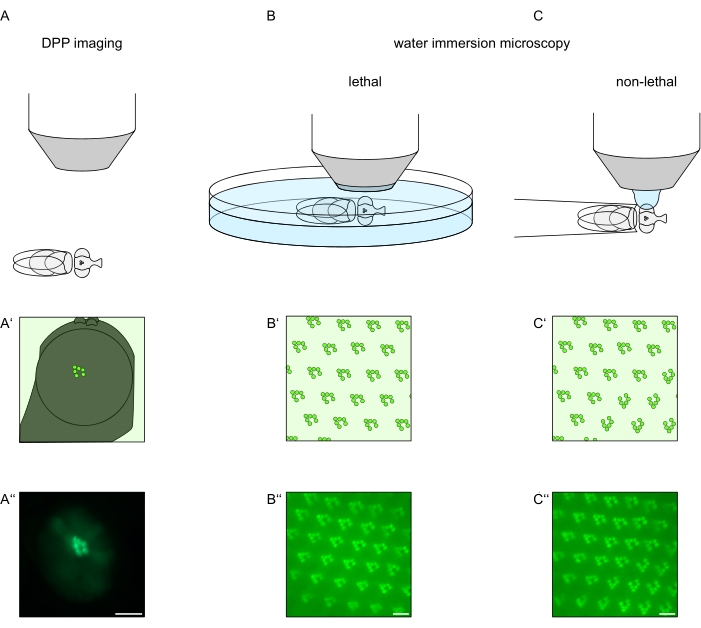
Rycina 1: Przegląd wariantów mikroskopii dla oka Drosophila przedstawionych w niniejszym protokole. Schematyczne przedstawienia i przykładowe mikrografie (A-A'') fluorescencyjnego obrazowania głębokiej pseudozrenicy (DPP), (B-B'') letalnej mikroskopii zanurzeniowej w wodzie dla fluorescencyjnych rabdomerów oraz (C-C'') nieletalnej mikroskopii kropli wody dla fluorescencyjnych rabdomerów. Pasek skali (A''): 100 µm. Paski skali (B''-C''): 10 µm. Rycina została zmodyfikowana na podstawie referencji13. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Uwagi ogólne
- Użyj hodowli Drosophila ekspresyjnych trwale lokalizowanego białka fluorescencyjnego dla analizy morfologicznej (np. TRP::eGFP, eGFP::NINAC) oraz białek translokujących się dla analiz transportu białek (np. TRPL::eGFP, Arr2::eGFP).
- Wstępnie określ warunki ekspozycji na światło wybranych much dla podejścia eksperymentalnego.
- Aby uzyskać adaptację ciemnotą, przechowuj muchy w ciemnych pojemnikach przez żądany okres w temperaturze 25 °C. W przypadku oświetlania do 16 h w eksperymentach translokacyjnych (np. muchy ekspresyjne TRPL::eGFP), trzymaj muchy pod świetlówką w temperaturze pokojowej.
- W eksperymentach oceniających zwyrodnienie fotoreceptorów (np. muchy ekspresyjne TRP::eGFP), przechowuj muchy pod świetlówką w temperaturze 25 °C w cyklu 12 h światła / 12 h ciemności przez długotrwałe oświetlanie białym światłem do 28 dni.
- Aby oświetlić muchy światłem barwnym, użyj przezroczystych plastikowych pojemników w różnych kolorach w połączeniu ze świetlówką.
- Jeśli stosuje się hodowle much z barwnymi oczami, dokładnie dobieraj wiek osobników do analizy porównawczej, ponieważ pigmentacja oczu może znacznie wzrosnąć z wiekiem.
UWAGA: W celu interpretacji danych należy pamiętać, że istnieje obciążenie sygnału spowodowane efektem falowodowym struktury rhabdomery. W związku z tym sygnał fluorescencyjny z rhabdomery zawsze będzie w pewnym stopniu wzmocniony w obrazowaniu DPP i mikroskopii z zanurzeniem wodnym w porównaniu do sygnałów pochodzących z ciała komórki. Zjawisko to jest szczególnie widoczne w barwnych oczach, gdzie fluorescencja pochodząca spoza rhabdomer jest pochłaniana przez te barwniki, i ma szczególne znaczenie, gdy wykrywa się fuzję białek translokujących się wewnątrzkomórkowo. W związku z tym, w odniesieniu do krytycznych etapów, w niniejszym badaniu osobno rozpatruje się muchy o oczach białych i czerwonych. - W odniesieniu do mikroskopii z zanurzeniem wodnym opisane są dwie wersje: szybsza, śmiertelna, oraz niemortalna, pozwalająca na regenerację do późniejszych badań.
2. Wizualizacja DPP
- Przygotuj stanowisko pracy z niezbędnym sprzętem i odczynnikami, jak pokazano na Rysunku 2. Uśpij muchy (w wieku 1–3 dni) o genotypie eksprymującym białko fluorescencyjne w komórkach fotoreceptorowych za pomocą CO2 na podkładce do much. Wybierz osobniki do obrazowania przy użyciu mikroskopu stereoskopowego wyposażonego w konwencjonalne źródło światła i niskie powiększenie (np. 10x).
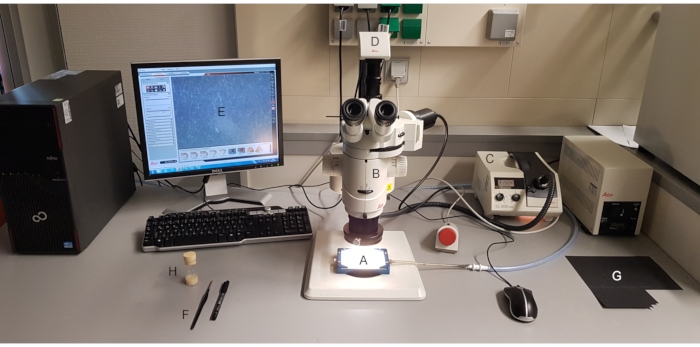
Rycina 2: Stanowisko do obrazowania DPP. Wymagane materiały to: (A) urządzenie do znieczulenia CO2, (B) mikroskop stereo z lampą UV i zestawem filtrów fluorescencyjnych, (C) źródło światła, (D) kamera zamontowana na mikroskopie z oprogramowaniem (E), (F) pędzelek, (G) czarny karton oraz (H) fiolka do much. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- W celu obrazowania DPP utrzymuj wybrane muchy w stanie narkozy i umieść jedną z nich w centrum obiektywu mikroskopu na boku, tak aby lewe lub prawe oko skierowane było dokładnie promieniście w stronę obiektywu (Ryc. 3A).
UWAGA: Ponieważ układ omatidiów komórek fotoreceptorowych wykazuje symetrię lustrzaną względem linii pośrodkowej grzbietowo-brzusznej, DPP najlepiej obserwować nieco powyżej lub poniżej równika oka (Ryc. 3B).
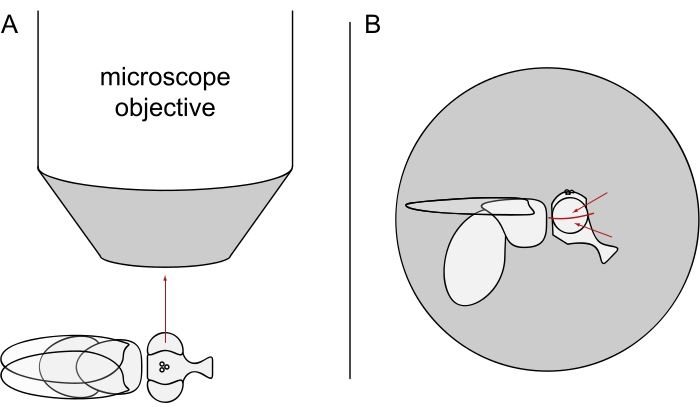
Rycina 3: Ustawienie muszki pod stereomikroskopem w celu obrazowania DPP. (A) Ilustracja muszki leżącej na boku, z jednym okiem skierowanym promieniowo ku obiektywowi mikroskopu. (B) Głowa muszki musi być nieco uniesiona lub opuszczona, aby obiektyw skupiał się w punkcie nieco powyżej lub poniżej równika oka, jak wskazują czerwone strzałki. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Zwiększ powiększenie, aby całe oko zmieściło się w polu widzenia (np. 100x) i wyśrodkuj centralne omatidia oka. Zmniejsz głębię ostrości mikroskopu, np. poprzez ustawienie przesłony dwuirisowej na małe otwarcie (Rycina 4A-B').
- Wyłącz konwencjonalne źródło światła i włącz lampę UV mikroskopu na maksymalną intensywność, a następnie wybierz zestaw filtrów fluorescencyjnych mikroskopu zgodnie z ekspresją białka fluorescencyjnego w okach (Rycina 4C-E). Skieruj drogę światła do kamery zamontowanej na mikroskopie.
- Wykorzystaj funkcję obrazowania w czasie rzeczywistym w oprogramowaniu, aby dostosować jasność obrazu do poziomu wykrywania wyłącznie specyficznych sygnałów z oka, poprzez regulację czasu ekspozycji i wzmocnienia (np. odpowiednio 80 ms i 12x). Skoryguj ponownie ostrość mikroskopu „w głąb” oka (poniżej rogówki), aby uzyskać nałożony obraz DPP (Rycina 4C-E').
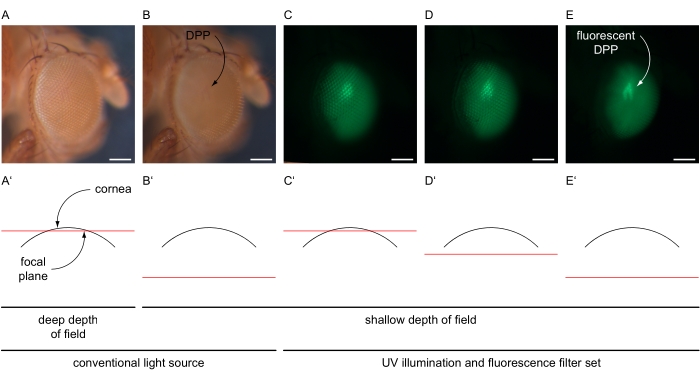
Rycina 4: Ilustracja obrazowania DPP i fluorescencyjnego DPP. Przykładowe obrazy oczu Drosophila w oświetleniu konwencjonalnym i UV z zestawem filtrów GFP, wykonane przy różnych płaszczyznach ogniskowych, zilustrowanych na schematycznych przekrojach przez oko. (A) Mikrofotografia zarejestrowana przy jasnych ustawieniach konwencjonalnego źródła światła, czasie ekspozycji 30 ms, wzmocnieniu 1x, dużej głębi ostrości i płaszczyźnie ogniskowej blisko powierzchni rogówki, jak pokazano na schemacie (A'). (B) Mikrofotografia zarejestrowana przy jasnych ustawieniach konwencjonalnego źródła światła, czasie ekspozycji 30 ms, wzmocnieniu 1x, małej głębi ostrości i płaszczyźnie ogniskowej około 180 µm poniżej powierzchni rogówki, jak pokazano na schemacie (B'). Wskazano DPP. (C-E) Mikrofotografia zarejestrowana przy wysokich ustawieniach intensywności źródła światła UV i zestawie filtrów GFP, czasie ekspozycji 80 ms, wzmocnieniu 12x, małej głębi ostrości i płaszczyźnie ogniskowej (C') blisko powierzchni rogówki, (D') nieco poniżej lub (E') około 180 µm poniżej powierzchni rogówki. Fluorescencyjne DPP wskazano zakrzywioną strzałką. Szerokość podziałki: 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Wykonaj zrzut ekranu fluorescencyjnego DPP. Przełącz mikroskop z powrotem na światło widzialne, a ścieżkę światła — z powrotem ku okularom. Odtwórz zwierzę, którego obrazowano, do fiolki do hodowli muszki w celu dalszych procedur zgodnie z jego fenotypem DPP (np. krzyżówki). Przejdź do następnego zwierzęcia w kroku 2.2.
3. Mikroskopia z zanurzeniem w wodzie
- Przygotowanie muszek
- Przygotuj stanowisko pracy z niezbędnym sprzętem i odczynnikami, jak pokazano na Rysunku 5. Przenieś muszki o ustalonym wieku i warunkach naświetlania do wstępnie schłodzonej probówki o pojemności 15 mL i zanarcotyzuj, inkubując je na lodzie przez 15–30 minut.
UWAGA: Jako odniesienie należy przygotować muszki jednodniowe przystosowane do ciemności. Ogólnie muszki przystosowane do ciemności powinny być przenoszone do lodówki z pokrywką w warunkach ciemności. Muszki przystosowane do światła mogą być przenoszone na lód w świetle pomieszczenia.
- Przygotuj stanowisko pracy z niezbędnym sprzętem i odczynnikami, jak pokazano na Rysunku 5. Przenieś muszki o ustalonym wieku i warunkach naświetlania do wstępnie schłodzonej probówki o pojemności 15 mL i zanarcotyzuj, inkubując je na lodzie przez 15–30 minut.
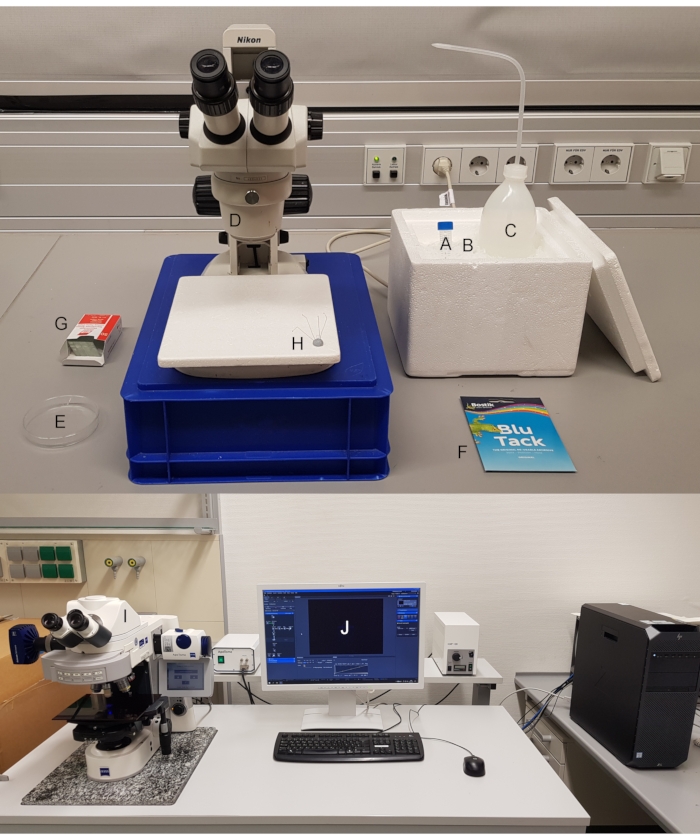
Rycina 5: Stanowisko pracy do mikroskopii w zanurzeniu wodnym. Wymagane materiały to: (A) probówka wirowarkowa o pojemności 15 mL, (B) drobne kryształki lodu, (C) schłodzona woda destylowana, (D) stereomikroskop, (E) szalka Petriego, (F) plastelina, (G) szkiełko podstawowe, (H) szpilki do owadów lub końcówki pipety i skalpel, (I) mikroskop fluorescencyjny z oprogramowaniem (J). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Wybierz odpowiednią procedurę spośród dwóch opisanych poniżej (3.1.3 wariant śmiertelny lub 3.1.7 wariant niesmiertelny) i zawsze, gdy dokonuje się różnicowania między oczami barwionymi a niebarwionymi, postępuj zgodnie z odpowiednimi krokami.
- Przygotuj muchy dla wariantu śmiertelnego w następujący sposób.
- Przyklej kawałek plasteliny do szkiełka podstawowego oraz drugi kawałek do środka płytki Petriego (np. o średnicy 94 mm Ø) i trzymaj je na razie osobno. Napełnij płytkę Petriego wodą destylowaną schłodzoną lodem oraz dodaj trochę drobnych kryształków lodu (Rycina 6A).
- Umieść jedną muchę uśpioną lodem pod mikroskopem stereoskopowym na szkiełku podstawowym pokrytym plasteliną. Przetnij muchę na plecy i przebij pinem entomologicznym przez środek tułowia (Rycina 6B). Umocuj poziomo pin na szkiełku podstawowym pokrytym plasteliną, ustawiając jedno oko muchy (lewe lub prawe) skierowane do góry (Rycina 6C).
- Uważnie zamocuj szkiełko podstawowe, z boku niepokrytym plasteliną skierowanym w dół, w płytkę Petriego, zapobiegając obracaniu się muchy. Upewnij się, że oko muchy jest zanurzone w wodzie (Rycina 6D). Za pomocą igły preparacyjnej ostrożnie usuń wszelkie pęcherzyki powietrza, które mogły się pojawić wokół oka, i natychmiast przejdź do pozyskiwania obrazu w celu uzyskania najlepszych wyników.
UWAGA: Znaczne opóźnienie w pozyskiwaniu obrazu może prowadzić do przebudzenia się muchy i jej ruchów, co może skutkować uzyskaniem nieostrych obrazów.
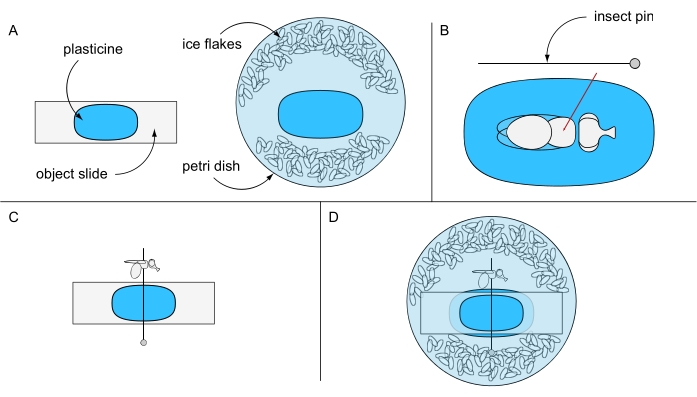
Rycina 6: Przygotowanie do mikroskopii śmiertelnego zanurzenia w wodzie. Ilustracja: (A) szkiełka obiektowego pokrytego plasteliną i szalki Petriego, (B) przekłucia muchy przez tułów na podłożu z plasteliny, (C) orientacji muchy na szkiełku obiektowym pokrytym plasteliną oraz (D) końcowego układu eksperymentalnego. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Przygotuj muszki do wersji niemortalnej w następujący sposób.
- Przenieś jedną muszkę uśpiorną lód do końcówki pipety o pojemności 200 µL, wkładając ją głową naprzód, a następnie ostrożnie przesuń muszkę w stronę końcówki za pomocą sprężonego powietrza.
- Odciąć końcówkę pipety skalpelem tuż przed głową muszki. Za pomocą pęsety ostrożnie przesunąć muszkę o kilka milimetrów od końcówki. Ponownie odciąć końcówkę pipety i za pomocą sprężonego powietrza wcisnąć muszkę z powrotem w kierunku końcówki, tak aby tylko głowa muszki wystawała z końcówki pipety.
- Przymocować kawałek plasteliny do szkiełka podmiotowego i wcisnąć w nią końcówkę pipety tak, aby jedno oko muszki – lewe lub prawe – było skierowane do góry (Ryc. 7A). Tuż przed rozpoczęciem pozyskiwania obrazu za pomocą pipety laboratoryjnej przyłożyć dużą kroplę schłodzonej wody do dolnej części obiektywu do obrazowania w zanurzeniu wodnym (Ryc. 7B). Następnie od razu rozpocząć pozyskiwanie obrazu w celu uzyskania najlepszych wyników.
UWAGA: Znaczne opóźnienie w pozyskiwaniu obrazu może spowodować ocknięcie się muszki i jej ruchy, co może prowadzić do uzyskiwania nieostrych obrazów.
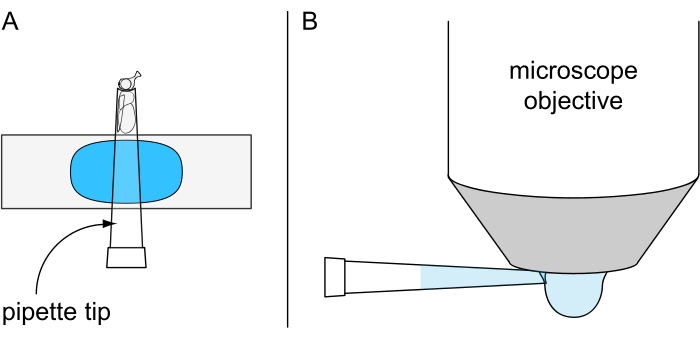
Rycina 7: Przygotowanie do nieinwazyjnej mikroskopii kropli wody. Ilustracja przedstawiająca (A) znieczulonego zimnem owada umocowanego w końcówce pipety o pojemności 200 µL, zamocowanej na szkiełku przedmiotowym pokrytym plasteliną, oraz (B) naniesienie schłodzonej kropli wody na spód obiektywu do mikroskopii zanurzeniowej w wodzie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Nabór obrazu
- Starannie umieść szalkę Petriego (krok 3.1.3) lub szkiełko przedmiotowe (krok 3.1.7) z przygotowaną muszką na stoiku mikroskopu i wybierz obiektyw do obserwacji w cieczy.
- Ręcznie opuść obiektyw do obserwacji w cieczy, aż dotknie on powierzchni wody (krok 3.1.3) lub aż oko muszki dotknie kropli (krok 3.1.7) (Rycina 8A,B).
- Włącz lampę UV mikroskopu i wybierz odpowiedni zestaw filtrów. Używając okularów, ustaw muszkę pod obiektywem i skup mikroskop na powierzchni oka.
- Przełącz ścieżkę światła w kierunku kamery mikroskopu i wygeneruj obraz w czasie rzeczywistym w odpowiednim oprogramowaniu. Dostosuj ponownie ostrość dla kamery i ocenij orientację oka, biorąc pod uwagę, że oko musi być zwrócone w kierunku obiektywu mikroskopu promieniście, jak szczegółowo pokazano na Rycina 8C-E.
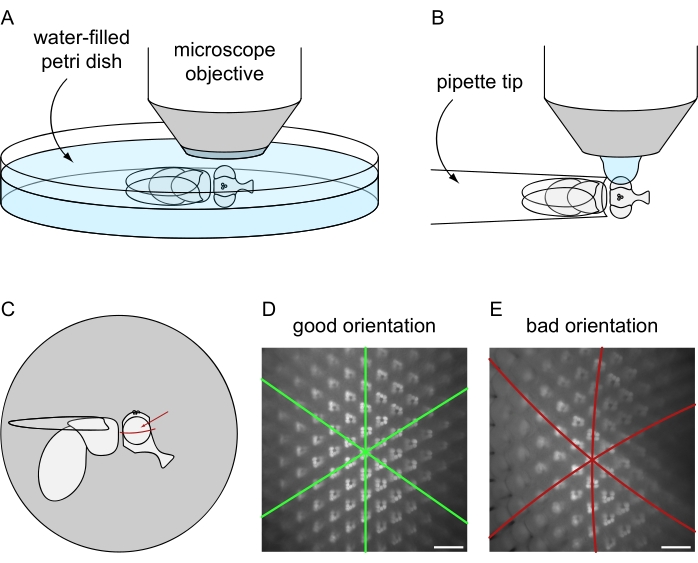
Rycina 8: Ustawienie muszki pod mikroskopem fluorescencyjnym w celu obrazowania z zanurzeniem wodnym. Układ i końcowa orientacja do pozyskiwania obrazów zgodnie z protokołami przygotowania muszki: (A) śmiertelnym lub (B) niesprawiającym śmiertelnych uszkodzeń. (C) Ilustracja orientacji muszki zapewniającej najlepsze wyniki obrazowania z zanurzeniem wodnym. Idealny punkt ostrości na oku nie znajduje się dokładnie w centrum względem osi przednio-tylnych i grzbietowo-brzusznych, lecz nieco powyżej równika oka, jak wskazuje czerwona strzałka. (D) Przykład obrazu z zanurzeniem wodnym dla poprawnie ustawionego oka. Wszystkie trzy osie symetrii heksagonalnego mozaikowania omatidiów wyglądają jak linie proste, a maksymalna liczba omatidiów może być wyostrzona jednocześnie. (E) Przykład obrazu z zanurzeniem wodnym dla niepoprawnie ustawionego oka. Obraz charakteryzuje się zakrzywionymi osiami i małą głębią ostrości. Szerokość paska skali: 20 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Użyj odpowiedniej LUT (tabeli odwzorowania) w oprogramowaniu do wizualizacji, aby wykryć przesycenie (wskazane jako czerwone piksele).
- W przypadku muszek niepigmentowanych ustaw czas ekspozycji tak, aby najjaśniejsze piksele były nieco poniżej progu nasycenia na każdym obrazie.
- W przypadku muszek pigmentowanych i wariacji śmiertelnej ustaw czas ekspozycji tak, aby wszystkie najjaśniejsze piksele były nieco poniżej progu nasycenia u co najmniej pięciu osobnych jednodniowych, przyzwyczajonych do ciemności muszek. Zastosuj obliczony średni czas ekspozycji do wszystkich innych warunków eksperymentalnych (genotypów, warunków oświetlenia, punktów czasowych itp.).
- W przypadku muszek pigmentowanych (np. czerwonookich) i wariacji nieśmiertelnej ustaw czas ekspozycji indywidualnie dla każdej jednodniowej, przyzwyczajonej do ciemności muszki tak, aby wszystkie najjaśniejsze piksele były nieco poniżej progu nasycenia. Zastosuj ten czas ekspozycji do wszystkich innych warunków eksperymentalnych (warunków oświetlenia, punktów czasowych itp.) tej muszki.
- Utwórz obraz i zapisz go jako plik surowy, aby zarchiwizować wszystkie powiązane metadane zarejestrowane podczas pomiaru. Wyeksportuj obraz w formacie .tif do dalszej analizy ilościowej.
UWAGA: W przypadku wariacji nieśmiertelnej oświetl muszki przez 5 minut światłem czerwonym (np. 630 nm) bezpośrednio po pozyskaniu obrazu, jeśli mają być używane w dalszych eksperymentach. Światło czerwone dezaktywuje kaskadę fototransdukcji, która została nadmiernie aktywowana przez intensywne światło o krótkiej długości fali podczas pozyskiwania obrazu.
- Analiza danych i ilościowe oznaczanie względnej fluorescencji eGFP w rhabdomerach na mikrografach uzyskanych w warunkach zanurzenia w wodzie
- Pobierz, zainstaluj i uruchom oprogramowanie ImageJ/Fiji.
- Dostosuj ustawienia ImageJ, klikając Analizuj > Ustawienia pomiarowe... i zaznacz tylko pole Średnia wartość szarości. Zaimportuj obraz w formacie .tif, klikając Plik > Otwórz... lub przeciągając i upuszczając plik. Wybierz reprezentatywny obszar obrazu dobrze skupiony i powiększ go do 200%–300%, wielokrotnie naciskając jednocześnie Ctrl i +.
- Wybierz narzędzie Owal i, przy wciśniętym klawiszu Shift, utwórz okrągłe zaznaczenie na obrazie, znacznie mniejsze niż jeden fluorescencyjny rhabdomer. Przed zwolnieniem przycisku myszy, sprawdź dokładny rozmiar wyświetlany pod paskiem narzędzi w głównym oknie ImageJ. Używaj tego samego rozmiaru okrągłego zaznaczenia we wszystkich analizach.
UWAGA: Dokładny rozmiar okrągłego zaznaczenia w pikselach lub mikrometrach zależy od konkretnego zestawu. Użyj okręgu o średnicy około 1/3 lub 1/4 średnicy rhabdomeru u jednodniowych much kontroli przystosowanych do ciemności. - Przesuń okrągłe zaznaczenie, klikając w nie i przeciągając myszą lub używając klawiszy strzałek na klawiaturze.
- Aby zmierzyć intensywność fluorescencji w obrębie okrągłego zaznaczenia, przesuń okrąg do pierwszego rhabdomeru (r1) i kliknij Analizuj > Zmień lub użyj skrótu Ctrl + M. Pojawi się okno Wyniki, które wyświetli zmierzoną wartość szarości.
- Kontynuuj pomiary r2–r6 jako powtarzane pomiary oraz pomiar sygnału tła (b). W przypadku niemalowanych much wykonaj dodatkowe pomiary odpowiadających obszarów ciała komórkowego (c1–c6) (Rysunek 9).
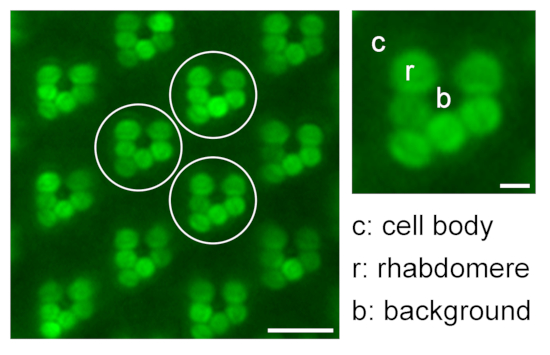
Rycina 9: Ilościowe określenie względnej fluorescencji rhabdomerycznej w badaniach translokacji. Ilustracja przedstawiająca sposób ilościowego oznaczania względnej fluorescencji eGFP w rhabdomerach poprzez pomiar intensywności fluorescencji rhabdomery (r), ciała komórkowego (c) oraz tła (b) trzech różnych reprezentatywnych omatidii (białe okręgi) na jednym obrazie uzyskanym metodą mikroskopii w zanurzeniu wodnym; skala: 10 µm. Po prawej stronie pokazano powiększone omatidium; skala: 2 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Powtórz kroki 3.3.5 i 3.3.6 dla dwóch dodatkowych omatidiów, uzyskując trzy repliki techniczne. Oznacz analizowane omatidia, używając Ołówek narzędzie i zapisz to obrazowanie do dokumentacji.
- Wybierz i skopiuj zmierzone wartości odcieni szarości z Wynik okno i wklej je do oprogramowania arkusza kalkulacyjnego w celu dalszych obliczeń. Posortuj wartości intensywności fluorescencji według ich pochodzenia do kategorii rhabdomer (r), ciało komórki (c) i tło (b). Oblicz średnią intensywność dla każdej kategorii (Ir, Ic, Ib).
- Oblicz względną ilość eGFP obecnego w rhabdomierze (R), stosując poniższy wzór (1) dla oczu niepigmentowanych i wzór (2) dla oczu pigmentowanych:
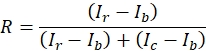 (1)
 (2)
- Przejdź do następnego obrazu w kroku 3.3.3. Zaleca się użycie obrazów z co najmniej pięciu osobników z każdej grupy eksperymentalnej jako replik biologicznych w celu uzyskania wiarygodnych pomiarów.
- Analiza danych i ilościowe określenie morfologii oka na podstawie fluorescencji eGFP na mikrofotografiach wykonanych w zanurzeniu wodnym
- Pobierz, zainstaluj i uruchom oprogramowanie ImageJ/Fiji. Zaimportuj obraz w formacie .tif, klikając Plik > Otwórz... lub metodą przeciągnij i upuść. Wybierz trzy sąsiadujące omatidia w reprezentatywnym obszarze obrazu, który jest dobrze skierowany.
- Oceń indywidualnie 18 rhabdomerów wybranego obszaru pod względem intensywności fluorescencji eGFP, ostrości krawędzi oraz kontrastu w stosunku do sygnału tła, aby wygenerować indeks zwyrodnienia. Widoczne wyraźnie rhabdomery oceniaj na 2 punkty, słabo widoczne na 1 punkt, a brakujące na 0 punktów (Rycina 10).
UWAGA: Taka metoda ilościowego oceniania daje wynik 36 dla całkowicie nietkniętych oczu i 0 dla całkowicie zwyrodniałych oczu. Zaleca się przyjęcie wyniku 36 jako 100% na skali indeksu zwyrodnienia.
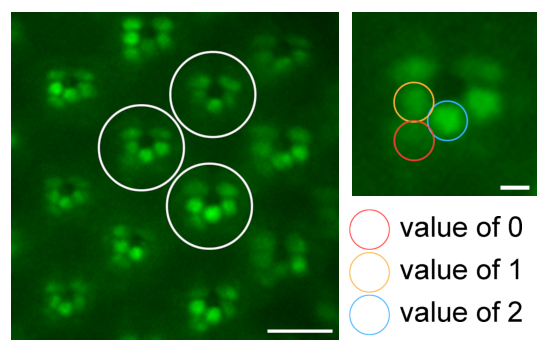
Rycina 10: Oznaczanie ilościowe poprzez ocena rhabdomerów w badaniach zwyrodnienia Ilustracja przedstawiająca ilościowe określanie morfologii oka poprzez ocenę rhabdomer trzech różnych reprezentatywnych omatidiów (białe okręgi) na jednym obrazie mikroskopowym w zanurzeniu wodnym, z wartościami 2 (wyraźnie widoczne; niebieski okrąg), 1 (słabo widoczne; pomarańczowy okrąg) lub 0 (nieobecne; czerwony okrąg). Skala: 10 µm. Powiększony omatydium pokazano po prawej stronie; skala: 2 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Otwórz kolejny obraz i kontynuuj od kroku 3.4.2. Zaleca się użycie obrazów z co najmniej ośmiu osobników z każdej grupy doświadczalnej jako replik biologicznych w celu uzyskania wiarygodnych pomiarów.
UWAGA: Ponieważ ta metoda ilościowego oznaczania jest mniej obiektywna niż metoda oparta na fluorescencji, zalecana liczba replik jest większa.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wygenerowano transgeniczne muchy Drosophila wykazujące ekspresję białka fuzyjnego TRPL::eGFP pod kontrolą promotora rhodopsyny 1. U tych much TRPL::eGFP jest wyrażany w komórkach fotoreceptorowych R1-6 oka złożonego i wykazuje lokalizację zależną od oświetlenia. Gdy muchy są trzymane w ciemności, TRPL::eGFP jest wbudowany w zewnętrzne rhabdomery. Po kilkugodzinnym naświetlaniu TRPL przemieszcza się do ciała komórki, gdzie jest przechowywany w przedziale wzbogaconym w ER8,
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zastosowanie białek fluorescencyjnych i prostota badań przesiewowych za pomocą obrazowania DPP i mikroskopii zanurzeniowej siatkówki w wodzie okazały się skuteczne w wielu grupach12. Strategie podobne do tych przedstawionych tutaj zostały wykorzystane w kilku genetycznych badaniach przesiewowych w celu wykrycia defektów w poziomach ekspresji rodopsyny, homeostazie, organizacji siatkówki lub integralności komórkowej za pomocą Rh1::eGFP 17,18,19,20,21.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować naszym studentom badaczom za te wszystkie lata. W szczególności Nina Meyer, Sibylle Mayer, Juliane Kaim i Laura Jaggy, których dane zostały wykorzystane w tym protokole jako reprezentatywne wyniki. Prezentowane tu badania naszej grupy zostały sfinansowane z grantów Deutsche Forschungsgemeinschaft (Hu 839/2-4, Hu 839/7-1) dla Armina Hubera.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka wirówkowa 15 ml | Greiner Bio-One | 188271 | |
| Poduszka anestezjologiczna CO2 | Flystuff | 59-172 | |
| Lampa światła zimnego (KL 1500 LCD) | Zeiss | ||
| edycja) | Zeiss | ||
| (Lumilux T8, L 30W/840, 4000 K, G13) [1750 Lux, Ee470nm = 298 &mikro; W cm-2, Ee590nm = 215 &mikro; W cm-2] oraz [760 luksów, Ee470nm = 173 &mikro; W cm-2, Ee590nm = 147 &mikro; W cm-2] | Pipeta laboratoryjna Osram | 4050300518039 | |
| (20-200 µ L) | Eppendorf | ||
| Prowadnica obiektowa | Roth | 0656.1 | |
| Szalka Petriego (94 mm) | Greiner Bio-One | 633102 | |
| Końcówki do pipet (200 &mikro; L) | Labsolute | 7695844 | |
| Plastelina (Blu-Tack) | Mikroskop stereoskopowy Bostik | 30811745 | |
| (SMZ445) | Nikon | ||
| z lampą UV, aparatem, zestawem filtrów i oprogramowaniem (MZ16F, MC170 HD, GFP3, LAS 4.12) | Leica |
Bibliografia
- Wang, X., Huang, T., Bu, G., Xu, H. Dysregulation of protein trafficking in neurodegeneration. Molecular Neurodegeneration. 9. 9, 31(2014).
- Schopf, K., Huber, A. Membrane protein trafficking in Drosophila photoreceptor cells. European Journal of Cell Biology. 96 (5), 391-401 (2017).
- Hardie, R. C. The photoreceptor array of the dipteran retina. Trends in Neurosciences. 9, 419-423 (1986).
- Wang, T., Montell, C. Phototransduction and retinal degeneration in Drosophila. Pflügers Archiv - European Journal of Physiology. 454 (5), 821-847 (2007).
- Xiong, B., Bellen, H. J. Rhodopsin homeostasis and retinal degeneration: lessons from the fly. Trends in Neurosciences. 36 (11), 652-660 (2013).
- Bähner, M., et al. Light-regulated subcellular translocation of Drosophila TRPL channels induces long-term adaptation and modifies the light-induced current. Neuron. 34 (1), 83-93 (2002).
- Cronin, M. A., Lieu, M. -H., Tsunoda, S. Two stages of light-dependent TRPL-channel translocation in Drosophila photoreceptors. Journal of Cell Science. 119, 2935-2944 (2006).
- Meyer, N., Joel-Almagor, T., Frechter, S., Minke, B., Huber, A. Subcellular translocation of the eGFP-tagged TRPL channel in Drosophila photoreceptors requires activation of the phototransduction cascade. Journal of Cell Science. 119, Pt 12 2592-2603 (2006).
- Oberegelsbacher, C., Schneidler, C., Voolstra, O., Cerny, A., Huber, A. The Drosophila TRPL ion channel shares a Rab-dependent translocation pathway with rhodopsin. European Journal of Cell Biology. 90 (8), 620-630 (2011).
- Wagner, K., Smylla, T. K., Lampe, M., Krieg, J., Huber, A. Phospholipase D and retromer promote recycling of TRPL ion channel via the endoplasmic reticulum. Traffic. , (2021).
- Franceschini, N., Kirschfeld, K. Les phénoménes de pseudopupille dans l'oeil compose de Drosophila. Kybernetik. 9 (5), 159-182 (1971).
- Pichaud, F., Desplan, C. A new visualization approach for identifying mutations that affect differentiation and organization of the Drosophila ommatidia. Development. 128 (6), 815-826 (2001).
- Smylla, T. K., Wagner, K., Huber, A. Application of fluorescent proteins for functional dissection of the Drosophila visual system. International Journal of Molecular Sciences. 22 (16), (2021).
- Meyer, N. Mechanisms of the light-dependent translocation of the ion channel TRPL in the photoreceptors of Drosophila melanogaster: Dissertation for obtaining the academic degree Dr. rer. nat. University of Karlsruhe (TH). , Karlsruhe. (2005).
- Meyer, N., Oberegelsbacher, C., Dürr, T. D., Schäfer, A., Huber, A. An eGFP-based genetic screen for defects in light-triggered subcelluar translocation of the Drosophila photoreceptor channel TRPL. Fly. 2 (1), 36-46 (2008).
- Zheng, L., Carthew, R. W. Lola regulates cell fate by antagonizing Notch induction in the Drosophila eye. Mechanisms of Development. 125 (1-2), 18-29 (2008).
- Hibbard, K. L., O'Tousa, J. E. A role for the cytoplasmic DEAD box helicase Dbp21E2 in rhodopsin maturation and photoreceptor viability. Journal of Neurogenetics. 26 (2), 177-188 (2012).
- Huang, Y., Xie, J., Wang, T. A Fluorescence-based genetic screen to study retinal degeneration in Drosophila. PloS One. 10 (12), 0144925(2015).
- Zhao, H., Wang, J., Wang, T. The V-ATPase V1 subunit A1 is required for rhodopsin anterograde trafficking in Drosophila. Molecular Biology of the Cell. 29 (13), 1640-1651 (2018).
- Xiong, L., et al. ER complex proteins are required for rhodopsin biosynthesis and photoreceptor survival in Drosophila and mice. Cell Death and Differentiation. 27 (2), 646-661 (2020).
- Zhao, H., Wang, T. PE homeostasis rebalanced through mitochondria-ER lipid exchange prevents retinal degeneration in Drosophila. PLoS Genetics. 16 (10), 1009070(2020).
- Cerny, A. C., et al. The GTP- and phospholipid-binding protein TTD14 regulates trafficking of the TRPL ion channel in Drosophila photoreceptor cells. PLoS Genetics. 11 (10), 1005578(2015).
- Richter, D. Structural and functional analyses of TRP ion channels in the photoreceptor cells of Drosophila melanogaster: Dissertation for obtaining the academic degree Dr. rer, nat. University of Karlsruhe (TH). , Karlsruhe. (2007).
- Gambis, A., Dourlen, P., Steller, H., Mollereau, B. Two-color in vivo imaging of photoreceptor apoptosis and development in Drosophila. Developmental Biology. 351 (1), 128-134 (2011).
- Hardie, R. C., Liu, C. -H., Randall, A. S., Sengupta, S. In vivo tracking of phosphoinositides in Drosophila photoreceptors. Journal of Cell Science. 128 (23), 4328-4340 (2015).
- Chakrabarti, P., et al. A dPIP5K dependent pool of phosphatidylinositol 4,5 bisphosphate (PIP2) is required for G-protein coupled signal transduction in Drosophila photoreceptors. PLoS Genetics. 11 (1), 1004948(2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
