Tutaj przedstawiono test rekonstytucji in vitro oparty na mikroskopii TIRF, który jednocześnie określa ilościowo i porównuje dynamikę dwóch populacji mikrotubul. Opisano metodę jednoczesnego przeglądania zbiorowej aktywności wielu białek związanych z mikrotubulami na usieciowanych wiązkach mikrotubul i pojedynczych mikrotubulach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Jednoczesna wizualizacja dynamiki mikrotubul usieciowanych i pojedynczych in vitro za pomocą mikroskopii TIRF
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Mikrotubule to polimery heterodimerów αβ-tubuliny, które organizują się w odrębne struktury w komórkach. Architektury i sieci oparte na mikrotubulach często zawierają podzbiory macierzy mikrotubul, które różnią się właściwościami dynamicznymi. Na przykład w dzielących się komórkach stabilne wiązki usieciowanych mikrotubul współistnieją w bliskim sąsiedztwie dynamicznych mikrotubul nieusieciowanych. Badania rekonstytucji in vitro oparte na mikroskopii TIRF umożliwiają jednoczesną wizualizację dynamiki tych różnych układów mikrotubul. W tym teście komora obrazowania jest składana z mikrotubul unieruchomionych powierzchniowo, które są albo obecne jako pojedyncze włókna, albo zorganizowane w usieciowane wiązki. Wprowadzenie tubuliny, nukleotydów i regulatorów białek umożliwia bezpośrednią wizualizację powiązanych białek oraz właściwości dynamicznych mikrotubul pojedynczych i usieciowanych. Co więcej, zmiany, które zachodzą, gdy dynamiczne pojedyncze mikrotubule organizują się w wiązki, mogą być monitorowane w czasie rzeczywistym. Opisana tutaj metoda pozwala na systematyczną ocenę aktywności i lokalizacji poszczególnych białek, a także synergicznego działania regulatorów białek na dwa różne podzbiory mikrotubul w identycznych warunkach eksperymentalnych, dostarczając tym samym mechanistycznych spostrzeżeń, które są niedostępne innymi metodami.
Wprowadzenie
Mikrotubule to biopolimery, które tworzą strukturalne rusztowania niezbędne dla wielu procesów komórkowych, począwszy od transportu wewnątrzkomórkowego i pozycjonowania organelli, a skończywszy na podziale i wydłużaniu komórek. Aby wykonać te różnorodne funkcje, poszczególne mikrotubule są zorganizowane w układy o wielkości mikronów, takie jak wrzeciona mitotyczne, aksonemy rzęskowe, wiązki neuronalne, układy międzyfazowe i układy korowe roślin. Wszechobecnym motywem architektonicznym występującym w tych strukturach jest wiązka mikrotubul usieciowanych na całej ich długości1. Intrygującą cechą kilku struktur opartych na mikrotubulach jest współistnienie mikrotubul wiązkowych i nieusieciowanych pojedynczych mikrotubul w bliskiej odległości przestrzennej. Te subpopulacje mikrotubul mogą wykazywać wyraźnie różną dynamikę polimeryzacji od siebie, w zależności od potrzeb ich prawidłowego funkcjonowania2,3,4,5. Na przykład w obrębie wrzeciona mitotycznego stabilne usieciowane wiązki i dynamiczne pojedyncze mikrotubule są obecne w obszarze skali mikronowej w centrum komórki6. Badanie, w jaki sposób określa się właściwości dynamiczne współistniejących populacji mikrotubul, ma zatem kluczowe znaczenie dla zrozumienia budowy i funkcji struktur opartych na mikrotubulach.
Mikrotubule to dynamiczne polimery, które cyklicznie przechodzą między fazami polimeryzacji i depolimeryzacji, przełączając się między dwiema fazami w zdarzeniach znanych jako katastrofa i ratunek7. Dynamika mikrotubul komórkowych jest regulowana przez niezliczone białka związane z mikrotubulami (MAP), które modulują szybkość polimeryzacji i depolimeryzacji mikrotubul oraz częstotliwość katastrof i zdarzeń ratunkowych. Badanie aktywności MAP na przestrzennie proksymalnych układach w komórkach jest trudne ze względu na ograniczenia rozdzielczości przestrzennej w mikroskopii świetlnej, zwłaszcza w obszarach o dużej gęstości mikrotubul. Co więcej, obecność wielu MAP w tym samym regionie komórkowym utrudnia interpretację badań biologicznych komórek. Testy rekonstytucji in vitro, wykonywane w połączeniu z mikroskopią fluorescencji całkowitego wewnętrznego odbicia (TIRF), pozwalają uniknąć wyzwań związanych z badaniem mechanizmów, za pomocą których określone podzbiory MAP regulują dynamikę proksymalnych macierzy mikrotubul komórkowych. W tym przypadku dynamika mikrotubul złożonych in vitro jest badana w obecności jednego lub więcej rekombinowanych MAP w kontrolowanych warunkach8,9,10. Jednak konwencjonalne testy rekonstytucji są zwykle wykonywane na pojedynczych mikrotubulach lub na jednym typie matrycy, co wyklucza wizualizację współistniejących populacji.
Tutaj prezentujemy testy rekonstytucji in vitro, które umożliwiają jednoczesną wizualizację dwóch populacji mikrotubul w tych samych warunkach roztworu11. Opisujemy metodę jednoczesnego przeglądania zbiorowej aktywności wielu MAP na pojedynczych mikrotubulach i na wiązkach mikrotubul usieciowanych przez białko związane z wrzecionem mitotycznym PRC1. Białko PRC1 preferencyjnie wiąże się na nakładaniu się antyrównoległych mikrotubul, sieciując je9. W skrócie, protokół ten składa się z następujących etapów: (i) przygotowanie roztworów podstawowych i odczynników, (ii) czyszczenie i obróbka powierzchni szkiełek nakrywkowych używanych do stworzenia komory obrazowania do eksperymentów mikroskopowych, (iii) przygotowanie stabilnych "zarodków" mikrotubul, z których inicjowana jest polimeryzacja podczas eksperymentu, (iv) specyfikacja ustawień mikroskopu TIRF w celu wizualizacji dynamiki mikrotubul, (v) immobilizacja zarodków mikrotubul i wytwarzanie usieciowanych wiązek mikrotubul w komorze obrazowania oraz (vi) wizualizacja dynamiki mikrotubul w komorze obrazowania za pomocą mikroskopii TIRF, po dodaniu rozpuszczalnej tubuliny, MAP i nukleotydów. Testy te umożliwiają jakościową ocenę i ilościowe badanie lokalizacji MAP i jej wpływu na dynamikę dwóch populacji mikrotubul. Ponadto ułatwiają one ocenę synergicznego wpływu wielu MAP na te populacje mikrotubul w szerokim zakresie warunków eksperymentalnych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie odczynników
- Przygotować bufory i odczynniki zgodnie z wytycznymi w Tabeli 1 i Tabeli 2. W trakcie eksperymentu wszystkie roztwory należy przechowywać na lodzie, chyba że zaznaczono inaczej.
| Roztwór | Składniki | Rekomendowany czas przechowywania | Uwagi | ||
| 5X BRB80 | 400 mM K-PIPES, 5 mM MgCl2, 5 mM EGTA, pH 6.8 za pomocą KOH, sterylizować przez filtr | do 2 lat | Przechowywać w 4 °C | ||
| 1X BRB80 | 80 mM K-PIPES, 1 mM MgCl2, 1 mM EGTA, pH 6.8 | do 2 lat | Przechowywać w 4 °C | ||
| BRB80-DTT | 1X BRB80, 1 mM DTT | do 2 dni | |||
| Bufor do analizy | 80 mM K-PIPES, 3 mM MgCl2, 1 mM EGTA, pH 6.8, 5% sacharozy (LUB 1X BRB80, 5% sacharozy, 2 mM MgCl2) | do 1 roku | Przechowywać w 4 °C | ||
| Bufor główny (MB) | Bufor do analizy, 5mM TCEP | 1 tydzień | Przygotować w dniu eksperymentu; rozdzielić do dwóch probówek: MB-ciepły w temperaturze pokojowej oraz MB-zimny w lodzie; dodać 1 mM DTT w przypadku użycia barwników fluorescencyjnych | ||
| Bufor główny z metylocelulozą (MBMC) | 1X BRB80, 0.8% metylocelulozy, 5 mM TCEP, 5 mM MgCl2 | 1 tydzień | Przygotować w dniu eksperymentu; dodać 1 mM DTT w przypadku użycia barwników fluorescencyjnych | ||
| Bufor do rozcieńczania białek (DB) | MB, 1 mg/mL albuminy surowicy bydlęcej (BSA), 1 µM ATP | 1 dzień, w lodzie | Przygotować w dniu eksperymentu; dodać 1 mM DTT w przypadku użycia barwników fluorescencyjnych | ||
| Mieszanina usuwająca tlen (OSM) | MB, 389 µg/mL katalazy, 4.44 mg/mL oksydazy glukozowej, 15.9 mM 2-merkaptoetanolu (BME) | 1 dzień, w lodzie | Przygotować w dniu eksperymentu | ||
| Końcowy roztwór usuwający tlen (OSF) | MB, 350 µg/mL katalazy, 4mg/mL oksydazy glukozowej, 14.3 mM BME, 15 mg/mL glukozy | użyć w ciągu 30 min | Przygotować bezpośrednio przed użyciem, dodając 1 µL glukozy do 9 µL OSM | ||
Tabela 1: Lista buforów użytych w tym protokole oraz ich składniki. Informacje na temat tego, z jakim wyprzedzeniem można przygotować poszczególne bufory, znajdują się w kolumnie „Zalecany czas przechowywania”.
| Odczynnik | Stężenie przechowywania | Rozpuszczalnik do przechowywania | Temperatura przechowywania | Stężenie robocze | Stężenie końcowe | Zalecany czas przechowywania | Uwagi | |||||||||
| Neutravidin (NA) | 5 mg/mL | 1X BRB80 | -80°C | 0,2 mg/mL | 0,2 mg/mL | do 1 roku | Stosowany do immobilizacji mikrotubul poprzez wiązanie biotyna-neutravidyna-biotyna; przechowywać w małych aliquotach | |||||||||
| Kappa-kazeina (KC) | 5 mg/mL | 1X BRB80 | -80°C | 0,5 mg/mL | 0,5 mg/mL | do 2 lat | Stosowana do blokowania powierzchni komory obrazowania; przechowywać w małych aliquotach; w dniu eksperymentu oddzielić niewielką objętość i pozostawić w temperaturze pokojowej | |||||||||
| Seryjna albumina bydlęca (BSA) | 50 mg/mL | 1X BRB80 | -20°C | 1 mg/mL (w DB) | N/D | do 2 lat | przechowywać w małych aliquotach | |||||||||
| Katalaza | 3,5 mg/mL | 1X BRB80 | -80°C | 350 µg/mL (w OSF) | 35 µg/mL | do 2 lat | składnik mieszaniny usuwającej tlen; przechowywać w małych aliquotach | |||||||||
| Oksydaza glukozowa | 40 mg/mL | 1X BRB80 | -80°C | 4 mg/mL (w OSF) | 0,4 mg/mL | do 2 lat | składnik mieszaniny usuwającej tlen; przechowywać w małych aliquotach | |||||||||
| Tubulina | Liofilizowana | N/D | 4°C | 10 mg/mL | 2,12 mg/mL (w mieszaninie tubuliny) | do 1 roku | Po rozpuszczeniu tubuliny należy przechowywać ją w niskiej temperaturze, aby zapobiec polimeryzacji. | |||||||||
| Adenozynotrifosforan (ATP) | 100 mM | woda ultrapurystyczna | -20°C | 10 mM | 1 mM | 6 miesięcy | Przygotować roztwór w wodzie sterylizowanej filtrem, dostosować pH do ~7,0 i zamrozić w małych aliquotach. | |||||||||
| Guanozynotrifosforan (GTP) | 100 mM | woda ultrapurystyczna | -20°C | 10 mM | 1,29 mM (w mieszaninie tubuliny) | 6 miesięcy | Przygotować roztwór w wodzie sterylizowanej filtrem, dostosować pH do ~7,0 i zamrozić w małych aliquotach. | |||||||||
| Guanozyno-5'-[(α,β)-metyleno] trifosforan (GMPCPP) | 10 mM | woda ultrapurystyczna | -20°C | 10 µM | 0,5 µM | 6 miesięcy | ||||||||||
| Ditiotreitol (DTT) | 1 M | woda sterylna | -20°C | 1 mM | N/D | do 2 lat | ||||||||||
| Tris(2-karboksyetylo) fosfina (TCEP) | 0,5 M | woda sterylizowana filtrem | Temperatura pokojowa | 5 mM | N/D | do 2 lat | ||||||||||
| Metyloceluloza | 1% | woda sterylna | Temperatura pokojowa | 0,8% (w MBMC) | 0,21% (w mieszaninie tubuliny) | do 1 roku | Rozpuścić metylocelulozę, powoli dodając ją do wody o temperaturze bliskiej wrzenia. Pozostawić do ochłonięcia podczas ciągłego mieszania. | |||||||||
| Beta-merkaptoetanol (BME) | 143 mM | woda sterylna | Temperatura pokojowa | 14,3 mM (w OSF) | 1,43 mM | do 5 lat | 143 mM to rozcieńczenie roztworu zapasu BME w stosunku 1:100 | |||||||||
| Glukoza | 150 mg/mL | 1X BRB80 | -80°C | 15 mg/mL (w OSF) | 1,5 mg/mL | do 2 lat | Dodać do OSM bezpośrednio przed użyciem | |||||||||
| (±)-6-hydroksy-2,5,7,8-tetrametylchroman-2-kwas karboksylowy (Trolox) | 10 mM | 1X BRB80 | -80°C | 10 mM | 1 mM | do 1 roku | Nie rozpuszcza się całkowicie. Dodać nieco NaOH, mieszać przez ~4 godziny i wysterylizować filtrem przed użyciem | |||||||||
| mPEG-Sycyjminydylowy walerianian, MW 5 000 | proszek | N/D | -20°C | 333 mg/mL (w 0,1 M wodorowęglanie sodu) | 324 mg/mL (w 0,1 M wodorowęglanie sodu) | 6 miesięcy | Przygotować aliquoty o masie ~34 mg, opisując każdą probówkę dokładną wagą proszku. Przesunąć gaz azotowy nad ciałem stałym, uszczelnić probówki parafilmem i przechowywać w -20°C w pojemniku z osuszaczem. | |||||||||
| Biotyna-PEG-SVA, MW 5 000 | proszek | N/D | -20°C | 111 mg/mL (w 0,1 M wodorowęglanie sodu) | 3,24 mg/mL (w 0,1 M wodorowęglanie sodu) | 6 miesięcy | Przygotować aliquoty o masie ~3 mg, opisując każdą probówkę dokładną wagą proszku. Przesunąć gaz azotowy nad ciałem stałym, uszczelnić probówki parafilmem i przechowywać w -20°C w pojemniku z osuszaczem. | |||||||||
Tabela 2: Lista odczynników użytych w niniejszym protokole. Uwzględniono zalecane warunki przechowywania i stężenia, stężenia robocze roztworów zapasowych wykorzystywanych podczas eksperymentu oraz stężenie końcowe w komorze obrazowania. Dodatkowe uwagi znajdują się w kolumnie po prawej stronie.
2. Przygotowanie slajdów Biotin-PEG
UWAGA: Komory obrazowania należy przygotowywać jak najbliżej rozpoczęcia eksperymentu, nie wcześniej niż 2 tygodnie przed jego startem.
- Czyszczenie szkiełek nakrywek
- Umieść taką samą liczbę szkiełek nakrywek o wymiarach 24 x 60 mm i 18 x 18 mm #1.5 (Rycina 1F) odpowiednio w słoikach do barwienia i statywach do mycia szkiełek (Rycina 1A,B). Statywy do mycia zawierające nakrywki 18 x 18 mm umieść w zlewce o pojemności 100 mL.
- Opłucz wszystkie nakrywki 5–6 razy w wodzie ultrapurej (rezystywność 18.2 MΩ-cm) i usuwaj nadmiar cieczy po każdym płukaniu za pomocą końcówki pipety podłączonej do pompy próżniowej (Rycina 1C).
- Napełnij zlewki i słoiki do barwienia zawierające nakrywki wodą ultrapurej, uszczelnij parafilmem i poddaj sonikacji przez 10 min.
- Napełnij dwie zlewki o pojemności 150 mL absolutnym etanolem (200-proof). Używając pęsety, zanurz każdą nakrywkę najpierw w jednej zlewce z etanolem, a następnie w drugiej.
- Za pomocą pęsety przenieś nakrywki na statyw do suszenia szkiełek (Rycina 1D), wysusz je strumieniem azotu i inkubuj w temperaturze 37 °C aż do całkowitego wyschnięcia (~15 min).
- Umieść wysuszone nakrywki w pojedynczej warstwie wewnątrz oczyszczacza plazmowego. Stwórz próżnię, a następnie ustaw poziom częstotliwości radiowej (RF) oczyszczacza plazmowego na ~8 MHz.
- Po wygenerowaniu plazmy pozostaw nakrywki w oczyszczaczu przez 5 min. Wyłącz urządzenie i powoli zwolnij próżnię.
- Po zwolnieniu próżni obróć nakrywki i powtórz czyszczenie plazmowe przez 5 min dla drugiej strony nakrywek.
- Alternatywa dla czyszczenia plazmowego: Zamiast kroków 2.1.2–2.1.3, poddaj nakrywki sonikacji w ciepłym 2% roztworze detergentu (w wodzie ultrapurej) przez 10 min. Następnie dokładnie umyj nakrywki wodą ultrapurej i poddaj sonikacji w wodzie ultrapurej 2–3 razy (po 10 min każdy). Następnie umyj w etanolu i wysusz zgodnie z krokami 2.1.4–2.1.5. Pomiń kroki 2.1.6–2.1.8.
- Obróbka Biotin-PEG
- Bezpośrednio przed użyciem rozpuść 400 µL 3-aminopropylotrietoksysilanu w 40 mL acetonu. Używając pęsety, przenieś oczyszczone plazmowo nakrywki do statywu do mycia i słoików do barwienia. Zanurz nakrywki w roztworze 3-aminopropylotrietoksysilanu i inkubuj przez 5 min12,13.
- Umyj wszystkie nakrywki 5–6 razy wodą ultrapurej.
- Przenieś nakrywki na statyw do suszenia, wysusz je strumieniem azotu i inkubuj w temperaturze 37 °C aż do całkowitego wyschnięcia (~20 min).
- Połóż wysuszone nakrywki na chłonnych chusteczkach laboratoryjnych i opisz każdą nakrywkę w jednym rogu, np. „p” na każdej nakrywce 18 x 18 mm i „b” na każdej nakrywce 24 x 60 mm (patrz Rycina 2).
- W dniu eksperymentu przygotuj świeży 0.1 M roztwór wodorowęglanu sodu, rozpuszczając 0.84 mg NaHCO3 w 10 mL wody ultrapurej.
- Bezpośrednio przed użyciem doprowadź alikwoty mPEG-SVA (mPEG-sukcynimidylowy waleran) oraz Biotin-PEG-SVA do temperatury pokojowej. Patrz uwagi dotyczące przygotowania alikwotów glikolu polietylenowego (PEG) w Tabeli 2.
UWAGA: Pracuj szybko, ponieważ okres połowicznego rozpadu hydrolizy grupy sukcynimidylowego walerianu (SVA) wynosi ~30 min. - Dodaj 102 µL 0.1 M NaHCO3 do 34 mg PEG-SVA, wiruj w mikrocentry fudze stołowej przy 2,656 x g przez 20 s, a następnie wymieszaj poprzez pipetowanie w górę i w dół. Rozpuść 3 mg Biotin-PEG-SVA w 27 µL 0.1 M NaHCO3, pipetując w górę i w dół. Dostosuj objętości rozcieńczeń do dokładnej masy PEG podanej na probówkach (patrz Tabela 2).
- Przygotuj mieszaninę PEG:biotin-PEG w stosunku wagowym 100:1, łącząc 75 µL roztworu PEG-SVA i 2.25 µL roztworu Biotin-PEG-SVA dla 20 nakrywek, 100 µL i 3 µL dla 30 nakrywek lub 125 µL i 3.75 µL dla 40 nakrywek.
- Zbuduj komorę nawilżania, umieszczając mokre ręczniki papierowe pod statywem na końcówki na dnie pustego pudełka na końcówki 10 µL (Rycina 1E). Zapobiegnie to odparowywaniu roztworów PEG.
- Nanieś pipetą 6 µL mieszaniny 100:1 PEG-SVA:biotin-PEG na środek jednej nakrywki 24 x 60 mm po stronie opisanej. Połóż drugą nakrywkę 24 x 60 mm na pierwszej tak, aby para utworzyła kształt litery X, a strony opisane jako „b” były skierowane ku sobie. Umieść parę na pustym statywie w komorze nawilżania i powtórz czynność dla pozostałych nakrywek 24 x 60 mm.
- Nanieś pipetą 6 µL PEG-SVA na środek jednej nakrywki 18 x 18 mm po stronie opisanej. Połóż drugą nakrywkę 18 x 18 mm na pierwszej, tak aby strony opisane jako „p” były skierowane ku sobie. Umieść parę na pustym statywie w komorze nawilżania i powtórz czynność dla pozostałych nakrywek 18 x 18 mm.
- Zamknij komorę nawilżania i inkubuj przez 3 h lub przez noc.
- Rozdziel pary nakrywek i opłucz w wodzie ultrapurej.
- Wysusz nakrywki strumieniem azotu i umieść w inkubatorze w temperaturze 37 °C do całkowitego wyschnięcia.
- Aby zbudować komorę obrazowania, przyklej trzy paski dwustronnej taśmy do nakrywki 24 x 60 mm po stronie opisanej jako „b”. Do drugiej strony pasków taśmy przymocuj nakrywkę 18 x 18 mm stroną opisaną jako „p” skierowaną w stronę większej nakrywki. W ten sposób powstają dwie komory przepływowe do eksperymentów mikroskopowych, z traktowanymi powierzchniami skierowanymi ku sobie (Rycina 2 i Rycina 1G).
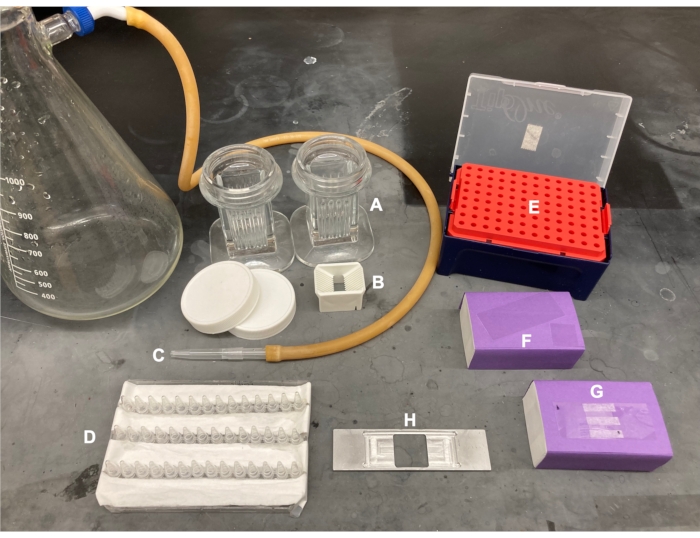
Rysunek 1: Sprzęt do obróbki szkiełek nakrywkowych i przygotowania komory obrazowania. (A) słoiki do barwienia szkiełek dla szkiełek nakrywkowych 24 x 60 mm, (B) statywy do mycia szkiełek dla szkiełek nakrywkowych 18 x 18 mm, (C) zestaw próżniowy, (D) statyw do suszenia szkiełek, (E) komora hydratacyjna, (F) szkiełka nakrywkowe, (G) komora obrazowania, (H) uchwyt do szkiełek. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
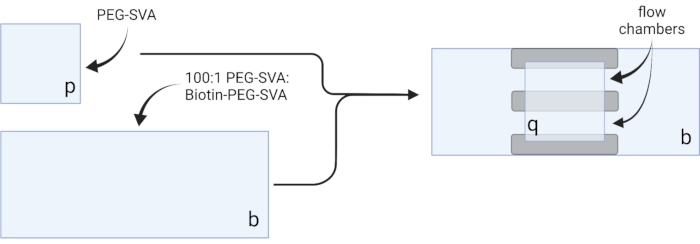
Rysunek 2: Schemat przygotowania komór obrazujących przy użyciu taśmy dwustronnej (szara) i szkiełek nakrywkowych traktowanych PEG/Biotyną-PEG. Stworzono za pomocą BioRender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Polimeryzacja mikrotubul
- Przygotowanie zarodków GMPCPP
UWAGA: Zarodki GMPCPP należy przygotowywać w pomieszczeniu chłodniczym, utrzymując wszystkie odczynniki, końcówki i probówki w temperaturze 4 °C. Zarodki GMPCPP można przygotować wcześniej i przechowywać w temperaturze -80 °C do 1 roku. Włożyć rotor ultrawirówki z kątem stałym, zawierający probówki wirówki o pojemności 1 mL, do ultrawirówki i ustawić temperaturę na 4 °C.- Bezpośrednio przed użyciem resuspendować liofilizowaną tubulinę (Tabela 2) do stężenia ~10 mg/mL w 1X BRB80.
- Zmieszać składniki zarodków GMPCPP zgodnie z opisem w Tabeli 3.
UWAGA: Wszystkie komponenty tubuliny należy w miarę możliwości trzymać na lodzie, aby zminimalizować polimeryzację rozpuszczalnej tubuliny. - Oczyścić mieszaninę w rotorze ultrawirówki z kątem stałym przy 352 700 x g przez 5 min w temperaturze 4 °C.
- Rozdzielić nadosad do aliquotów o objętości 5 µL, zamrozić je gwałtownie w ciekłym azocie i przechowywać w temperaturze -80 °C.
- Polimeryzacja zarodków w dniu eksperymentu
- Podgrzać 1-2 mL BRB80-DTT (Tabela 1) do 37 °C.
- Umieścić aliquot 5 µL zarodków GMPCPP (-80 °C) z kroku 3.1.4 na lodzie i natychmiast rozpuścić w 20 µL ciepłego BRB80-DTT. Wirować przy 2 000 x g przez 5 s w temperaturze pokojowej i wymieszać przez delikatne uderzanie dnem probówki.
UWAGA: Początkowa objętość rozcieńczenia może wynosić od 13 µL do 21 µL i jest określana empirycznie dla każdej partii zarodków. Jeśli zarodki nie polimeryzują, należy rozwiązać problem poprzez uzupełnienie buforu do rozcieńczenia początkowego (krok 3.2.2) o 0,5 µM GMPCPP. - Chronić przed światłem i inkubować w 37 °C przez 30-45 min.
UWAGA: Długość mikrotubul zależy od czasu inkubacji. Dla krótkich mikrotubul czas inkubacji może wynosić nawet 15 min. Dla długich mikrotubul czas inkubacji może wynosić do 2 h. Mikrotubule biotynilowane mają tendencję do wymagania dłuższego czasu inkubacji niż mikrotubule niebiotynilowane. - Włożyć rotor ultrawirówki z kątem stałym, zawierający probówki wirówki o pojemności 500 µL, do ultrawirówki i wstępnie podgrzać do 30 °C.
- Po inkubacji dodać 50 µL ciepłego BRB80-DTT (krok 3.2.1) do spolimeryzowanych zarodków GMPCPP i przenieść mieszaninę do probówki wirówki o pojemności 500 µL. Przepłukać pustą probówkę, w której znajdowały się zarodki GMPCPP, kolejnymi 50 µL ciepłego BRB80-DTT, wymieszać poprzez pipetowanie w górę i w dół, a następnie dodać ten bufor do probówki wirówki o pojemności 500 µL zawierającej mieszaninę.
- Przed wirowaniem zaznaczyć krawędź probówki wirówki, aby wskazać miejsce, w którym powstanie osad (osad będzie zbyt mały, aby był widoczny). Wirować przez 10 min przy 244 900 x g w 30 °C12.
- Ostrożnie odpipetować nadosad i usunąć. Resuspendować osad w 100 µL ciepłego BRB80-DTT. Wymieszać przez delikatne uderzanie dnem probówki.
- Wirować przez 10 min przy 244 900 x g w 30 °C, dopasowując oznaczenie do rotora, aby osad powstał w tym samym miejscu.
- Usunąć nadosad i resuspendować osad w 16 µL ciepłego BRB80-DTT. Przenieść roztwór mikrotubul do czystej probówki mikrocentryfugi o pojemności 0,6 mL. Chronić przed światłem i przechowywać w temperaturze pokojowej lub wyższej.
UWAGA: Po polimeryzacji przechowywać mikrotubule w temperaturze pokojowej lub wyższej. Jeśli zostaną schłodzone, ulegną depolimeryzacji. Inkubować w 28 °C dla zwiększenia stabilności.
- Kontrola mikrotubul za pomocą mikroskopii TIRF
- Nanieść pipetą mieszaninę 4,5 µL BRB80-DTT i 1 µL roztworu mikrotubul (krok 3.2.9) na szkiełko przedmiotowe. Przykryć szkiełkiem nakrywkowym o wymiarach 18 x 18 mm i uszczelnić krawędzie bezbarwnym lakierem do paznokci lub mieszaniną w proporcji 1:1:1 wazeliny, lanoliny i parafiny (uszczelniacz valap), która jest stała w temperaturze pokojowej i ciekła w 95 °C.
- Ustawić obiektyw TIRF pod szkiełkiem nakrywkowym (patrz krok 4 w celu zapoznania się z zalecanymi ustawieniami mikroskopu) i zwizualizować nowo spolimeryzowane mikrotubule przy długości fali odpowiedniej dla tubuliny znakowanej fluorescencyjnie w mieszaninie Bright (Tabela 3), aby określić, jakie rozcieńczenie mikrotubul zastosować w nadchodzących eksperymentach.
| Odczynnik | Mieszanina Bright (µL) | Kolejność dodawania | Mieszanina Bright + biotyna (µL) | Kolejność dodawania |
| Fluorescencyjna tubulina, 10 mg/mL | 2 | 6 | 2 | 7 |
| Biotynowana tubulina, 10 mg/mL | 0 | N/D | 2 | 6 |
| Nieznakowana tubulina, 10 mg/mL | 20 | 5 | 18 | 5 |
| GMPCPP, 10 mM | 30 | 4 | 30 | 4 |
| DTT, 0.2 M | 0.7 | 3 | 0.7 | 3 |
| 5X BRB80 | 26.4 | 2 | 26.4 | 2 |
| woda sterylna | 52.9 | 1 | 52.9 | 1 |
| Objętość całkowita (µL) | 132 | 132 |
Tabela 3: Mieszanina zarodków GMPCPP. Składniki zarodków mikrotubul GMPCPP, w tym objętość i kolejność dodawania. Przygotować alikwoty po 5 µL i przechowywać do 1 roku w temperaturze -80 °C.
4. Ustawienia mikroskopu
- Temperatura: Ustaw temperaturę mikroskopu na 28 °C, aby obserwować dynamiczne mikrotubule.
- Filtry: Wybierz optymalną kombinację kostek filtracyjnych i filtrów emisyjnych, w zależności od obrazowanych kanałów fluorescencyjnych. Aby wizualizować długości fal 488 nm, 560 nm i 647 nm w jednym eksperymencie, użyj zestawu Laser Quad Band 405/488/560/647 nm wraz z filtrami emisyjnymi dla wybranych długości fal.
- Wyrównanie laserów: Upewnij się, że wiązki laserowe użyte w eksperymencie są odpowiednio wyrównane. Intensywność lasera dla eksperymentu wyznacz empirycznie tak, aby wszystkie białka fluorescencyjne można było obrazować z jak najwyższym stosunkiem sygnału do szumu, unikając jednocześnie istotnego fotoblachowania w czasie trwania eksperymentu.
- Obiektyw: Oczyść obiektyw 100x za pomocą papieru do soczewek i 70% etanolu. Przed obrazowaniem nanieś na obiektyw kroplę olejku imersyjnego do mikroskopu.
- Konfiguracja sekwencji obrazowania
- W przypadku eksperymentu z biotynylowanymi mikrotubulami znakowanymi fluorochromem 647 nm, niebiotynylowanymi mikrotubulami i rozpuszczalną tubuliny znakowanymi fluorochromem 560 nm oraz białkiem docelowym znakowanym GFP, obrazuj przez 20 min. Kanały 560 nm i 488 nm obrazuj co 10 s, a kanał 647 nm co 30 s.
- Aby uchwycić obraz referencyjny pęczków przed dodaniem rozpuszczalnej tubuliny i białek MAP, skonfiguruj sekwencję obejmującą jeden obraz dla długości fal 560 nm i 647 nm.
5. Generowanie unieruchomionych na powierzchni wiązek mikrotubul
UWAGA: W następnych krokach należy wprowadzać wszystkie roztwory do komory przepływowej, pipetując je przez jedną otwartą stronę, jednocześnie przykładając papier filtracyjny do drugiej strony. Komorę obrazującą należy chronić przed światłem, aby ograniczyć fotoblaknięcie białek znakowanych fluorescencyjnie. Przygotowaną komorę obrazującą należy przykleić taśmą do uchwytu na szkiełka (Rysunek 1G,H). Postępuj zgodnie z krokami w Tabela 4, które odpowiadają protokołowi sKroki 5.2-6.4.
- Przygotować mieszaninę rozpuszczalnej tubuliny zgodnie z Tabelą 5 i przechowywać ją w lodzie.
UWAGA: Rozpuszczalna tubulina musi być zawsze przechowywana w lodzie, aby zapobiec polimeryzacji. Świeżą mieszaninę rozpuszczalnej tubuliny należy przygotowywać mniej więcej co 2 h lub w momencie, gdy mikrotubule przestaną polimeryzować. - Aby unieruchomić mikrotubule via wiązanie biotyna-neutrawidyna-biotyna, najpierw wprowadzić roztwór Neutrawidyny (NA), aż komora zostanie wypełniona (~7,5 µL), a następnie inkubować przez 5 min.
- Przemyć 10 µL buforu MB-cold.
- Wprowadzić 7,5 µL białka blokującego κ-kazeiny (KC) i inkubować przez 2 min.
- Przemyć 10 µL buforu MB-warm, aby przygotować komorę do wprowadzenia mikrotubul.
- Rozcieńczyć zapas biotynylowanych mikrotubul (zgodnie z obserwacjami w kroku 3.3.2) w 1X BRB80-DTT i dodać 1 µL tego rozcieńczenia do 9 µL buforu MB-warm. Wprowadzić mieszaninę do komory i inkubować przez 10 min. W celu uzyskania większej liczby wiązek należy zastosować wyższe stężenie mikrotubul.
- Usunąć nieunieruchomione mikrotubule, przemywając komorę 10 µL buforu MB-warm.
- Wprowadzić do komory 7,5 µL ciepłej KC i inkubować przez 2 min.
- Podczas inkubacji przygotować 2 nM roztwór białka sieciującego PRC1 w ciepłej KC. Wprowadzić 10 µL tego roztworu do komory przepływowej i inkubować przez 5 min.
UWAGA: Rekombinowane PRC1 jest ekspresowane i oczyszczane z komórek bakteryjnych zgodnie z wcześniejszym opisem13. - Aby utworzyć wiązki, wprowadzić do komory 10 µL niebiotynylowanych mikrotubul i inkubować przez 10 min. PRC1 powiąże niebiotynylowane i unieruchomione mikrotubule biotynylowane15,16 (Rycina 3).
UWAGA: Przygotowanie mieszaniny do analizy w czasie inkubacji opisano w kroku 6.1. - Przemyć komorę dwukrotnie 10 µL buforu MB-warm. Przytwierdzone mikrotubule pozostają stabilne przez około 20 min od tego momentu.
| Krok | Odczynnik | Objętość (µL) | Czas inkubacji (minuty) |
| 1 | Neutrawidyna | 7.5 | 5 |
| 2 | MB-cold | 10 | - |
| 3 | κ-kazeina | 7.5 | 2 |
| 4 | MB-warm | 10 | - |
| 5 | Biotynilowane mikrotubule (rozcieńczone w MB-warm) | 10 | 10 |
| 6 | MB-warm | 10 | - |
| 7 | Podgrzana κ-kazeina | 7.5 | 2 |
| 8 | 2 nM PRC1 rozcieńczonego w κ-kazeinie | 10 | 5 |
| 9 | Mikrotubule niebiotynilowane | 10 | 10 |
| 10 | MB-warm x 2 | 10 | - |
| 11 | Mieszanina reakcyjna | 10 | - |
| Przytwierdzone nasiona są w tym punkcie stabilne przez około 20 minut | |||
Tabela 4: Etapy analizy. Lista odczynników dodawanych do komory obrazowania, z określeniem przemywania (-) lub czasu inkubacji.
| Odczynnik | Objętość (µL) |
| Recyklowana tubulina, 10 mg/ml | 10 |
| MB-Cold | 10.3 |
| MBMC | 13.7 |
| BRB80-DTT | 3.4 |
| GTP, 10 mM | 6.7 |
| ATP, 10 mM (W przypadku użycia kinezyn) | 6.7 |
| tubulina znakowana fluorescencyjnie, 10 mg/ml | 1 (Resuspendować liofilizowaną znakowaną tubulinę w zimnym buforze BRB80-DTT) |
Tabela 5: Składniki mieszaniny rozpuszczalnej tubuliny. Wymieszać na początku eksperymentu i przechowywać w lodzie.
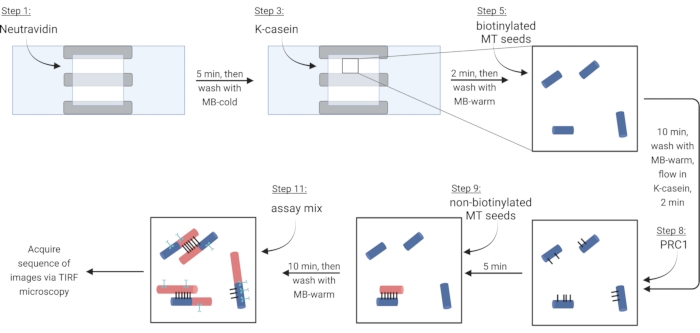
Rycina 3: Schemat dodawania komponentów testu w celu utworzenia i obrazowania pęczków oraz pojedynczych mikrotubul znakowanych fluorescencyjnie. Biotynylone zarodki przedstawiono w kolorze niebieskim, niebiotynylone zarodki i rozpuszczalną tubulinę w kolorze czerwonym, PRC1 w kolorze czarnym, a białko zainteresowania w kolorze cyjanowym. Numery kroków na rycinie odpowiadają tym w Tabeli 4. Panel odpowiadający krokowi 9 przedstawia wcześniej uformowany pęczek (lewy dolny róg); krok 11 przedstawia nowo powstały pęczek (lewy górny róg). Utworzone za pomocą BioRender.com. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
6. Obrazowanie dynamiki mikrotubul
- Podczas 10 min inkubacji w kroku 5.10, przygotować 10 µL mieszaniny testowej zawierającej białka zainteresowania, rozpuszczalną tubulinę, nukleotydy, pochłaniacze tlenu14 oraz przeciwutleniacze zgodnie z Tabelą 6. Mieszaninę przechowywać w lodzie.
- Zamocować przygotowaną komorę obrazowania, przyklejoną taśmą do uchwytu na szkiełka, na obiektywie TIRF 100x. Użyć kanałów 560 nm i 647 nm, aby znaleźć pole widzenia zawierające optymalną liczbę i gęstość pojedynczych mikrotubul oraz wiązek.
UWAGA: Jeśli zarówno mikrotubule biotynilowane, jak i niebiotynilowane są znakowane tym samym fluoroforem, analizy skanowania liniowego intensywności fluorescencji mogą pozwolić na rozróżnienie pojedynczych mikrotubul od wiązek. - Po zidentyfikowaniu pola widzenia należy wykonać obraz referencyjny.
- Ostrożnie wprowadzić mieszaninę testową, nie naruszając komory obrazowania.
- Uszczelnić otwarte końce komory uszczelniaczem Valap.
- Rozpocząć sekwencję obrazowania zgodnie z opisem w kroku 4.5.1.
| Odczynnik | Objętość (µL) |
| Mieszanina rozpuszczalnej tubuliny | 4 |
| OSF | 1 |
| Trolox (w przypadku użycia mikrotubul znakowanych fluorophorem podatnym na fotoblaknięcie) | 1 |
| ATP, 10 mM (W przypadku użycia kinezyn) | 1 |
| PRC1 (lub wybrany czynnik sieciujący) | 1 |
| Białka docelowe | X |
| MB-cold | 2-X |
Tabela 6: Składniki mieszaniny do analizy. Wymieszać, wprowadzić do komory obrazującej i zobrazować dynamikę mikrotubul w ciągu 30 min.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Opisany powyżej eksperyment przeprowadzono z użyciem biotynilowanych mikrotubul znakowanych fluoroforem 647 nm, niebiotynilowanych mikrotubul znakowanych fluoroforem 560 nm oraz mieszaniny rozpuszczalnej tubuliny znakowanej fluoroforem 560 nm. Mikrotubule powiązano za pomocą białka sieciującego PRC1 (znakowanego GFP). Po wytworzeniu unieruchomionych na powierzchni wiązek i pojedynczych mikrotubul (krok 5.11), komorę obrazującą zamontowano na obiektywie olejowym TIRF 100X 1,49 NA i obserwowano w kanałach fluorescencji 560...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisany tutaj eksperyment znacznie rozszerza zakres i złożoność konwencjonalnych testów rekonstytucji mikrotubul, które tradycyjnie wykonuje się na pojedynczych mikrotubulach lub na jednym typie matrycy. Obecny test zapewnia metodę jednoczesnego ilościowego określania i porównywania regulacyjnej aktywności MAP w dwóch populacjach, a mianowicie pojedynczych mikrotubulach i usieciowanych wiązkach. Co więcej, test ten pozwala na zbadanie dwóch rodzajów wiązek: tych, które są wstępnie uformowane ze stabilnych nasion przed za...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów.
Podziękowania
Ta praca została wsparta grantem z NIH (nr 1DP2GM126894-01) oraz funduszami z Pew Charitable Trusts i Smith Family Foundation dla R.S. Autorzy dziękują dr Shuo Jiangowi za jego wkład w rozwój i optymalizację protokołów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| (±)-6-hydroksy-2,5,7,8-tetrametylochromano-2-karboksylowy kwas (Trolox) | Sigma Aldrich | 238813 | |
| 1,4-piperazynodienasulfonowy kwas (PIPES) | Sigma Aldrich | P6757 | |
| 18x18 mm #1.5 szkiełka nakrywkowe | Mikroskopia elektronowa Nauki | 63787 | |
| 2-merkaptoetanol (BME) | Sigma Aldrich | M-6250 | |
| 24x60 mm #1.5 szkiełka nakrywkowe | Nauki o mikroskopii elektronowej | 63793 | |
| 405/488/560/647 nm Laser Quad Band | Chroma | TRF89901-NK | |
| Aceton | Sigma Aldrich | 320110 | |
| Adenozyno-5'-trifosforan sól disodowa hydrat (ATP) | Sigma Aldrich | A7699-5G | |
| Avidin, NeutrAvidin® Białko wiążące biotynę (sondy molekularne®) | Thermo Fischer Scientific | A2666 | |
| Sonikator do kąpieli: Branson 2800 Cleaner | Branson | CPX2800H | |
| Beckman Coulter Rury grubościenne z poliwęglanu, 11 x 34 mm | Beckman-Coulter | ||
| Beckman Coulter Rury grubościenne z poliwęglanu, 8 x 34 mm | Beckman-Coulter | ||
| Biotyna-PEG-SVA, MW 5,000 | Laysan Bio | #Biotin-PEG-SVA-5000 | |
| Albumina surowicy bydlęcej (BSA) | Sigma Aldrich | 2905 | |
| Katalaza | Sigma Aldrich | C40 | |
| Mini mikrowirówka Corning LSE, AC100-240V | Corning | 6670 | |
| Chusteczki do delikatnych zadań | Kimtech | 34120 | |
| Ditiotriitol (DTT) | GoldBio | DTT10 | |
| Filtr emisyjny | Chroma | ET610/75m | |
| Etanol (200-proof) | Decon Labs | 2705 | |
| Kwas tetraoctowy glikolu etylenowego (EGTA) | Sigma Aldrich | 3777 | |
| Oksydaza glukozowa | Sigma Aldrich | G2133 | |
| GMPCPP | Jena Bioscience | NU-405 | |
| Hydrat soli sodowej 5'-trifosforanu guanozyny (GTP) | Sigma Aldrich | G8877 | |
| Hellmanex III detergent | Sigma Aldrich | Z805939 | |
| Olejek immersyjny, typ A | Fisher Scientific | 77010 | |
| Kappa-kazeina | Sigma Aldrich | C0406 | |
| Lanolina | Fisher Scientific | S25376 | |
| Chusteczka do czyszczenia soczewek | ThorLabs | MC-5 | |
| Chlorek magnezu (MgCl2) | Sigma Aldrich | M9272 | |
| Metyloceluloza | Sigma Aldrich | M0512 | |
| Microfuge 16 Wirówka stołowa | Beckman-Coulter | A46474 | |
| Szkiełka mikroskopowe, szkło diamentowo-białe, 25 x 75mm, 90° Szlifowane krawędzie, BIAŁY matowy | globus Scientific | 1380-50W | |
| mPEG-Walerianian sukcynimidylu, MW 5,000 | Laysan Bio | #NH2-PEG-VA-5K | |
| Optima&handel; Ultrawirówka stołowa Max-XP | Beckman-Coulter | ||
| Paraffin | Fisher Scientific | P31-500 | |
| PELCO Rewers (samozamykający), Drobna pęseta | Ted Pella | 5377-NM | |
| Wazelina, Biała | Fisher Scientific | 18-605-050 | |
| , 115V | Harrick Plasma | PDC-001 | |
| Wodorotlenek potasu (KOH) | Sigma Aldrich | 221473 | |
| Wodorowęglan sodu | Sigma Aldrich | S6014 | |
| Sacharoza | Sigma Aldrich | S7903 | |
| Thermal-Lok 1-pozycyjna sucha kąpiel cieplna | USA Scientific | 2510-1101 | |
| Blok termiczny Lok do probówek 1,5 i 2,0 ml | USA Scientific | 2520-0000 | |
| Thermo Scientific™ Pierce™ Łamacz obligacji i handel; Roztwór TCEP, neutralne pH; 500mM | Thermo Fischer Scientific | PI-77720 | |
| TIRF 100X NA 1.49 Obiektyw olejowy | Nikon | CFI Apochromat TIRF 100XC Olej Mikroskop | |
| TIRF | Nikon | Eclipse Ti | |
| TLA 120.1 wirnik | Beckman-Coulter | ||
| Wirnik TLA 120.2 | Beckman-Coulter | ||
| Białko tubuliny (>99% czystości): mózg świni | Cytoszkielet | T240 | |
| Białko tubuliny (biotyna): | cytoszkielet | T333P | |
| Białko tubuliny (fluorescencyjne HiLyte 647): | cytoszkielet | TL670M | |
| Białko tubuliny (X-rodamina): mózg bydlęcy | Cytoszkielet | TL620M | |
| VECTABOND® Odczynnik, wektor adhezji przekroju tkankowego | Biolabs | SP-1800-7 | |
| VWR® Inkubator osobisty, 120 V, 50/60 Hz, 0,6 A | VWR | 97025-630 |
Bibliografia
- Subramanian, R., Kapoor, T. M. Building complexity: insights into self-organized assembly of microtubule-based architectures. Developmental Cell. 23 (5), 874-885 (2012).
- Baas, P. W., Rao, A. N., Matamoros, A. J., Leo, L. Stability properties of neuronal microtubules. Cytoskeleton (Hoboken). 73 (9), 442-460 (2016).
- Bitan, A., Rosenbaum, I., Abdu, U. Stable and dynamic microtubules coordinately determine and maintain Drosophila bristle shape. Development. 139 (11), 1987-1996 (2012).
- Foe, V. E., von Dassow, G. Stable and dynamic microtubules coordinately shape the myosin activation zone during cytokinetic furrow formation. The Journal of Cell Biology. 183 (3), 457-470 (2008).
- Pous, C., et al. Functional specialization of stable and dynamic microtubules in protein traffic in WIF-B cells. The Journal of Cell Biology. 142 (1), 153-165 (1998).
- Uehara, R., Goshima, G. Functional central spindle assembly requires de novo microtubule generation in the interchromosomal region during anaphase. The Journal of Cell Biology. 191 (2), 259-267 (2010).
- Mitchison, T., Kirschner, M. Dynamic instability of microtubule growth. Nature. 312 (5991), 237-242 (1984).
- Bieling, P., et al. Reconstitution of a microtubule plus-end tracking system in vitro. Nature. 450 (7172), 1100-1105 (2007).
- Bieling, P., Telley, I. A., Surrey, T. A minimal midzone protein module controls formation and length of antiparallel microtubule overlaps. Cell. 142 (3), 420-432 (2010).
- Shimamoto, Y., Forth, S., Kapoor, T. M. Measuring pushing and braking forces generated by ensembles of Kinesin-5 crosslinking two microtubules. Developmental Cell. 34 (6), 669-681 (2015).
- Mani, N., Jiang, S., Neary, A. E., Wijeratne, S. S., Subramanian, R. Differential regulation of single microtubules and bundles by a three-protein module. Nature Chemical Biology. 17 (9), 964-974 (2021).
- Hyman, A. A., Salser, S., Drechsel, D., Unwin, N., Mitchison, T. J. Role of GTP hydrolysis in microtubule dynamics: information from a slowly hydrolyzable analogue, GMPCPP. Molecular Biology of the Cell. 3 (10), 1155-1167 (1992).
- Subramanian, R., et al. Insights into antiparallel microtubule crosslinking by PRC1, a conserved nonmotor microtubule binding protein. Cell. 142 (3), 433-443 (2010).
- Rasnik, I., McKinney, S. A., Ha, T. Nonblinking and long-lasting single-molecule fluorescence imaging. Nature Methods. 3 (11), 891-893 (2006).
- Wijeratne, S., Subramanian, R. Geometry of antiparallel microtubule bundles regulates relative sliding and stalling by PRC1 and Kif4A. eLife. 7, 32595(2018).
- Mani, N., Wijeratne, S. S., Subramanian, R. Micron-scale geometrical features of microtubules as regulators of microtubule organization. eLife. 10, 63880(2021).
- Freal, A., et al. Feedback-driven assembly of the axon initial segment. Neuron. 104 (2), 305-321 (2019).
- Ledbetter, M., Porter, K. A "microtubule" in plant cell fine structure. The Journal of Cell Biology. 19 (1), 239-250 (1963).
- Wijeratne, S. S., Marchan, M. F., Tresback, J. S., Subramanian, R. Atomic force microscopy reveals distinct protofilament-scale structural dynamics in depolymerizing microtubule arrays. Proceedings of the National Academy of Sciences of the United States of America. , 119(2022).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
