Tutaj prezentujemy tanią metodę ilościową wykorzystującą spektrometrię mas z tlenkiem deuteru i chromatografią gazową (GCMS) do analizy całkowitej lipogenezy de novo kwasów tłuszczowych w brunatnej tkance tłuszczowej in vivo.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ilościowe oznaczanie syntezy kwasów tłuszczowych de novo w brunatnej tkance tłuszczowej przy użyciu tlenku deuteru
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Synteza kwasów tłuszczowych to złożony i wysoce energochłonny szlak metaboliczny z ważnymi funkcjonalnymi rolami w kontroli homeostazy metabolicznej całego ciała oraz innych procesów fizjologicznych i patologicznych. W przeciwieństwie do innych kluczowych szlaków metabolicznych, takich jak usuwanie glukozy, synteza kwasów tłuszczowych nie jest rutynowo oceniana funkcjonalnie, co prowadzi do niepełnej interpretacji stanu metabolicznego. Ponadto brakuje publicznie dostępnych szczegółowych protokołów odpowiednich dla nowicjuszy w tej dziedzinie. W tym miejscu opisujemy niedrogą metodę ilościową wykorzystującą tlenek deuteru i chromatografię mas chromatografii gazowej (GCMS) do analizy całkowitej syntezy de novo kwasów tłuszczowych w brunatnej tkance tłuszczowej in vivo. Metoda ta mierzy syntezę produktów syntazy kwasów tłuszczowych niezależnie od źródła węgla i jest potencjalnie przydatna dla praktycznie każdej tkanki, w dowolnym modelu mysim i przy wszelkich zewnętrznych zaburzeniach. Podano szczegółowe informacje na temat przygotowania próbki do GCMS i dalszych obliczeń. Koncentrujemy się na analizie brunatnej tkanki tłuszczowej ze względu na jej wysoki poziom syntezy kwasów tłuszczowych de novo i kluczową rolę w utrzymaniu homeostazy metabolicznej.
Wprowadzenie
Otyłość i związane z nią choroby metaboliczne to pandemia, która zagraża obecnym i przyszłym pokoleniom1,2. Dysregulacja metaboliczna związana z otyłością, powszechnie upraszczana jako konsekwencja braku równowagi między spożyciem a wydatkiem energii, wpływa na dużą liczbę szlaków metabolicznych kontrolowanych przez czynniki środowiskowe i endogenne3. Jednak tylko kilka szlaków jest rutynowo testowanych w zwierzęcych modelach rozregulowania metabolicznego.
Na przykład, usuwanie glukozy jest rutynowo mierzone za pomocą testów tolerancji glukozy i insuliny, prawdopodobnie ze względu na prostotę korzystania z przenośnych monitorów glukozy4. Względne tempo utleniania glukozy i lipidów w całym organizmie jest również rutynowo szacowane na podstawie współczynnika wymiany oddechowej z testów kalorymetrii pośredniej5,6. Jednak większość wszystkich innych aspektów metabolizmu nie jest rutynowo oceniana funkcjonalnie. Prowadzi to do niepełnej interpretacji stanu metabolicznego i pominięcia opcji terapeutycznych. Jednym z głównych takich szlaków jest lipogeneza de novo.
Lipogeneza de novo (DNL) to proces, w którym z prekursorów powstają nowe kwasy tłuszczowe. Glukoza jest uważana za główny prekursor przyczyniający się do rozwoju całego ciała DNL7, jednak wykazano, że inne prekursory, takie jak octan, fruktoza, mleczan i aminokwasy rozgałęzione, są istotnymi źródłami węgla w sposób przestrzenny i zależny od warunków8,9,10,11,12. DNL jest kluczowym czynnikiem przyczyniającym się do homeostazy metabolicznej i jest niezbędny do prawidłowego rozwoju13. Dodatkowo, zmiany w DNL zostały powiązane z rakiem14,15 i metabolic16,17,18 i chorobami układu krążenia19,20.
Szlak DNL składa się z podstawowych składników enzymatycznych: liazy cytrynianu ATP (ACLY), karboksylazy acetylo-CoA (ACC1/2) i syntazy kwasów tłuszczowych (FAS), które głównie wytwarzają palmitynian, nasycony 16-węglowy kwas tłuszczowy. Jednak kwasy tłuszczowe o nieparzystych łańcuchach i rozgałęzionych łańcuchach mogą być również wytwarzane w niższych ilościach9. Elongazy i desaturazy dodatkowo modyfikują te kwasy tłuszczowe, tworząc różnorodną gamę gatunków kwasów tłuszczowych przydatnych do różnych funkcji (np. długoterminowego magazynowania energii i manipulowania płynnością błony).
Ekspresja maszynerii enzymatycznej DNL jest kontrolowana przez niewielką liczbę czynników transkrypcyjnych. Do najdokładniej opisanych do tej pory należą: rodzina białek wiążących element regulatorowy steroli (SREBP), białko wiążące element odpowiedzi węglowodanowej (ChREBP) i receptor X wątroby (LXR)21,22,23,24,25,26. Pomimo pozornego nakładania się ich funkcji, zgłoszono indywidualne regulacje oparte na dominacji typu komórki oraz stanach fizjologicznych lub patologicznych21,22,27,28.
Co ciekawe, pewna liczba inhibitorów dla wybranych etapów szlaku DNL została zatwierdzona do użytku klinicznego lub jest w fazie przedklinicznej lub klinicznej rozwoju dla wielu chorób, w tym otyłości, niealkoholowej stłuszczeniowej choroby wątroby/niealkoholowego stłuszczeniowego zapalenia wątroby (NAFLD/NASH) oraz chorób sercowo-naczyniowych29. Wysiłki te podkreślają znaczenie DNL w zdrowiu i chorobie.
W ostatnich latach wzrosło zastosowanie metod do ilościowej oceny syntezy kwasów tłuszczowych de novo30. Najpowszechniejszą metodą oceny tego zjawiska jest użycie ciężkiej znakowanej wody (D2O), w której ciężki znakowany wodór zostaje włączony do łańcuchów acylowych podczas syntezy zarówno bezpośrednio, jak i pośrednio, poprzez wymianę deuteru z wodorami substratów DNL NAPDH, acetylo-CoA i malonylo-CoA. Chociaż takie podejście zyskuje na popularności, brakuje publicznie dostępnych szczegółowych protokołów odpowiednich dla nowicjuszy w tej dziedzinie. W tym miejscu przedstawiamy metodę ilościowej oceny syntezy de novo produktów FAS przy użyciu D2O i spektrometrii mas chromatografii gazowej (GCMS), z obliczeniami opracowanymi wcześniej przez Lee et al.31. Metoda ta mierzy syntezę kwasów tłuszczowych de novo niezależnie od źródła węgla i jest potencjalnie przydatna dla praktycznie każdej tkanki, w dowolnym modelu myszy i przy wszelkich zewnętrznych zaburzeniach. W tym miejscu skupiamy się na analizie brunatnej tkanki tłuszczowej (BAT) ze względu na jej wysoki poziom DNL i kluczową rolę w utrzymaniu homeostazy metabolicznej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty zostały zatwierdzone przez Instytucjonalny Komitet ds. Opieki i Korzystania ze Zwierząt (Institutional Animal Care and Use Committee) w Cincinnati Children's Hospital Medical Center.
1. Przygotowanie D2O
UWAGA: Aby uniknąć zmienności eksperymentalnej, należy przygotować wystarczającą ilość roztworu/wody pitnej dla wszystkich myszy na cały okres trwania eksperymentu.
- Do wstrzykiwań doszpikowych: przygotować 0,9% w/v roztwór soli fizjologicznej w D2O, rozpuszczając 9 g NaCl w litrze D2O. Przefiltrować przez niepirogenny filtr 0,2 µm w celu sterylizacji.
- Do wody pitnej wzbogaconej D2O: przygotować wodę wzbogaconą 8% v/v D2O do spożycia, mieszając 80 mL D2O z 920 mL zwykłej wody pitnej. Zwykłą wodę pitną można pobrać z pomieszczenia dla myszy. Przefiltrować przez niepirogenny filtr 0,2 µm w celu sterylizacji.
2. Modulacja aktywności BAT poprzez aklimatyzację temperaturową
- Na 2 tygodnie przed rozpoczęciem aklimatyzacji termicznej rozdziel myszy tak, aby w każdej klatce znajdowały się dwa zwierzęta. Zmień sposób podawania wody na butelki z poidłami, aby myszy mogły się do nich przyzwyczaić, i utrzymuj wszystkie klatki w temperaturze 22 °C.
- Tydzień przed rozpoczęciem aklimatyzacji termicznej przygotuj komory środowiskowe dla myszy, ustawiając odpowiednie temperatury: 30 °C dla warunków termoneutralnych, 22 °C dla temperatury pokojowej oraz 18 °C dla ekspozycji na zimno.
- W momencie rozpoczęcia aklimatyzacji termicznej przenieś zwierzęta do nowych klatek bez wzbogaceń środowiskowych (aby uniknąć budowania gniazd). Przenieś klatki do odpowiednich komór temperaturowych.
UWAGA: Klatki przeznaczone do warunków termoneutralnych będą przebywać w temperaturze 30 °C przez 4 tygodnie. Klatki przeznaczone do temperatury pokojowej będą przebywać w temperaturze 22 °C przez 4 tygodnie. W przypadku klatek przeznaczonych do ekspozycji na zimno temperatura będzie stopniowo obniżana w cyklu tygodniowym: 18 °C w pierwszym tygodniu, 14 °C w drugim tygodniu, 10 °C w trzecim tygodniu i 6 °C w czwartym tygodniu. - W wszystkich grupach wymieniaj zabrudzone klatki raz w tygodniu. Ponadto wymieniaj pokarm i butelki z wodą na nowe, które były wstępnie adaptowane w odpowiedniej temperaturze przez co najmniej 24 h.
UWAGA: Zwróć uwagę na ilość dodawanego pokarmu każdego tygodnia, zwłaszcza w przypadku myszy w warunkach zimna, ponieważ będą one spożywać znacznie więcej pokarmu niż w warunkach normalnych. Zapewnij dostęp do pokarmu ad libitum.
3. Podawanie D2O
- Każdemu zwierzęciu wstrzyknąć 0,9% w/v roztwór soli fizjologicznej z D2O w dawce 35 µL/g masy ciała, od 12 h do 3 dni przed pobraniem tkanek, poprzez iniekcję doszpczewną przy użyciu strzykawki 1 mL i igły 26 G.
UWAGA: Więcej informacji na temat wyboru odpowiedniego czasu znakowania znajduje się w sekcji dyskusji. - Wymienić butelki z wodą na butelki zawierające wodę pitną wzbogaconą o 8% v/v D2O.
4. Pobieranie, przetwarzanie i przechowywanie osocza oraz tkanek
- Po zakończeniu eksperymentu uśmierć myszy zgodnie z zatwierdzonymi metodologiami (np. przedawkowanie dwutlenku węgla, a następnie zwichnięcie stawów szyjnych).
- Użyj podkładek grzewczych/chłodzących lub innych metod, aby uniknąć nagłych zmian temperatury przed eutanazją, które mogłyby wpłynąć na wyniki. Przeprowadź eutanazję myszy zgodnie z zatwierdzonymi metodologiami. Niezwłocznie przystąp do pobierania krwi i tkanek.
- Pobierz krew poprzez punkcję serca za pomocą igły 26 G i przechowuj w probówce do pobierania krwi z kwasem etylenodiaminotetraoctowym. Przechowuj krew w lodzie do czasu dalszej obróbki.
- Nacinaj skórę wzdłuż linii środkowej grzbietu myszy od dolnego obszaru jamy klatki piersiowej do górnego obszaru szyi, odciągając skórę do góry, aby nie uszkodzić tkanek znajdujących się pod nią. Międzylopatkowa tkanka tłuszczowa brunatna (BAT) znajduje się między łopatkami pod cienką warstwą białej tkanki tłuszczowej i składa się z dwóch płatów o kształcie piramidalnym.
- Oczyść tkankę, płukząc ją w lodowatym roztworze soli fizjologicznej z buforem fosforanowym (PBS). Osusz ręcznikiem papierowym, aby usunąć nadmiar cieczy, zważ na wadze analitycznej i umieść w mikroprobówce.
- Natychmiast zamroź tkankę w ciekłym azocie. Można również pobrać inne depozyty BAT.
- Wiruj próbki krwi z prędkością 10,000 x g przez 10 min w temperaturze 4 °C. Po wirowaniu ostrożnie pobierz osocze, nie naruszając osadu erytrocytów. Przenieś je do nowej, schłodzonej mikroprobówki i zamroź w ciekłym azocie.
- Próbki tłuszczu brunatnego i osocza przechowuj w temperaturze -80 °C do czasu użycia.
5. Ekstrakcja lipidów z tkanki tłuszczowej
- Przed rozpoczęciem ekstrakcji
- Przygotować w szklanej fiolce roztwór kwasu heksadecenowego-d31 o stężeniu 1 mM w metanolu. Będzie on służył jako wewnętrzny standard kwasów tłuszczowych.
- Wychłodzić wymaganą ilość chloroformu (CHCl3) i metanolu (CH3OH) w zamrażarce o temperaturze -80 °C lub na suchem lodzie.
UWAGA: Aby zapobiec utlenianiu wiązań podwójnych w nienasyconych kwasach tłuszczowych, do CHCl3 można dodać przeciwutleniacz di-tert-butyl-4-metylofenol (BHT) w stężeniu 0,01% m/v (2,5 mg/25 mL). - Oznaczyć probówki do mikrocentryfugi dla każdej próbki tkanki oraz dodatkową probówkę do ekstrakcji ślepej.
OSTRZEŻENIE: CH3OH i CHCl3 są wysoce lotne i toksyczne przy wdychaniu. Należy ich używać wyłącznie w dygestoriach.
UWAGA: Różne marki probówek do mikrocentryfugi różnią się poziomem tła palmitynianu oraz szczelnością w kontekście zapobiegania wyciekom rozpuszczalnika. Zaleca się wcześniejsze przetestowanie różnych typów probówek, aby upewnić się, że wycieki rozpuszczalnika są wyeliminowane, a probówki zawierają minimalne ilości zanieczyszczeń palmitynianem. Szczegółowe omówienie znajduje się w pracy Yao et al.32.
- Wyjąć próbki z zamrażarki i umieścić na suchym lodzie.
- Umieścić wcześniej oznaczoną probówkę do mikrocentryfugi na wadze analitycznej i wytarować wagę. Pincetę oraz skalpel/stalowe ostrze do golenia schłodzić na suchym lodzie przez 10-20 s.
- Używając pincety, wyjąć zamrożoną próbkę tkanki z probówki i umieścić na plastikowej łódce ważkiej. Łódka może zostać umieszczona na płaskim bloku suchego lodu lub innej schłodzonej powierzchni.
- Za pomocą skalpela lub stalowego ostrza do golenia wyciąć niewielką część tkanki o masie od 5-15 mg. Umieścić ją w probówce do mikrocentryfugi i zapisać dokładną masę. Powtórzyć czynność dla każdego preparatu. Próbki można w tym momencie przechowywać w zamrażarce lub przejść do poniższych etapów ekstrakcji lipidów.
UWAGA: Należy upewnić się, że skalpel jest odpowiednio czyszczony 70% etanolem pomiędzy próbkami, a dla każdej próbki używana jest nowa łódka ważka.
- Do każdej próbki dodać 1 µL/mg kwasu heksadecenowego-d31(C16:0-d31) o stężeniu 10 mM.
OSTRZEŻENIE: Następne etapy (5.4 do 5.8) należy przeprowadzić w dygestorium ze względu na ryzyko wdychania rozpuszczalników. - Do każdej próbki dodać 250 µL CH3OH, 250 µL H2O oraz 500 µL CHCl3 wraz z trzema stalowymi kulkami o średnicy 5 mm. Probówki umieścić w schłodzonym bloku młyna homogenizującego i mieszać próbki z częstotliwością wibracji 25 Hz przez 5 min lub postępować zgodnie z wytycznymi producenta dla próbek tkankowych. Kulki usunąć za pomocą magnesu.
- Wirować próbki przy 12 000 x g przez 10 min w temperaturze 4 °C.
UWAGA: Po wirowaniu powinno być widoczne wyraźne rozdzielenie dwufazowe, gdzie górna faza wodna zawiera metabolity polarne, a dolna faza organiczna zawiera lipidy i kwasy tłuszczowe. Jeśli rozdzielenie nie nastąpiło, dodać 250 µL H2O i powtórzyć etapy mieszania w wortexie oraz wirowania. - Za pomocą mikropipety pobrać stałą objętość z dolnej fazy każdej próbki do odpowiednio oznaczonych probówek do mikrocentryfugi.
- Do pozostałej części próbki dodać 500 µL CHCl3 i powtórzyć etapy 5.6-5.7.
- Próbki umieścić pod strumieniem azotu lub w chłodzonej wirówce próżniowej odpornej na CHCl3 w temperaturze 4 °C do całkowitego wysuszenia. Wysuszone próbki można przechowywać w temperaturze -20 °C do momentu przeprowadzenia derywatyzacji.
UWAGA: W tym momencie można również pobrać górną warstwę każdej próbki i wysuszyć ją zgodnie z etapie 5.9 w celu analizy metabolitów polarnych.
6. Przygotowanie estrów metylowych kwasów tłuszczowych (FAMEs) i analiza GCMS
- Estryfikacja i przeestryfikacja katalizowana kwasem w celu przygotowania FAME
UWAGA: Następujące kroki należy przeprowadzić pod wyciągiem z powodu ryzyka inhalacji rozpuszczalników.- Jeśli próbki były przechowywane w zamrażarce, suszyć pod strumieniem azotu przez 5 min, aby upewnić się, że nie ma w nich wody.
- Używając rozpuszczalników klasy MS, odpipetkować 98 mL bezwodnego CH3OH do szklanej butelki na media. Powoli dodać 2 mL bezwodnego kwasu siarkowego pod wyciągiem, aby przygotować 2% roztwór H2SO4 w CH3OH. Wymieszać, obracając zamkniętą butelką.
- Dodać 500 µL 2% roztworu H2SO4 w CH3OH do każdej próbki i krótko wymieszać w wortexie.
- Inkubować próbki na bloku grzejnym w temperaturze 50 °C przez 2 h.
- Zdjąć próbki z bloku grzejnego, a następnie do każdej z nich dodać 100 µL nasyconego roztworu NaCl oraz 500 µL heksanu.
- Wigorystycznie wymieszać próbki w wortexie w temperaturze pokojowej przez 1 min. Pozostawić próbki na 1 min; po tym czasie powinny być widoczne dwie fazy.
- Zebrać górną fazę do nowej probówki do mikrocentryfugi (patrz uwaga w sekcji 5.1.3 w celu odpowiedniego doboru probówki do mikrocentryfugi).
- Aby zmaksymalizować wydajność, powtórzyć kroki 6.1.5–6.1.7, zbierając drugą próbkę do tych samych oznakowanych probówek.
- Wysuszyć próbki w temperaturze pokojowej pod strumieniem azotu.
- Resuspendować próbki w heksanie w ilości 20 µL/mg w stosunku do pierwotnej masy tkanki i natychmiast przenieść do szklanej fiolki do GC z szklanym wkładem.
UWAGA: Przenieść próbki szybko, aby zminimalizować parowanie.
- Analiza GCMS
- Aby określić zawartość izotopologów FAME, wstrzyknąć próbki do jednokwadrupolowego chromatografu gazowego sprzężonego z spektrometrem mas (GCMS).
UWAGA: Choć do wykrywania palmitanu można użyć wielu typów kolumn, następujący program temperaturowy został opracowany dla kolumny GCMS przeznaczonej do rozdzielania izomerów cis/trans kwasów tłuszczowych, zgodnie ze szczegółami w Tabeli Materiałów. Kolumna ta ma długość 50 m i średnicę wewnętrzną 0,25 mm. - Wstrzyknąć 1 µL próbki do wtryskiwacza split/splitless w temperaturze 270 °C, używając helu jako gazu nośnego z przepływem 1 mL/min. W przypadku kwasów tłuszczowych o niskiej zawartości zastosować wtrysk bezpodziałowy (splitless) z całkowitym przepływem 19 mL/min, przepływem płukania septa 3 mL/min i przepływem płukania do zaworu split 15 mL/min w 0,75 min. Dla kwasów tłuszczowych o wysokiej zawartości, takich jak palmitan i oleian, zastosować stosunek podziału (split ratio) 10:1–40:1.
- Zastosować następujące parametry pieca: temperatura początkowa 80 °C; wzrost o 20 °C/min do 170 °C; wzrost o 1 °C/min do 204 °C; wzrost o 20 °C/min do 250 °C; a następnie utrzymać 250 °C przez 10 min.
- Zastosować następujące parametry detektora selektywnego masowo (MSD): tryb jonizacji uderzeniowej elektronów 70 eV i skanowanie w zakresie 50–400 m/z z prędkością skanowania 1 562 (u/s) i częstotliwością 4,1 skanów/s. Użyć linii transferowej w 280 °C, źródła jonów w 230 °C i kwadrupolo w 150 °C.
UWAGA: Można użyć innych kolumn, jednak program temperaturowy będzie inny. - Sekwencja próbek: Zrandomizować kolejność wtryskiwania próbek i wstrzyknąć co najmniej dwie lub trzy próbki ślepe z heksanu na początku sekwencji, po każdej piątej próbce w obrębie sekwencji oraz dwie lub trzy na końcu sekwencji.
- Użyć oprogramowania specyficznego dla instrumentu lub darmowego oprogramowania open-access, takiego jak Metabolite-Detector33, aby zintegrować jony wymienione w Tabeli 1 dla każdego estru metylowego kwasu tłuszczowego.
UWAGA: W Tabeli 1 wskazaliśmy jony obejmujące izotopologi M1–M5, które w naszym doświadczeniu pokrywają stopień wbudowania deuteru w tym oknie znakowania. Może to jednak wymagać rozszerzenia, jeśli strumień de novo jest znacznie wyższy i/lub zastosowano dłuższy czas znakowania. - Wykorzystać zawartość każdego zintegrowanego jonu do wygenerowania rozkładu izotopomerów masowych, gdzie natężenia jonów można przeliczyć na zawartość frakcyjną, tak aby suma rozkładu izotopomerów masowych była równa jeden. Przykład arkusza kalkulacyjnego znajduje się w Pliku Uzupełniającym.
UWAGA: Aby dokładnie określić wbudowanie deuteru, należy zastosować korekcję naturalnej zawartości izotopów, aby uwzględnić obecność izotopów występujących naturalnie, takich jak 13C, 15N i 2H. Wykonuje się to poprzez zastosowanie macierzy korekcyjnej opisanej przez Fernandez i wsp.34,35; nie można tego osiągnąć poprzez odjęcie MID nieznakowanego metabolitu od metabolitu znakowanego. W praktyce zalecamy stosowanie darmowego oprogramowania, takiego jak fluxfix36, polyMID37 lub IsoCor38, w celu przekształcenia surowych danych w frakcyjne MID; wzór korekcji izotopowej dla produktów estrów metylowych FAS podano w Tabeli 1. - Aby określić ilość obecnego palmitanu, zastosować następujący wzór:
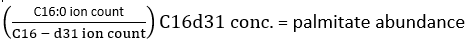
gdzie liczba jonów odnosi się do sumy wszystkich izotopologów palmitanu zintegrowanych w Tabeli 1, a C16:0-d31 to wewnętrzny standard heksadecenoowy-d31. Standard wewnętrzny tworzy oddzielny pik od palmitanu endogennego. Można również określić względną zawartość innych kwasów tłuszczowych, jednak do pełnej kwantyfikacji może być konieczne zastosowanie specyficznych dla kwasów tłuszczowych izotopowych standardów wewnętrznych (z przesunięciem masy większym niż zaobserwowanym przy wbudowaniu D2O) lub zewnętrznych krzywych wzorcowych. Użyć próbki ślepej z ekstrakcji, aby określić ilość tła palmitanu i odjąć ją od końcowej wartości dla tkanki. - Obliczyć wzbogacenie molowe (ME) palmitanu za pomocą następującego równania:

gdzie Mi to znormalizowana zawartość frakcyjna izotopologu palmitanu, a n to liczba możliwych izotopologów palmitanu. Na przykład ME cząsteczki palmitanu o następującym rozkładzie frakcyjnym: M1 = 0,25, M2 = 0,08, M3 = 0,02, wynosi: (0,025*1) + (0,08*2) + (0,02*3) = 0,245 (patrz Plik Uzupełniający).
- Aby określić zawartość izotopologów FAME, wstrzyknąć próbki do jednokwadrupolowego chromatografu gazowego sprzężonego z spektrometrem mas (GCMS).
7. Wymiana deuteru w acetonie w próbkach osocza w celu oznaczenia wzbogacenia wody ustrojowej
- Reakcja
- Przygotować 10 standardów deuteru w wodzie w zakresie od 0-9% v/v.
- Przygotować 5% v/v roztwór acetonu/acetonitrylu w ilości 4 µL na próbkę, wliczając standardy z kroku 5.1.1.
- W opisanych, szczelnych probówkach do mikrocentryfugi połączyć 10 µL każdej próbki plazmy lub standardu, 4 µL 10 M NaOH oraz 4 µL 5% acetonu/acetonitrylu. Procedurę tę przeprowadzić w trzech powtórzeniach dla każdej próbki.
- Próbki delikatnie wymieszać poprzez pipetowanie. Próbki inkubować w temperaturze pokojowej przez noc.
- Ekstrakcja
- Po inkubacji dodać 450-550 mg Na2SO4 do każdej próbki.
- W dygestorium dodać 600 µL CHCl3 do każdej probówki i intensywnie mieszać w wortexie przez 15 s.
- Wirować próbki przy 300 x g przez 2 min.
- Pod dygestorium przenieść trzy powtórzenia alikwotów nadnadpływu o objętości 80 µL z każdej próbki do opisanych, szklanych fiolek do GCMS z szklanymi wkładami i szczelnie zamknąć.
- Analiza GCMS
- Rozdzielić próbki na kolumnie (30 m, 0,25 mm i.d, Agilent DB-35MS) i analizować za pomocą podłączonego spektrometru mas.
- Wstrzyknąć 1 µL próbki do wlotu typu split/splitless, przy stosunku podziału 40:1, przepływie helu 1 mL/min i temperaturze wlotu 270 °C.
- Zastosować następujące parametry termostatu kolumny: temperatura początkowa 60 °C, wzrost o 20 °C/min do 100 °C, wzrost o 50 °C/min do 220 °C, a następnie utrzymanie temperatury 220 °C przez 1 min.
- Zastosować następujące parametry detektora selektywnego masowego (MSD): tryb jonizacji uderzeniowej elektronów przy 70 eV z monitorowaniem wybranych jonów 58 i 59 m/z. Użyć linii przenoszącej w 280 °C, źródła jonów w 230 °C i quadrupola w 150 °C.
UWAGA: Można zastosować inne kolumny o niskim Background Bleed, wiązane, sieciowane, o średniej polarności, jednak program temperatury będzie inny.
- Ustawić metodę próbnika cieczy tak, aby rozpoczęła się od przemywania CHCl3, a następnie od zrandomizowanej sekwencji próbek, zawierającej dodatkowe kroki przemywania CHCl3 co sześć próbek.
UWAGA: Jeśli aceton jest używany jako płuczka igły w autosamplerze, należy zastąpić go CHCl3 lub heksanem i wstrzyknąć kilka pustych próbek CHCl3 , aż z chromatogramu zniknie jakikolwiek pik acetonu zanieczyszczającego. - Przy zastosowaniu tej metody pik acetonu eluje w około 1,25 min. Zintegrować dane i obliczyć ułamkową obfitość wzbogacenia acetonu zgodnie z krokami 6.2.6-6.2.7, z korektą w celu analizy pików zawierających stosunek m/z 58-60, jak wskazano w Table 1.
- Wykorzystać standardy do stworzenia krzywej wzorcowej w celu określenia procentowego wzbogacenia wody organizmu (p) w próbkach badanych, na podstawie ułamkowego wzbogacenia acetonu.
- Rozdzielić próbki na kolumnie (30 m, 0,25 mm i.d, Agilent DB-35MS) i analizować za pomocą podłączonego spektrometru mas.
8. Obliczenia lipogenezy de novo in vivo
- Oblicz frakcję nowo syntetyzowanych kwasów tłuszczowych (FNS), które są bezpośrednimi produktami FAS (tj. palmitanu, nieparzystych łańcuchowych kwasów tłuszczowych oraz mmBCFA) w każdej próbce, korzystając z następującego równania:
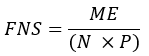
gdzie ME to średnie wzbogacenie molowe cząsteczki palmitanu (krok 6.2.9), p to wzbogacenie deuterem wody z odpowiadającej próbki osocza (krok 7.3.4), a N to liczba wymiennych atomów wodoru w palmitanie, w których może zostać wbudowany deuter. - Wyznacz N za pomocą poniższego równania opracowanego przez Lee i wsp.31:
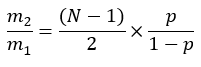
- Wyznacz molową ilość nowo syntetyzowanych kwasów tłuszczowych (MNS) według wzoru:
MNS = FNS x całkowita ilość kwasów tłuszczowych (nmol/mg tkanki).
UWAGA: Na przykład, przy uzyskaniu wzbogacenia molowego palmitanu (ME) wynoszącego 0,245, wzbogacenia deuterem wody ustrojowej (p) wynoszącego 0,045 i obliczonej wartości N równej 22, frakcyjna synteza palmitanu wynosi 0,247. Jeśli ilość palmitanu obecnego w tkance wynosi 2 mmol/mg, to ilość nowo syntetyzowanego palmitanu wynosi 0,494 mmol/mg (patrz Plik uzupełniający).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Na podstawie D2W przypadku dawkowania opisanego w kroku 1, zazwyczaj stwierdza się, że woda ustrojowa zostaje wzbogacona w zakresie od 2,5% do 6%, a bazowy poziom wzbogacenia wody ustrojowej w deuter osiągany jest szybko, w ciągu 1 h, i utrzymuje się przez cały czas trwania badania. poprzez woda do picia wzbogacona do 8% (Rycina 1). Ciągłe wzbogacenie wody ustrojowej w stanie stacjonarnym jest założeniem obliczeń wykorzystanych w kroku 6, w związku z czym zalecamy ekspery...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zrozumienie równowagi i interakcji między złożonymi szlakami metabolicznymi jest niezbędnym krokiem w kierunku zrozumienia biologicznych podstaw chorób metabolicznych. W tym miejscu przedstawiamy nieinwazyjną i niedrogą metodologię określania zmian w syntezie kwasów tłuszczowych de novo. Metoda ta została zaadaptowana z wcześniej opublikowanych metod, w ramach których opracowano obliczenia do szacowania strumienia syntezy de novo ze wzbogacania deuteru w kwasy tłuszczowe31 oraz d...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy członkom laboratorium Sanchez-Gurmaches i Wallace za cenne dyskusje. Praca ta była wspierana przez granty z American Heart Association (18CDA34080527 do JSG i 19POST34380545 do RM), NIH (R21OD031907 do JSG), CCHMC Trustee Award, CCHMC Center for Pediatric Genomics Award oraz CCHMC Center for Mendlian Genomics & Therapeutics Award. Praca ta była częściowo wspierana przez NIH P30 DK078392 z Digestive Diseases Research Core Center w Cincinnati. Wyłączną odpowiedzialność za treść ponoszą autorzy i nie muszą one reprezentować oficjalnych poglądów National Institutes of Health. RT i MW były wspierane przez UCD Ad Astra Fellowship.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Fiolki szklane 4 ml | Fisher Scientific | 14-955-334 | |
| 0,2 i mikro; m filtr | Olympus Plastic | 25-244 | |
| 26G strzykawki igłowe | BD | 309597 | |
| Aceton | Merck | 34850 | |
| Acetonitryl | Merck | 900667 | |
| Niebieska nakrętka GC z przegrodą | Agilent | 5190-1599 | |
| Wirówka | Eppendorf | 5424R | |
| Chloroform | Sigma | 366927 | |
| Tlenek deuteru | Sigma | 151882 | |
| Di-tert-butylo-4-metylofenol (BHT) Wybierz kolumnę FAME | Merck | B1378 | |
| Di-tert-butylo-4-metylofenol (BHT) Wybierz kolumnę FAME | Agilent | CP7419 | |
| EDTA rurka | Sarstedt | 411395105 | |
| Etanol | Merck | 51976 | |
| Hexadecenoic-d31 Acid | Larodan | 71-1631 | |
| Hexane | Merck | 34859 | |
| Metanol | Merck | 34860 | |
| Probówka do mikrowirówek | Olympus Plastic | 24-282 | |
| Komora środowiskowa dla myszy | Caron | Caron 7001-33 | |
| Chlorek potasu | Bioreagenty Fishera | BP366-500 | |
| Fosforan potasu | MP Biomedicals | 194727 | |
| Probówki do mikrowirówek SafeLock | Eppendorf | 30120086 | |
| Zakręcana bursztynowa fiolka GC | Agilent | 5182-0716 | |
| Chlorek sodu | Fisher Bioreagents | BP358-212 | |
| Wodorotlenek sodu | Merck | S5881 | |
| Fosforan sodu, dwuzasadowy | Odczynniki Fisher | BP332-500 | |
| Siarczan sodu | Merck | 239313 | |
| Kwas siarkowy | Merck | 258105 | |
| Wkładka do fiolki | Agilent | 5183-2088 |
Bibliografia
- The Lancet, Diabetes Endocrinology. Childhood obesity: a growing pandemic. The Lancet. Diabetes & Endocrinology. 10 (1), 1(2022).
- Gonzalez-Muniesa, P., et al. Obesity. Nature Reviews Disease Primers. 3, 17034(2017).
- Müller, T. D., Blüher, M., Tschöp, M. H., DiMarchi, R. D. Anti-obesity drug discovery: advances and challenges. Nature Reviews Drug Discovery. 21 (3), 201-223 (2021).
- Virtue, S., Vidal-Puig, A. GTTs and ITTs in mice: simple tests, complex answers. Nature Metabolism. 3 (7), 883-886 (2021).
- Müller, T. D., Klingenspor, M., Tschöp, M. H. Revisiting energy expenditure: how to correct mouse metabolic rate for body mass. Nature Metabolism. 3 (9), 1134-1136 (2021).
- Virtue, S., Lelliott, C. J., Vidal-Puig, A. What is the most appropriate covariate in ANCOVA when analysing metabolic rate. Nature Metabolism. 3 (12), 1585(2021).
- Hellerstein, M. K. De novo lipogenesis in humans: metabolic and regulatory aspects. European Journal of Clinical Nutrition. 53 Suppl 1, S53-S65 (1999).
- Zhao, S., et al. Dietary fructose feeds hepatic lipogenesis via microbiota-derived acetate. Nature. 579 (7800), 586-591 (2020).
- Wallace, M., et al. Enzyme promiscuity drives branched-chain fatty acid synthesis in adipose tissues. Nature Chemical Biology. 14 (11), 1021-1031 (2018).
- Zhao, S., et al. ATP-citrate lyase controls a glucose-to-acetate metabolic switch. Cell Reports. 17 (4), 1037-1052 (2016).
- Green, C. R., et al. Branched-chain amino acid catabolism fuels adipocyte differentiation and lipogenesis. Nature Chemical Biology. 12 (1), 15-21 (2016).
- Zhang, Z., et al. Serine catabolism generates liver NADPH and supports hepatic lipogenesis. Nature Metabolism. 3 (12), 1608-1620 (2021).
- Chirala, S. S., et al. Fatty acid synthesis is essential in embryonic development: fatty acid synthase null mutants and most of the heterozygotes die in utero. Proceedings of the National Academy of Sciences. 100 (11), 6358-6363 (2003).
- Icard, P., et al. ATP citrate lyase: A central metabolic enzyme in cancer. Cancer Letters. 471, 125-134 (2020).
- Fhu, C. W., Ali, A. Fatty acid synthase: an emerging target in cancer. Molecules. 25 (17), 3935(2020).
- Lawitz, E. J., et al. Acetyl-CoA carboxylase inhibitor GS-0976 for 12 weeks reduces hepatic de novo lipogenesis and steatosis in patients with nonalcoholic steatohepatitis. Clinical Gastroenterology and Hepatology. 16 (12), 1983e3-1991e3 (2018).
- Smith, G. I., et al. Insulin resistance drives hepatic de novo lipogenesis in nonalcoholic fatty liver disease. The Journal of Clinical Investigation. 130 (3), 1453-1460 (2020).
- Imamura, F., et al. Fatty acids in the de novo lipogenesis pathway and incidence of type 2 diabetes: A pooled analysis of prospective cohort studies. PLoS Medicine. 17 (6), e1003102(2020).
- Lai, H. T. M., et al. Serial plasma phospholipid fatty acids in the de novo lipogenesis pathway and total mortality, cause-specific mortality, and cardiovascular diseases in the cardiovascular health study. Journal of the American Heart Association. 8 (22), e012881(2019).
- Ference, B. A., et al. Mendelian randomization study of ACLY and cardiovascular disease. The New England Journal of Medicine. 380 (11), 1033-1042 (2019).
- Herman, M. A., et al. A novel ChREBP isoform in adipose tissue regulates systemic glucose metabolism. Nature. 484 (7394), 333-338 (2012).
- Sanchez-Gurmaches, J., et al. Brown fat AKT2 Is a cold-induced kinase that stimulates ChREBP-mediated de novo lipogenesis to optimize fuel storage and thermogenesis. Cell Metabolism. 27 (1), 195e6-209e6 (2018).
- Wang, X., et al. Nuclear protein that binds sterol regulatory element of low density lipoprotein receptor promoter. II. Purification and characterization. The Journal of Biological Chemistry. 268 (19), 14497-14504 (1993).
- Briggs, M. R., Yokoyama, C., Wang, X., Brown, M. S., Goldstein, J. L. Nuclear protein that binds sterol regulatory element of low density lipoprotein receptor promoter. I. Identification of the protein and delineation of its target nucleotide sequence. The Journal of Biological Chemistry. 268 (19), 14490-14496 (1993).
- Yokoyama, C., et al. SREBP-1, a basic-helix-loop-helix-leucine zipper protein that controls transcription of the low density lipoprotein receptor gene. Cell. 75 (1), 187-197 (1993).
- Chen, G., Liang, G., Ou, J., Goldstein, J. L., Brown, M. S. Central role for liver X receptor in insulin-mediated activation of Srebp-1c transcription and stimulation of fatty acid synthesis in liver. Proceedings of the National Academy of Sciences. 101 (31), 11245-11250 (2004).
- Denechaud, P. D., et al. ChREBP, but not LXRs, is required for the induction of glucose-regulated genes in mouse liver. The Journal of Clinical Investigation. 118 (3), 956-964 (2008).
- Crewe, C., et al. SREBP-regulated adipocyte lipogenesis is dependent on substrate availability and redox modulation of mTORC1. JCI Insight. 5 (15), e129397(2019).
- Batchuluun, B., Pinkosky, S. L., Steinberg, G. R. Lipogenesis inhibitors: therapeutic opportunities and challenges. Nature Reviews Drug Discovery. 21 (4), 283-305 (2022).
- Wallace, M., Metallo, C. M. Tracing insights into de novo lipogenesis in liver and adipose tissues. Seminars in Cell & Developmental Biology. 108, 65-71 (2020).
- Lee, W. N., et al. In vivo measurement of fatty acids and cholesterol synthesis using D2O and mass isotopomer analysis. The American Journal of Physiology. 266 (5 Pt 1), E699-E708 (1994).
- Yao, C. H., Liu, G. Y., Yang, K., Gross, R. W., Patti, G. J. Inaccurate quantitation of palmitate in metabolomics and isotope tracer studies due to plastics. Metabolomics. 12, 143(2016).
- Hiller, K., et al. MetaboliteDetector: comprehensive analysis tool for targeted and nontargeted GC/MS based metabolome analysis. Analytical Chemistry. 81 (9), 3429-3439 (2009).
- Fernandez, C. A., Des Rosiers, C., Previs, S. F., David, F., Brunengraber, H. Correction of 13C mass isotopomer distributions for natural stable isotope abundance. Journal of Mass Spectrometry. 31 (3), 255-262 (1996).
- Midani, F. S., Wynn, M. L., Schnell, S. The importance of accurately correcting for the natural abundance of stable isotopes. Analytical Biochemistry. 520, 27-43 (2017).
- Trefely, S., Ashwell, P., Snyder, N. W. FluxFix: automatic isotopologue normalization for metabolic tracer analysis. BMC Bioinformatics. 17 (1), 485(2016).
- Jeong, H., et al. Correcting for naturally occurring mass isotopologue abundances in stable-isotope tracing experiments with PolyMID. Metabolites. 11 (5), 310(2021).
- Millard, P., et al. IsoCor: isotope correction for high-resolution MS labeling experiments. Bioinformatics. 35 (21), 4484-4487 (2019).
- Brunengraber, D. Z., et al. Influence of diet on the modeling of adipose tissue triglycerides during growth. American Journal of Physiology. Endocrinology and Metabolsim. 285 (4), E917-E925 (2003).
- Svensson, R. U., et al. Inhibition of acetyl-CoA carboxylase suppresses fatty acid synthesis and tumor growth of non-small-cell lung cancer in preclinical models. Nature Medicine. 22 (10), 1108-1119 (2016).
- Hellerstein, M. K., Neese, R. A. Mass isotopomer distribution analysis: a technique for measuring biosynthesis and turnover of polymers. The American Journal of Physiology. 263 (5 Pt 1), E988-E1001 (1992).
- Hellerstein, M. K., Neese, R. A. Mass isotopomer distribution analysis at eight years: theoretical, analytic, and experimental considerations. The American Journal of Physiology. 276 (6), E1146-E1170 (1999).
- Kelleher, J. K., Masterson, T. M. Model equations for condensation biosynthesis using stable isotopes and radioisotopes. The American Journal of Physiology. 262 (1 Pt 1), E118-E125 (1992).
- Kelleher, J. K., Nickol, G. B. Isotopomer spectral analysis: utilizing nonlinear models in isotopic flux studies. Methods in Enzymology. 561, 303-330 (2015).
- Argus, J. P., et al. Development and application of FASA, a model for quantifying fatty acid metabolism using stable isotope labeling. Cell Reports. 25 (10), 2919.e8-2934.e8 (2018).
- Guilherme, A., et al. Control of adipocyte thermogenesis and lipogenesis through β3-adrenergic and thyroid hormone signal integration. Cell Reports. 31 (5), 107598(2020).
- Guilherme, A., et al. Neuronal modulation of brown adipose activity through perturbation of white adipocyte lipogenesis. Molecular Metabolism. 16, 116-125 (2018).
- Guilherme, A., et al. Adipocyte lipid synthesis coupled to neuronal control of thermogenic programming. Molecular Metabolism. 6 (8), 781-796 (2017).
- Lodhi, I. J., et al. Inhibiting adipose tissue lipogenesis reprograms thermogenesis and PPARgamma activation to decrease diet-induced obesity. Cell Metabolism. 16 (2), 189-201 (2012).
- McCormack, J. G., Denton, R. M. Evidence that fatty acid synthesis in the interscapular brown adipose tissue of cold-adapted rats is increased in vivo by insulin by mechanisms involving parallel activation of pyruvate dehydrogenase and acetyl-coenzyme A carboxylase. The Biochemistry Journal. 166 (3), 627-630 (1977).
- Trayhurn, P. Fatty acid synthesis in vivo in brown adipose tissue, liver and white adipose tissue of the cold-acclimated rat. FEBS Letters. 104 (1), 13-16 (1979).
- Negron, S. G., Ercan-Sencicek, A. G., Freed, J., Walters, M., Lin, Z. Both proliferation and lipogenesis of brown adipocytes contribute to postnatal brown adipose tissue growth in mice. Science Reports. 10 (1), 20335(2020).
- Schlein, C., et al. Endogenous fatty acid synthesis drives brown adipose tissue involution. Cell Reports. 34 (2), 108624(2021).
- Mottillo, E. P., et al. Coupling of lipolysis and de novo lipogenesis in brown, beige, and white adipose tissues during chronic beta3-adrenergic receptor activation. Journal of Lipid Research. 55 (11), 2276-2286 (2014).
- Adlanmerini, M., et al. Circadian lipid synthesis in brown fat maintains murine body temperature during chronic cold. Proceedings of the National Academy of Sciences. 116 (37), 18691-18699 (2019).
- Yu, X. X., Lewin, D. A., Forrest, W., Adams, S. H. Cold elicits the simultaneous induction of fatty acid synthesis and beta-oxidation in murine brown adipose tissue: prediction from differential gene expression and confirmation in vivo. FASEB Journal. 16 (2), 155-168 (2002).
- Kushner, D. J., Baker, A., Dunstall, T. G. Pharmacological uses and perspectives of heavy water and deuterated compounds. Canadian Journal of Physiology and Pharmacology. 77 (2), 79-88 (1999).
- Diraison, F., Pachiaudi, C., Beylot, M. Measuring lipogenesis and cholesterol synthesis in humans with deuterated water: use of simple gas chromatographic/mass spectrometric techniques. Journal of Mass Spectrometry. 32 (1), 81-86 (1997).
- Yang, D., et al. Assay of low deuterium enrichment of water by isotopic exchange with [U-13C3]acetone and gas chromatography-mass spectrometry. Analytical Biochemistry. 258 (2), 315-321 (1998).
- Fu, X., et al. Measurement of lipogenic flux by deuterium resolved mass spectrometry. Nature Communications. 12 (1), 3756(2021).
- Shah, V., Herath, K., Previs, S. F., Hubbard, B. K., Roddy, T. P. Headspace analyses of acetone: a rapid method for measuring the 2H-labeling of water. Analytical Biochemistry. 404 (2), 235-237 (2010).
- Argus, J. P., Yu, A. K., Wang, E. S., Williams, K. J., Bensinger, S. J. An optimized method for measuring fatty acids and cholesterol in stable isotope-labeled cells. Journal of Lipid Research. 58 (2), 460-468 (2017).
- Belew, G. D., Jones, J. G. De novo lipogenesis in non-alcoholic fatty liver disease: Quantification with stable isotope tracers. European Journal of Clinical Investigation. 52 (3), e13733(2022).
- Zhang, Z., Chen, L., Liu, L., Su, X., Rabinowitz, J. D. Chemical basis for deuterium labeling of fat and NADPH. Journal of the American Chemical Society. 139 (41), 14368-14371 (2017).
- Belew, G. D., et al. Transfer of glucose hydrogens via acetyl-CoA, malonyl-CoA, and NADPH to fatty acids during de novo lipogenesis. Journal of Lipid Research. 60 (12), 2050-2056 (2019).
- Diraison, F., Pachiaudi, C., Beylot, M. In vivo measurement of plasma cholesterol and fatty acid synthesis with deuterated water: determination of the average number of deuterium atoms incorporated. Metabolism. 45 (7), 817-821 (1996).
- Ajie, H. O., et al. In vivo study of the biosynthesis of long-chain fatty acids using deuterated water. The American Journal of Physiology. 269 (2 Pt 1), E247-E252 (1995).
- Schloerb, P. R., Friis-Hansen, B. J., Edelman, I. S., Solomon, A. K., Moore, F. D. The measurement of total body water in the human subject by deuterium oxide dilution; with a consideration of the dynamics of deuterium distribution. The Journal of Clinical Investigation. 29 (10), 1296-1310 (1950).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
