Ten artykuł przedstawia protokoły do inżynierii i charakteryzowania przestrajalnych trójwymiarowych sieci kompozytowych współsplątanych filamentów aktynowych i mikrotubul. Kompozyty przechodzą aktywną restrukturyzację i ruch balistyczny, napędzany silnikami miozyny II i kinezyny, a także są dostrojone przez względne stężenia aktyny, mikrotubul, białek motorycznych i pasywnych środków sieciujących.
Artykuł metodologiczny
Rekonstrukcja i charakterystyka kompozytów aktynowo-mikrotubulowych o regulowanej dynamice i mechanice napędzanej silnikiem
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Cytoszkielet kompozytowy, składający się z oddziałujących ze sobą sieci półelastycznych włókien aktynowych i sztywnych mikrotubul, restrukturyzuje się i generuje siły, wykorzystując białka motoryczne, takie jak miozyna II i kinezyna, do kierowania kluczowymi procesami, takimi jak migracja, cytokineza, adhezja i mechanosensing. Podczas gdy interakcje aktyna-mikrotubule są kluczem do wszechstronności i zdolności adaptacyjnych cytoszkieletu, zrozumienie ich wzajemnego oddziaływania z aktywnością miozyny i kinezyny jest wciąż w powijakach. W tej pracy opisano, jak zaprojektować przestrajalne trójwymiarowe sieci kompozytowe współsplątanych włókien aktynowych i mikrotubul, które przechodzą aktywną restrukturyzację i ruch balistyczny, napędzane silnikami miozyny II i kinezyny i są dostrojone przez względne stężenia aktyny, mikrotubul, białek motorycznych i pasywnych środków sieciujących. Szczegółowo opisano również protokoły znakowania fluorescencyjnego mikrotubul i filamentów aktynowych w celu jak najskuteczniejszej wizualizacji restrukturyzacji i ruchu kompozytu za pomocą wielospektralnego obrazowania konfokalnego. Na koniec przedstawiono wyniki metod analizy danych, które można wykorzystać do ilościowego scharakteryzowania struktury, dynamiki i mechaniki nierównowagowej. Odtworzenie i zbadanie tej przestrajalnej platformy biomimetycznej dostarcza cennych informacji na temat tego, w jaki sposób sprzężona aktywność motoryczna, mechanika kompozytowa i dynamika włókien mogą prowadzić do niezliczonych procesów komórkowych, od mitozy, przez polaryzację, po mechano-czucie.
Wprowadzenie
Cytoszkielet to dynamiczna sieć kompozytowa oddziałujących ze sobą biopolimerów, która zapewnia strukturalne i mechaniczne wsparcie komórkom. Powiązane silniki molekularne i białka wiążące restrukturyzują i dostosowują cytoszkielet, aby umożliwić komórkom wzrost, zmianę kształtu, sztywnienie, poruszanie się, a nawet samoleczenie, umożliwiając niezliczone procesy komórkowe, od migracji i podziału po mechanosensing1,2. Poza znaczeniem w biofizyce komórkowej, cytoszkielet jest również kwintesencją materii aktywnej z potencjalnymi zastosowaniami materiałowymi, od gojenia ran i dostarczania leków po filtrację i miękką robotykę1,3,4,5,6,7,8,9.
Dwie kluczowe cechy, które nadają cytoszkieletowi unikalną strukturalną i mechaniczną różnorodność oraz wielofunkcyjność, to: 1) jego kompozytowa natura, składająca się z wielu oddziałujących ze sobą filamentów białkowych, takich jak półelastyczne filamenty aktynowe i sztywne mikrotubule, a także związane z nimi białka wiążące i sieciujące3,5,10; oraz 2) jego zdolność do ciągłej restrukturyzacji, poruszania się, zgrubienia i wykonywania pracy za pomocą energochłonnych silników, takich jak miozyny i kinezyny, popychających i ciągnących białka nitkowate1,7,11,12,13. Podczas gdy ta elegancka złożoność umożliwia cytoszkieletowi pośredniczenie w procesach tak różnorodnych, jak ruchliwość komórek, cytokineza i gojenie się ran3,6,7,11, utrudnia to badaczom odtworzenie charakterystycznych cech cytoszkieletu in vivo w odtworzonych systemach in vitro.
Obecne wysiłki związane z rekonstytucją granic koncentrują się na kompozytach splątanych i usieciowanych włókien aktynowych oraz mikrotubul3,10,14,15,16,17, sieci aktomiozyny generujące siły2,8, 18,19,20,21, oraz aktywne nematyki sterowane interakcjami kinezyna-mikrotubula22,23,24,25,26. Wykazano, że kompozyty aktynowo-mikrotubule w stanie ustalonym wykazują powstańcze właściwości mechaniczne15,16,27, takie jak zwiększona mobilność włókien i zwiększona sztywność w porównaniu z systemami jednoskładnikowymi27. Badania nad układami aktomiozyny in vitro wykazały szeroki zakres właściwości strukturalnych i dynamicznych, które zależą od stężeń aktyny, miozyny i środków sieciujących28,29,30,31. Na przykład, przy wystarczającym usieciowaniu, sieci aktomiozyny ulegają dużemu skurczeniu i zgrubnieniu2,28,30,32,33,34,35,36, podczas gdy bez crosslinkerów sieci wyświetlają się szybko, destabilizujący przepływ i pękanie19,29. Doniesiono, że odtworzone aktywne nematyki oparte na mikrotubulach, które wykorzystują klastry silników kinezynowych do sieciowania i ciągnięcia wiązek mikrotubul, wykazują długotrwałe przepływy turbulentne, rozciąganie, wyboczenie, pękanie i gojenie12,22,23,24,25,37,38,39,40,41,42,43,44,45,46,47.
Ostatnio wykazano, że kompozyty aktynowo-mikrotubulowe napędzane mini-włóknami miozyny II prowadzą do bardziej uporządkowanego skurczu i integralności sieci w porównaniu z nieuporządkowanym przepływem i pęknięciem sieci, które wykazują sieci aktomiozyny bez środków sieciujących17,26,48. Co więcej, połączenie wytrzymałości kompozytu i generowania siły jest zoptymalizowane, gdy aktyna i mikrotubule są obecne w porównywalnych stężeniach. Kluczowe cechy pojawiające się w tym obszarze przestrzeni formulacji obejmują zwiększoną wytrzymałość mechaniczną26, skoordynowany ruch aktyny i mikrotubul26, stały, utrzymujący się skurcz i restrukturyzację mezoskalową17.
Tutaj opisane są protokoły do inżynierii i dostrajania współsplątanych i usieciowanych kompozytów mikrotubul i włókien aktynowych, które są wypychane z równowagi przez mini-filamenty miozyny II i klastry kinezyny działające odpowiednio na filamenty aktynowe i mikrotubule (Rysunek 1). Dynamika, struktura i mechanika tej klasy kompozytów może być dostrojona przez względne stężenia włókien, silników i środków sieciujących, aby wykazać bogatą przestrzeń fazową przepływu adwekcyjnego i turbulentnego, skurczu izotropowego, przyspieszenia, opóźnienia, wymieszania, usztywnienia, relaksacji i pękania. Prace te koncentrują się na przygotowaniu i dostrojeniu tej klasy aktywnych kompozytów cytoszkieletu. Jednak, aby pomóc naukowcom w analizie porównawczej i charakterystyce opisywanych aktywnych kompozytów, szczegółowo opisano również skuteczne metody obrazowania wykorzystujące wielospektralną mikroskopię konfokalną. Na koniec przedstawiono wyniki kluczowych metod analizy obliczeniowej, które można wykorzystać do pomiaru dynamiki, struktury i mechaniki kompozytów. Zachęca się naukowców do stosowania tych metod - które obejmują różnicową mikroskopię dynamiczną (DDM), autokorelację obrazu przestrzennego (SIA) i prędkość obrazu cząstek (PIV) - ponieważ zostały one zoptymalizowane w celu scharakteryzowania złożonej dynamiki i różnorodności strukturalnej kompozytów17,26,49.
Kroki opisane poniżej skupiają się na przygotowaniu kompozytów i zobrazowaniu ich za pomocą mikroskopii konfokalnej. Protokoły opisujące analizę danych po akwizycji i pomiary pęsetą optyczną można znaleźć w poprzednich pracach 17,26,48,50, i dostarczane na życzenie. Wszystkie materiały są wymienione w dostarczonej tabeli materiałów.
Protokół
1. Przygotuj silanizowane szkiełka nakrywki i preparaty do mikroskopu, aby zapobiec adsorpcji białek na powierzchniach komory
UWAGA: Jest to proces dwudniowy. Slidery silanizowane można przygotować z wyprzedzeniem do 1 miesiąca przed użyciem.
- Umieścić krawatki nr 1 (24 mm x 24 mm) oraz szkiełka przedmiotowe (1 in x 3 in) w odpowiednim stojaku, który mieści się w czyszczarce plazmowej. Umieścić stojak w czyszczarce plazmowej i uruchomić urządzenie na 20 min.
- Przenieść krawatki i szkiełka do nowego stojaka przeznaczonego wyłącznie do użytku z silanem i umieścić stojak w szklanym pojemniku, aby oczyścić szkło zgodnie z opisem poniżej.
- Zanurzyć krawatki i szkiełka w 10% acetonie na 1 h. Zanurzyć krawatki i szkiełka w 10% etanolu na 10 min.
- Zanurzyć krawatki i szkiełka w wodzie dejonizowanej (DI) na 5 min. Powtórzyć etapy czyszczenia jeszcze dwa razy.
- Zanurzyć krawatki i szkiełka w świeżo przygotowanym 0,1 M KOH na 15 min. Zanurzyć krawatki i szkiełka w świeżej wodzie DI na 5 min. Powtórzyć ten krok jeszcze dwa razy.
- Suszyć krawatki i szkiełka na powietrzu przez 10 min. Potraktować oczyszczone krawatki i szkiełka silanem w celu uzyskania powierzchni hydrofobowych zgodnie z opisem poniżej.
UWAGA: Następne kroki należy wykonywać w dygestorium.- Zanurzyć wysuszone krawatki i szkiełka w 2% silanie (rozpuszczonym w toluenie) na 5 min. Użyć lejka, aby przelać silan z powrotem do wyznaczonej butelki; roztwór można wykorzystać do pięciu razy.
- Zanurzyć krawatki i szkiełka w 10% etanolu na 5 min. Wymienić etanol na świeży. Zanurzyć krawatki i szkiełka na kolejne 5 min.
- Zanurzyć krawatki i szkiełka w świeżej wodzie DI na 5 min. Powtórzyć etap płukania etanolem i wodą DI jeszcze dwa razy, za każdym razem używając świeżego etanolu i świeżej wody DI. Suszyć krawatki i szkiełka na powietrzu przez 10 min.
2. Przygotowanie aktywnego kompozytu aktyna i mikrotubul napędzanego przez minifilamenty miozyny
- Usuwanie nieaktywnej miozyny poprzez wiązanie z filamentami aktynowymi i przeprowadzenie analizy pull-down poprzez ultracentryfugacja zgodnie z poniższym opisem.
- Polimeryzować aktynę w filamenty. Używając precyzyjnej mikropipety i sterylnych końcówek do pipet, połączyć w probówce do mikrowirówki: 1.87 µL z DI, 1.3 µL 10x buforu G, 1.3 µL 10x buforu F, 1.63 µL 4 M KCl, 4.53 µL aktyny (47.6 µM), i 1.08 µL z 100 µM faloidyna
UWAGA: Aby zapewnić odpowiednią polimeryzację, stężenie aktyny oraz molowy stosunek aktyny do faloidyny powinny wynosić 18.4 µM oraz 2:1, odpowiednio. - Ostrożnie pipetuj roztwór w górę i w dół w celu wymieszania, a następnie pozostaw na lodzie w ciemności przez ≥1 h. Schłodź ultrawirówkę do 4 °CWyjąć alikwot miozyny z -80 °C i umieścić w lodzie.
UWAGA: W tym momencie, podczas polimeryzacji aktyny, należy wykonać krok 2.2. - Po ≥1 h polimeryzacji aktyny dodać 1.3 µL 10 mM ATP i 2 µL z 19 µM miozynę do spolimeryzowanej aktyny.
UWAGA: Molowy stosunek aktyny do miozyny powinien wynosić >5 w celu zapewnienia wystarczającego usunięcia nieaktywnych motorów miozynowych (tzn. martwych główek). - Delikatnie pipetuj roztwór w górę i w dół w celu wymieszania. Przenieś go do probówki przeznaczonej do ultrawirówki.
Wiruj przy 4 °C oraz 121 968 x g przez 30 min.
- Polimeryzować aktynę w filamenty. Używając precyzyjnej mikropipety i sterylnych końcówek do pipet, połączyć w probówce do mikrowirówki: 1.87 µL z DI, 1.3 µL 10x buforu G, 1.3 µL 10x buforu F, 1.63 µL 4 M KCl, 4.53 µL aktyny (47.6 µM), i 1.08 µL z 100 µM faloidyna
- Przygotować współsplątaną sieć kompozytową filamentów aktynowych i mikrotubul zgodnie z poniższym opisem.
UWAGA: Rozpocząć 30 minut przed wirowaniem miozyny (krok 2.1.4).- Ustaw blok grzejny na 37 °CUżywając precyzyjnej mikropipety i sterylnych końcówek do pipet, należy dodać do probówki do mikrowirówki następujące składniki: 13.9 µL wymiany protonów (PEM), 3 µL 1% Tween20, 1.55 µL z 47.6 µM aktyna, 0.36 µL z 34.8 µM aktyna R, 0.3 µL 250 mM ATP, 0.87 µL z 100 µM faloidyna, 1.91 µL z 5-48-tubuliny, 0.3 µL 10 mM GTP oraz 0.75 µL z 200 µM Taxol, do uzyskania całkowitej objętości 23 µL.
UWAGA: Podane stężenia aktyny i tubuliny dotyczą kompozytu z 2.9 µM aktyna i 2.9 µM tubulina. Całkowite stężenie białka wynosi c = cA + cT = 5.8 μM a molowy ułamek aktyny wynosi cA/(cA + cT) = ΦA = 0,5. Należy przejść do kroku 2.5 w celu dostosowania tych wartości. - Delikatnie pipetuj roztwór w górę i w dół, aby go wymieszać, a następnie umieść na 37 °C blok grzewczy, chroniony przed światłem, przez 1 h.
- Ustaw blok grzejny na 37 °CUżywając precyzyjnej mikropipety i sterylnych końcówek do pipet, należy dodać do probówki do mikrowirówki następujące składniki: 13.9 µL wymiany protonów (PEM), 3 µL 1% Tween20, 1.55 µL z 47.6 µM aktyna, 0.36 µL z 34.8 µM aktyna R, 0.3 µL 250 mM ATP, 0.87 µL z 100 µM faloidyna, 1.91 µL z 5-48-tubuliny, 0.3 µL 10 mM GTP oraz 0.75 µL z 200 µM Taxol, do uzyskania całkowitej objętości 23 µL.
- Przygotuj komory z próbkami do eksperymentów z obrazowaniem konfokalnym zgodnie z poniższym opisem.
UWAGA: Kroki 2.1.4 i 2.2.2 należy wykonać w czasie oczekiwania.- Umieść dwa zsilanizowane szkiełka przedmiotowe obok siebie na płycie grzejnej (wyłączonej), połóż dwa paski termoplastycznej folii uszczelniającej w poprzek szkiełek w odstępie ok. 3 mm, a następnie na folii termoplastycznej umieść dwa zsilanizowane szkiełka nakrywki, aby utworzyć komorę pomiarową.
- Włącz płytkę grzejną na niskim ustawieniu, aż szkiełka nakrywkowe mocno przywrą do szkiełek podstawowych za pomocą stopionej termoplastycznej folii uszczelniającej (~1-2 min). Dociskaj z równomierną siłą, aby zapewnić wiązanie, zachowując ~100 µm odległość między dwiema powierzchniami.
- Zdejmij komory i wyłącz płytkę grzewczą. Oznacz komory jako (+) oraz (-). Komora (+) będzie przeznaczona dla próbki aktywnej (z miozyną), a komora (-) będzie stanowić kontrolę (bez miozyny). Upewnij się, że każda komora może pomieścić ≤10 µL cieczy.
- Przygotować próbki do obrazowania zgodnie z poniższym opisem.
UWAGA: Ważne jest, aby wykonać ten krok niezwłocznie po zakończeniu kroków 2.1 i 2.2.- Ostrożnie wyjmij próbkę miozyny i aktyny z ultracentryfugi (krok 2.1.4) i natychmiast pobierz pipetą górną warstwę 7.5 µL nadpłynu i przenieść go do nowej probówki do mikrowirówki.
- Wyjmij próbkę aktyny i mikrotubul z bloku grzewczego i delikatnie wymieszaj. 1.5 µL 10x D-glukozy, 1.5 µL z 10x GOC, oraz 1.5 µL 1 mM blebbistatyny. Podzielić roztwór na dwie 13.7 µL podzielić na alikwoty i oznakować jako (+) oraz (-).
- Wymieszać z 1.28 µL nadpływu z kroku 2.4.1 do aliquoty (+). Wymieszać 1.28 µL wody DI do aliquotu (-). Powoli wprowadzaj każdy roztwór do odpowiadającej mu komory (krok 2.3) poprzez podciąganie kapilarne. Należy uważać, aby nie wprowadzić pęcherzyków powietrza do kanału.
- Uszczelnij dwa otwarte końce każdego kanału za pomocą szybko schnącej żywicy epoksydowej lub kleju UV. Upewnij się, że klej całkowicie wyschnął przed umieszczeniem próbki na mikroskopie. Wykonaj obrazowanie niezwłocznie, zgodnie z opisem w kroku 3.
UWAGA: Klej UV jest korzystny ponieważ utwardza się niemal natychmiast po ekspozycji na promieniowanie UV. Jednak ze względu na wrażliwość blebbistatyny na promieniowanie UV, ważne jest, aby naświetlać klej tylko lokalnie (na krawędziach komory z próbką), używając niewielkiej lampy UV, aby uniknąć dezaktywacji blebbistatyny.
- Opcjonalnie: można zmieniać stężenia białek, aby dostosować dynamikę i strukturę kompozytów.
UWAGA: Poniższe kroki stanowią sugerowane modyfikacje powyższych etapów w celu zmiany stężeń aktyny, mikrotubul i miozyny, jeśli jest to pożądane.- Należy postępować zgodnie z opisanymi powyżej krokami, z wyjątkiem następujących modyfikacji w krokach 2.2.1 i 2.4.3.
- Aby zróżnicować stężenia aktyny i mikrotubul, a tym samym dostosować Przejdź do następnego kroku. i ΦAzwiększ lub zmniejsz objętość aktyny, R-aktyny i tubuliny 5-48 użytej w kroku 2.2.1, zgodnie z potrzebami26Podczas zmiany stężenia aktyny należy proporcjonalnie dostosować stężenia molowe R-aktyny i faloidyny, aby zachować te same stosunki molowe względem aktyny. Objętość buforu PEM należy dostosować w taki sposób, aby objętość końcowa mieszaniny pozostała 23 µLObjętości i stężenia wszystkich pozostałych składników pozostają bez zmian.
- Aby zmienić stężenie miozyny, należy dostosować objętość miozyny dodawaną do aliquoty (+) w kroku 2.4.3 zgodnie z potrzebami. Odpowiednio dostosuj objętość wody dejonizowanej (DI) dodawanej do aliquoty (-). Skoryguj objętość PEM w kroku 2.2.1, aby uwzględnić zwiększenie lub zmniejszenie objętości miozyny (+) i wody DI (-), zapewniając, że objętość końcowa każdej próbki ((+) oraz (-)) wynosi 14,98. μL.
3. Obrazowanie i charakterystyka kompozytów aktywnych z wykorzystaniem mikroskopii konfokalnej
- Aby obrazować kompozyty akto-miozynowo-mikrotubularne przygotowane w kroku 2, należy użyć konfokalnego mikroskopu laserowego (LSCM) lub podobnego mikroskopu z obiektywem imersyjnym olejowym 60x 1,4 NA. Do jednoczesnej wizualizacji filamentów aktynowych i mikrotubul w oddzielnych kanałach fluorescencyjnych należy użyć lasera 561 nm z filtrami wzbudzenia/emisji 565/591 nm oraz lasera 48 nm z filtrami wzbudzenia/emisji 48/525 nm.
- Należy umieścić komorę z próbką na mikroskopie w taki sposób, aby kanał kontrolny znajdował się bezpośrednio nad obiektywem. Należy upewnić się, że między obiektywem a szkiełkiem cover slip znajduje się warstwa oleju.
- Za pomocą sterowania stolikiem należy ustawić ostrość na kompozycie kontrolnym, a następnie zlokalizować obie powierzchnie komory z próbką. Przesunąć pozycję z do centrum komory z próbką. Należy sprawdzić obecność wyraźnych sieci filamentowych, jak pokazano na Rysunku 2.
- Podczas wizualizacji komory kontrolnej należy dostosować intensywność każdego lasera, aby umożliwić jednoczesną wizualizację filamentów aktynowych i mikrotubul. Należy zachować jak najniższą intensywność lasera, aby zapobiec fotowybielaniu (bardziej powszechnemu w kanale aktyny) oraz przenikaniu sygnału (zazwyczaj z mikrotubul do kanału aktyny).
- W celu charakterystyki nieaktywnej próbki kontrolnej należy zebrać trzy serie czasowe (filmy) z obrazami o rozmiarze 256 x 256 pikseli kwadratowych (213 µm x 213 µm) przy 2,65 fps, dla łącznej liczby ≥100 klatek. Każdą serię czasową należy zebrać w innym regionie komory z próbką, oddzielonym o ≥50 µm. Należy upewnić się, że wykrywalny ruch jest minimalny i nie występuje przepływ ani przebudowa.
- Należy wyłączyć laser 48 nm i za pomocą sterowania stolikiem przejść do komory (+).
- Używając lasera 568 nm, należy zwizualizować mikrotubule w kanale (+), aby upewnić się, że sieć została prawidłowo utworzona (Rysunek 2), i zidentyfikować osiowe centrum komory z próbką (które może różnić się od centralnej pozycji z komory kontrolnej).
- Należy włączyć laser 488 nm i powtórzyć krok 3.5 opisany powyżej z następującymi modyfikacjami. Serie czasowe należy zbierać przez maksymalnie 45 min, przerywając akwizycję, gdy próbka opuści pole widzenia, ulegnie rozerwaniu lub fotowybieleniu. Należy zarejestrować od 5 do 10 serii czasowych i śledzić czas rozpoczęcia każdej z nich w stosunku do początku pierwszej serii.
- Dane należy przeanalizować za pomocą metod DDM, SIA i PIV, zgodnie z opisem na Rysunku 3, Rysunku 4, Rysunku 5 oraz w poprzednich publikacjach17,48,50,51.
UWAGA: Laser 488 nm lokalnie aktywuje aktywność ATP-azy miozyny poprzez dezaktywację blebbistatyny, dlatego powinien być włączany dopiero na początku akwizycji danych, tak aby t = 0 wypadało na początku serii czasowej. Parametry akwizycji są zoptymalizowane dla analizy mikroskopii dynamicznej różnicowej (DDM), przeprowadzonej wcześniej26.
4. Przygotowanie aktywnych kompozytów aktynowo-mikrotubularnych napędzanych przez motory kinezynowe
UWAGA: Poniższe kroki służą do tworzenia kompozytów aktyna i mikrotubul, które są wyprowadzane ze stanu równowagi przez białka motorowe kinezyny lub kombinację kinezyny i miozyny50.
- Przygotować motory kinezyny i miozyny zgodnie z poniższym opisem.
- W przypadku włączania miozyny należy wykonać krok 2.1.
- Aby utworzyć klastry motorów kinezyny, które wiążą się i wywierają siły pomiędzy parami mikrotubul, użyć mikropipety i sterylnych końcówek do dodania następujących składników do sterylnej probówki do mikrocentryfugi o objętości 1,5 mL: 1,16 µL PEM, 2,74 µL kinezyn dimerów 8,87 µM, 7,29 µL NeutrAvidiny 83,3 µM, 0,81 µL 2mM DTT. Pomieszać delikatnie poprzez pipetowanie roztworu w górę i w dół, a następnie inkubować w ciemności (używając czarnej probówki do mikrocentryfugi lub owijając ją folią) przez 30 min w temperaturze 4 °C.
UWAGA: Stosunek molowy dimerów kinezyny do NA wynosi 1:25.
- Zgodnie z krokiem 2.3 przygotować komory z próbkami, tworząc trzy komory zamiast dwóch. Krok ten należy przeprowadzić podczas inkubacji kinezyny (krok 4.1.2) i ultrawirowania miozyny (krok 4.1.1).
- Przygotować współsplątaną kompozytową sieć filamentów aktynowych i mikrotubul.
- Ustawić blok grzejny na 37 °C. Używając mikropipety i sterylnych końcówek, dodać do sterylnej probówki do mikrocentryfugi o objętości 1,5 mL następujące składniki: 3,21 µL PEM, 4,5 µL 1% Tween20, 2,18 µL aktyny 47,6 µM, 3,46 µL 5-R-tubuliny, 4,5 µL 10 mM ATP, 4,5 µL 10 mM GTP, 1,13 µL Taxolu 200 µM oraz 1,57 µL 48-faloidyny 20 µM. Upewnić się, że całkowita objętość wynosi 25 µL.
- Delikatnie pipetować roztwór w górę i w dół w celu wymieszania, a następnie umieścić na bloku grzejnym w temperaturze 37 °C w ciemności na 1 h. Wyjąć probówkę z bloku grzejnego i za pomocą mikropipety delikatnie domieszać 0,84 µL faloidyny 10 μM. Inkubować przez 5-10 min w temperaturze pokojowej, chroniąc przed światłem.
UWAGA: Dodanie faloidyny na tym etapie, a nie w kroku 4.3.1, poprawia znakowanie fluorescencyjne filamentów aktynowych, ponieważ 48-faloidyna nie musi konkurować z niez나kowaną faloidyną o miejsca wiązania aktyny.
- Przygotować aktywne kompozyty do obrazowania konfokalnego.
- Do roztworu z kroku 4.3.2 dodać 1,13 µL blebbistatyny 20 μM, 1,35 µL 10x Glu oraz 1,35 µL 10x GOC i delikatnie wymieszać poprzez pipetowanie w górę i w dół. Podzielić roztwór na trzy alikwoty po 10 µL i oznaczyć je jako (K), (K+M) oraz (-).
- Do alikwotu (K+M) dodać 2,54 µL miozyny z kroku 2.1.4. Do alikwotów (K) i (-) dodać 2,54 µL PEM.
- Używając mikropipety i sterylnych końcówek, dodać 2,5 µL klastrów kinezyny z kroku 4.1.2 do alikwotów (K) i (K+M). Pomieszać poprzez pipetowanie w górę i w dół. Do alikwotu (-) dodać 2,5 µL PEM, stosując tę samą technikę.
UWAGA: Podane stężenia aktyny i tubuliny dotyczą kompozytu z 2,32 µM aktyny i 3,48 µM tubuliny. Całkowite stężenie białka wynosi c = cA + cT = 5,8 μM , a molowy ułamek aktyny wynosi cA/(cA + cT) = ΦA = 0,4. Stężenia kinezyny i miozyny wynoszą odpowiednio 0,35 µM i 0,47 µM. Ogólne wytyczne dotyczące dostosowania cA, cT, c i ΦA znajdują się w kroku 2.5. - Za pomocą mikropipety powoli wprowadzić każdy roztwór do odpowiadającego mu kanału w przygotowanych komorach z próbkami (krok 4.2) poprzez działanie kapilarne. Naciskać tłok pipety bardzo powoli i delikatnie, aby nie wprowadzić pęcherzyków powietrza do kanału.
- Uszczelnić dwa otwarte końce każdego kanału szybko schnącą żywicą epoksydową lub klejem utwardzanym promieniami UV. Upewnić się, że klej całkowicie wyschł przed umieszczeniem próbki w mikroskopie.
UWAGA: Ważne jest, aby ten krok wykonać szybko, aby zminimalizować czas działania kinezyny bez monitorowania. Z tego powodu zaleca się stosowanie żywicy epoksydowej utwardzającej się w 1 min (zamiast 5 lub 10 min). Klej utwardzany promieniami UV jest pod tym względem korzystny, ponieważ utwardza się niemal natychmiast po wystawieniu na działanie promieni UV.
- Niezwłocznie obrazować przygotowane próbki zgodnie z krokiem 3, z wyjątkiem następujących ważnych modyfikacji. Ponieważ kinezyna nie jest sterowana aktywacją świetlną, zaczyna działać natychmiast po kroku 4.4.3, dlatego ten moment należy oznaczyć jako t = 0. Aby obrazować kompozyt jak najbliżej początkowego stanu nieaktywnego (t = 0), najpierw obrazować kanały (K) i (K+M), a następnie odnotować czas, który upłynął między krokiem 4.4.3 a rozpoczęciem akwizycji danych (krok 3.8). W praktyce czas ten wynosi ok. 5 min.
5. Wprowadzanie pasywnych sieciujących do kompozytów aktywnych
UWAGA: Kroki te opisują sposób wykorzystania biotynylowanych podjednostek aktyny i tubuliny oraz NeutrAvidyny (NA) do pasywnego sieciowania aktyny z aktyną (A-A) lub mikrotubul z mikrotubulami (M-M) w aktywnych kompozytach opisanych w kroku 4.
- Przygotować kompleksy sieciujące A-A lub M-M z białkami biotynowanymi (aktyną biotyną lub tubuliną biotyną), NA i biotyną w stosunku 2:2:1 (aktyna/tubulina biotynowana:biotyna:NA). Rozpocząć ten proces przed Krokiem 4.
- W przypadku sieciujących czynników A-A należy użyć mikropipety i sterylnych końcówek do pipety, aby dodać 2 µL z 11.6 µM biotynowana aktyna, 1.39 µL z 8.33 µM NA, 2.27 µL z 1.02 µM biotyna i 4.34 µL PEM do probówki do mikrowirówki. Wymieszać delikatnie, pipetując ciecz w górę i w dół.
- W przypadku sieciujących czynników M-M, należy użyć mikropipety i sterylnych końcówek do pipety, aby dodać 1.86 µL z 4.55 µM biotynowana tubulina, 1.11 µL z 8.33 µM NA, 1.82 µL z 1.02 µM biotyna i 5.21 µL PEM do probówki do mikrocentryfugi. Pomieszać delikatnie, pipetując w górę i w dół.
- Owiń probówkę(tki) z kroku 5.1.1 i/lub 5.1.2 termoplastyczną folią uszczelniającą, aby stworzyć wodoszczelną barierę. Umieść je w pływaku w sonikatorze z kąpielą termostatyczną ustawioną na 4 °C.
- Sonicować przez 90 min w 4 °CW praktyce najlepiej jest umieścić sonikator w pomieszczeniu chłodniczym i dodać wkłady lodu do kąpieli sonikacyjnej, aby utrzymać niską temperaturę.
- Aby wprowadzić kompleksy sieciujące do próbek przeznaczonych do obrazowania, należy postępować zgodnie z krokiem 4.3, modyfikując krok 4.3.1 w opisany poniżej sposób dla sieciowania A-A (krok 5.2.1) lub sieciowania M-M (krok 5.2.2).
- W celu sieciowania A-A połączyć w probówce do mikrocentryfugi następujące składniki: 1,94 µL membrany wymiany protonów (PEM), 4.50 µL z 1% Tween20, 2.18 µL z 47.6 µM aktyna, 3.46 µL z 45.5 µM tubulina 5-R, 1.13 µL sieciujących A-A (krok 5.1.1), 4.50 µL ze 100 mM ATP, 4.50 µL 10 mM GTP, 1.13 µL z 200 µM Taxol oraz 1.57 µL z 20 µM 48-falloidyna. Należy upewnić się, że objętość całkowita wynosi 25 µL.
- W celu przeprowadzenia sieciowania M-M należy połączyć w probówce do mikrocentryfugi następujące składniki: 1,97 µL z PEM, 4.50 µL 1% Tween20, 2.18 µL z 47.6 µM aktyna, 3.76 µL z 45.5 µM tubulina 5-R, 1.13 µL z rozcieńczenia 1:4 sieciujących czynników M-M (krok 5.1.2), 4.50 µL 10 mM ATP, 4.50 µL 10 mM GTP, 1.13 µL z 200 µM Taxol oraz 1.57 µL z 20 µM 48-faloidyna. Należy upewnić się, że objętość całkowita wynosi 25 µL.
- Należy wykonać kroki 4.3.2–4.5, stosując konkretne stężenia dla stosunku molowego sieciującego do aktyny wynoszącego RA = 0,02 oraz stosunek molowy sieciujący:tubulina wynoszący RT = 0,05. Te RA oraz RT wartości te skutkują podobnymi długościami łączników między filamentami aktynowymi a mikrotubulami (dA
 60 nm i dMT 67 nm), oszacowane przy użyciu dA = Imonomer/2RA, gdzie jamonomer jest długością monomeru aktyny, a dMT = Ipierścień/26RT, gdzie japierścień jest długością pierścienia złożonego z 13 tubulin15,17.
Wyniki
Aby określić skuteczność przygotowania aktywnych kompozytów (Rycina 1) oraz do scharakteryzowania ich dynamiki i struktury stosuje się mikroskop fluorescencyjny z laserowym skanowaniem wyposażony w co najmniej dwa kanały fluorescencyjne, aby wizualizować jednocześnie filamenty aktynowe i mikrorurki (Rycina 2 i Rysunek 6). Wszystkie filamenty aktynowe i mikrotubule w kompozytach są rzadko znakowane, zamiast domieszkować jasne filamenty śledzące, jak to często się robi w in vitro badaniach. Ta metoda zapewnia, że mierzone dynamiki i struktury są reprezentatywne dla samego kompozytu, a nie dla znaczników, które powstają w warunkach innych niż kompozyty. Z tego powodu pojedyncze filamenty aktynowe i mikrotubule zazwyczaj nie mogą być rozdzielone, obrazy przedstawiają raczej strukturę sieci na poziomie mezoskalowym (Rycina 2 i Rycina 6).
To podejście znakowania zostało zoptymalizowane pod kątem analizy autokorelacji obrazów przestrzennych (SIA) i mikroskopii różnicowej dynamiki (DDM), które badają dynamikę i strukturę w przestrzeni Fouriera (Rysunek 4, Rysunek 5 oraz Rysunek 8)52,53,54,55. Do opisu i scharakteryzowania pól przepływu oraz dynamiki można również wykorzystać wizyjną metodykę pomiaru prędkości (PIV) (Rysunek 3 i Rysunek 7), jednak wymaga ona agregacji pikseli (niższa rozdzielczość przestrzenna) oraz większych przyrostów czasu opóźnienia (niższa rozdzielczość czasowa) niż SIA i DDM, aby wyeliminować błędne wektory wynikające z szumów w gęstych obrazach o niskim sygnale. Mimo to, PIV zaleca się do jakościowej analizy pól przepływu oraz potwierdzania wyników uzyskanych metodą DDM (Rysunek 4 i Rysunek 8)26,50.
Przedstawiono charakterystykę przykładową opisanych sieci przy użyciu tych analiz (tj. DDM, SIA, PIV), aby pomóc badaczom w adopcji podobnych metod do kalibrowania i charakteryzowania ich próbek. Szczegółowe opisy tych technik wykraczają jednak poza zakres niniejszej pracy. Aby zapoznać się ze szczegółowymi opisami sposobu wykonywania analizy DDM w tych oraz innych podobnych układach, w tym z przyjaznym dla użytkownika kodem w języku Python, należy odnieść się do wcześniejszych publikacji17,26,49,50 oraz do literatury tam cytowanej. Informacje dotyczące wykonywania analiz SIA i PIV w opisanych tutaj układach zawarte są w wcześniejszych pracach17,50.
Należy wykonać kilka kontroli, opisanych poniżej, aby upewnić się, że kompozyty działają zgodnie z oczekiwaniami. Kompozyt bez miozyny lub kinezyny powinien być praktycznie statyczny, z minimalnymi fluktuacjami termicznymi lub dryftem. Filamenty aktynowe i mikrotubule powinny być współplątane i jednorodnie rozłożone, z minimalnym wiązaniem, agregacją lub rozdziałem fazowym aktyny i mikrotubul w całym polu widzenia o powierzchni około 200 µm x 200 µm (Rycina 2, skrajnie z lewej)17. Podobny wynik należy oczekiwać dla kompozytów zawierających miozynę, które nie zostały jednak wystawione na działanie światła o długości fali 488 nm (w celu dezaktywacji blebbistatyny).
Po wprowadzeniu miozyny i naświetleniu światłem o długości fali 488 nm, kompozyty ulegają skurczowi, który jest w dużej mierze izotropowy i podobny dla aktyny oraz mikrotubul, co widać na obrazach mikroskopowych zrobionych przed i po aktywności miozyny (Rycina 2), a także na odpowiadających im polach przepływu PIV w różnych czasach trwania aktywności (Rycina 3). Aby określić, czy ruch ma charakter balistyczny, dyfuzyjny, subdyfuzyjny itp., charakterystyczny czas dekorelacji τ(q) wyznaczony metodą DDM ocenia się jako funkcję wektora falowego (tj. przestrzeni odwrotnej). Zobacz szczegółowy opis w publikacjach17,26,49. Rycina 4 pokazuje również, jak stosować metodę DDM do charakteryzacji tych kompozytów. Mocowe skalowanie τ(q)~1/vqβ, gdzie β = 1, wskazuje na ruch balistyczny z prędkością v. Dla porównania, β = 2 odpowiada dynamice dyfuzyjnej, gdzie v jest współczynnikiem dyfuzji. Wszystkie aktywne kompozyty wykazują skalowanie balistyczne (Rycina 4A) z prędkościami zależnymi od stężeń aktyny i miozyny (Rycina 4B), które mogą zmieniać się w czasie trwania aktywności, przyspieszając lub zwalniając (Rycina 4C,D).
Przebudowa sieci i jej grupowanie, widoczne na Rysunku 2 oraz bardziej wyraźne przy wyższych stężeniach aktyny i miozyny, może być scharakteryzowana za pomocą analizy SIA, jak pokazano na Rysunku 5, i opisana wcześniej17,48,50. Krótko mówiąc, długość korelacji ξ, która jest miarą charakterystycznego rozmiaru struktur na obrazie, może być wyznaczona poprzez dopasowanie każdej krzywej autokorelacji intensywności przestrzennej g(r) do funkcji wykładniczej odległości r między pikselami. Wyższe piki g(r), utrzymujące się na większych odległościach, wskazują na większe struktury (tj. wiązanie, grupowanie pojedynczych filamentów). Jak pokazano na Rysunku 5, przy wyższych frakcjach aktyny i stężeniach miozyny, istotna przebudowa i agregacja odzwierciedlone są w wzroście ξ w czasie.
Właściwości lepkosprężyste oraz nieliniową odpowiedź mechaniczną aktywnych kompozytów można również badać za pomocą mikrereometrii z wykorzystaniem pułapek optycznych (OTM). Protokoły i przykładowe wyniki takich eksperymentów wykraczają jednak poza zakres niniejszej pracy. Zainteresowanych czytelników odsyła się do wcześniejszych publikacji48,56, które szczegółowo opisują sposób wykonywania pomiarów OTM oraz oczekiwane wyniki.
Korzystając z tego samego zestawu narzędzi eksperymentalnych i analitycznych, opisanego powyżej, w poniższej sekcji omówiono zmiany dynamiki i struktury, które występują po wprowadzeniu silników kinezynowych oraz kroslinkerów biotyno-NA do kompozytów (Rysunek 6, Rysunek 7 i Rysunek 8). Rysunek 6 przedstawia przykładowe obrazy konfokalne kompozytów napędzanych wyłącznie kinezyną (K) lub kinezyną i miozyną (K+M), z dodatkiem i bez pasywnego kroslinkowania (XL) filamentów aktynowych lub mikrotubul.
Wprowadzenie kinezyny do kompozytów początkowo prowadzi do podobnej dynamiki i przebudowy jak w przypadku kompozytów napędzanych miozyną, co pokazano w górnym wierszu Rysunku 7 (Klasa 1). Jednak dynamika ta zazwyczaj przechodzi w anizotropowy przepływ na dużą skalę (Rysunek 7, środkowy wiersz, Klasa 2), przyspieszenie oraz zwolnienie (Rysunek 7, dolny wiersz, Klasa 3). Te cechy wiążą się z klasteryzacją i agregacją na poziomie mezoskalowym po 5–30 minutach (Rysunek 6 oraz Rysunek 8B). Pole przepływu i mapy czasowe w kolorze wygenerowane metodą PIV, pokazane na Rysunku 7, przedstawiają przykłady przebudowy izotropowej (Klasa 1, górny panel), przepływu ukierunkowanego (Klasa 2, środkowe panele) oraz dwukierunkowego przyspieszenia (Klasa 3, dolne panele).
Prędkości aktyny i mikrotubul w różnych punktach czasowych podczas aktywności, wyznaczone poprzez dopasowania do τ(q) krzywe, które obrazują przyśpieszenie, po którym następuje opóźnienie (Rycina 8), który zależy od utwardzanie sieciowe. Jak pokazano również w Rycina 8, gdy oba białka motoryczne są obecne, dynamika jest rzeczywiście wolniejsza niż w przypadku kompozytów zawierających wyłącznie kinezynę, a rozpoczęcie przepływu na poziomie mezoskalowym jest opóźnione. Miozyna wspiera również bardziej jednorodne przeplatanie się sieci aktynowych i mikrotubulinowych przez cały czas trwania aktywności, a także ogranicza agregację i przebudowę struktur. Efekty te można zaobserwować na obrazach w Rycina 6 i są ilościowo określone przez zmieniające się w czasie długości korelacji obliczone poprzez SIA, które zazwyczaj są mniejsze w obecności miozyny (Rycina 8B).
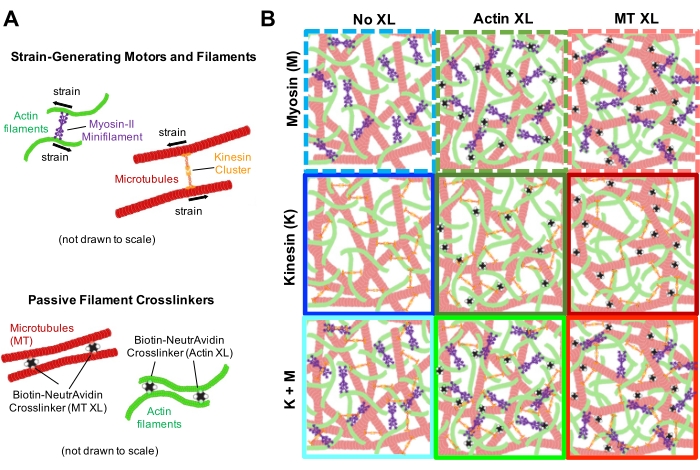
Rycina 1. Projekt i charakterystyka aktywnych kompozytów aktyna-mikrotubule zawierających wiele silników generujących siłę oraz pasywne krzyżowe wiązania. (A) Monomery aktyny i dimer tubuliny są kopolimeryzowane przy stężeniach molowych cA i cT w zakresie 0,73–11,6 μM oraz przy ułamkach molowych aktyny ΦA = cA / (cA + cT) równych 0, 0,25, 0,5, 0,75 i 1, tworząc współplątane sieci filamentów aktynowych (zielone) i mikrotubul (czerwone). Pasywne wiązanie krzyżowe uzyskuje się za pomocą NA, łącząc biotynylowane filamenty aktynowe (Actin XL) lub mikrotubule (MT XL) w stosunkach molowych wiązania krzyżowego do białka RA = 0,01–0,08 i RMT = 0,001–0,01 odpowiednio dla aktyny i mikrotubul. Minifilamenty miozyny-II (fioletowe) oraz klastry kinezyny (pomarańczowe), przy stężeniach cM = 0,12–0,48 μM i cK = 0,2–0,7 μM, pchają i ciągną filamenty, powodując wypchnięcie kompozytów poza stan równowagi. (B) Schemat przestrzeni formulacji. Minifilamenty miozyny II (M), klastry kinezyny (K) lub oba silniki (K+M) są wprowadzane do kompozytów bez pasywnych wiązań krzyżowych (No XL), z wiązaniami aktyna-aktyna (Actin XL) oraz z wiązaniami mikrotubula-mikrotubula (MT XL). Wszystkie rysunki schematyczne nie są wykonane w skali. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
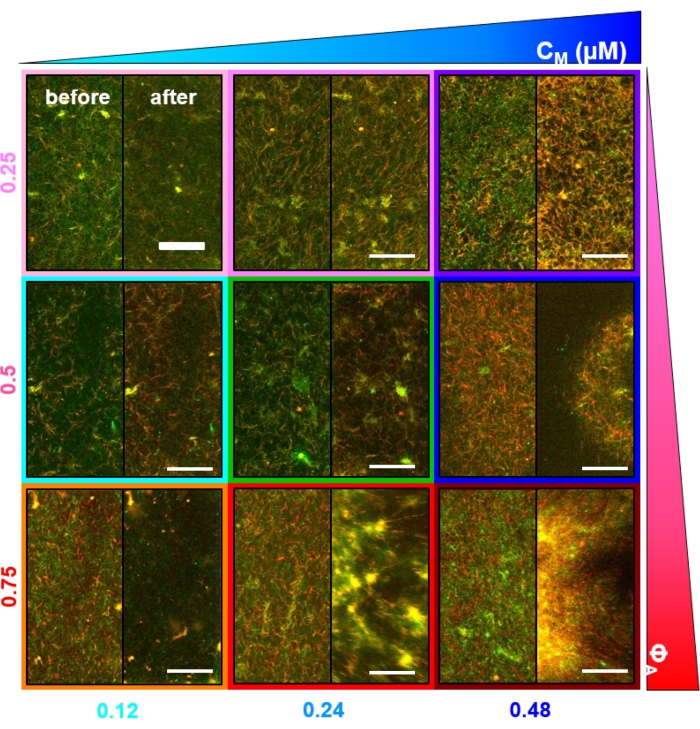
Rysunek 2. Dwukolorowa mikroskopia konfokalna kompozytów cytoszkieletu napędzanych miozyną przy różnym stężeniu miozyny cM oraz frakcje aktyny molowej ΦA. (A) 256 x 128 pikseli kwadratowych (212 x 106 μm2dwukolorowe obrazy mikroskopii konfokalnej pokazują, jak kompozyty filamentów aktynowych (zielone) i mikrorurek (czerwone) ulegają przeorganizowaniu poprzez aktywność silników miozynowych. Nie występują żadne silniki kinezyny ani pasywne łączniki poprzeczne. Na każdym panelu obrazy wykonane na początku (po lewej, przed) i na końcu (po prawej, po) 45-minutowej aktywacji miozynpoprzez oświetlenie światłem o długości fali 488 nm w celu dezaktywacji blebbistatyny) są przedstawione. Klatki uporządkowane są według rosnącego stężenia molowego miozyny (cM), przechodząc od lewej do prawej, oraz zwiększając ułamek molowy aktyny (ΦA), przechodząc od góry do dołu. Kolory obramowania każdego panelu odpowiadają kodowaniu barwowemu zastosowanemu w Rysunek 4 i Rycina 5. W paskach skalowych są 50 μM. Aby najlepiej uchwycić dynamikę i strukturę do analizy, stosujemy szybkość nagrywania w zakresie 1–5 klatek na sekundę oraz obszary interesujące (ROI) o wielkości 50–250 µm boki oraz trwania serii czasowych wynoszącego 5–45 min, w zależności od szybkości kurczenia się i przekształcania. W panelach, w których obrazy przed i po są podobne, widać minimalne przebudowy, jak to ma miejsce w panelach różowych, magenta i cyjan. Kumulację na małą skalę, świadczącą o zwiększonym heterogenizmie i obecności jasnych, plamkowatych struktur, można zaobserwować na panelach pomarańczowym, zielonym i czerwonym. Skurcz na dużą skalę, widoczny jako jednolite zmniejszanie się sieci, jest wyraźny na panelach niebieskim i fioletowym. Rycina została zmodyfikowana na podstawie źródła17. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 3. Badanie prędkości cząstek metodą PIV (ang. particle image velocimetry) wykazuje, że aktywność aktomiozynowa wywołuje zsynchronizowane kontraktylne dynamiki aktyny i mikrotubul w kompozytach współsplątanych. Pola przepływu PIV dla aktyny (górnego rzędu) i mikrotubul (dolnego rzędu) w kompozytach napędzanych miozyną przy (ΦA, cM) = (0,5, 0,24) w kolejnych momentach czasu podczas 6-minutowej serii czasowej. Pola przepływu wygenerowano za pomocą wtyczki PIV do programu Fiji/ImageJ z opóźnieniem 20 s i binningiem 2 piksele × 2 piksele. Aktyna, jak i mikrotubule wykazują spójny ruch skierowany ku centralnemu obszarowi pola widzenia przez cały czas trwania nagrania. Wszystkie obrazy zawierają skalę długości o wartości 50 μm. Różne kolory strzałek odpowiadają różnym prędkościom, zgodnie z podziałką kolorów umieszczoną po prawej stronie pól wektorowych. Rycina została zmodyfikowana na podstawie źródła26. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
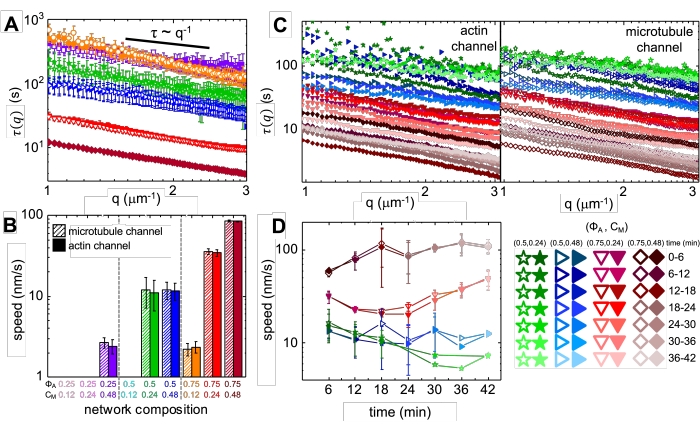
Rysunek 4Czasowo-rozróżniona mikroskopia różnicowa dynamiczna (DDM) mierzy szybkość i typ ruchu aktyny oraz mikrotubul w aktywnych kompozytach. (ADDM jest wykonywane dla kanałów mikrotubul (u góry, otwarte symbole) i aktyny (na dole, wypełnione symbole) w szeregach czasowych w celu określenia charakterystycznych czasów rozpadu τ vs liczba falowa q zarówno dla aktyny (symbole wypełnione) jak i mikrorurek (symbole puste), zgodnie z wcześniejszym opisem17,26. Wszystkie krzywe podążają τ ~ q-1 skalowanie, wskazujące ruch balistyczny, z prędkościami v które są określone poprzez dopasowania do τ(q) = (vq)-1. Wyższe prędkości odpowiadają mniejszym τ(q) wartości dla dowolnej danej q. Kolory i kształty symboli odpowiadają (ΦA, cM) kombinacje pokazane na rysunku B. (B) Prędkości skurczu v są wyznaczane poprzez dopasowania do τ(q) krzywe pokazane na wykresie A, uśrednione dla wszystkich opóźnień w czasie trwania każdej 45-minutowej serii pomiarowej. (C) Rozdzielcza w czasie mikroskopia dynamiczna światła (trDDM) ilościowo określa zmiany dynamiki w czasie poprzez ocenę τ(q) dla aktyny (wypełnione symbole, lewo) i mikrorurek (puste symbole, prawo) w kolejnych przedziałach 6 minut (oznaczonych różnymi odcieniami tego samego koloru) w trakcie 45-minutowego czasu aktywacji. trDDM przeprowadza się dla każdego (ΦA, cM) kombinacja (oznaczona różnymi symbolami i kolorami), jak opisano w legendzie w prawym dolnym rogu. τ(q) krzywe pokazane na C wykazują podobne skalowanie i tendencje jak te na A, ale pokazują również zależność od czasu dla niektórych (ΦA, cM) składników, w szczególności dla ΦA = 0.75. (DSzybkości kurczenia się filamentów aktynowych (symbole zamknięte) i mikrotubul (symbole otwarte) określono na podstawie dopasowania do odpowiednich τ(q) krzywe. Słupki błędów na wszystkich wykresach oznaczają błąd standardowy wartości uzyskanych w trzech do pięciu powtórnym pomiarach. Rysunek zmodyfikowano na podstawie źródła17. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
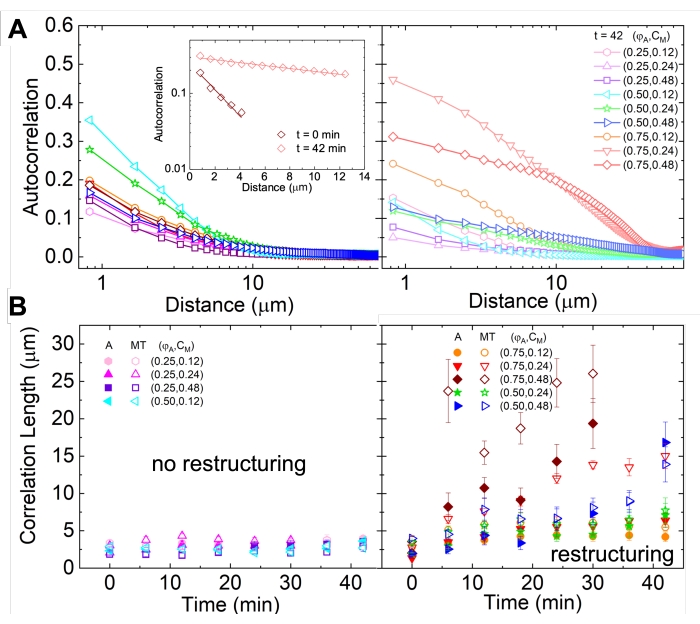
Rycina 5. Analiza przestrzennej autokorelacji obrazu (SIA) ilościowo opisuje reorganizację aktywnych kompozytów cytoszkieletowych napędzanych przez białka motoryczne. (A) Autokorelacja g(r) dla mikrotubul w chwili początkowej (po lewej, t = 0 min, ciemne odcienie) i końcowej (po prawej, t = 42 min, jasne odcienie) eksperymentu dla układów (ΦA, cM) wymienionych w legendzie. Wstawka: przykładowe dopasowania danych do  w czasie początkowym i końcowym dla (ΦA, cM) = (0,75, 0,12). (B) Średnie długości korelacji ξ dla aktyny (wypełnione symbole) i mikrotubul (puste symbole) dla każdego układu (ΦA, cM) wyznaczone poprzez dopasowanie wykładnicze krzywych g(r) , jak pokazano na wstawce w części A. Dane podzielono na te, które wykazują minimalną (po lewej) oraz znaczącą (po prawej) reorganizację. Słupki błędów w częściach A i B przedstawiają błąd standardowy z trzech do pięciu powtórzeń. Rycina została zmodyfikowana na podstawie odniesienia17. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
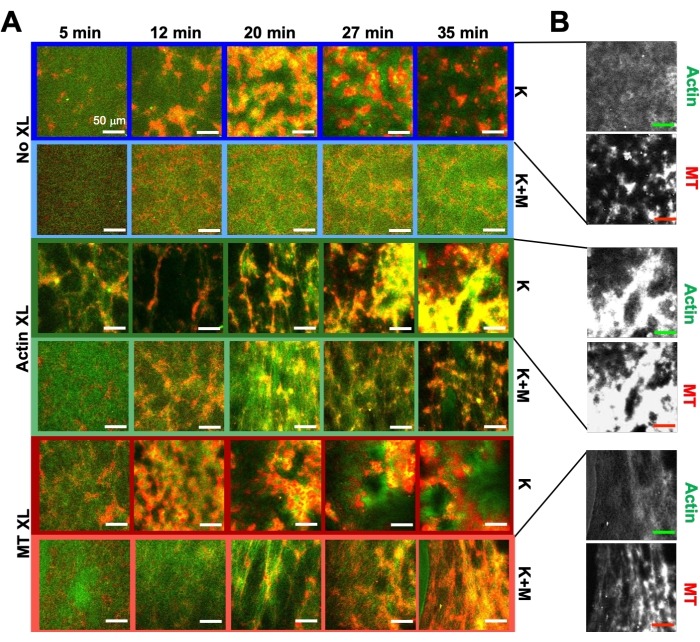
Rycina 6. Wprowadzanie silników kinazynowych i biernych łączników poprzecznych do aktywnych kompozytów w celu zwiększenia możliwości programowania oraz poszerzenia przestrzeni fazowej dynamiki i struktury. (A) Dwukolorowe obrazy konfokalne aktyny (zielona) i mikrotubul (czerwona) w aktywnych kompozytach pokazują złożoną, zależną od składu reorganizację w czasie (wskazano w minutach). Pięć obrazów w każdym wierszu odpowiada pięciu klatkom serii czasowej składającej się z 2000 klatek, uzyskanej dla kompozytu napędzanego kinazyną (K, wiersze 1, 3, 5) lub kinazyną i miozyną (K+M, wiersze 2, 4, 6), zawierającego albo żadnych biernych łączników poprzecznych (Brak XL, wiersze 1, 2), albo łączniki aktyna-aktyna (Łąc. aktyny, wiersze 3, 4), albo łączniki mikrotubula-mikrotubula (Łąc. MT, wiersze 5, 6). Skala długości na wszystkich obrazach to 50 µm. Kolory konturów odpowiadają schematowi barw z Ryciny 8. (B) Oddzielne kanały fluorescencji aktyny i mikrotubul dla kompozytów napędzanych wyłącznie kinazyną pokazują różnorodne struktury, w tym ko-lokalizację aktyny i MT oraz mikrofazowe rozdzielenie. Przedstawione obrazy dotyczą kompozytów o stężeniach cA = 2,32 μM, cT = 3,48 μM, cK = 0,35 μM, cM = 0,47 μM (wiersze 2, 4, 6), RA = 0,02 (wiersze 3, 4) oraz RMT = 0,005 (wiersze 5, 6). Wszystkie kompozyty rozpoczynają się od jednorodnie rozmieszczonych, wzajemnie przenikających się sieci aktyny i mikrotubul (kolumna 1). Kompozyty napędzane kinazyną bez łączników poprzecznych (wiersz 1) tworzą luźno połączone, niestabilne skupiska bogate w mikrotubule. Aktyna początkowo ko-lokalizuje się w centrum tych agregatów, ale następnie jest wypychana z obszarów bogatych w mikrotubule, które dalej się kurczą i odłączają od siebie. Łączenie poprzeczne aktyny (wiersz 3) utrudnia to mikroskalowe rozdzielenie aktyny i MT, a zamiast tego skupiska bogate w MT są połączone poprzez długie nici aktyny. Łączenie poprzeczne aktyny umożliwia również powolne wchłanianie aktyny do obszarów bogatych w MT, wskutek czego kompozyt staje się połączoną siecią skupisk aktyny i MT. Łączenie poprzeczne mikrotubul (wiersz 5) prowadzi do niestabilnego skupiania się MT, które z czasem się łączą, co skutkuje rozdzieleniem fazowym aktyny i MT w większej skali. Dodanie miozyny (wiersze 2, 4, 6) ogranicza wywołane przez kinazynę rozwarstwianie i reorganizację. Bez łączników poprzecznych (wiersz 2), kompozyty wykazują niewielkie przemieszczenia w ciągu kilku godzin. Łączenie poprzeczne zwiększa reorganizację oraz ko-lokalizację aktyny i mikrotubul (wiersze 4, 6). W szczególności, gdy mikrotubule są połączone poprzecznie (wiersz 6), obserwuje się znaczące przenikanie się i reorganizację w sieci włókniste przypominające pajęczynę. Rycina została zmodyfikowana na podstawie źródła50. Kliknij tutaj, aby wyświetlić większą wersję tego obrazu.
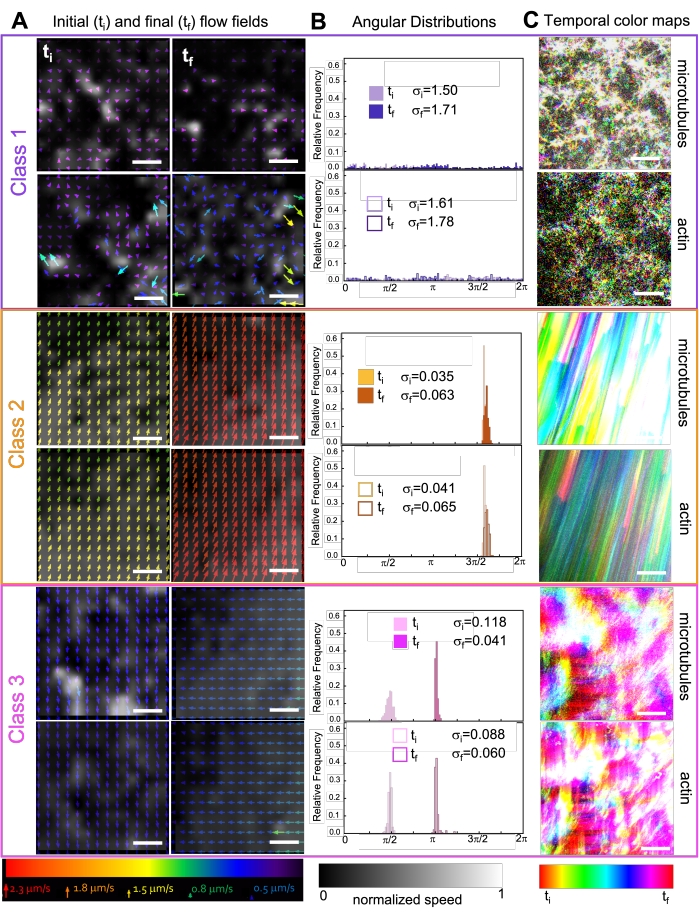
Rycina 7. PIV pokazuje, że aktywne kompozyty wykazują trzy klasy przestrzennie i czasowo odrębnych pól przepływu. (A) Pola przepływu PIV dla pierwszej (ti) i ostatniej (tf) klatki trzech reprezentatywnych serii czasowych, pokazujące różne klasy dynamiczne, jakie wykazują kompozyty przedstawione na Rycinie 6. Pola przepływu PIV dla mikrotubul (u góry) i aktyny (na dole) w przykładach z klasy 1 (u góry, fioletowy), klasy 2 (środek, pomarańczowy) oraz klasy 3 (na dole, magenta), przy czym kolory strzałek odpowiadają uniwersalnej skali szybkości u dołu, a skala szarości przedstawia rozkład przestrzenny szybkości, znormalizowany oddzielnie dla każdego pola przepływu zgodnie ze skalą pokazaną u dołu. Sztaby skali mają długość 50 μM. (B) Rozkłady kątowe wektorów prędkości z części A (w jednostkach radianów) z podanymi początkowymi i końcowymi odchyleniami standardowymi σi i σf. (C) Mapy czasowe w kolorze dla filmów analizowanych w częściach A i B pokazują pozycję każdego piksela w kolejnych klatkach względem jego punktu wyjściowego. Mapy klasy 1 pokazują ruch losowy o małej skali; mapy klasy 2 obrazują szybki, jednokierunkowy ruch przy minimalnej zmienności przestrzennej lub czasowej; mapy klasy 3 wykazują cechy zarówno klasy 1, jak i 2. Rycina została zmodyfikowana na podstawie źródła50. Kliknij tutaj, aby wyświetlić powiększoną wersję tego obrazu.
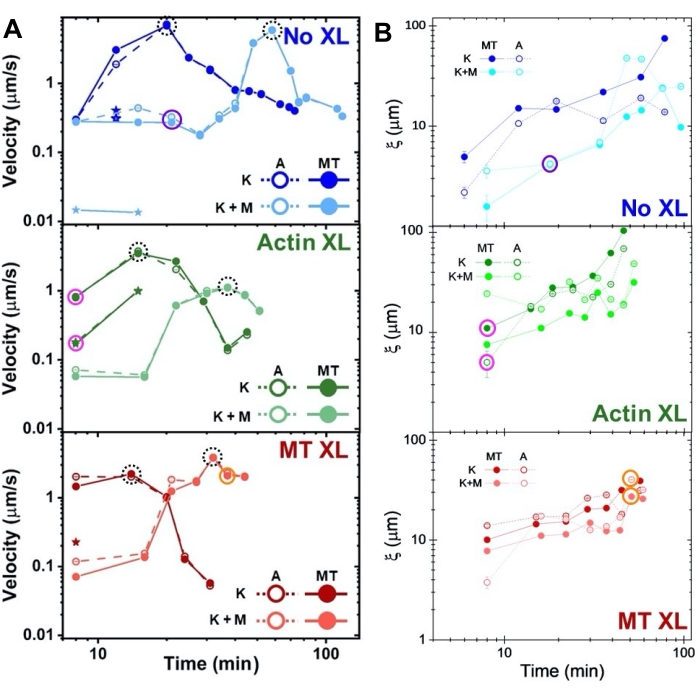
Rycina 8. DDM i SIA mierzą zależne od czasu dynamikę i strukturę kompozytów aktyna-mikrotubule złożonych z dwóch silników. (A) Prędkości kompozytów opisanych na Rycinie 6 i Rycinie 7, zmierzone poprzez DDM, pokazują przyspieszanie i zwalnianie kompozytów, programowane przez krzyżowanie i aktywność miozyny. Prędkości mikrotubul (MT, zamknięte kółka) i aktyny (A, otwarte kółka) przedstawiono jako funkcję czasu aktywności w kompozytach bez krzyżowania (u góry, niebieski), z krzyżowaniem aktyny (w środku, zielony), z krzyżowaniem mikrotubul (na dole, czerwony), bez miozyny (K, ciemniejsze odcienie) oraz z miozyną (K+M, jaśniejsze odcienie). Dla przypadków klasy 3, które mają dwie prędkości, wolniejszą prędkość oznaczono gwiazdką. Punkty danych otoczone przerywanymi czarnymi okręgami odpowiadają maksymalnej prędkości vmax dla każdej formuły. Słupki błędów (większość zbyt mała, by była widoczna) to błąd standardowy uzyskany z dopasowania do prawa potęgowego odpowiednich τ(q). (B) Długości korelacji strukturalnej ξ, wyznaczone poprzez SIA, w funkcji czasu aktywności, dla tego samego zestawu szeregów czasowych ocenionych w części A. Każdy punkt danych to średnia długości korelacji wyznaczona dla pierwszej i ostatniej klatki odpowiedniego szeregu czasowego. Ogólnie rzecz biorąc, ξ wzrasta w czasie zarówno dla aktyny, jak i mikrotubul we wszystkich systemach kompozytowych, a kompozyty napędzane wyłącznie kinezyną mają większe długości korelacji niż te, w których obecna jest również miozyna. Punkty danych na wykresach A i B odpowiadające trzem szeregom czasowym analizowanym na Rycinie 7 otoczone są okręgiem w odpowiednim kolorze klasy (1 = fioletowy, 2 = pomarańczowy, 3 = magenta). Rycina została zmodyfikowana z odniesienia50. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Kluczowym osiągnięciem opisanego powyżej zrekonstruowanego systemu jest jego modułowość i możliwość dostrajania, dlatego użytkownicy są zachęcani do modyfikowania stężeń białek, silników, środków sieciujących itp., aby dopasować je do pożądanych wyników, niezależnie od tego, czy chodzi o emulację określonego procesu komórkowego, czy też zaprojektowanie materiału o określonej funkcjonalności lub właściwościach mechanicznych. Ograniczenia zakresu stężeń aktyny i tubuliny ustala się na dolnej granicy przez stężenie krytyczne potrzebne do polimeryzacji aktyny (~0,2 μM)57,58,59 i tubuliny (~3 - 4 μM)60, a na górnej granicy przez przejście do wyrównania nematycznego włókien aktyny (~90 μM)61,62 lub mikrotubul (~35 μM)63. Monomery aktyny i dimery tubuliny powinny być polimeryzowane razem we włókna, a nie mieszane ze sobą po polimeryzacji, aby zapewnić, że tworzą jednorodnie przenikające się sieci perkolowane, które synergistycznie się wspierają. Nowa dynamika, którą wykazują kompozyty, opiera się na tej interakcji. Chociaż ogólnie ważne jest, aby wykonać wszystkie kroki opisane w protokole, aby pomyślnie odtworzyć pokazane wyniki, niektóre kroki są bardziej wymagające, podczas gdy inne mają miejsce na modyfikację i dostosowanie do konkretnych potrzeb i dostępnych zasobów.
Na przykład jednym z ważnych kroków w celu zapewnienia powtarzalnych wyników jest prawidłowe przygotowanie i przechowywanie odczynników zgodnie z wytycznymi zawartymi w Tabeli Materiałów. Białka cytoszkieletu (aktyna, tubulina, miozyna, kinezyna) są labilne i powinny być porcjowane, zamrażane w płomieniach ciekłym azotem i przechowywane w temperaturze -80 °C w podwielokrotnościach jednorazowego użytku. Po usunięciu z temperatury -80 °C podwielokrotności należy przechowywać na lodzie. Białka cytoszkieletu nie zachowują niezawodnie funkcji po dodatkowych cyklach zamrażania i rozmrażania.
Mikrotubule są bardziej wrażliwe na depolimeryzację i denaturację niż aktyna. Po usunięciu z temperatury -80 °C tubulina powinna być przechowywana na lodzie przed polimeryzacją i zużyta w ciągu 12 godzin. Po polimeryzacji mikrotubule należy przechowywać w temperaturze pokojowej. Bardzo ważne jest również ustabilizowanie mikrotubul za pomocą taksolu, aby zapobiec depolimeryzacji. Stabilizacja faloidyny włókien aktyny jest również ważna dla stłumienia zużywającego ATP kieratu aktyny, który konkuruje z aktywnością miozyny i kinezyny.
Ultrawirowanie silników miozyny jest kolejnym krytycznym krokiem, ponieważ usuwa nieaktywne martwe głowice miozyny. Nieusunięcie enzymatycznie nieaktywnych monomerów powoduje bierne sieciowanie sieci aktynowej i utratę aktywności. Aby przedłużyć aktywność ATPazy silników, można włączyć system regeneracji ATP, taki jak fosforan kreatyny i fosfokinazakreatyny 64 .
Wreszcie, utrzymanie aktywności kompozytu wymaga zahamowania adsorpcji włókien i silników do ścianek komory próbki, co można osiągnąć poprzez pasywację szkiełek nakrywkowych i szkiełek mikroskopowych. Białka motoryczne są szczególnie podatne na adsorpcję, co powoduje, że kompozyt jest przyciągany do powierzchni komory próbki, przemieszcza się poza pole widzenia, zapada się do 2D i nie jest już poddawany aktywności. Silanizacja szkiełek nakrywkowych i szkiełek jest skutecznym sposobem pasywacji powierzchni i zapobiegania adsorpcji (patrz krok 1). Alternatywną metodą pasywacji stosowaną skutecznie w eksperymentach z cytoszkieletami in vitro jest pokrycie powierzchni dwuwarstwą lipidową, podobną do błony komórkowej18. Ta metoda jest korzystna, jeśli chce się przywiązać białka do powierzchni lub wprowadzić inne specyficzne interakcje białko-powierzchnia, ponieważ dwuwarstwa może być funkcjonalizowana. W przypadku eksperymentów z pęsetami optycznymi pasywacja mikrosfer jest również krytyczna i można ją osiągnąć poprzez pokrycie karboksylowanych mikrosfer BSA lub PEG za pomocą chemii sieciującej karbodimid48.
Istnieje kilka aspektów prezentowanych protokołów, które badacze mogą rozważyć zmianę w celu dostosowania do swoich potrzeb. Po pierwsze, naukowcy mogą zdecydować się na zastąpienie nienatywnych środków sieciujących biotynę-NA biologicznymi środkami sieciującymi, takimi jak alfa-aktynina lub MAP65, które sieciują odpowiednio aktynę i mikrotubule 28,65,66. Zastosowanie nienatywnych środków sieciujących w opisanych tutaj kompozytach jest motywowane ich zwiększoną odtwarzalnością, stabilnością i możliwością przestrajania w porównaniu z natywnymi sieciownikami. Ze względu na silne wiązanie biotyna-NA, można założyć, że środki sieciujące są trwałe, a nie większość natywnych środków sieciujących, które przejściowo wiążą się z szerokim zakresem rotacji. Dynamika przejściowego sieciowania komplikuje analizowanie wkładu środków sieciujących i silników w dynamikę. Co więcej, łączniki biotyna-NA mogą być wszechstronnie stosowane do sieciowania zarówno aktyny, jak i mikrotubul, a także sieciowania aktyny do mikrotubul. W ten sposób można dokonać jednoznacznego porównania między motywami sieciowania, zachowując wszystkie inne zmienne (np. rozmiar środka sieciującego, powinowactwo wiązania, stechiometrię itp.). Wreszcie, odczynniki potrzebne do włączenia łączników biotyna-NA są powszechnie dostępne na rynku, dobrze scharakteryzowane i powszechnie stosowane w wielu laboratoriach biofizycznych. Jednak jedną z kluczowych zalet opisanej tutaj platformy in vitro jest jej modułowość, więc naukowcy powinni być w stanie bezproblemowo zastąpić łączniki biotyna-NA natywnymi łącznikami, jeśli zechcą.
Po drugie, w obecnym protokole monomery aktyny i dimery tubuliny są polimeryzowane we włókna razem w probówce wirówkowej przed dodaniem do komory próbki. Przepuszczenie roztworu splątanych białek nitkowatych do komory próbki może spowodować wyrównanie przepływu, zwłaszcza mikrotubul, co powoduje zaburzenie pożądanej izotropii i jednorodności kompozytów. Rzeczywiście, dużym postępem we wcześniejszych pracach nad kompozytami aktynowo-mikrotubulowymi w stanie ustalonym była zdolność do kopolimeryzacji aktyny i mikrotubul in situ (w komorze próbki) w celu zapewnienia tworzenia izotropowych przenikających się sieci aktyny i mikrotubul 15,16,27. Jednak rozszerzenie tego podejścia na kompozyty aktywne wymagałoby dodania silników do próbki przed polimeryzacją aktyny i tubuliny oraz inkubacji całej próbki w temperaturze 37 °C przed eksperymentami. Testy tej odmiany protokołu wykazały zmniejszoną polimeryzację aktyny i brak dostrzegalnej aktywności motorycznej, prawdopodobnie z powodu konkurencyjnej aktywności ATPazy i przedłużonej inkubacji silników w temperaturze 37 °C. Na szczęście nie ma zauważalnego wyrównania przepływu kompozytów przy przestrzeganiu obecnych protokołów, co można zobaczyć na rysunku 2, rysunku 3 i rysunku 6. Niemniej jednak zachęca się naukowców do projektowania protokołów, które pozwalają na tworzenie aktywnych kompozytów in situ.
Kolejną kwestią do rozważenia jest schemat znakowania fluorescencji, który pociąga za sobą rzadkie znakowanie wszystkich filamentów aktynowych i mikrotubul w sieci. To podejście do etykietowania zostało zoptymalizowane pod kątem bezpośredniej wizualizacji struktury sieci, a nie wnioskowania o strukturze i dynamice za pomocą włókien znacznikowych lub mikrosfer. Jednak kompromis polega na tym, że poszczególne filamenty nie są jasno oznaczone i rozdzielcze. Jednym z podejść, które naukowcy mogą zastosować, aby zarówno rozdzielić pojedyncze włókna, jak i zobrazować strukturę sieci, jest domieszkowanie wstępnie uformowanych włókien znakowanych innym fluoroforem, dzięki czemu zarówno otaczająca sieć, jak i poszczególne włókna mogą być obrazowane jednocześnie. Jednak w przypadku stosowania więcej niż dwóch fluoroforów i kanałów wzbudzenia/emisji, przebijanie między kanałami jest często trudne do wyeliminowania, dlatego należy zachować ostrożność przy wyborze fluoroforów, filtrów i intensywności lasera.
Powiązanym ograniczeniem jest brak możliwości wizualizacji silników miozyny lub kinezyny w kompozytach. Zastosowane znakowane fluorescencyjnie monomery aktyny i dimery tubuliny są dostępne na rynku, podczas gdy wizualizacja miozyny lub kinezyny w kompozytach wymaga wewnętrznego znakowania. Zachęca się naukowców do podjęcia kolejnego kroku w celu oznaczenia silników, tak jak to zrobiono wcześniej18,67, aby móc jednoznacznie powiązać aktywność motoryczną i wiązanie z dynamiką i strukturami, które wykazują nasze kompozyty.
Na koniec należy zauważyć, że w obecnym protokole początek i czas trwania aktywności kinezyny nie jest kontrolowany. Ponieważ aktywność miozyny jest kontrolowana za pomocą fotodezaktywacji bróbstatyny, jak opisano powyżej, w celu wbudowania podobnej aktywacji świetlnej kinezyny, można włączyć aktywowane światłem ATP.
Aby zwiększyć złożoność opisanych tutaj projektów, aby lepiej naśladować warunki komórkowe i poszerzyć przestrzeń parametrów dynamiczno-struktura-funkcja, przyszłe prace skupią się na włączeniu włókien pośrednich, takich jak wimentyna68,69, a także innych silników, takich jak dyneina13,70. Żelsolina zostanie również włączona w różnych stężeniach w celu kontrolowania długości aktyny14, a także białka tau w celu kontrolowania sztywności mikrotubul.
Podsumowując, przedstawione protokoły opisują, w jaki sposób projektować, tworzyć i charakteryzować dynamikę, strukturę i mechanikę systemów materii aktywnej inspirowanych cytoszkieletem, które zawierają dwa oddzielne składniki generujące siłę czynną, które działają na różne podłoża w jednym systemie. Ta przestrajalna i modułowa platforma przybliża wysiłki związane z rekonstytucją o jeden ważny krok do naśladowania cytoszkieletu komórkowego i oferuje unikalną możliwość programowania jego właściwości w szerokiej przestrzeni fazowej poprzez niezależne włączanie, usuwanie i dostrajanie różnych komponentów. Co więcej, wszystkie komponenty tego wszechstronnego systemu są dostępne na rynku (patrz tabela materiałów), z wyjątkiem dimerów kinezynowych, które są oczyszczane w Ross Lab, jak opisano wcześniej50, i dostępne na życzenie. Wreszcie, cały kod analizy jest dostępny bezpłatnie za pośrednictwem GitHub49 i jest oparty na wolnych językach programowania i oprogramowaniu (Python i Fidżi). Miejmy nadzieję, że przejrzyste rozpowszechnianie protokołów do projektowania tych systemów sprawi, że platforma ta będzie bardziej dostępna dla zróżnicowanej grupy użytkowników o różnej wiedzy specjalistycznej, pochodzeniu, przynależności instytucjonalnej i celach badawczych.
Oświadczenia
Autorzy nie mają nic do ujawnienia
Podziękowania
Dziękujemy Mayi Hendija i Dr. Jonathanowi Michelowi za pomoc w analizie danych, a także Dr. Janet Sheung, Dr. Moumita Das i Dr. Michael Rust za pomocne dyskusje i wskazówki. Badania te były wspierane przez grant badawczy Fundacji Williama M. Kecka i nagrodę NSF DMREF Award (DMR 2119663) przyznaną RMRA i JLR oraz granty National Institutes of Health R15 (R15GM123420, 2R15GM123420-02) przyznane RMR-A i RJM.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| (-)-Blebbistatin Skrót używany w papierze: blebbistatin | Sigma Aldrich | B0560 | Stężenie w magazynie: 200 μ M w DMSO Storage: wysuszony, w DMSO, -20º C Receptury magazynowe i eksperymentalne: rozpuścić 1 mg proszku do 200 μ M w DMSO Storage, handling, troubleshooting Uwagi: ograniczony okres przydatności do spożycia, zwykle przestaje działać niezawodnie po 3-4 miesiącach. Kupuj i przygotowuj nowe rozwiązanie co 3 miesiące. |
| 1:20 488-tubulina: mieszanina tubuliny Skrót używany w papierze: 5-488-tubulina | NA | NA | strong>Stężenie magazynowe: 5 mg / ml w PEM Przechowywanie: jednorazowe podwielokrotności, -80º C, unikaj cykli zamrażania i rozmrażania Przepisy na zapasy i eksperymenty: mieszaj tubulinę i tubulinę 488 w stosunku 20:1, błyskawiczne zamrażanie z LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4º C, chronić przed światłem |
| 1:20 R-tubulina: mieszanina tubuliny Skrót używany w papierze: 5-R-tubulina | NA | NA | strong>Stężenie magazynowe: 5 mg / ml w PEM Przechowywanie: podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < silny> Przepisy na zapasy i eksperymenty: < / silny> mieszaj tubulinę i tubulinę rodaminy w stosunku 20: 1, błyskawiczne zamrażanie z LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4º C, chronić przed lekką |
| aktyną (biotyną): mięśnie szkieletowe Skrót używany w papierze: cytoszkielet biotynowo-aktynowy | AB07 | Stężenie zapasów: 1 mg / ml w buforze G Przechowywanie: podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / strong> rozpuść do 1 mg / ml w buforze G, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: (1) bezpośrednio przed użyciem rozcieńczyć do 0,5 mg / ml w PEM, (2) po usunięciu z -80º C, sklep podwielokrotność na lodzie w 4&ORDM; C przez okres do 1 tygodnia | |
| aktyna (rodamina): mięśnie szkieletowe królika Skrót używany w papierze: < / silny> | Cytoszkielet | AR05 | Stężenie magazynowe: < / silny> 1,5 mg / ml w buforze G Przechowywanie: < / silny> podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong > Przepisy na zapasy i eksperymenty: < / strong> rozpuść do 1,5 mg / ml w buforze G, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: po wyjęciu z -80º C, sklep podwielokrotność na lodzie w 4&ORDM; C, może być stosowany przez okres do 1 tygodnia |
| adenozynotrifosforanu Skrót używany w papierze: ATP | Thermo Fisher Scientific | A1048 | Stężenie zapasów: 100 mM Przechowywanie: w roztworze (pH 7), -20º Przepisy na < / > < strong> i eksperymentalne: < / strong> rozpamiętywać w DI H < sub>2< / sub>0, doprowadzić pH do 7 za pomocą NaOH Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: rutynowo sprawdzaj pH i dostosuj w razie potrzeby, hydrolizuje z czasem, wymieniaj co ~ 6-12 miesięcy |
| AlexaFluor488 Phalloidin Skrót używany w papierze: 488-falloidin | Thermo Fisher Scientific | A12379 | Stężenie magazynu: 100 μ M DMSO < mocny> Przechowywanie: < / mocny> chroniony przed światłem, wysuszony, -20º C Receptury magazynowe i eksperymentalne: rozpuszczone do 100 μ M z DMSO Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: bezpośrednio przed użyciem rozcieńczyć do 20 μ M w PEM (1 μ L w 4 i mu; L PEM) |
| AlexaFluor488– Oznaczone aktyną Skrót używany w papierze: 488-aktyna | Thermo Fisher | Scientific A12373 | Stężenie zapasów: 1,5 mg / ml w buforze G Przechowywanie: podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong > Stock i eksperymentuj Przepisy: < / silny> rozpuść do 1,5 mg / ml w buforze G, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: ten produkt został wycofany |
| Podstawowy środek do czyszczenia plazmowego Skrót używany w papierze: środek do czyszczenia plazmowego | Harrick Plasma | PDC-32G | |
| Bemis Laboratoryjna folia do owijania Parafilm M Skrót używany w papierze: przezroczysta folia | Thermo Fisher Scientific | 13-374-5 | |
| D-(+)-Glukoza Skrót używany w papierze: | Thermo Fisher Scientific | A1682836 | Stężenie zapasów: < / silny> 100x Przechowywanie: < / silny> przechowywać w stężeniu magazynowym (100x) lub 10x, wysuszony, w temperaturze -20º C < strong> Stock and Experiment Recipes: < / strong> rozpuść proszek do 4,5 mg / ml w DI H2< / sub>0 < strong> Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: końcowe stężenie w roztworze powinno 45 μ g/mL |
| D-Biotyna < silny> Skrót używany w papierze: < / mocny> biotyna | Fisher Scientific | BP232-1 | Stężenie zapasów: < / silny> 1,02 mM w PEM < silny> Przechowywanie: suszony, 4º C |
| dejonizowana woda nanoczysta Skrót używany w papierze: DI | |||
| Dimethyldichlorosilane Skrót używany w papierze: silan | Thermo Fisher Scientific | D/3820/PB05 | Stężenie zapasów: 2% rozpuszczone w Toulene |
| Dithiothreitol Skrót używany w papierze: DTT | Thermo Fisher Scientific | R0861 | Stock Stężenie: 1 M w DMSO Storage: wysuszony, -20º C Receptury magazynowe i eksperymentalne: rozcieńczyć do 2 mM w PEM bezpośrednio przed każdym eksperymentem |
| DMSO Bezwodny Skrót używany w papierze: DMSO | Thermo Fisher Scientific | D12345 | |
| F-Buffer Skrót używany w papierze: F-buffer | NA | NA | Stock Concentration: 10x Storage: wysuszony, -20º C Receptury magazynowe i eksperymentalne: 10 mM Imidazol (pH 7,0), 50 mM KCl, 1 mM MgCl2, 1 mM EGTA, 0,2 mM ATP |
| G-Buffer Skrót używany w papierze: G-buffer | NA | NA | Stock Concentration: 10x Storage: wysuszony, -20º C Receptury magazynowe i eksperymentalne: 2,0 mM Tris (pH 8), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl2. Przechowywać w temperaturze -20&st;C. |
| Szkiełko mikroskopowe szklane &NBSP; Skrót używany w papierze: slajd | Thermo Fisher Scientific | 22-310397 | |
| Oksydaza glukozowa + katalaza + β-merkaptoetanol Skrót używany w papierze: GOC | Sigma Aldrich | G2133-250KU, C1345, 63689 | Stężenie zapasów: < / silny> 100x Przechowywanie: < / silny> przechowywać w stężeniu zapasowym (100x) lub 10x, wysuszony, w temperaturze -20º C Receptury magazynowe i eksperymentalne: Dla 100x: 4,3 mg/ml oksydazy glukozowej, 0,7 mg/ml katalazy, 0,5% v/v β-merkaptoetanol w DI H20 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: końcowe stężenie w roztworze powinno wynosić: 0,005% β-merkaptoetanol, 43 μ g/ml oksydazy glukozowej, 7 μ g/ml katalazy |
| glu-GOC system oczyszczania tlenu < silny> Skrót używany w papierze: < / silny> glu-GOC | NA | NA | silny> Stężenie zapasów: < / mocny> 100x Przechowywanie: < / mocny> za każdym razem przygotuj świeży < silny> Przepisy na zapasy i eksperymenty: < / mocny> wymieszaj równe części Glu i GOC i dodaj w 1/100 końcowej objętości próbki bezpośrednio przed obrazowaniem Storage, Obsługa, uwagi dotyczące rozwiązywania problemów: przygotować z Glu i GOC bezpośrednio przed obrazowaniem |
| trifosforanu guanozyny < silny>Skrót używany w papierze: < / silny> GTP | Thermo Fisher Scientific | R0461 | Stężenie magazynu: < / silny> 100 mM Przechowywanie: < / silny> 100 μ L podwielokrotności przy -20º C |
| Instant Mix 1-minutowa żywica epoksydowa Skrót używany w papierze: epoksydowa | Loctite | 1366072 | |
| Kinesin-1 401 BIO 6x HIS Skrót używany w papierze: kinezyna | Przygotowane w JL Ross Lab na Uniwersytecie w Syracuse | NA | strong>Stężenie zapasów: 8,87 μ M w PEM Storage: jednorazowe podwielokrotności, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: biotynylowane dimery tworzą klastry kinezyny, każda podwielokrotność może być używana do 12 godzin przechowywana na lodzie w temperaturze 4º C |
| NeutrAvidin Skrót używany w papierze: NA | Thermo Fisher Scientific | 31000 | Stężenie magazynowe: 5 mg / ml w PEM Przechowywanie: wysuszony, -20º C Receptury magazynowe i eksperymentalne: rozpuścić proszek do 5 mg/ml w PEM |
| nr 1. Szkiełka nakrywkowe szklane (24 mm x 24 mm) Skrót używany w papierze: szkiełko nakrywkowe | Thermo Fisher Scientific | 12-548-CP | |
| Paklitaksel Skrót używany w papierze: Taxol | Thermo Fisher Scientific | P3456 | Stock Stężenie: 2 mM w DMSO Przechowywanie: chroniony przed światłem, wysuszony, -20º C < strong> Receptury magazynowe i eksperymentalne: rozpuścić do 2 mM za pomocą DMSO Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: bezpośrednio przed użyciem rozcieńczyć do 200 μ M w DMSO (0,4 μ L w 3,6 i mu; L DMSO) |
| PEM-100 Skrót używany w papierze: PEM | NA | NA | Stock Stężenie:< / mocny> 1x Przechowywanie: temperatura pokojowa (RT) Receptury magazynowe i eksperymentalne: 100 mM K-RURY (pH 6,8), 2 mM EGTA, 2 mM MgCl2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: użyj KOH, aby dostosować pH do 6,8, często sprawdzaj pH i odpowiednio dostosuj |
| falloidynę Skrót używany w papierze: falloidyna | Thermo Fisher Scientific | P3457 | Stock Stężenie: 100 μ M w DMSO < strong> Przechowywanie: chronione przed światłem, wysuszone, -20º C, ściśle przestrzegaj warunków przechowywania / obchodzenia się < silny> Receptury magazynowe i eksperymentalne: < / silny> rozpuszczony do 100 μ M z DMSO Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: podatny na zanieczyszczenia podczas jego przygotowania i denaturacji, identyfikowalny jako duże amorficzne agregaty aktyny w próbkach |
| tubulina mózgu świni Skrót używany w papierze: < / silny> tubulinowy | cytoszkielet | T240 | Stężenie magazynowe: < / silny> 5 mg / ml w PEM Przechowywanie: jednorazowe podwielokrotności, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / strong> rozpuść proszek do 5 mg / ml w PEM, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4&ORDM; C |
| Chlorek potasu Skrót używany w papierze: KCl | Thermo Fisher Scientific | AM9640G | Stock Stężenie: 4 M Przechowywanie: RT |
| Aktyna szkieletowa królika Skrót używany w papierze: < / silny> aktynowy | cytoszkielet | AKL99 | Stężenie magazynowe: < / silny> 2 mg / ml w buforze G Przechowywanie: < / silny> podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong > Stock i eksperymentuj Przepisy: < / strong> rozpuść do 2 mg / ml w buforze G, błyskawiczne zamrażanie za pomocą LN2 Storage, handling, troubleshooting Uwagi: po wyjęciu z -80º C, sklep podwielokrotność na lodzie w 4&ORDM; C, może być stosowany przez okres do 1 tygodnia |
| Miozyna szkieletowa królika II Skrót używany w papierze: cytoszkielet miozyny | MY02 | Stężenie zapasów: < / silny> 10 mg / ml w PEM Przechowywanie: podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / mocny> rozpuść proszek do 10 mg / ml w PEM, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: monomery tworzą minifilamenty o niskim KCl, każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4º C | |
| Tubulina (biotyna): mózg świni < silny>Skrót używany w papierze: < / silny> biotynowo-tubulinowy | cytoszkielet | T333P | Stężenie zapasów: < / silny> 5 mg / ml w PEM Przechowywanie: jednorazowe podwielokrotności, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / strong> rozpuść proszek do 5 mg / ml w PEM, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: bezpośrednio przed użyciem rozcieńczyć do 0,5 mg / ml w tubulinie PEM |
| (fluorescencyjna HiLyte 488): Mózg świni Skrót używany w papierze: < / silny> cytoszkielet 488-tubulinowy | TL488M | Stężenie magazynowe: < / silny> 5 mg / ml w PEM Przechowywanie: < / silny> jednorazowe porcje, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / strong> rozpuść proszek do 5 mg / ml w PEM, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4&ORDM; C, chronić przed lekką | |
| tubuliną (rodaminą): mózg świni Skrót używany w papierze: < / silny> | Cytoszkielet | TL590M | Stężenie magazynowe: < / silny> 5 mg / ml w PEM Przechowywanie: < / silny> podwielokrotności jednorazowego użytku, -80º C, unikaj cykli zamrażania i rozmrażania < strong> Stock i eksperymentuj Przepisy: < / strong> rozpuść proszek do 5 mg / ml w PEM, błyskawiczne zamrażanie za pomocą LN2 Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: każda porcja może być używana do 12 godzin przechowywana na lodzie w temperaturze 4&ORDM; C, chronić przed światłem |
| Tween 20 Skrót używany w papierze: Tween20 | Thermo Fisher Scientific | J20605. AP | strong>Stężenie zapasów: < / silny> 1% v / v w DI H2< / sub>0 Przechowywanie: < / mocny> |
| Mikrorurki ultrawirówki RT Skrót używany w papierze: Beckman-Coulter Optima Max XP | Beckman Coultier | 343776 | Przechowywanie, obsługa, rozwiązywanie problemów Uwagi: 8x34 mm PC |
| Klej utwardzany światłem UV Skrót używany w papierze: Klej UV | Pharda | SKG-2869 |
Bibliografia
- Fletcher, D. A., Mullins, R. D. Cell mechanics and the cytoskeleton. Nature. 463 (7280), 485-492 (2010).
- Koenderink, G. H., Paluch, E. K. Architecture shapes contractility in actomyosin networks. Current Opinion in Cell Biology. 50, 79-85 (2018).
- Dogterom, M., Koenderink, G. H. Actin-microtubule crosstalk in cell biology. Nature Reviews Molecular Cell Biology. 20 (1), 38-54 (2019).
- Burla, F., Mulla, Y., Vos, B. E., Aufderhorst-Roberts, A., Koenderink, G. H. From mechanical resilience to active material properties in biopolymer networks. Nature Reviews Physics. 1 (4), 249-263 (2019).
- Wen, Q., Janmey, P. A. Polymer physics of the cytoskeleton. Current Opinion in Solid State and Materials Science. 15 (5), 177-182 (2011).
- Xiao, Q., Hu, X., Wei, Z., Tam, K. Y. Cytoskeleton molecular motors: structures and their functions in neuron. International Journal of Biological Sciences. 12 (9), 1083-1092 (2016).
- Ajeti, V. et al. Wound healing coordinates actin architectures to regulate mechanical work. Nature Physics. 15 (7), 696-705 (2019).
- Jung, W. et al. Dynamic motions of molecular motors in the actin cytoskeleton. Cytoskeleton. 76 (11-12), 517-531 (2019).
- Pollard, T. D., O'Shaughnessy, B. Molecular mechanism of cytokinesis. Annual Review of Biochemistry. 88 (1), 661-689 (2019).
- Huber, F., Boire, A., López, M. P., Koenderink, G. H. Cytoskeletal crosstalk: when three different personalities team up. Current Opinion in Cell Biology. 32, 39-47 (2015).
- Rivero, F. et al. The role of the cortical cytoskeleton: F-actin crosslinking proteins protect against osmotic stress, ensure cell size, cell shape and motility, and contribute to phagocytosis and development. Journal of Cell Science. 109 (11), 2679-2691 (1996).
- Duclos, G. et al. Topological structure and dynamics of three-dimensional active nematics. Science. 367 (6482), 1120-1124 (2020).
- Baclayon, M. et al. Optical tweezers-based measurements of forces and dynamics at microtubule ends. Optical Tweezers. 1486, 411-435 (2017).
- Gurmessa, B., Fitzpatrick, R., Falzone, T. T., Robertson-Anderson, R. M. Entanglement density tunes microscale nonlinear response of entangled actin. Macromolecules. 49 (10), 3948-3955 (2016).
- Francis, M. L. et al. Non-monotonic dependence of stiffness on actin crosslinking in cytoskeleton composites. Soft Matter. 15 (44), 9056-9065 (2019).
- Ricketts, S. N. et al. Varying crosslinking motifs drive the mesoscale mechanics of actin-microtubule composites. Scientific Reports. 9 (1), 12831 (2019).
- Lee, G. et al. Active cytoskeletal composites display emergent tunable contractility and restructuring. Soft Matter. 17 (47), 10765-10776 (2021).
- Murrell, M. P., Gardel, M. L. F-actin buckling coordinates contractility and severing in a biomimetic actomyosin cortex. Proceedings of the National Academy of Sciences. 109 (51), 20820-20825 (2012).
- Soares e Silva, M. et al. Active multistage coarsening of actin networks driven by myosin motors. Proceedings of the National Academy of Sciences. 108 (23), 9408-9413 (2011).
- Sonn-Segev, A., Bernheim-Groswasser, A., Roichman, Y. Dynamics in steady state in vitro acto-myosin networks. Journal of Physics: Condensed Matter. 29 (16), 163002 (2017).
- Ideses, Y., Sonn-Segev, A., Roichman, Y., Bernheim-Groswasser, A. Myosin II does it all: assembly, remodeling, and disassembly of actin networks are governed by myosin II activity. Soft Matter. 9 (29), 7127 (2013).
- Fürthauer, S. et al. Self-straining of actively crosslinked microtubule networks. Nature Physics. 15 (12), 1295-1300 (2019).
- Lemma, L. M. et al. Multiscale microtubule dynamics in active nematics. Physical Review Letters. 127 (14), 148001 (2021).
- Fan, Y., Wu, K.-T., Aghvami, S. A., Fraden, S., Breuer, K. S. Effects of confinement on the dynamics and correlation scales in kinesin-microtubule active fluids. Physical Review E. 104 (3), 034601 (2021).
- Triclin, S. et al. Self-repair protects microtubules from destruction by molecular motors. Nature Materials. 20 (6), 883-891 (2021).
- Lee, G. et al. Myosin-driven actin-microtubule networks exhibit self-organized contractile dynamics. Science Advances. 7 (6), eabe4334 (2021).
- Ricketts, S. N., Ross, J. L., Robertson-Anderson, R. M. Co-entangled actin-microtubule composites exhibit tunable stiffness and power-law stress relaxation. Biophysical Journal. 115 (6), 1055-1067 (2018).
- Bendix, P. M. et al. A quantitative analysis of contractility in active cytoskeletal protein networks. Biophysical Journal. 94 (8), 3126-3136 (2008).
- Linsmeier, I. et al. Disordered actomyosin networks are sufficient to produce cooperative and telescopic contractility. Nature Communications. 7 (1), 12615 (2016).
- Stam, S. et al. Filament rigidity and connectivity tune the deformation modes of active biopolymer networks. Proceedings of the National Academy of Sciences. 114 (47), E10037-E10045 (2017).
- Yadav, V. et al. Filament nucleation tunes mechanical memory in active polymer networks. Advanced Functional Materials. 29 (49), 1905243 (2019).
- Ennomani, H. et al. Architecture and connectivity govern actin network contractility. Current Biology. 26 (5), 616-626 (2016).
- Alvarado, J., Sheinman, M., Sharma, A., MacKintosh, F. C., Koenderink, G. H. Molecular motors robustly drive active gels to a critically connected state. Nature Physics. 9 (9), 591-597 (2013).
- Alvarado, J., Cipelletti, L., Koenderink, G. H. Uncovering the dynamic precursors to motor-driven contraction of active gels. Soft Matter. 15 (42), 8552-8565 (2019).
- Jung, W., Murrell, M. P., Kim, T. F-actin cross-linking enhances the stability of force generation in disordered actomyosin networks. Computational Particle Mechanics. 2 (4), 317-327 (2015).
- Lenz, M., Thoresen, T., Gardel, M. L., Dinner, A. R. Contractile units in disordered actomyosin bundles arise from f-actin buckling. Physical Review Letters. 108 (23), 238107 (2012).
- Memarian, F.L. et al. Active nematic order and dynamic lane formation of microtubules driven by membrane-bound diffusing motors. Proceedings of the National Academy of Sciences. 118 (52), e2117107118 (2021).
- Needleman, D., Dogic, Z. Active matter at the interface between materials science and cell biology. Nature Reviews Materials. 2 (9), 17048 (2017).
- Foster, P. J., Fürthauer, S., Shelley, M. J., Needleman, D. J. Active contraction of microtubule networks. eLife. 4, e10837 (2015).
- Thijssen, K. et al. Submersed micropatterned structures control active nematic flow, topology, and concentration. Proceedings of the National Academy of Sciences. 118 (38), e2106038118 (2021).
- Sanchez, T., Chen, D. T. N., DeCamp, S. J., Heymann, M., Dogic, Z. Spontaneous motion in hierarchically assembled active matter. Nature. 491 (7424), 431-434 (2012).
- Colen, J. et al. Machine learning active-nematic hydrodynamics. Proceedings of the National Academy of Sciences. 118 (10), e2016708118 (2021).
- Mitchell, K. A., Tan, A. J., Arteaga, J., Hirst, L. S. Fractal generation in a two-dimensional active-nematic fluid. Chaos: An Interdisciplinary Journal of Nonlinear Science. 31 (7), 073125 (2021).
- Pandolfi, R. J., Edwards, L., Johnston, D., Becich, P., Hirst, L. S. Designing highly tunable semiflexible filament networks. Physical Review E. 89 (6), 062602 (2014).
- Tan, A. J. et al. Topological chaos in active nematics. Nature Physics. 15 (10), 1033-1039 (2019).
- Roostalu, J., Rickman, J., Thomas, C., Nédélec, F., Surrey, T. Determinants of polar versus nematic organization in networks of dynamic microtubules and mitotic motors. Cell. 175 (3), 796-808.e14 (2018).
- Ndlec, F. J., Surrey, T., Maggs, A. C., Leibler, S. Self-organization of microtubules and motors. Nature. 389 (6648), 305-308 (1997).
- Sheung, J. Y. et al. Motor-driven restructuring of cytoskeleton composites leads to tunable time-varying elasticity. ACS Macro Letters. 10 (9), 1151-1158 (2021).
- McGorty, R. PyDDM v0.2.0. Zenodo. (2022).
- Achiriloaie, D. H. et al. Kinesin and myosin motors compete to drive rich multi-phase dynamics in programmable cytoskeletal composites. arXiv. (2021).
- Wulstein, D. M., Regan, K. E., Garamella, J., McGorty, R. J., Robertson-Anderson, R. M. Topology-dependent anomalous dynamics of ring and linear DNA are sensitive to cytoskeleton crosslinking. Science Advances. 5 (12), eaay5912 (2019).
- McGorty, R. Image-Correlation. at <https://github.com/rmcgorty/Image-Correlation>. (2020).
- Robertson, C. Theory and practical recommendations for autocorrelation-based image correlation spectroscopy. Journal of Biomedical Optics. 17 (8), 080801 (2012).
- McGorty, R. Differential Dynamic Microscopy - Python. at <https://github.com/rmcgorty/Differential-Dynamic-Microscopy---Python>. (2021).
- Cerbino, R., Trappe, V. Differential dynamic microscopy: probing wave vector dependent dynamics with a microscope. Physical Review Letters. 100 (18), 188102 (2008).
- Robertson-Anderson, R. M. Optical tweezers microrheology: from the basics to advanced techniques and applications. ACS Macro Letters. 7 (8), 968-975 (2018).
- Pollard, T. D. Polymerization of ADP-actin. Journal of Cell Biology. 99 (3), 769-777 (1984).
- Coué, M., Brenner, S. L., Spector, I., Korn, E. D. Inhibition of actin polymerization by latrunculin A. FEBS Letters. 213 (2), 316-318 (1987).
- Pollard, T. D. Actin and actin-binding proteins. Cold Spring Harbor Perspectives in Biology. 8 (8), a018226 (2016).
- Kumar, N. Taxol-induced polymerization of purified tubulin. Mechanism of action. Journal of Biological Chemistry. 256 (20), 10435-10441 (1981).
- Käs, J. et al. F-actin, a model polymer for semiflexible chains in dilute, semidilute, and liquid crystalline solutions. Biophysical Journal. 70 (2), 609-625 (1996).
- Viamontes, J., Narayanan, S., Sandy, A. R., Tang, J. X. Orientational order parameter of the nematic liquid crystalline phase of F -actin. Physical Review E. 73 (6), 061901 (2006).
- Hitt, A. L., Cross, A. R., Williams, R. C. Microtubule solutions display nematic liquid crystalline structure. Journal of Biological Chemistry. 265 (3), 1639-1647 (1990).
- Andexer, J. N., Richter, M. Emerging enzymes for ATP regeneration in biocatalytic processes. ChemBioChem. 16 (3), 380-386 (2015).
- Farhadi, L. et al. Actin and microtubule crosslinkers tune mobility and control co-localization in a composite cytoskeletal network. Soft Matter. 16 (31), 7191-7201 (2020).
- Falzone, T. T., Lenz, M., Kovar, D. R., Gardel, M. L. Assembly kinetics determine the architecture of α-actinin crosslinked F-actin networks. Nature Communications. 3 (1), 861 (2012).
- Thoresen, T., Lenz, M., Gardel, M. L. Reconstitution of contractile actomyosin bundles. Biophysical Journal. 100 (11), 2698-2705 (2011).
- Sanghvi-Shah, R., Weber, G. F. Intermediate filaments at the junction of mechanotransduction, migration, and development. Frontiers in Cell and Developmental Biology. 5, 81 (2017).
- Shen, Y. et al. Effects of vimentin intermediate filaments on the structure and dynamics of in vitro multicomponent interpenetrating cytoskeletal networks. Physical Review Letters. 127 (10), 108101 (2021).
- Laan, L., Roth, S., Dogterom, M. End-on microtubule-dynein interactions and pulling-based positioning of microtubule organizing centers. Cell Cycle. 11 (20), 3750-3757 (2012).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Reconstituting and Characterizing Actin-Microtubule Composites with Tunable Motor-Driven Dynamics and Mechanics
Posted by JoVE Editors on 10/11/2022. Citeable Link.
An erratum was issued for: Reconstituting and Characterizing Actin-Microtubule Composites with Tunable Motor-Driven Dynamics and Mechanics. The Authors section was updated.
Mehrzad Sasanpour1
Daisy H. Achiriloaie1,2
Gloria Lee1
Gregor Leech1
Christopher Currie1
K. Alice Lindsay3
Jennifer L. Ross3
Ryan J. McGorty1
Rae M. Robertson-Anderson1
1Department of Physics and Biophysics, University of San Diego
2W. M. Keck Science Department, Scripps College, Pitzer College, and Claremont McKenna College
3Department of Physics, Syracuse University
to:
Mehrzad Sasanpour1
Daisy H. Achiriloaie1,2
Gloria Lee1
Gregor Leech1
Maya Hendija1
K. Alice Lindsay3
Jennifer L. Ross3
Ryan J. McGorty1
Rae M. Robertson-Anderson1
1Department of Physics and Biophysics, University of San Diego
2W. M. Keck Science Department, Scripps College, Pitzer College, and Claremont McKenna College
3Department of Physics, Syracuse University
