Prezentowany tutaj jest protokół projektowania i testowania dipeptydów, które mogą hamować aktywność enzymu kinazy Src za pomocą testów bezkomórkowych i komórkowych do zastosowań przeciwnowotworowych. Sformułowane tutaj peptydy (WRCH3, WCH3-R CH3 i W-R(CH3)2) hamowały kinazę Src o wartościach IC50 wynoszących odpowiednio 510 nM, 916 nM i 1 μM.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Opracowywanie i testowanie metylowanych nanostrukturalnych dipeptydów, które hamują aktywność kinazy Src in vitro do zastosowań przeciwnowotworowych
W tym artykule
Retraction Notice
The article Developing and Testing Methylated Nano-Structured Dipeptides that Inhibit Src Kinase Activity In Vitro for Anti-Cancer Applications has been retracted by the journal due to authorship and reproducibility concerns.
Podsumowanie
Streszczenie
Tutaj, w celu opracowania nowatorskiego leczenia przeciwnowotworowego, zaprojektowano siedem dipeptydów, które zawierały metylowany tryptofan i/lub metylowaną argininę i zostały wyprodukowane przy użyciu syntezy peptydów fazy stałej Fmoc. Nadekspresja enzymu kinazy tyrozynowej Src jest zaangażowana w rozwój różnych nowotworów. Wcześniej wykazano, że dipeptydy zawierające nienaturalne aminokwasy, takie jak metylowana arginina (RCH3), dimetyloowana arginina (R(CH3)2) i/lub metylowane reszty tryptofanu (WCH3) hamują kinazę Src. W tym badaniu trzy takie dipeptydy, WRCH3, WCH3-R CH3 i WR(CH3)2, przetestowano przy użyciu testów bezkomórkowych i stwierdzono, że mają wartości IC50 (stężenie, przy którym następuje 50% inhibicja) wynoszące odpowiednio 510 nM, 916 nM i 1 μM. Wartości te były porównywalne z uzyskanymi dla cyklicznych peptydów penta- do nano-W-R ([W-R]5-[W-R]9) syntetyzowanych w poprzednich badaniach. Jednak niemetylowane wersje dipeptydów nie wykazywały żadnej aktywności hamującej wobec kinazy Src. Wszystkie te dipeptydy (50 μM) nie wykazały żadnej cytotoksyczności po inkubacji do 72 godzin z trzema różnymi liniami komórek nowotworowych, w tym białaczką (CCRF-CEM), gruczolakorakiem piersi (MDA-MB-231) i gruczolakorakiem jajnika (SK-OV-3), co wskazuje na ograniczoną przepuszczalność peptydów przez błonę komórkową. Dlatego potrzebne są dalsze badania, aby poprawić przepuszczalność tych peptydów do zastosowań przeciwnowotworowych, takich jak użycie nośnika peptydowego lub dodatkowej funkcjonalizacji peptydów. Podsumowując, badanie to zapewnia protokół syntezy i testowania peptydów, które hamują aktywność kinazy Src, a tym samym mają obiecujące zdolności przeciwnowotworowe, jak wykazano za pomocą testów bezkomórkowych i komórkowych.
Wprowadzenie
Nowotwory są wywoływane przez nieprawidłowy wzrost zdrowych komórek i należą do najgroźniejszych chorób na świecie. Nieprawidłowe komórki te rozprzestrzeniają się do różnych narządów w organizmie w procesie zwanym przerzutowaniem. Najczęstszą postacią raka jest rak piersi, który w 2020 roku wystąpił u 2,26 miliona osób. Ponadto w 2020 roku odnotowano około 1,80 miliona zgonów z powodu raka płuca1. Według Światowej Organizacji Zdrowia w 2020 roku z powodu nowotworów zmarło około 10 milionów ludzi2. Komórki nowotworowe różnią się od zdrowych komórek tym, że nadmiernie wykazują ekspresję niektórych enzymów, takich jak kinazy tyrozynowe (PTKs). Narodowy Instytut Nowotworów definiuje kinazy jako enzymy zdolne do fosforylacji innych białek lub cukrów3. Znajomość funkcji regulacyjnej kinaz może ułatwić projektowanie skutecznych leków przeciwnowotworowych. Przykładowo, PTKs katalizują fosforylację innych białek lub cukrów, w wyniku czego ATP przekształcane jest w ADP poprzez utratę grupy fosforanowej. Łącznie 80% onkogenów i protoonkogenów koduje PTKs4. Kinazy Src to rodzina niereceptorowych kinaz tyrozynowych, w tym Lck, Fyn, Hck, Blk, Yes i Yrk, które są nadmiernie ekspresowane w komórkach nowotworowych, szczególnie w raku piersi5,6. Tyrozynowe kinazy Src są powiązane z mitogenezą, różnicowaniem, aktywacją limfocytów T i transformacją komórkową. Src wspomaga inwazję i przerzutowanie komórek nowotworowych dzięki zdolności do zmniejszania adhezji tych komórek. W kinazie Src wyróżnia się pięć różnych domen, ułożonych od końca N- do C- w następującej kolejności: domena kwasów tłuszczowych, domena homologiczna Src 3 (SH3), domena homologiczna Src 2 (SH2), domena kinazy tyrozynowej (SH1) oraz C-terminalna domena regulacyjna7.

Rysunek 1: Domeny docelowe w enzymie kinazy Src, obejmujące domenę SH3, domenę SH2, domenę kinazy (SH1) oraz krótki regulacyjny segment C-końcowy. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Projektując inhibitory kinazy Src, najczęściej celuje się w domenę kinazy SH1, ponieważ zawiera ona dwie konserwatywne witryny wiązania ATP i substratu (Ryc. 1). Jeśli znana jest sekwencja aminokwasowa domeny kinazy, substrat może również służyć jako cel do zaprojektowania związku, który naśladuje wiązanie substratu z kinazą Src8. Ponadto jako cele mogą być wykorzystane inne witryny, takie jak domeny SH3 i SH2. W porównaniu z innymi środkami chemioterapeutycznymi, inhibitory kinaz wykazują mniejszą toksyczność i wyższą skuteczność9. Według stanu na wrzesień 2021 roku, przez FDA zatwierdzono 73 małe cząsteczki działające jako inhibitory kinaz10. Imatynib jest przykładem leku przeciwnowotworowego, który selektywnie hamuje aktywność tyrozynokinzazy; jednak niektórzy pacjenci są oporni na ten lek z powodu wystąpienia mutacji punktowej w domenie kinazy11. Firma AstraZeneca wprowadziła Sarakatynib, który jest lekiem hamującym tyrozynokinazy z rodziny Src z wartością IC50 (stężenie, przy którym następuje 50% inhibicji) wynoszącą 2,7 nM, ale został on odrzucony w badaniach w fazie 212. Z 52 inhibitorów PTK zatwierdzonych przez US FDA do początku 2020 roku13, tylko 28 celuje w receptorowe PTK, 11 blokuje niereceptorowe PTK, 11 hamuje białkowe kinazy serynowo/treoninowe, a dwa blokują MEK1/213. Rosnące zainteresowanie badaniami w dziedzinie onkologii będzie nadal napędzać odkrywanie inhibitorów kinaz jako potencjalnych leków przeciwnowotworowych. Jednak do tej pory celem leczenia było zaledwie 50 z 500 kinaz białkowych; w związku z tym w najbliższej przyszłości oczekuje się zbadania większej liczby kinaz pod kątem opracowania leków14. Ponadto istnieje potrzeba odkrycia inhibitorów kinaz w celu zbadania dotąd niezidentyfikowanych mutacji kinaz prowadzących do nowotworów.
Celem niniejszego badania było opracowanie peptydów, które mogłyby służyć jako inhibitory rodziny Src i celować w miejsce wiązania ATP ze względu na jego konserwatywny charakter pomiędzy różnymi kinazami. W tym celu zsyntetyzowano serię dipeptydów zawierających zmetylowany tryptofan i/lub zmetylowaną argininę, a następnie przebadano ich synergistyczną zdolność do hamowania kinazy Src. Pierścień indolowy tryptofanu naśladuje adeninę ATP i konkuruje z ATP o wiązanie w miejscu wiązania ATP. Dodatkowo zmetylowana arginina w ligandzie konkuruje o domenę SH3 białka Src. Badacze wykazali, że polipeptyd zawierający odmetylowaną argininę hamuje domenę SH3, prawdopodobnie ze względu na specyficzną konserwatywną sekwencję w motywie wiążącym SH3 (tj. PXXP), która wykazuje powinowactwo do ligandu zawierającego od dwóch do trzech resyd Arg na końcu N-końcowym lub od jednej do dwóch resyd Arg na końcu C-końcowym ligandów15,16,17. Grupa guanidynowa Arg wiąże się z konserwatywną resydą Asp-99 domeny SH318,19, podczas gdy pozostała część Arg wiąże się z konserwatywnym Trp-118 enzymu, co potwierdzono w analizie NMR oraz w strukturach krystalicznych kilku domen SH319. W niniejszej pracy przedstawiono protokół syntezy siedmiu zmetylowanych dipeptydów oraz badanie ich zdolności do hamowania kinazy Src. Ponadto zbadano zdolność tych peptydów do zabijania kilku linii komórkowych nowotworów in vitro.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Synteza peptydów
UWAGA: Synteza W-R opisana jest jako przykład reprezentatywny (Rysunek 2).
- Odważ 566 mg (0,3 mmol) żywicy H-Arg(Pbf)-2-chlorotriryl i przenieś ją do naczynia do syntezy peptydów (patrz Tabela materiałów), zgodnie z procedurą opracowaną przez Mandal i wsp.20Przeprowadzić syntezę peptydów z wykorzystaniem ugruntowanej strategii syntezy peptydów w fazie stałej (SPPS).21.
UWAGA: Zmetylowane lub zdimetylowane dipeptydy zawierające nienaturalne aminokwasy syntetyzowano na żywicy rink amide (pojemność załadowania 0,3 mmol/g), natomiast dipeptydy zawierające naturalne aminokwasy syntetyzowano na żywicy, do której przyłączony był pierwszy aminokwas, np. żywicy H-Arg(Pbf)-2-chlorotriryl (pojemność załadowania 0,3 mmol/g). Co istotne, żywica rink amide pozwala na otrzymanie peptydów z grupą NH2 na C-końcu.2. - Napęcznieć suchą żywicę przez 1 h w 5 ml N,N-dimetyloformamidu (DMF) pod ciśnieniem azotu w naczyniu do syntezy peptydów.
UWAGA: Cały proces syntezy należy przeprowadzić w dygestorium. Przez cały czas trwania eksperymentu należy używać okularów ochronnych, rękawic oraz fartucha laboratoryjnego. Niezbędny jest również stoper w celu monitorowania odstępów czasowych między poszczególnymi etapami dodawania odczynników chemicznych. - Usuń nadmiar DMF, wykorzystując ciśnienie gazu azotowego podłączonego do naczynia do syntezy peptydów w trakcie całego procesu syntezy.
- Odważ 473,9 mg Fmoc-trp(Boc)-OH (0,9 mmol) oraz 341 mg 2-(1H-benzotriazol-1-yl)-1,1,3,3-tetrametylouroniu heksafluorofosforanu (HBTU) (0,9 mmol) jako odczynniki sprzęgające. Przenieś proszki do probówki i rozpuść je w 5 ml suchego DMF.
- Dodaj 313.4 µL (1,8 mmol) z N,N-Dodaj diizopropyloetyloaminę (DIPEA) jako czynnik aktywujący do probówki (krok 1.4) i wymieszaj, wstrząsając probówką.
- Przenieś zawartość probówki do żywicy i pozostaw do zajścia reakcji na 1 h w atmosferze azotu w temperaturze pokojowej. Następnie usuń nadmiar DMF przy użyciu ciśnienia azotu i przemyj żywicę 3x DMF.
- Zdeprotektuj N-terminalny Fmoc, używając 5 ml 20% piperydyny w DMF (v/v) przez 20 min w atmosferze azotu. Przemyć żywicę 3x DMF (3 x 5 ml).
- Osusz żywicę, dodając 5 ml dichlorometanu (DCM), i pozostaw ją w atmosferze azotu przez 5 min, a następnie odprowadź DCM za pomocą nadciśnienia azotu. W celu dokładniejszego osuszenia żywicy dodaj 5 ml metanolu w atmosferze azotu na 5 min.
- Dodać 10 ml świeżo przygotowanego koktajlu do odszczepiania TFA/tioanizol/ditiotreitol/anizol (90:3:5:2 v/v/w/v) na 2,5 h, aby usunąć wszystkie grupy ochronne z łańcuchów bocznych i odszczepić dipeptyd od żywicy.
OSTRZEŻENIE: Koktajl do trawienia należy dodawać w szklanym cylindrze mierniczym, ponieważ TFA jest kwasowy i niebezpieczny; należy zachować ostrożność podczas jego używania. - Po 2,5 h przelać roztwór reakcyjny z naczynia z peptydem do kolby okrągło dna, wykorzystując ciśnienie azotu. Dodać 250 ml zimnego eteru dietylowego (Et2do kolby okrągło dna zawierającej surowy peptyd, aby wyprecypitować peptyd.
- Przefiltruj wytrącony peptyd, używając papieru filtracyjnego w lejku stożkowym z jednym ramieniem bocznym podłączonym do źródła wody (tak, aby filtracja zachodziła pod wpływem ciśnienia wody), a następnie zbierz osad (peptydy), aby całkowicie usunąć eter. Surowy peptyd wytrąca się w ciągu 10 min.
- Oczyścić surowy peptyd na kolumnie do wysokosprawnej chromatografii cieczowej (HPLC) w fazie odwróconej (patrz Tabela materiałów) przy użyciu systemu gradientowego. Zastosuj gradient od 0% do 100% acetonitrylu zawierającego 0,1% TFA w wodzie zawierającej 0,1% TFA przez 30–60 min przy szybkości przepływu 1 ml/min.
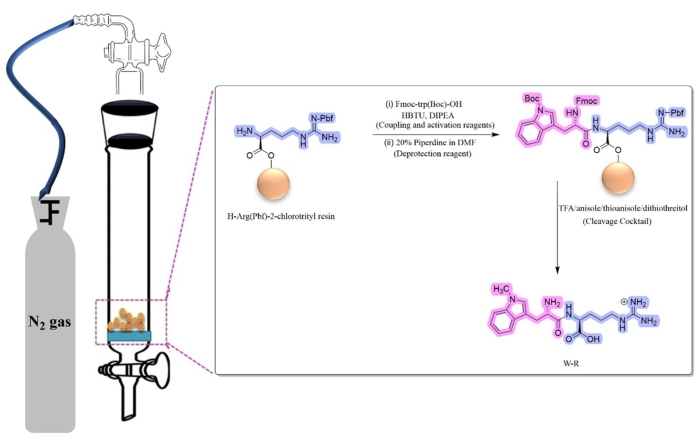
Rycina 2: Synteza peptydów W-R na fazie stałej. Skróty: HBTU = 2-(1H-benzotriazol-1-ylo)-1,1,3,3-tetrametylurónium heksafluorofosforan; DIPEA = N,N-diizopropyloetyloamina; TFA = kwas trifluorooctowy; DMF = dimetyloformamid. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
2. Określenie cytotoksyczności zsyntetyzowanych peptydów
- Wysiać 2 000 komórek/dołek linii SK-OV-3, 5 000 komórek/dołek linii MDA-MB-231 lub 5 × 10⁶ komórek/dołek linii CCRF-CEM (w całkowitej objętości 100 µL/dołek) do mikropłytki 96-dołkowej. Inkubować komórki w atmosferze z dodatkiem 5% CO2 i 95% powietrza w temperaturze 37 °C aż do osiągnięcia 75%-80% konfluencji.
UWAGA: Do hodowli komórek CCRF-CEM stosuje się pożywkę RPMI-16, a do obu linii komórkowych MDA-MB-231 i SK-OV-3 używa się minimalnej niezbędnej pożywki Eagle'a (EMEM). Obie pożywki są uzupełnione o 10% płodowej surowicy bydlęcej (FBS) i 1% penicyliny/streptomycyny (10 000 jednostek/mL penicyliny i 10 mg/mL streptomycyny w 0,9% NaCl). Przed rozpoczęciem eksperymentu wszystkie pożywki i suplementy należy umieścić w łaźni wodnej o temperaturze 37 °C na 30 min. Eksperyment należy przeprowadzić w komorze z laminarnym przepływem powietrza, w rękawiczkach i fartuchu laboratoryjnym. - Odessać pożywkę za pomocą pipety i dodać do dołków zawierających trzy różne typy komórek nowotworowych w płytce 96-dołkowej 100 µL 50 µM peptydu lub 10 µM doksorubicyny (Dox) stosowanej jako kontrola pozytywna, wykonując pomiary w trzech powtórzeniach. Umieścić płytkę w inkubatorze na 72 h (w tych samych warunkach, o których wspomniano w kroku 2.1).
- Po 72 h dodać 20 µL 3-(4,5-dimetylotiazol-2-yl)-5-(3-karboksymetoksyfenyl)-2-(4-sulfofenyl)-2H-tetrazoliu (MTS) do płytki 96-dołkowej. Owinąć płytkę folią aluminiową i inkubować przez 1-4 h w temperaturze 37 °C w atmosferze z dodatkiem wilgoci.
UWAGA: MTS jest barwnikiem używanym do wizualizacji żywych komórek (nieleczonych lub leczonych peptydami), ponieważ tylko żywe komórki przekształcają tetrazolium MTS w kolorowy barwnik formazan, który można zmierzyć przy 490 nm. - Zmierzyć absorbancję produktu formazanu przy 490 nm (A490) za pomocą czytnika mikropłytek (patrz Tabela materiałów). Jako próbę ślepą dla eksperymentu zastosować pożywkę zmieszaną z MTS. Jako kontrole negatywne zastosować samą wodę (ponieważ peptydy są rozpuszczalne w wodzie) oraz 0,1 N HCl (ponieważ WCH3 wymaga HCl do rozpuszczenia).
- Obliczyć procent przeżywalności komórek za pomocą następującego równania (Równanie 1), korzystając z programu arkusza kalkulacyjnego (patrz Tabela materiałów). Procedura jest taka sama, jak ta zastosowana przez Mandal et al20.
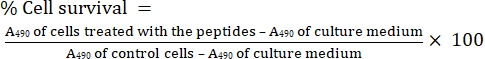 Równanie (1)
3. Analiza aktywności kinazy c-Src
UWAGA: Analizę aktywności kinazy Src przeprowadzono przy użyciu komercyjnego zestawu do analiz (patrz Tabela materiałów) w trzech powtórzeniach, zgodnie z procedurą opracowaną przez Chhikara i współpracowników.22Użyj WCH3 oraz RCH3 same w ramach kontroli, aby porównać wpływ samego zmetylowanego aminokwasu na kinazę oraz jego wpływ w obecności innego zmetylowanego lub niezmetylowanego aminokwasu.
- W 384-dołkowej czarnej płytce mikrotytułowej o niskiej objętości, z powierzchnią niewiążącą i okrągłym dnem, dodać 2,5 µL koktajlu reakcyjnego zawierającego 0,7 nM domeny kinazy His6-Src w buforze kinazy (dołączonym do zestawu testowego) do 2,5 µL uprzednio rozcieńczonych peptydów rozpuszczonych w 10% DMSO (4-krotne stężenie docelowe). Inkubować przez 10 min w temperaturze pokojowej przy użyciu wytrząsarki do mikropłytek (5 rpm), zgodnie z protokołem producenta.
UWAGA: Koktajl reakcyjny składa się z buforu kinazy (200 mM HEPES, pH 7,5), MgCl2 (16 mM), DMSO (4%), EGTA (8 mM), 2-merkaptoetanolu (43 mM) i Brij-35 (0,04%). Optymalnym substratem reakcji kinazy w tym eksperymencie jest (AEEEIYGEFEAKKKK). - Dodać do płytki 5 µL koktajlu ATP/substratu (40 µM/600 µM) i inkubować przez 30 min na wytrząsarce do mikropłytek w temperaturze pokojowej.
- W tym czasie przygotować 1x mieszaninę detekcyjną ADP zawierającą 8 nM znacznika ADP oraz 10 µg/mL przeciwciała ADP2 sprzężonego z barwnikiem (patrz Tabela Materiałów) w buforze stopującym i detekcyjnym B (1x) z zestawu. Przerwać reakcję kinazy (krok 3.2) poprzez dodanie 10 µL 1x mieszaniny detekcyjnej ADP i inkubować przez 1 h w temperaturze pokojowej.
- Zmierzyć intensywność fluorescencji za pomocą czytnika mikropłytek, przy wzbudzeniu 580 nm, emisji 630 nm i szerokości pasma 10 nm. Odczytać z instrumentu względne jednostki fluorescencji (RFU), aby obliczyć procent inhibicji enzymu zgodnie z równaniem (2).
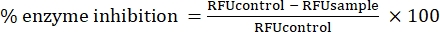 Równanie (2)
- Obliczyć wartość IC50 zgodnie z instrukcją zamieszczoną na stronie internetowej firmy23.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Peptydy W-RCH3, WCH3-RCH3, W-R(CH3)2,WCH3-R, WCH3-R(CH3)2 oraz kontrolne peptydy W-R zostały zsyntetyzowane za pomocą syntezy peptydów w fazie stałej z użyciem grupy Fmoc (Rysunek 3), osiągając odpowiednio czystość 95%, 98,7%, 99%, 100%, 100% i 99,5%. Struktury chemiczne tych dipeptydów potwierdzono za pomocą ESI-MS. Wartości m/z dla tych dipeptydów wynosiły odpowiednio 374,1624, 388,1949, 388,1794, 374,1...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Peptydy wytworzone i przetestowane tutaj pod kątem hamowania kinazy Src i w konsekwencji zabijania komórek rakowych zawierały metylowany tryptofan i/lub metylowaną argininę, które są nienaturalnymi aminokwasami. Tworzenie się białego osadu po dodaniu eteru dietylowego jest krytycznym etapem syntezy tych peptydów. Jednak nie wszystkie syntetyczne peptydy mogą tworzyć osad; dlatego nawet jeśli osad nie powstaje, pomyślną syntezę peptydów można potwierdzić poprzez określenie pożądanej masy za pomocą chromatografii cieczowej...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować Dziekanatowi Badań Naukowych (DSR) na Uniwersytecie Króla Abdulaziza (KAU), Dżudda, Arabia Saudyjska, który sfinansował ten projekt w ramach grantu nr. (G: 031-130-1443).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1,4-Ditiothreitol | Sigma-Aldrich | 10708984001 | Synteza peptydów |
| Lejek filtracyjny ze spiekanego Aldricha do syntezy w fazie stałej | Naczynie do syntezy peptydów | Sigma-Aldrich | |
| Z283304 Alexa594 Tracer | Bell Brook Labs, Madison, WI | 3013 | |
| Anisole | Sigma-Aldrich | 8014520500 | |
| Miano komórki 96 AQueous One Rozwiązanie Odczynniki do oznaczania proliferacji komórek | Promega | G3582 | Test proliferacji komórek (odczynnik MTS) |
| Dichlorometan, 99,9%, Extra | Dry Fishersci | AC326850025 | |
| Fmoc-ADMA(Pbf)-OH | Sigma-Aldrich | 8521070001 | |
| Fmoc-Arg(Me,Pbf)-OH | Sigma-Aldrich | 8521050001 | |
| Fmoc-Arg(Pbf)-OH | Sigma-Aldrich | 8520670025 | |
| Fmoc-Trp(Boc)- Kolumna OH | Sigma-Aldrich | 47561-25G-F | |
| HPLC C18 | Shimadzu (System RP-HPLC) | gradient wody/acetonitrylu | |
| IRDye QC-1 wygaszacz | Bell Brook Labs, Madison, WI | 3013 | |
| Czytnik mikropłytek SpectraMax M2e | Urządzenia molekularne | ||
| Microsoft Excel | Microsoft | Oprogramowanie arkuszy kalkulacyjnych | |
| N,N-diizopropyloetyloamina (DIPEA) | Sigma-Aldrich | 496219 | |
| N,N-dimetyloformamid, bezwodny, 99,8% | Fishersci | AA43997M1 | |
| Piperydyna 20% | Sigma-Aldrich | 80645 | |
| Żywica amidowa na lodowisku (100-200 oczek) | Sigma-Aldrich | 8550010025 | |
| Tioanizol | Sigma-Aldrich | 92358 | |
| Transcreener ADP2 FI Test | Bell Brook Labs, Madison, WI | 3013 | Zestaw do oznaczania aktywności kinazy c-Src |
Bibliografia
- Sung, H., et al. Global Cancer Statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA: A Cancer Journal for Clinicians. 71 (3), 209-249 (2021).
- Cancer. World Health Organization. , Available from: https://www.who.int/news-room/fact-sheets/detail/cancer#:~:text=Cancer%20a%20leading%20cause,and%20rectum%20and%20prostate%20cancers (2022).
- Negi, P., Cheke, R. S., Patil, V. M. Recent advances in pharmacological diversification of Src family kinase inhibitors. Egyptian Journal of Medical Human Genetics. 22 (1), 52(2021).
- Huang, X. L., et al. Role of receptor tyrosine kinases mediated signal transduction pathways in tumor growth and angiogenesis-New insight and futuristic vision. International Journal of Biological Macromolecules. 180, 739-752 (2021).
- Mohammed, S., et al. Sublethal doxorubicin promotes migration and invasion of breast cancer cells: role of Src Family non-receptor tyrosine kinases. Breast Cancer Research. 23 (1), 76(2021).
- Biscardi, J. S., Ishizawar, R. C., Silva, C. M., Parsons, S. J. Tyrosine kinase signalling in breast cancer: epidermal growth factor receptor and c-Src interactions in breast cancer. Breast Cancer Research. 2 (3), 1-8 (2000).
- Ortiz, M. A., et al. Src family kinases, adaptor proteins and the actin cytoskeleton in epithelial-to-mesenchymal transition. Cell Communication and Signaling. 19 (1), 67(2021).
- Hill, Z. B., Perera, B. G., Andrews, S. S., Maly, D. J. Targeting diverse signaling interaction sites allows the rapid generation of bivalent kinase inhibitors. ACS Chemical Biology. 7 (3), 487-495 (2012).
- Wu, S., Fu, L. Tyrosine kinase inhibitors enhanced the efficacy of conventional chemotherapeutic agent in multidrug resistant cancer cells. Molecular Cancer. 17 (1), 25(2018).
- Ayala-Aguilera, C. C., et al. Small molecule kinase inhibitor drugs (1995-2021): Medical indication, pharmacology, and synthesis. Journal of Medicinal Chemistry. 65 (2), 1047-1131 (2022).
- Lyczek, A., et al. Mutation in Abl kinase with altered drug-binding kinetics indicates a novel mechanism of imatinib resistance. Proceedings of the National Academy of Sciences. 118 (46), 2111451118(2021).
- Musumeci, F., Schenone, S., Brullo, C., Botta, M. An update on dual Src/Abl inhibitors. Future Medicinal Chemistry. 4 (6), 799-822 (2012).
- Roskoski, R. Properties of FDA-approved small molecule protein kinase inhibitors: A 2020 update. Pharmacological Research. 152, 104609(2020).
- Cohen, P., Cross, D., Jänne, P. A. Kinase drug discovery 20 years after imatinib: Progress and future directions. Nature Reviews Drug Discovery. 20 (7), 551-569 (2021).
- Feng, S., Chen, J. K., Yu, H., Simon, J. A., Schreiber, S. L. Two binding orientations for peptides to the Src SH3 domain: development of a general model for SH3-ligand interactions. Science. 266 (5188), 1241-1247 (1994).
- Alexandropoulos, K., Cheng, G., Baltimore, D. Proline-rich sequences that bind to Src homology 3 domains with individual specificities. Proceedings of the National Academy of Sciences. 92 (8), 3110-3114 (1995).
- Feng, S., Kasahara, C., Rickles, R. J., Schreiber, S. L. Specific interactions outside the proline-rich core of two classes of Src homology 3 ligands. Proceedings of the National Academy of Sciences. 92 (26), 12408-12415 (1995).
- Polverini, E., Rangaraj, G., Libich, D. S., Boggs, J. M., Harauz, G. Binding of the proline-rich segment of myelin basic protein to SH3 domains: Spectroscopic, microarray, and modeling studies of ligand conformation and effects of posttranslational modifications. Biochemistry. 47 (1), 267-282 (2008).
- Weng, Z., et al. Structure-function analysis of SH3 domains: SH3 binding specificity altered by single amino acid substitutions. Molecular and Cellular Biology. 15 (10), 5627-5634 (1995).
- Mandal, D., Nasrolahi Shirazi, A., Parang, K. Cell-penetrating homochiral cyclic peptides as nuclear-targeting molecular transporters. Angewandte Chemie. 50 (41), 9633-9637 (2011).
- Hussein, W. M., Skwarczynski, M., Toth, I. Peptide Synthesis: Methods and Protocols. , Humana Press. (2020).
- Chhikara, B. S., et al. Phenylpyrazalopyrimidines as tyrosine kinase inhibitors: Synthesis, antiproliferative activity, and molecular simulations. Molecules. 25 (9), 2135(2020).
- TRANSCREENER ADP2 Fl Assay. BellBrook Labs. , Available from: https://www.bellbrooklabs.com/wp-content/uploads/2021/03/Tech-Manual-ADP2-Fl-v031621.pdf (2022).
- Sanner, M. F., et al. Cyclic peptides as protein kinase inhibitors: Structure-activity relationship and molecular modeling. Journal of Chemical Information and Modeling. 61 (6), 3015-3026 (2021).
- Nahhas, A. F., Nahhas, A. F., Webster, T. J. The physical properties of tripeptide stereocomplex nano-formations. Journal of Biomedical Nanotechnology. 16 (10), 1495-1503 (2020).
- Nahhas, A. F., Chang, R., Webster, T. J. Introducing unnatural amino acids-containing tripeptides as antimicrobial and anticancer agents. Journal of Biomedical Nanotechnology. 14 (5), 987-993 (2018).
- Deng, G., et al. Tryptophan-containing dipeptide derivatives as potent PPARγ antagonists: design, synthesis, biological evaluation, and molecular modeling. European Journal of Medicinal Chemistry. 43 (12), 2699-2716 (2008).
- Chetty, V. T., Sharma, A. M. Can PPARγ agonists have a role in the management of obesity-related hypertension. Vascular Pharmacology. 45 (1), 46-53 (2006).
- Skeggs, L. T., Kahn, J. R., Shumway, N. P. The preparation and function of the hypertensin-converting enzyme. Journal of Experimental Medicine. 103 (3), 295-299 (1956).
- Lunow, D., Kaiser, S., Brückner, S., Gotsch, A., Henle, T. Selective release of ACE-inhibiting tryptophan-containing dipeptides from food proteins by enzymatic hydrolysis. European Food Research and Technology. 237 (1), 27-37 (2013).
- Weber, J., Wilke-Mounts, S., Grell, E., Senior, A. E. Tryptophan fluorescence provides a direct probe of nucleotide binding in the noncatalytic sites of Escherichia coli F1-ATPase. The Journal of Biological Chemistry. 269 (15), 11261-11268 (1994).
- Iavarone, A. T., Patriksson, A., vander Spoel, D., Parks, J. H. Fluorescence probe of Trp-cage protein conformation in solution and in gas phase. Journal of the American Chemical Society. 129 (21), 6726-6735 (2007).
- Nongonierma, A. B., Fitzgerald, R. J. Inhibition of dipeptidyl peptidase IV (DPP-IV) by tryptophan containing dipeptides. Food & Function. 4 (12), 1843-1849 (2013).
- Bjelke, J. R., et al. Dipeptidyl peptidases 8 and 9: specificity and molecular characterization compared with dipeptidyl peptidase IV. The Biochemical Journal. 396 (2), 391-399 (2006).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.