Tutaj prezentujemy protokół selekcji in vitro zmodyfikowanych represorów transkrypcyjnych (ETR) o wysokiej, długoterminowej, stabilnej skuteczności wyciszania na miejscu i niskiej aktywności w całym genomie, poza celem. Taki przepływ pracy pozwala na zredukowanie początkowego, złożonego repertuaru potencjalnych ETR do krótkiej listy, nadającej się do dalszej oceny w odpowiednich terapeutycznie warunkach.
Artykuł metodologiczny
In vitro Wybór zmodyfikowanych represorów transkrypcyjnych do ukierunkowanego wyciszania epigenetycznego
W tym artykule
Podsumowanie
Streszczenie
Inaktywacja genów jest kluczowa dla badania funkcji genów i stanowi obiecującą strategię leczenia szerokiego zakresu chorób. Wśród tradycyjnych technologii, interferencja RNA cierpi z powodu częściowego zniesienia celu i konieczności leczenia przez całe życie. W przeciwieństwie do tego, sztuczne nukleazy mogą narzucać stabilną inaktywację genów poprzez indukcję pęknięcia podwójnej nici DNA (DSB), ale ostatnie badania kwestionują bezpieczeństwo tego podejścia. Ukierunkowana edycja epigenetyczna za pomocą zmodyfikowanych represorów transkrypcyjnych (ETR) może stanowić rozwiązanie, ponieważ pojedyncze podanie określonych kombinacji ETR może prowadzić do trwałego wyciszenia bez wywoływania pęknięć DNA.
ETR to białka zawierające programowalną domenę wiążącą DNA (DBD) i efektory z naturalnie występujących represorów transkrypcji. W szczególności wykazano, że połączenie trzech ETR wyposażonych w domenę KRAB ludzkiego ZNF10, domenę katalityczną ludzkiego DNMT3A i ludzkiego DNMT3L, indukuje dziedziczne represyjne stany epigenetyczne w genie docelowym ETR. Charakter tej platformy typu "uderz i uciekaj", brak wpływu na sekwencję DNA celu oraz możliwość powrotu do stanu represyjnego poprzez demetylację DNA na żądanie, sprawiają, że wyciszanie epigenetyczne jest narzędziem zmieniającym zasady gry. Kluczowym krokiem jest identyfikacja właściwej pozycji eTR w genie docelowym, aby zmaksymalizować wyciszenie na celu i zminimalizować wyciszenie poza celem. Wykonanie tego etapu w końcowych warunkach przedklinicznych ex vivo lub in vivo może być uciążliwe.
Biorąc pod uwagę system CRISPR/katalitycznie martwy Cas9 jako paradygmatyczny DBD dla ETR, ten artykuł opisuje protokół składający się z badania in vitro przewodnikowych RNA (gRNA) sprzężonych z kombinacją potrójnego ETR w celu skutecznego wyciszania na celu, a następnie oceny profilu specyficzności dla całego genomu najlepszych trafień. Pozwala to na zredukowanie początkowego repertuaru potencjalnych gRNA do krótkiej listy obiecujących, których złożoność jest odpowiednia do ich ostatecznej oceny w terapeutycznie istotnym otoczeniu będącym przedmiotem zainteresowania.
Wprowadzenie
Inaktywacja genów tradycyjnie odgrywała kluczową rolę w badaniu funkcji genów zarówno w modelach komórkowych, jak i zwierzęcych. Co więcej, w ciągu ostatnich dwóch dekad, wraz z rozwojem terapii genowej, została ona zaproponowana jako potencjalnie przełomowe podejście do leczenia chorób spowodowanych mutacjami powodującymi wzmocnienie funkcji1, infectious diseases2, czyli patologie, w których wyciszenie jednego genu może zrekompensować dziedziczną wadę u innego3. Wreszcie, zaproponowano genetyczną inaktywację kluczowych regulatorów sprawności komórek i kontroli funkcjonalnej w celu zwiększenia skuteczności produktów komórkowych w immunoterapii nowotworów4 i medycyna regeneracyjna5.
Wśród różnych technologii do inaktywacji genów, jedną z najbardziej obiecujących jest ukierunkowane epigenetyczne wyciszanie6,7. U podstaw tej technologii leżą tak zwane inżynieryjne represory transkrypcyjne (ETR), chimeryczne białka składające się z programowalnej domeny wiążącej DNA (DBD) i domeny efektorowej (ED) o epigenetycznej funkcji represyjnej. Białka palca cynkowego (ZFPs)8, efektory podobne do aktywatorów transkrypcji (TALEs)9, lub DBD oparte na CRISPR/dCas910 mogą być zaprojektowane tak, aby selektywnie wiązać ED z sekwencją promotora/wzmacniacza docelowego genu, który ma zostać wyciszony. Po dotarciu na miejsce, ED ETR wykonuje swoją aktywność wyciszającą, nakładając represyjne znaczniki epigenetyczne indukujące heterochromatynę, takie jak modyfikacje histonów (H3K911,12 lub H3K2713 metylacja, deacetylacja H3 lub H414) i metylacja DNA CpG15, zgodnie z użytą domeną represyjną.
W szczególności, zainspirowany molekularnymi procesami permanentnej represji transkrypcyjnej endogennych retrowirusów występujących w preimplantacyjnym embryo16, wygenerowano kombinację trzech ETR w celu wykorzystania następujących ED: i) domena pola związanego z Krüppelem (KRAB) ludzkiego ZNF10; (ii) domena katalityczna metylotransferazy 3A de novo DNA człowieka (DNMT3A); oraz iii) metylotransferaza 3-podobna do ludzkiego DNA na pełnej długości (DNMT3L). KRAB jest konserwatywną domeną represyjną współdzieloną przez kilka ZFP u wyższych kręgowców17,18, którego działanie wyciszające opiera się głównie na zdolności do rekrutacji KAP119-białko rusztowania, które następnie oddziałuje z kilkoma innymi induktorami heterochromatyny20-zawierający kompleks przebudowy i deacetylacji nukleosomów (NuRD)21, metylotransferaza histonów H3K9 SETDB122, oraz czytnik metylacji H3K9 HP123,24, między innymi.
DNMT3A aktywnie przenosi grupy metylowe na DNA w sekwencjach CpG25. Aktywność katalityczna DNMT3A jest wzmocniona przez jego fizyczne powiązanie z DNMT3L, paralogiem DNMT3A ograniczonym do zarodka i komórek rozrodczych, pozbawionym domeny katalitycznej odpowiedzialnej za transfer grup metylowych26,27. Metylacja DNA w regionach bogatych w CpG - określanych jako wyspy CpG (CGI) - osadzonych w elementach promotora/wzmacniacza genów ssaków jest zwykle związana z wyciszaniem transkrypcji28. Co ważne, po zdeponowaniu, metylacja CpG może być stabilnie dziedziczona podczas mitozy przez kompleks molekularny oparty na UHRF1-DNMT129.
Stabilna nadekspresja ETR-ów w komórce docelowej może być problematyczna, prawdopodobnie z powodu rosnącego ryzyka aktywności niezamierzonej i wypierania endogennych interaktorów z ich fizjologicznych miejsc docelowych w miarę upływu czasu. Jednak przejściowa ekspresja pojedynczych ugrupowań ETR może nie wywołać długotrwałego wyciszenia z wysoką skutecznością30, utrudniając ich zastosowanie terapeutyczne. W związku z tym przełomem w tej dziedzinie był dowód na to, że połączenie trzech ETR opartych na KRAB, DNMT3A i DNMT3L może synergizować i, nawet jeśli są tylko przejściowo współdostarczane, narzucać sekwencję promotorową docelowego genu H3K9 i metylację CpG. Są one następnie odczytywane i rozmnażane przez komórkę podczas mitozy, co prowadzi do dziedzicznego wyciszenia w wielu ludzkich i mysich liniach komórkowych, a także w komórkach pierwotnych hodowanych ex vivo30.
Warto zauważyć, że epigenetyczne wyciszenie narzucone przez ETR może zostać cofnięte na żądanie przez celowe (np. rekrutacja demetylazy DNA TET1 opartej na CRISPR/dCas9 na wyciszone locus) lub farmakologiczne (podanie inhibitora metylotransferazy DNA 5-Aza) demetylacji DNA30, potencjalne antidotum w przypadku zdarzeń niepożądanych związanych z ETR. Opisano również uniwersalne ETR-y zawierające trzy ED-y oparte na KRAB, DNMT3A i DNMT3L, wykazujące znaczną skuteczność wyciszania w liniach komórkowych31,32 w stosunku do zdecydowanej większości genów kodujących białka. Co więcej, w kilku badaniach z zastosowaniem ETR stwierdzono wysoki profil bezpieczeństwa, bez istotnej aktywności niezgodnej z celem w zakresie metylacji de novo CpG lub zmiany dostępności chromatyny30,31,32. Przed zastosowaniem klinicznym zaleca się jednak przeprowadzenie dedykowanej analizy profilu swoistości ETR wyposażonych w nowo zaprojektowany DBD.
Z klinicznego punktu widzenia, ukierunkowane wyciszanie epigenetyczne może przynieść kluczowe korzyści zarówno dla knockdownu opartego na interferencji RNA (RNAi)33, jak i sztucznego zakłócenia genów opartego na nukleazie8. W przeciwieństwie do RNAi, ukierunkowane wyciszanie epigenetyczne może powodować pełne zniesienie celu na komórkę i nie wymaga okresowego leczenia w celu zapewnienia długotrwałego wyciszenia; w przeciwieństwie do rozerwania genu, pozostawia sekwencję DNA niezmienioną, unikając generowania pęknięć dwuniciowych DNA (DSB). DSB mogą następnie indukować apoptozę i zatrzymanie cyklu komórkowego, potencjalnie prowadząc do selekcji przeciwko komórkom z funkcjonalnym szlakiem p5334,35 i, szczególnie w ustawieniach edycji genów multipleksowych, rearanżacje chromosomów35. Ponadto, przekazując nieodwracalny wynik mozaiki naprawy DSB za pośrednictwem niehomologicznego łączenia końców DNA36, zakłócenie genu nie może uniknąć naprawy celu w ramce do funkcjonalnych sekwencji kodujących jako jednego z końcowych wyników i, w przeciwieństwie do wyciszania epigenetycznego, nie może zostać usunięte na żądanie.
Wreszcie, wyciszanie epigenetyczne ma potencjał, aby poszerzyć zakres docelowych elementów genetycznych do klas całkowicie lub przynajmniej częściowo opornych na RNAi i zakłócenia genów, takich jak nietranskrybowane elementy regulatorowe i niekodujące RNA30,32. Pierwszym krytycznym krokiem dla każdego ukierunkowanego zastosowania wyciszania epigenetycznego jest zaprojektowanie panelu ETR obejmującego różne sekwencje regulatorowe genu docelowego i zidentyfikowanie tych najbardziej wydajnych. Liczba ETR-ów do przetestowania może być kluczowa, biorąc pod uwagę rosnącą część genomu, która może być celem programowalnych technologii wiązania DNA, które są stale rozwijane37. Przeprowadzenie badań przesiewowych ETR bezpośrednio na typie komórki, w którym można by terapeutycznie wyciszyć gen docelowy, stanowiłoby najodpowiedniejszą opcję. Jednak wysokoprzepustowe badania przesiewowe mogą być technicznie kłopotliwe w komórkach pierwotnych ze względu na ich ograniczoną przeżywalność w hodowli i często nieoptymalną zdolność inżynieryjną. Ekrany na dużą skalę mogą być jeszcze bardziej niewykonalne in vivo.
Bardziej praktyczna alternatywa polega na przeprowadzeniu wstępnego badania przesiewowego dużego panelu ETR-ów w łatwych do inżynierii liniach komórkowych, a następnie walidacji tylko tych najbardziej obiecujących w terapeutycznie istotnym typie komórki. Równoległą kwestią jest dobór odpowiedniego odczytu do pomiaru skuteczności wyciszania ETR-ów. Bezpośrednia ocena poziomów transkryptu lub białka docelowego genu za pomocą RT-qPCR, western blot lub ELISA może być kosztowna i czasochłonna oraz może nie mieć wystarczającej czułości, co ogranicza ich zastosowanie w skalach wysokoprzepustowych. Generowanie ad hoc zmodyfikowanych linii komórek reporterowych, w których fluorofor jest umieszczany pod kontrolą transkrypcyjną sekwencji regulatorowych genu docelowego, pozwala na wykorzystanie podejścia opartego na cytometrii przepływowej do odczytu wyciszenia epigenetycznego na poziomie pojedynczej komórki i w tempie wysokiej przepustowości.
Zgodnie z tymi ogólnymi rozważaniami, ten artykuł opisuje protokół składający się z in vitro uporządkowanego ekranu ETR dla skuteczności wyciszania na celu, a następnie oceny aktywności poza celem w całym genomie najlepszych trafień. Taki przebieg pracy pozwala na zredukowanie początkowego repertuaru potencjalnych ETR-ów do krótkiej listy obiecujących, których złożoność jest odpowiednia do ich ostatecznej oceny w terapeutycznie istotnym typie komórki będącej przedmiotem zainteresowania.
Wśród różnych programowalnych DBD, które mogą być wykorzystane do generowania ETR, ten protokół skupi się na technologii opartej na CRISPR/dCas9, ze względu na łatwość projektowania gRNA obejmujących promotor docelowego genu w skali wysokoprzepustowej. Jednak ten sam koncepcyjny przepływ pracy opisany poniżej można zastosować do oceny wydajności i specyfiki ETR wyposażonych w inne DBD.
Protokół
1. Konstrukcja linii komórkowej z reporterem fluorescencyjnym do monitorowania aktywności transkrypcyjnej genu docelowego za pomocą cytometrii przepływowej
- Zidentyfikuj linie komórkowe wykazujące ekspresję genu docelowego, który ma zostać wyciszony. Przeszukaj gen docelowy w bazie Human Protein Atlas38 i przejdź do sekcji „Cell line”, aby zidentyfikować linie reprezentatywne dla interesującej tkanki somatycznej (np. linię komórkową wątroby, jeśli końcowymi celami są hepatocyty wątrobowe). Alternatywnie skorzystaj z publicznie dostępnej bazy danych sekwencjonowania RNA (RNA-Seq) (np. NCBI GEO).
- Spośród kandydatów nadaj priorytet liniom komórkowym, dla których dostępne są efektywne protokoły przejściowej dostarczania genów – niezbędne dla dostarczania ETR.
UWAGA: Wśród różnych metod nukleofekcja jest jedną z najlepszych opcji, ponieważ zapewnia wysoką wydajność transfekcji. W niniejszym protokole wybrano ludzkie komórki erytroleukemii K-562 w celu wygenerowania linii komórkowej raportującej aktywność transkrypcyjną genu beta-2-mikroglobuliny (B2M) (dalej określanych jako komórki B2MTdTomato K-562). - Dalsza selekcja kandydatów powinna wykluczyć linie komórkowe, w których gen docelowy jest niezbędny do przeżycia komórek, ponieważ utrudnia to utrzymanie w kulturze komórek ze stabilnym wyciszeniem genu docelowego. Jeśli nie zostało to wcześniej opisane, aby ocenić istotność genu docelowego w wybranym typie komórek, utwórz kontrolę przerwania genetycznego poprzez transfekcję komórek nukleazą Cas9 i gRNA celującym w jeden z pierwszych egzonów kodujących gen.
UWAGA: Przerwanie genetyczne jest z definicji zdarzeniem stabilnym; kontraselekcja przerwanych komórek w czasie wskazuje, że gen docelowy jest niezbędny dla fizjologii wybranej komórki.- Zidentyfikuj izoformę splicingu docelową, preferencyjnie użytkowaną w wybranej linii komórkowej (w niniejszym protokole celem jest izoforma NM_004048.4 genu B2M).
- Zidentyfikuj gRNA, który może efektywnie i specyficznie przeciąć pierwszy egzon kodujący izoformy docelowej (np. za pomocą Chopchop (http://chopchop.cbu.uib.no/)39, który jest funkcjonalnym i przyjaznym dla użytkownika narzędziem online do wyboru gRNA).
- W przypadku komórek K-562, transfekuj 1 µg plazmidu kodującego spCas9 (hCas9; patrz Tabela materiałów) oraz 250 ng plazmidu kodującego gRNA (phU6-gRNA; patrz Tabela materiałów) na 5 × 10⁵ komórek metodą nukleofekcji (zgodnie z instrukcją producenta).
- Hoduj komórki (komórki K-562 w 37 °C przy 5% CO2 w medium RPMI-1640 uzupełnionym o 10% płodowej surowicy bydlęcej [FBS], L-glutaminę oraz penicylinę/streptomycynę [100 U/mL]) i monitoruj poziom przerwania genu w czasie, wykorzystując zestaw do detekcji mutacji (postępuj zgodnie z instrukcją producenta).
- Klonuj matrycę donora dla integracji reportera fluorescencyjnego za pośrednictwem rekombinacji homologicznej pod kontrolą transkrypcyjną interesującego genu docelowego (Rysunek 1).
- Zidentyfikuj region genu docelowego, w którym zostanie zintegrowana kaseta ekspresyjna fluoroforu.
UWAGA: Unikaj celowania w elementy istotne transkrypcyjnie, takie jak wyspy CpG i regiony wzbogacone w acetylację H3K27 (marker aktywnych promotorów i enhancerów). Zmiana tych elementów regulacyjnych (potencjalnie istotnych dla celowania ETR w celu indukowania wyciszenia epigenetycznego) sprawia, że linia komórkowa z reporterem staje się mniej przewidywalna pod kątem regulacji fizjologicznej genu docelowego.- Jeśli gen docelowy nie koduje białka wydzielanego, połącz reporter z ostatnim kodonem genu docelowego za pomocą samoprecynącego peptydy 2A, aby zachować funkcjonalność genu docelowego.
- Jeśli gen docelowy koduje białko wydzielane, aby uniknąć potencjalnego wydzielania reportera, umieść go w regionie intronowym genu docelowego. Wymuszona integracja reportera w transkrypcie po splicingu poprzez miejsce akceptora splicingu (SA) i późniejsza translacja poprzez wewnętrzną sekwencję wejścia rybosomu (IRES) upośledza funkcjonalność genu docelowego.
- Użyj programu Chopchop, aby wybrać gRNA tnące w regionie docelowym (tutaj wybrano gRNA celujące w sekwencję 5′-AGGCTACTAGCCCCATCAAGAGG-3′ pierwszego intronu genu B2M).
- Zaprojektuj matrycę donora dla miejsca cięcia gRNA, składającą się z: i) lewego ramienia homologii (n par zasad [bp] pasujących do regionu bezpośrednio powyżej miejsca cięcia gRNA); ii) kasety ekspresyjnej transgenu bez promotora (w przedstawionym przypadku SA-3X Stop Codon-IRES-tdTomato-BGH poly(A) sprzyjającej splicingowi z pierwszym intronem genu B2M); oraz iii) prawego ramienia homologii (n bp pasujących do regionu poniżej miejsca cięcia gRNA).
UWAGA: Długość ramion homologii niezbędna do efektywnego indukowania rekombinacji homologicznej może się różnić w zależności od typu komórek (zakres 100-500 bp jest odpowiedni dla komórek K-562).
- Zidentyfikuj region genu docelowego, w którym zostanie zintegrowana kaseta ekspresyjna fluoroforu.
- Wprowadź system nukleazy CRISPR/Cas9 i matrycę donora do docelowej linii komórkowej. W przypadku komórek K-562, transfekuj 1 µg plazmidu kodującego spCas9 (hCas9; patrz Tabela materiałów), 250 ng plazmidu kodującego gRNA (phU6-gRNA; patrz Tabela materiałów) oraz 1 µg plazmidu kodującego matrycę donora na 5 × 10⁵ komórek metodą nukleofekcji (zgodnie z instrukcją producenta).
- Hoduj komórki przez co najmniej 14 dni (dla komórek K-562) i monitoruj poziomy ekspresji reportera fluorescencyjnego w czasie za pomocą cytometru przepływowego (aktywuj kanał fizkoerytryny (PE), aby zmierzyć intensywność fluorescencji reportera tdTomato, i postępuj zgodnie z instrukcją producenta w celu przeprowadzenia cytometrii przepływowej).
UWAGA: Matryca donora – zwłaszcza jeśli oparta na plazmidzie – może zawierać kryptyczne sekwencje promotorowe, co prowadzi do ekspresji reportera fluorescencyjnego z niezintegogrowanych kopii donora. Hodowanie komórek pozwala na rozcieńczenie tych niezintegogrowanych kopii poprzez podziały komórkowe i w rezultacie utrzymanie ekspresji reportera wyłącznie z kopii donora zintegrowanych w docelowym genomie. - Klonuj komórki pozytywne pod kątem reportera za pomocą sortowania komórek aktywowanego fluorescencją (FACS) na poziomie pojedynczych komórek. W tym protokole aktywuj kanał PE, aby zmierzyć intensywność fluorescencji reportera tdTomato i postępuj zgodnie z instrukcją producenta, aby posortować pojedyncze komórki K-562 pozytywne pod kątem tdTomato do każdego dołka płytki 96-dołkowej.
- Po ekspansji komórek w kulturze (zazwyczaj 20-30 dni dla komórek K-562), przesiewaj klony pozytywne pod kątem reportera za pomocą PCR, aby wybrać taki, który posiada bi-alleliczną integrację kasety reporterowej w locus docelowym.
UWAGA: Maksymalizuje to ekspresję reportera i ułatwia dalsze rozróżnienie między komórkami wykazującymi ekspresję reportera a komórkami z wyciszonym reporterem za pomocą cytometrii przepływowej po zastosowaniu ETR.- Wyizoluj genomowe DNA z 1 × 10⁵ komórek z każdego klonu pozytywnego pod kątem reportera, używając zestawu do ekstrakcji DNA (zgodnie z instrukcją producenta).
- Amplifikuj docelowy region B2M za pomocą starterów forward (5'-GTATTTGCTGGTTATGTTAG-3') i reverse (5'-AATGGTTGAGTTGGAC-3') zgodnie z instrukcją zestawu do amplifikacji PCR. Temperatura anelowania dla tej pary starterów wynosi 47,7 °C przy zastosowaniu polimeraz DNA opartych na Taq i stężeniu starterów 0,5 µM.
- Przeanalizuj produkt PCR za pomocą elektroforezy w 1% żelu agarozowym (zgodnie z instrukcją producenta). Szukaj klonów wykazujących prążek odpowiadający integracji tdTomato w locus docelowym B2M (3 413 bp), bez prążka odpowiadającego locus docelowemu typu dzikiego (1 027 bp).
2. Projektowanie gRNA do epigenetycznego wyciszania genu docelowego opartego na systemie CRISPR/dCas 9
- Wyszukaj gen docelowy w przeglądarce genomu UCSC40 i wyodrębnij sekwencję nukleotydową obszarów potencjalnie regulujących jego aktywność transkrypcyjną, takich jak wyspy CpG oraz miejsca wzbogacone w acetylację H3K27 (marker aktywnych promotorów i enhancerów).
UWAGA: Zgodnie z niedawnym badaniem, najlepszym regionem docelowym jest okno o szerokości 1 kilobazy (kb) wycentrowane na miejscu rozpoczęcia transkrypcji genu docelowego32. - Wklej wybrane sekwencje do narzędzia online Chopchop i wybierz repression (represja) jako cel uzyskiwanych gRNA. Poczekaj, aż Chopchop wygeneruje listę gRNA zmapowanych na interesującą sekwencję genetyczną, uszeregowaną według wyniku uwzględniającego zarówno liczbę dopasowań poza celem (off-target), jak i przewidywaną wydajność celowania (on-target efficiency) (Rycina 2).
- Wybierz co najmniej 10 gRNA na każdą sekwencję docelową. Jeśli to możliwe, staraj się wybierać gRNA obejmujące cały region poddawany analizie, które nie wykazują pełnych dopasowań do innych sekwencji w obrębie genów w całym genomie.
3. Tablicowe przejściowe wprowadzanie ETR opartych na CRISPR/dCas 9 do linii komórkowej raportującej
- Z dostępnych systemów dostarczania transgenów opisanych wcześniej dla badanej linii komórkowej wybierz te, które umożliwiają wyłącznie przejściową ekspresję transgenu, maksymalizują wydajność dostarczania i minimalizują toksyczność związaną z manipulacją komórkami. W przypadku komórek K-562 wysoce zaleca się zarówno nukleofekcję plazmidową, jak i mRNA, przy czym produkcja plazmidów stanowi alternatywę łatwiejszą technicznie i tańszą.
- Klonuj oba gRNA wybrane w sekcji 2 oraz ETR oparte na systemie CRISPR/dCas9 w wybranym systemie dostarczania transgenów. Protokół klonowania ETR w plazmidowym DNA znajduje się w poniższych krokach.
UWAGA: Plazmidy oddzielnie kodujące dCas9:KRAB, dCas9:DNMT3A i dCas9:DNMT3L30 nie są dostępne w bazie Addgene. Zostały one sklonowane poprzez zastąpienie transaktywatora VP160 z plazmidu pAC154-dual-dCas9VP160-sgExpression41 (patrz Tabela materiałów) sekwencją kodującą domenę KRAB, DNMT3A lub DNMT3L30. Dostępny jest plazmid kodujący kompleksowy ETR, nazwany CRISPRoff-v2.132 (patrz Tabela materiałów).- Transformuj plazmidy kodujące ETR do chemicznie kompetentnych komórek E. coli (zgodnie z instrukcjami producenta). Przesiewaj kolonie pod kątem obecności plazmidu niosącego ETR za pomocą trawienia enzymami restrykcyjnymi i sekwencjonowania metodą Sangera, a następnie wybierz jedną z pozytywnych kolonii do produkcji plazmidowego DNA metodą Midiprep (zgodnie z instrukcjami producenta).
- Klonuj gRNA wewnątrz szkieletu phU6-gRNA (Rysunek 3).
- Używając oprogramowania do projektowania biologii molekularnej, dołącz sekwencję 5'-CACCG-3' powyżej protospacera (pierwszych zmiennych 20 nukleotydów [nt] wybranego gRNA), aby wygenerować in silico oligo o długości 25 nt, oznaczone jako SGfw.
- Analogicznie, dołącz sekwencję 5'-AAAC-3' powyżej odwrotnego dopełnienia protospacera wybranego gRNA oraz sekwencję 5'-C-3' poniżej niego, aby wygenerować oligo o długości 25 nt, oznaczone jako SGrv.
- Zamów sekwencje SGfw oraz SGrv jako bezsolne jednoniciowe oligo DNA, resuspenderowane w wodzie w stężeniu 100 µM.
- Dodaj 1 µL każdego oligo do 2 µL buforu do wyżarzania (10 mM Tris [pH 7.5-8.0], 50 mM NaCl, 1 mM EDTA) i 16 µL wody.
- Przeprowadź wyżarzanie oligo, umieszczając roztwór w termocyklerze zaprogramowanym na start w 95 °C przez 10 min. Następnie stopniowo schładzaj do 25 °C w ciągu 45 min.
- Rozcieńcz 1 µL wyżarzonych oligo w 99 µL wody wolnej od nukleaz, a następnie liguj 1 µL tego rozcieńczenia z 50 ng plazmidu phU6-gRNA uprzednio strawionego enzymem restrykcyjnym BsaI (postępuj zgodnie z instrukcjami dostawców zestawów z enzymem BsaI i ligazą w zakresie procedury trawienia i ligacji).
- Transformuj 20 µL chemicznie kompetentnych komórek E. coli za pomocą 2 µL produktu ligacji (postępuj zgodnie z instrukcjami producenta w zakresie procedury transformacji).
- Wybierz wiele kolonii do produkcji plazmidowego DNA metodą Miniprep (zgodnie z instrukcjami dostawcy) i sprawdź sukces klonowania protospacera poprzez sekwencjonowanie metodą Sangera z użyciem następującego primera pasującego do promotora U6: 5'-GAGGGCCTATTTCCCATGATT-3'.
- Wybierz jedną z pozytywnych kolonii do produkcji plazmidowego DNA metodą Midiprep (zgodnie z instrukcjami producenta).
- Dostarcz wybrane gRNA i ETR oparte na CRISPR/dCas9 do linii komórkowej raportowej w układzie macierzowym (jedno konkretne gRNA na warunek) (Rysunek 3).
UWAGA: Jako reprezentatywny przykład, w poniższych krokach przedstawiono schemat nukleofekcji plazmidów kodujących dCas9:KRAB, dCas9:DNMT3A, dCas9:DNMT3L oraz gRNA celujących w wyspę CpG genu B2M w komórkach B2MTdTomato K-562.- Przygotuj oddzielne probówki zawierające 500 ng każdego z plazmidów kodujących dCas9:KRAB, dCas9:DNMT3A i dCas9:DNMT3L, różniące się testowanym gRNA (125 ng plazmidu kodującego gRNA na probówkę). Uwzględnij warunek nukleofekcji bez gRNA i ETR jako próbkę kontrolną (mock). Przeprowadź analizę z co najmniej trzema powtórzeniami technicznymi dla każdej próbki.
- Owiaduj 5 × 10⁵ komórek B2MTdTomato K-562 w każdej probówce i poddaj je nukleofekcji mieszaniną plazmidów (zgodnie z instrukcjami producenta).
- Resuspenderuj komórki w 200 µL uprzednio ogrzanej pożywki do hodowli komórek ssaków RPMI-1640 i umieść je z powrotem w inkubatorze.
4. Analiza aktywności transkrypcyjnej genu docelowego w czasie
- Wykorzystaj cytometrię przepływową do pomiaru procenta komórek z wyciszonym genem w różnych punktach czasowych po dostarczeniu ETRs (Rysunek 4). Użyj komórek typu dzikiego (WT) – nieposiadających sekwencji kodującej fluorofor – aby ustawić próg dla komórek negatywnych pod kątem raportowania. Wykorzystaj próbkę poddaną zabiegowi pozorowanemu (mock), aby ustawić bramkę dla komórek pozytywnych pod kątem raportowania.
UWAGA: Zgodnie z sugestią w kroku 1.3, uwzględnij w eksperymencie kontrolę zaburzenia genetycznego. Może to być pomocne zarówno w monitorowaniu wydajności dostarczania CRISPR, jak i kondycji komórek pozbawionych genu docelowego; utrata zarówno wyciszenia transkrypcyjnego, jak i zaburzenia genetycznego w czasie może być przypisana do niezbędności genu docelowego w wybranym typie komórek. Uwzględnij punkty czasowe zarówno krótkoterminowe (dzień 3, dzień 7, dzień 10), jak i długoterminowe (dzień 21, dzień 35), aby uzyskać wskaźnik zarówno ostrej, jak i długoterminowej wydajności wyciszania. - Zidentyfikuj trzy najlepsze gRNA pod względem wydajności długoterminowego wyciszania. Wykorzystaj FACS do wyselekcjonowania subpopulacji negatywnej pod kątem raportowania, która jest stabilnie utrzymywana w tych próbkach. Przeprowadź również FACS dla całych próbek poddanych zabiegowi pozorowanemu, aby poddać je takiej samej procedurze jak próbki testowe, co umożliwi właściwe porównanie w kolejnych analizach.
5. Ocena specyficzności leczenia ETR za pomocą RNA-seq i sekwencjonowania immunoprecypitacji zmetylowanego DNA (MeDIP-seq)
- Zastosuj analizę RNA-seq w celu oceny ewentualnej ogólnogenomowej deregulacji transkrypcyjnej po dostarczeniu ETR.
- Dla subpopulacji z wyciszonym reporterem w próbkach traktowanych trzema najlepiej działającymi gRNA oraz dla komórek traktowanych mock, wyizoluj RNA przy użyciu dostępnych komercyjnie zestawów. Oceń jakość i stężenie RNA za pomocą dostępnych komercyjnie zestawów.
- Przeprowadź fragmentację RNA, odwrotną transkrypcję oraz przygotowanie bibliotek przy użyciu dostępnych komercyjnie zestawów do przygotowania bibliotek RNA-seq (zgodnie z instrukcjami producenta).
- Wykonaj kwantyfikację bibliotek i kontrolę jakości przy użyciu instrumentów do kontroli jakości kompatybilnych z sekwencjonowaniem następnej generacji i elektroforezą cyfrową.
- Wysekwencjonuj biblioteki na sekwenatorze następnej generacji zgodnie z instrukcjami producenta, stosując protokół paired-end 100 bp i dążąc do uzyskania średnio 45 M odczytów/próbka.
- Zmapuj tagi odczytów do odpowiedniego genomu referencyjnego i skwantyfikuj ekspresję transkryptów. Przeprowadź mapowanie na sekwencję tdTomato i skwantyfikuj ją oddzielnie.
UWAGA: W tym celu zastosowano algorytm STAR (v 2.3.0)43 z parametrami domyślnymi, powiązany z pakietem Rsubread44. - Przeprowadź analizę danych RNA-seq zgodnie z opublikowanymi najlepszymi praktykami45.
UWAGA: Tutaj zastosowano pakiet R/Bioconductor edgeR46, stosując filtr wynoszący co najmniej jeden odczyt na milion (cpm) w co najmniej trzech próbkach w celu odrzucenia genów o niskiej ekspresji. Alternatywnie można użyć funkcji filterByExpr w programie edgeR. - Oceń różnicową ekspresję genów, stosując uogólniony log-liniowy model dwumianowy ujemny zaimplementowany w edgeR (funkcja glmFit)47. Ustaw próg 0,01 dla skorygowanych wartości p (korekcja Benjamini-Hochberg [BH]), aby wyłonić geny różnicowo regulowane.
- Oceń ewentualną pozadocelową aktywność metylacji CpG przez ETR za pomocą MeDIP-seq.
- Dla subpopulacji z wyciszonym reporterem w próbkach traktowanych trzema najlepszymi gRNA oraz dla komórek traktowanych mock, wyizoluj DNA genomowe przy użyciu dostępnych komercyjnie zestawów (zgodnie z instrukcjami producentów).
- Poddaj sonikacji 500 ng DNA genomowego za pomocą sonikatora ultradźwiękowego, stosując następujące parametry: Duty: 20 %; PIP: 175; Cycles per Burst: 200; Time: 40 s.
- Przygotuj biblioteki do sekwencjonowania przy użyciu dostępnych komercyjnie zestawów do MeDIP-seq (zgodnie z instrukcjami producentów).
- Po etapie ligacji adapterów skwantyfikuj biblioteki za pomocą analizy fluorometrycznej i sprawdź wydajność ligacji metodą qPCR, używając dostępnych komercyjnie zestawów do kwantyfikacji bibliotek (zgodnie z instrukcjami producentów).
- Utwórz pule bibliotek poprzez mieszanie losowo wybranych bibliotek w celu zmniejszenia błędów technicznych. Użyj takiej samej ilości biblioteki (ng) dla każdej z nich, aby zrównoważyć pule. Do każdej puli dodaj zmetylowany i niezmetylowany DNA kontrolny spike-in dostarczony w zestawie. W celach kontrolnych zachowaj 10% objętości biblioteki, oznaczonej jako „input” i niepoddanej immunoprecypitacji. Przeprowadź immunoprecypitację pozostałych 90% biblioteki, używając przeciwciała monoklonalnego skierowanego przeciwko 5-metylocytozynie dostarczonego w zestawie MeDIP-seq.
- Oczyść biblioteki wzbogacone oraz input przy użyciu zestawów do oczyszczania produktów immunoprecypitacji 5-metylocytozyny, zgodnie z instrukcjami producentów.
- Oceń wydajność wzbogacenia, wykonując ilościową PCR w czasie rzeczywistym dla wewnętrznych kontroli spike-in przy użyciu starterów dostarczonych w zestawie. Dla każdej immunoprecypitacji (IP) oblicz specyficzność wzbogacenia na podstawie odzysku zmetylowanego i niezmetylowanego DNA, wykorzystując wartości progu cyklu (Ct) frakcji MeDIP i input uzyskanych z reakcji qPCR (patrz równania 1 i 2):
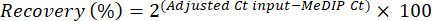 (1)
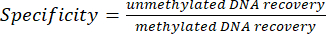 (2)
UWAGA: Biblioteki IP uznaje się za udane, jeśli wartości specyficzności wynoszą ≥0,95. - Amplifikuj biblioteki przy użyciu zestawów do przygotowania bibliotek MeDIP-seq, zgodnie z instrukcjami producentów, a następnie wykonaj kwantyfikację i analizę rozkładu wielkości produktu.
- Wykonaj sekwencjonowanie bibliotek na sekwenatorach następnej generacji. Zastosuj sekwencjonowanie paired-end z długością odczytu 100 bp, dążąc do uzyskania średnio 30 M odczytów/próbka.
- Zmapuj tagi odczytów sekwencyjnych do odpowiedniego genomu referencyjnego (np. hg38) przy użyciu bwa (v 0.7.5 lub nowszej)48, a następnie zidentyfikuj piki przy użyciu MACS (v 2.0.10 lub nowszej)49, umożliwiając identyfikację szerokich pików (-slocal = 0, -llocal = 500000).
- Stwórz wspólny zestaw regionów dla różnych próbek przy użyciu narzędzia multiintersection z pakietu BEDTools50, włączając opcję klastrowania.
- Oblicz pokrycie dla każdej próbki w końcowej liście regionów za pomocą funkcji multicov z BEDTools, odrzucając duplikaty odczytów.
- Przeprowadź analizę macierzy zliczeń za pomocą edgeR. Zastosuj filtr wynoszący co najmniej jeden odczyt na milion (cpm) w co najmniej trzech próbkach w celu odrzucenia regionów o niskim wzbogaceniu.
UWAGA: Alternatywnie można użyć funkcji filterByExpr w programie edgeR. - Zidentyfikuj różnicową metylację, stosując uogólniony model log-liniowy zaimplementowany w edgeR (funkcja glmFit) i normalizując dane za pomocą warunkowej normalizacji kwantylowej51, aby skorygować zawartość GC w poszczególnych regionach. Wybierz różnicowo zmetylowane regiony, stosując próg 0,01 dla skorygowanych wartości p BH. Przeprowadź analizę sekwencji powtórzonych w następujący sposób.
UWAGA: Pełną listę opcji i parametrów można znaleźć w przewodniku użytkownika edgeR (https://bioconductor.org/packages/release/bioc/html/edgeR.html).- Przefiltruj wyniki MeDIP-seq dla nominalnej wartości p <0,01 i stwórz dwa zestawy regionów: wybierz regiony o logFC >1 w pierwszym zestawie oraz regiony o logFC <-1 w drugim zestawie.
- Pobierz adnotacje RepeatMasker dla wybranego genomu w formacie pliku BED i oblicz liczbę elementów w każdym zestawie. Przelicz liczbę na stosunek względem liczby regionów dla każdego zbioru danych.
- Wyodrębnij stosunek metylomu pokrywający każdą klasę powtórzeń i przeprowadź test chi-kwadrat, aby wykryć jakiekolwiek istotne wzbogacenie.
- Oceń, czy regiony różnicowo transkrybowane lub różnicowo zmetylowane pomiędzy próbkami traktowanymi ETR a mock mapują się na przewidziane in silico pozadocelowe wiązania gRNA.
- Użyj pakietu CRISPR design suite52 jako narzędzia do przewidywania pozadocelowego wiązania gRNA.
- Dla każdego potencjalnego regionu pozadocelowego sprawdź najbliższy miejsce startu transkrypcji (TSS) oraz najbliższy zmetylowany region. Za prawdziwy efekt pozadocelowy uznaj region związany albo z genem regulowanym z FDR <0,01 i odległością od TSS mniejszą niż 10 Kb, albo zmetylowany region regulowany z FDR <0,01 i odległością mniejszą niż 1 Kb.
- Zidentyfikuj liczbę i cechy regionów zmienionych transkrypcyjnie lub nadmiernie zmetylowanych w próbkach traktowanych każdym z trzech najlepiej działających gRNA w porównaniu do próbek traktowanych mock (Rycina 5), aby wyłonić najbardziej specyficzne spośród gRNA. Uszereguj potencjalny wpływ miejsca pozadocelowego na fizjologię komórek docelowych w następującej kolejności (od największego do najmniejszego wpływu):
i) Region intragenowy, obszar regulacyjny – gen wyraziany fizjologicznie
ii) Region intragenowy, obszar eksonowy – gen wyraziany fizjologicznie
iii) Region intragenowy, obszar intronowy – gen wyraziany fizjologicznie
iv) Region intragenowy, obszar regulacyjny – gen niewyraziany
v) Region intragenowy, obszar eksonowy – gen niewyraziany
vi) Region intragenowy, obszar intronowy – gen niewyraziany
vii) Region intergenowy
Wyniki
Po dostarczeniu matrycy donora dla integracji reportera fluorescencyjnego w locus docelowym za pomocą rekombinacji homologicznej sprzężonej z systemem CRISPR/Cas9 (np. poprzez nukleofekcję plazmidową w przypadku komórek K-562), w badanej próbce pojawiają się komórki wykazujące ekspresję reportera (Rysunek 1, dół). Jeśli tak się nie stanie, należy ponownie sprawdzić poprawność projektu i klonowania zarówno matrycy donora, jak i odczynników CRISPR/Cas9. Po potwierdzeniu ich poprawności należy podjąć próbę optymalizacji dawek odczynników oraz samego protokołu dostarczania.
Po uzyskaniu linii komórkowej reporterowej należy wybrać sekwencje promotora/enhancera genu docelowego i zaprojektować panel dopasowanych gRNA. Należy użyć in silico narzędzia predykcyjne, takie jak Chopchop, służące zarówno do identyfikacji sekwencji gRNA, jak i do ich szeregowania pod względem przewidywanej wydajności oraz specyficzności (Rysunek 2). Jeśli nie uda się uzyskać żadnych gRNA, należy sprawdzić obecność kanonicznego motywu PAM (protospacer adjacent motif) dla białka Cas9 (5'-NGG-3') w sekwencji docelowej. W przypadku braku sekwencji PAM należy rozważyć przejście na ETR opracowane na podstawie alternatywnych wariantów Cas9 niezależnych od PAM (do tej pory nie opublikowano ETR opartych na tych wariantach) lub zmianę platformy domeny wiążącej DNA na alternatywną, taką jak ZFPs.53 lub TALEs30Jednakże, jeśli zostaną pobrane wyłącznie gRNA o niskiej przewidywanej skuteczności/specyficzności, należy rozważyć albo 1) przetestowanie tych niskiej jakości gRNA, albo 2) rozszerzenie docelowej sekwencji DNA w celu poszukiwania lepszych gRNA. Po przejściowej dostawie potrójnej kombinacji ETR (lub CRISPRoff; v2.1) wraz z gRNA, należy przeprowadzić podłużne analizy cytometryczne w celu oceny ekspresji reportera fluorescencyjnego, obserwując często szczyt represji reportera w analizach doraźnych, który następnie zostaje przynajmniej częściowo zniesiony ze względu na rozcieńczenie mitotyczne plazmidów kodujących ETR w czasie (Rysunek 4C). Jeśli kombinacja ETRs/gRNA skutecznie wprowadzi metylację CpG w obrębie locus docelowego, dojdzie do trwałej represji raportera w znacznej frakcji leczonych komórek (Rycina 4C). Różne gRNA mogą wykazywać zmienną efektywność długoterminowego wyciszania (Rysunek 4B,C).
W celu przeprowadzenia oceny specyficzności w całym genomie należy zastosować metodę MeDIP-seq, aby zidentyfikować obszary o różnym stopniu metylacji pomiędzy komórkami, w których cel został poddany długoterminowemu wyciszeniu, a komórkami niepoddanymi traktowaniu. W idealnym przypadku wysoce specyficzne gRNA indukuje jedynie pik metylacji CpG de novo w miejscu docelowym (Rysunek 5). W przeciwnym razie można rozważyć charakterystykę aktywności poza-celowej (off-target) gRNA, które zajmują niższe pozycje na liście efektywności celowania.
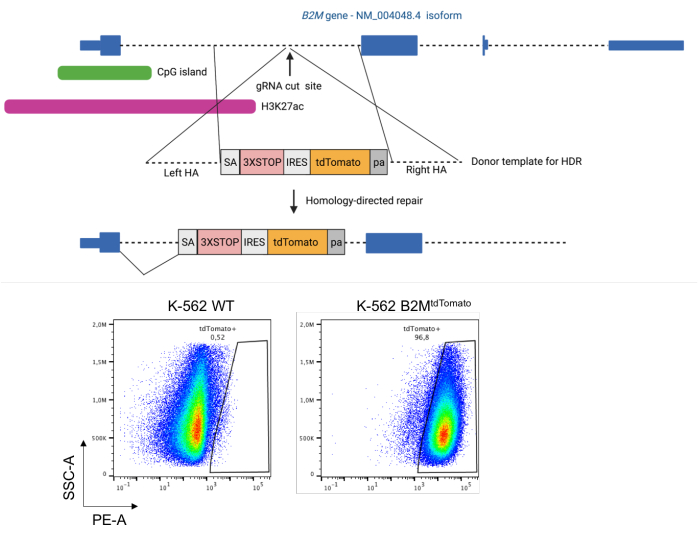
Rysunek 1: Integracja reporteru tdTomato pod elementy regulacyjne ludzkiego genu B2M poprzez naprawę kierowaną homologią. Góra: Schemat strategii integracji fluorescencyjnego reporteru tdTomato w pierwszym intronie ludzkiego genu B2M za pomocą naprawy kierowanej homologią indukowanej przez CRISPR/Cas9. Dół: reprezentatywne wykresy kropkowe komórek K-562 przed i po integracji reporteru tdTomato w pierwszym intronie genu B2M. Skróty: HA = ramię homologii; HDR = naprawa kierowana homologią; IRES = wewnętrzna sekwencja wejścia rybosomu; pa = BGH poly(A); SA = miejsce akceptora splicingowego; WT = typ dziki; 3XSTOP = trzy tandemowe kodony stop. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
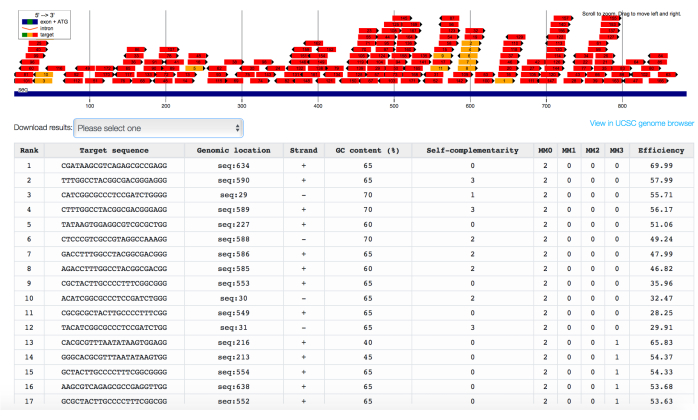
Rysunek 2: In silico identyfikacja gRNA celujących w wyspę CpG genu B2M, uszeregowana pod kątem przewidywanej wydajności i swoistości.Interfejs wyjściowy programu Chopchop przedstawiający gRNA celujące w wyspę CpG osadzoną w sekwencji promotora genu B2M, uszeregowane zarówno pod kątem liczby sekwencji off-target z 0 (MM0), 1 (MM1), 2 (MM2) lub 3 (MM3) niedopasowaniami, jak i przewidywanej wydajności on-target. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
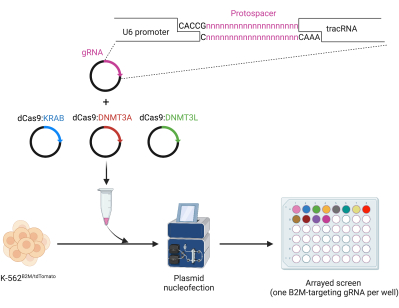
Rysunek 3: Klonowanie i nukleofekcja w układzie macierzowym gRNA dla wyciszania epigenetycznego za pośrednictwem dCas9 ETR. Góra: klonowanie protospacerów za pomocą oligonukleotydów do plazmidu wykazującego ekspresję ludzkiego U6-gRNA. Dół: przesiewanie w układzie macierzowym gRNA celujących w B2M w celu wyciszenia epigenetycznego opartego na CRISPR/dCas9 poprzez nukleofekcję plazmidową w komórkach K-562B2M/tdTomato. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
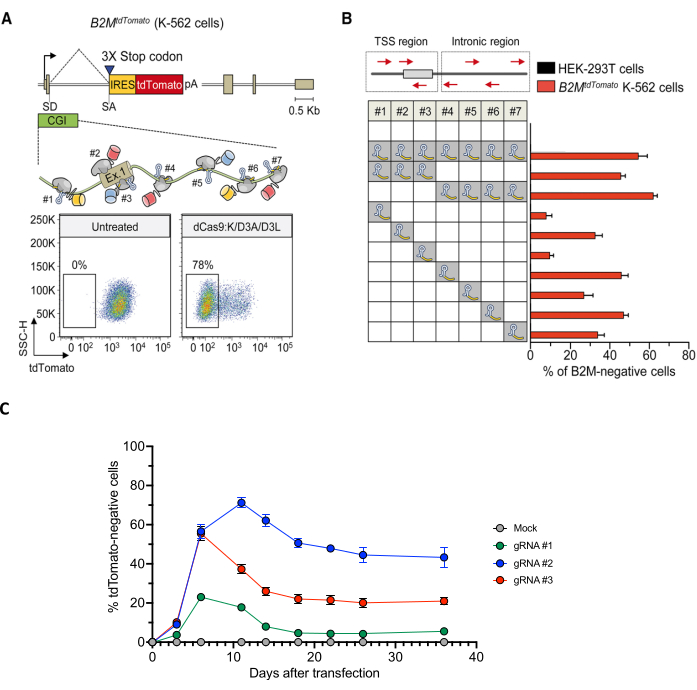
Rysunek 4Przesiewanie gRNA skutecznie indukujących długotrwałe wyciszenie B2M gen (A) Góra: schematy B2MtdTomato gen przedstawiony w powiększonym obszarze, względna kolejność i orientacja wiązania kompleksów ETR opartych na dCas9 z gRNA. Na dole: reprezentatywne wykresy kropkowe dla B2MtdTomato Komórki K-562 przed (lewo) lub po (prawo) wyciszeniu ETR. Analizy wykonano 30 dni po transfekcji plazmidami kodującymi gRNA oraz kombinacją trzech białek dCas9:KRAB + dCas9:D3A + dCas9:D3L. (B) Aktywność wyciszająca wskazanych gRNA (zarówno w pulach, jak i jako pojedyncze gRNA) nakierowanych na wyspę CpGของ B2M (czerwone strzałki na górnym schemacie wskazują orientację gRNA) w komórkach K-562 B2MtdTomato komórki w 30. dniu po transfekcji. Dane przedstawiają odsetek komórek tdTomato-ujemnych (średnia ± SEM; n = cztery niezależne transfekcje dla każdego warunku traktowania). (C) Analiza przebiegu czasowego B2MtdTomato komórki K-562 po transfekcji plazmidami wykazującymi potrójną kombinację ETR oraz wskazanymi B2M gRNA celujące w wyspy CpG lub mock (transfekcja bez gRNA i ETR). Dane przedstawiają odsetek komórek negatywnych pod względem tdTomato (średnia ± SEM; n = trzy niezależne transfekcje dla każdego warunku traktowania). Dane nieopublikowane. Panele A i B opracowano na podstawie Amabile i wsp.30Skróty: CGI = wyspa CpG; IRES = wewnętrzna sekwencja wejścia rybosomu; pa = poli(A) BGH; SA = miejsce akceptorowe splicingu; SD = miejsce donorowe splicingu; TSS = miejsce startu transkrypcji; UT = nieprzetransfekowane; 3XSTOP = 3 tandemowe kodony stop. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
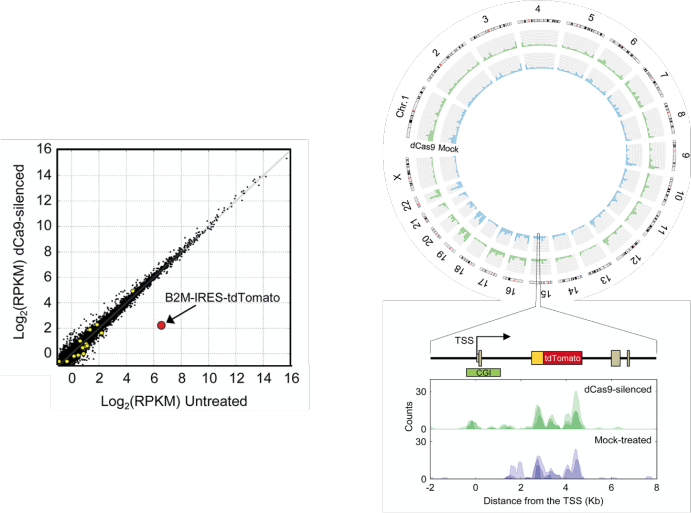
Rysunek 5: Analiza specyficzności ETR w całym genomie za pomocą RNA-seq i MeDIP-seq. Po lewej: porównanie poziomów ekspresji w komórkach B2MtdTomato K-562 traktowanych kontrolnie (mock) oraz w komórkach traktowanych potrójną kombinacją ETR dCas9:KRAB, dCas9:DNMT3A, dCas9:DNMT3L wraz z gRNA celującym w wyspę CpG genu B2M. Wartości wyrażono jako log2 liczby odczytów na kilobazę na milion (RPKM) zmapowanych odczytów. Czarne kropki reprezentują geny wykazujące porównywalne poziomy ekspresji we wszystkich warunkach; żółte okręgi reprezentują geny regulowane różnicowo przy FDR <0,01; czerwony okrąg reprezentuje transkrypt B2M-IRES-tdTomato. Prawa góra: wykres circos przedstawiający profile MeDIP-seq całego genomu dla komórek B2MtdTomato K-562 traktowanych kontrolnie (niebieski) lub traktowanych potrójną kombinacją ETR dCas9:KRAB, dCas9:DNMT3A, dCas9:DNMT3L wraz z gRNA celującym w wyspę CpG (CGI) genu B2M (zielony). Prawa dół: przedstawiono status metylacji locus B2MtdTomato we wskazanych próbkach. W każdym zestawieniu (pileup) reprezentowane są trzy powtórzenia; zestawienie wyrównanych odczytów zostało wygładzone za pomocą okna Gaussa. Rysunek został zaadaptowany z Amabile et al.30. Skrót: TSS = miejsce startu transkrypcji. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Ukierunkowane wyciszanie epigenetyczne może stanowić obiecujące rozwiązanie w leczeniu zaburzeń, które mogą skorzystać z trwałej inaktywacji genów, w tym chorób spowodowanych mutacjami wynikającymi ze wzmocnieniafunkcji1, chorób zakaźnych2 oraz patologii, w których wyciszenie jednego genu może albo zrekompensować dziedziczną wadę winnym3, albo uwolnić pełny potencjał adoptywnych terapii komórkowych4. Rozdział 5. Działając na poziomie chromatyny i będąc automatycznie propagowanym przez komórkę 7,30,32, wyciszanie epigenetyczne może uniknąć toksycznych zmian (np. rearanżacji chromosomów) sekwencji DNA genu docelowego i częściowego, przejściowego wyciszenia celu, które są ograniczeniami odpowiednio rozerwania genu opartego na sztucznej nukleazie 8,34,35 i knockdownu opartego na RNAi33.
Jednym z kluczowych wstępnych kroków w każdym epigenetycznym protokole wyciszania jest zidentyfikowanie właściwej pozycji na genie docelowym, aby skierować ETR, które zdeponują represyjne znaki epigenetyczne niezbędne do wyłączenia aktywności transkrypcyjnej celu. Różne elementy regulatorowe miejsca rozpoczęcia transkrypcji - proksymalne i dystalne mogą się zgadzać, aby wspierać wyjście transkrypcyjne danego ludzkiego genu54. Co więcej, dzięki rosnącej liczbie programowalnych technologii wiązania DNA można obecnie zidentyfikować różne miejsca docelowe dla każdego określonego elementu regulacyjnego6. W związku z tym protokoły, takie jak ten opisany tutaj w zmodyfikowanych liniach komórkowych, mogą być wykorzystywane do wyznaczania poszczególnych miejsc docelowych i / lub regionów genomu podatnych na wyciszanie epigenetyczne za pośrednictwem ETR, przed rozpoczęciem uciążliwych i czasochłonnych wysiłków ewaluacyjnych najlepszych kandydatów w ostatecznym środowisku terapeutycznym. Niektóre krytyczne aspekty protokołu opisano bardziej szczegółowo poniżej.
Inżynieria reporterowej linii komórkowej predykcyjnej ostatecznego celu terapeutycznego
Pomimo ciągłej optymalizacji protokołów inżynierii komórkowej – wymaganych do wprowadzenia kodowania kasety dla reportera fluorescencyjnego do genu docelowego i dostarczenia ETR – nie można przyjąć za pewnik, że mogą one być już dostępne dla linii komórkowej, która najbardziej przypomina ostateczny cel terapeutyczny. W takim przypadku można zastosować różne strategie łagodzące: a) korzystając z zestawów optymalizacyjnych dostarczonych przez dostawców w celu optymalizacji protokołu transfekcji dla docelowej linii komórkowej; b) przejście na inne linie komórkowe nadal wykazujące ekspresję tego genu docelowego, ale należące do tkanek innych niż ostateczny cel terapeutyczny - dla których protokoły inżynieryjne zostały znacznie zoptymalizowane. W przypadku, gdy te opcje nie są dostępne, można rozważyć przejście na pierwotne typy komórek lub organoidy reprezentujące ostateczny cel. Jako ogólne rozważania zarówno w badaniach przedklinicznych, jak i zastosowaniach terapeutycznych wyciszania epigenetycznego opartego na ETR, należy odrzucić scenariusze, w których gen docelowy jest niezbędny dla docelowego typu komórki. Pełne, długotrwałe wyciszenie niezbędnego genu narzucone przez ETR doprowadzi z czasem do kontrselekcji komórek docelowych (i potencjalnie do toksyczności leczenia). W takich przypadkach preferowane są alternatywne technologie zapewniające częściowe zniesienie celu, takie jak RNAi33.
Ocena celowej skuteczności wyciszania ETR
ETR oparte na kombinacji domen efektorowych KRAB, DNMT3A i DNMT3L okazały się skuteczne przeciwko zdecydowanej większości genów kodujących białka, z szerokim oknem docelowym o długości około 1 kilozasady, wyśrodkowanym w miejscu rozpoczęcia transkrypcji32. Aby zorientować się, jak wygląda dobrze przeprowadzony eksperyment wyciszania epigenetycznego, poniżej przedstawiono szczegóły techniczne i wyniki wyciszania genu B2M w komórkach K-562. Można to uznać za ważną kontrolę pozytywną, która powinna zostać uwzględniona nie tylko przez badaczy pracujących z komórkami K-562, ale także przez tych, którzy po raz pierwszy zbliżają się do technologii opartej na ETR. Jak stwierdzono w protokole, przerwanie genu oparte na sztucznej nukleazie (np. CRISPR/Cas9) jest zalecane jako dodatkowa kontrola zarówno skuteczności dostarczania genów w typie komórki będącej przedmiotem zainteresowania, jak i fenotypu komórek pozbawionych genu docelowego. Po wstępnym badaniu przesiewowym gRNA, które mają być sprzężone z ETR opartymi na CRISPR/dCas9, jeśli żadne z badanych gRNA nie jest w stanie trwale wyciszyć docelowego genu, należy rozważyć, w następującej kolejności: 1) zwiększenie ilości dostarczanych gRNA i ETR; 2) testowanie pul najlepszych gRNA w poszukiwaniu efektów synergicznych między nimi. Jeśli nadal nie zostanie osiągnięte długoterminowe wyciszenie, należy rozważyć: 3) przetestowanie dodatkowych gRNA, które mogą być ukierunkowane na miejsca bardziej odpowiednie do instruowania wyciszania epigenetycznego; 4) przejście na platformy DBD oparte na ZFP8 lub TALE9, które mogą mieć lepszą zdolność wiązania z chromatyną docelową; 5) przejście z stanu przejściowego na stabilny - na przykład integracja ekspresji ETR opartej na wektorach wirusowych (konstrukty fuzyjne gRNA lub dCas9, lub oba te konstrukty przy zastosowaniu technologii CRISPR/dCas9). Ponieważ nasza grupa opracowała i ma solidne doświadczenie w tym zakresie we wspólnym dostarczaniu trzech oddzielnych ETR30, protokół i przedstawione tutaj wyniki opierają się na tym podejściu. Jednak podobny koncepcyjny przepływ pracy można prawdopodobnie zastosować do systemu opartego na CRISPR typu "wszystko w jednym"32.
Ocena niezgodnej z celem działalności ETR
Liczne badania wykazały wstępne wskazania in vitro dotyczące swoistości ETR w oparciu o kombinację domen efektorowych KRAB, DNMT3A i DNMT3L 30,31,32. Jeśli jednak spośród badanych gRNA żadne z nich nie wykazuje zadowalającego profilu swoistości w zakresie regulacji transkrypcji i/lub metylacji DNA de novo, można zastosować dwie niewykluczające się wzajemnie strategie: a) skrócenie czasu przebywania ETR wewnątrz komórki (a w konsekwencji ich potencjalnej aktywności poza celem) poprzez zmniejszenie dawek ETR lub przetestowanie alternatywnych systemów dostarczania. Na przykład, w porównaniu z plazmidami, oczekuje się, że zarówno dostarczanie mRNA, jak i białka skróci czas ekspozycji komórek na ETR, a co za tym idzie, prawdopodobieństwo aktywności poza celem55; b) przejście na nowsze warianty Cas9, zoptymalizowane w celu zmniejszenia wiązania platformy56 poza celem, lub na alternatywne technologie wiązania DNA oparte na ZFP8 lub TALE9. Ważne jest, aby wziąć pod uwagę, że w porównaniu z próbkami poddanymi próbie, na aktywność wyciszania genów w miejscu docelowym i poza nim ma wpływ nie tylko wiązanie DBD z sekwencją docelową, ale także potencjalna zdolność epigenetycznych domen efektorowych do rekrutacji do innych loci przez ich naturalne, endogenne kofaktory. W związku z tym skrócenie czasu przebywania ETR w komórce docelowej może zmniejszyć nie tylko prawdopodobieństwo wiązania DBD z miejscami poza celem, ale także prawdopodobieństwo, że ETR będą wchodzić w interakcje z endogennymi kofaktorami, co może przynieść korzyści pod względem swoistości i wady pod względem aktywności docelowej. Wreszcie, w porównaniu z próbkami poddanymi próbie, niektóre z transkrypcyjnych i mniej prawdopodobnych zmian metylacji CpG mierzonych w wyciszonych komórkach można po prostu uzyskać przez pozbawienie docelowego genu. Nie są one uważane za niezgodne z technologią wyciszania. Aby je zidentyfikować, należy również uwzględnić w panelu eksperymentalnymzaburzenia genów przez sztuczną nukleazę 8,9,10. Zmiany biologiczne spowodowane funkcjonalną utratą genu docelowego będą wspólne dla wyciszania epigenetycznego i tej alternatywnej technologii.
Oświadczenia
AL jest współzałożycielem, posiadaczem limitu i konsultantem firmy Chroma Medicine, Inc.
Podziękowania
Autorzy pragną podziękować Angelo Amabile, Paola Capasso, Ilaria Caserta, Tania Baccega, Alice Reschigna, Valeria Mollica i Deborah Cipria za wspólny wysiłek nad rozwojem technologii wyciszania epigenetycznego przez te wszystkie lata; Dejan Lazarevic i Francesca Giannese za krytyczny przegląd analiz RNA-seq i MeDIP-seq opisanych w protokole. Prace te zostały wsparte grantami dla A.L. z Fundacji Telethon (grant TIGET nr F1) oraz unijnym programem Horyzont 2020 (UPGRADE). Ilustracje zostały stworzone za pomocą BioRender.com.
AUTHORS CONTRIBUTION
A.M, M.A.C., F.G. i A.C. przyczynili się do zaprojektowania protokołu i napisania manuskryptu; S.V., I.M. i D.C. zaprojektowali sekcje bioinformatyczne protokołu i poprawili manuskrypt; A.M. i A.L. zaprojektowali protokół, opracowali i napisali rękopis przy udziale wszystkich autorów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 4200 System TapeStation | Agilent | G2991BA | kwantyfikacja DNA |
| 4D-Nucleofector X Unit | Lonza Bioscience | AAF-1003X | Nukleofekcja |
| B2M wyciszanie gRNA #1 | Laboratorium Lombardo | GCAATCAGGACAAGGCCCGC | Wyciszanie genów |
| B2M wyciszanie gRNA #2 | Laboratorium Lombardo | GGGGTAGGAGAGACTCACGC | Wyciszanie genów |
| B2M wyciszanie gRNA #3 | Laboratorium Lombardo | GAGTCCAGGGCTGGATCTCG | Wyciszanie genów |
| BD FACSAria Cytometr przepływowy fuzyjny | BD Biosciences | https://www.bdbiosciences.com/en-us/products/instruments/flow-cytometers/research-cell-sorters/bd-facsaria-fusion | Narzędzia do sortowania komórek aktywowane fluorescencją |
| Narzędzia do spania | http://bedtools.readthedocs.io/en/latest/ | Przetwarzanie interwałów genomowych | |
| bwa | Ih3 | https://github.com/lh3/bwa | Wyrównanie MeDIP-seq brzmi |
| Chopchop | Laboratorium Valena | http://chopchop.cbu.uib.no/ | oprogramowanie do selekcji gRNA |
| Corning RPMI 1640 Medium (Mod.) 1x z L-glutaminą | Corning | 10-040-CV | Hodowla komórkowa |
| cqn | Bioconductor | http://bioconductor.org/packages/release/bioc/html/cqn.html | Normalizacja regionalna za pomocą |
| pakietu projektowego CRISPR | zawartością GC Laboratorium Zhanga | https://zlab.bio/resources-2 | przewidywanie wiązania gRNA poza celem |
| Addgene plazmidu CRISPRoff-v2.1 | 167981 | wyciszający geny | |
| CytoFLEX S V4-B4-R3-I2 | Beckman Coulter | C01161 | Cytometria przepływowa |
| Sekwencja matrycy dawcy do integracji tdTomato w pierwszym intronie genu B2M | Laboratorium Lombardo | ctcctcctgacctgtttttt | Inżynieria genetyczna |
| E220 Ultradźwiękowy | Covaris | 500239 | Sonikacja DNA |
| edgeR | Bioconductor | https://bioconductor.org/packages/release/bioc/html/edgeR.html | Różnicowe badanie liczebności |
| Zestaw do wykrywania mutacji EnGen | NEB | E3321 | Kwantyfikacja zaburzeń genów |
| Surowica bydlęca | płodu Sigma-Aldrich | F2442 | Hodowla komórkowa |
| Flowjo | BD Biosciences | https://www.flowjo.com/solutions/flowjo | Oprogramowanie do analizy danych cytometrii przepływowej |
| Gel Loading Dye, fioletowy (6x) | NEB | B7024S | Ładowanie żelu DNA |
| Go Taq G2 Hot Start DNA Polymerase | Promega | M7401 | Amplifikacja |
| PCR Sekwencja gRNA do integracji dTomato w pierwszym intronie genu B2M | Laboratorium Lombardo | AGGCTACTAGCCCCATCAAG | Inżynieria genetyczna |
| plazmid hCas9 | Addgene | 41815 | Inżynieria genetyczna |
| Odczynniki D1000 o wysokiej czułości | Agilent | 5067-5585 | Kwantyfikacja DNA |
| Taśma ekranowa o wysokiej czułości D1000 | Agilent | 5067-5584 | Kwantyfikacja DNA |
| Taśma ekranowa RNA o wysokiej czułości | Agilent | 5067-5579 | Kwantyfikacja RNA |
| wysokiej czułości | Agilent | 5067-5581 | Kwantyfikacja RNA |
| Bufor do próbek RNA ScreenTape o wysokiej czułości | Agilent | 5067-5580 | Kwantyfikacja RNA |
| Zestaw IPure | Diagenode | C03010011 | Oczyszczanie produktu immunoprecypitacji 5-metylocytozyny |
| Ogniwa K-562 | ATCC | CCL-243 | Inżynieria komórkowa |
| Zestaw kwantyfikacyjny biblioteki KAPA | Roche | KK4824 | Przygotowanie bibliotek MeDIP-Seq |
| MACS2 | Taoliu | https://github.com/macs3-project/MACS | Identyfikacja regionów wzbogaconych metylem |
| Zestaw MagMeDIP | Diagenode | C02010020 | Immunoprecypitacja 5-metylocytozyny |
| NastępnyZestaw Methylseq 1 | Bioo Scientific | 5118-01 | Przygotowanie bibliotek MeDIP-Seq |
| NextSeq 500 / NovaSeq 6000 | Illumina | SY-415-1002 / 20012850 | sekwencjonowania nowej generacji |
| NucleoBond Xtra Midi do transfekcji plazmidu DNA | Macherey-nagel | 740410.50 | Preparat plazmidu Midiprep |
| One Shot TOP10 Chemicznie kompetentny komórki | ThermoFisher | C404010 | Transformacja plazmidu |
| pAC154-dual-dCas9VP160-sgAddgen plazmidu ekspresji | 48240 | Aktywacja genu | |
| pcDNA.CMV.dCas9:plazmid KRAB | Laboratorium Lombardo | dostępne na zamówienie (lombardo.angelo@hsr.it) | Wyciszanie genów |
| pcDNA.CMV.dCas9:Plazmid KRAB | Laboratorium Lombardo | dostępne na zamówienie (lombardo.angelo@hsr.it) | Wyciszanie genów |
| pcDNA.CMV.dCas9:plazmid KRAB | Laboratorium Lombardo | dostępne na zamówienie (lombardo.angelo@hsr.it) | Wyciszanie genów |
| Penicylina/Streptomycyna | Sigma-Aldrich | P0781 | Hodowla komórkowa |
| plazmid phU6.sgRNA | Addgene | 53188 | Inżynieria genetyczna |
| PowerPac Basic Power Supply | Biorad | 1645050 | Elektroforeza w żelu agarozowym |
| Sekwencja przednia startera w celu sprawdzenia integracji tdTomato w pierwszym intronie genu B2M | Laboratorium Lombardo | GTATTTGCTGGTTATGTTAG | Odwrotna |
| sekwencja elementarza inżynierii genetycznej w celu sprawdzenia integracji tdTomato w pierwszym intronie genu B2M | Laboratorium Lombardo | AATGGTTGAGTTGGAC | Inżynieria genetyczna |
| QIAamp DNA Mini Kit | Qiagen | 51304 | Ekstrakcja DNA |
| Qubit | Thermo Fisher | Q33238 | Kwantyfikacja DNA |
| Qubit dsDNA HS (wysoka czułość) Zestaw testowy | Thermo Fisher | Q32851 | Kwantyfikacja DNA |
| Qubit RNA HS (wysoka czułość) Zestaw testowy | Thermo Fisher | Q32852 | Kwantyfikacja RNA |
| Enzymy restrykcyjne | Trawienie DNA | NEB | |
| Zestaw RNeasy Mini | Qiagen | 74106 | Ekstrakcja RNA |
| Rsubread | Bioconductor | https://bioconductor.org/packages/release/bioc/html/Rsubread.html | Kwantyfikacja ekspresji genów |
| Linia komórkowa SF 4D-Nucleofector X Kit S (32 RCT) | Lonza Bioscience | V4XC-2032 | Nucleofection |
| SnapGene | Dotmatics | https://www.snapgene.com/ | Oprogramowanie do projektowania biologii molekularnej |
| STAR | Alexander Dobin | https://github.com/alexdobin/STAR | Wyrównanie sekwencji RNA odczytuje |
| T100 Thermal Cycler | Biorad | 1861096 | amplifikację PCR |
| Ligaza DNA T4 | Promega | M1801 | Ligacja DNA |
| TAE Buffer | Fisher BP1332500 naukowy | Elektroforeza w żelu agarozowym | |
| TruSeq Stranded Total RNA kit | Przygotowanie biblioteki Illumina 20020597 RNA-Seq | ||
| UltraPure | Agaroza ThermoFisher | 16500500 | Żel agarozowy |
Bibliografia
- Cummings, C. J., Zoghbi, H. Y. Fourteen and counting: unraveling trinucleotide repeat diseases. Human Molecular Genetics. 9 (6), 909-916 (2000).
- Tebas, P., et al. Gene editing of CCR5 in autologous CD4 T cells of persons infected with HIV. The New England Journal of Medicine. 370 (10), 901-910 (2014).
- Frangoul, H., et al. CRISPR-Cas9 gene editing for sickle cell disease and β-thalassemia. The New England Journal of Medicine. 384 (3), 252-260 (2021).
- Murty, T., Gene Mackall, C. L. Gene editing to enhance the efficacy of cancer cell therapies. Molecular Therapy. 29 (11), 3153-3162 (2021).
- Lanza, R., Russell, D. W., Nagy, A. Engineering universal cells that evade immune detection. Nature Reviews Immunology. 19 (12), 723-733 (2019).
- Matharu, N., Ahituv, N. Modulating gene regulation to treat genetic disorders. Nature Reviews Drug Discovery. 19 (11), 757-775 (2020).
- Sgro, A., Blancafort, P. Epigenome engineering: New technologies for precision medicine. Nucleic Acids Research. 48 (22), 12453-12482 (2020).
- Urnov, F. D., Rebar, E. J., Holmes, M. C., Zhang, H. S., Gregory, P. D. Genome editing with engineered zinc finger nucleases. Nature Reviews Genetics. 11 (9), 636-646 (2010).
- Joung, J. K., Sander, J. D. TALENs: A widely applicable technology for targeted genome editing. Nature Reviews Molecular Cell Biology. 14 (1), 49-55 (2013).
- Adli, M. The CRISPR tool kit for genome editing and beyond. Nature Communications. 9 (1), 1911(2018).
- Gilbert, L. A., et al. XCRISPR-mediated modular RNA-guided regulation of transcription in eukaryotes. Cell. 154 (2), 442(2013).
- Snowden, A. W., Gregory, P. D., Case, C. C., Pabo, C. O. Gene-specific targeting of H3K9 methylation is sufficient for initiating repression in vivo. Current Biology. 12 (24), 2159-2166 (2002).
- Chen, X., et al. Construction and validation of the CRISPR/dCas9-EZH2 system for targeted H3K27Me3 modification. Biochemical and Biophysical Research Communications. 511 (2), 246-252 (2019).
- Kwon, D. Y., Zhao, Y. T., Lamonica, J. M., Zhou, Z. Locus-specific histone deacetylation using a synthetic CRISPR-Cas9-based HDAC. Nature Communications. 8, 15215(2017).
- Stepper, P., et al. Efficient targeted DNA methylation with chimeric dCas9-Dnmt3a-Dnmt3L methyltransferase. Nucleic Acids Research. 45 (4), 1703-1713 (2017).
- Ecco, G., Imbeault, M., Trono, D. KRAB zinc finger proteins. Development. 144 (15), 2719-2729 (2017).
- Witzgall, R., O'leary, E., Leaf, A., Onaldi, D., Bonventre, J. The Kruppel-associated box-A (KRAB-A) domain of zinc finger proteins mediates transcriptional repression. Proceedings of the National Academy of Sciences. 91 (10), 4514-4518 (1994).
- Mannini, R., et al. Structure/function of KRAB repression domains: Structural properties of KRAB modules inferred from hydrodynamic, circular dichroism, and FTIR spectroscopic analyses. Proteins: Structure, Function and Genetics. 62 (3), 604-616 (2006).
- Friedman, J. R., et al. KAP-1, a novel corepressor for the highly conserved KRAB repression domain. Genes and Development. 10 (16), 2067-2078 (1996).
- Iyengar, S., Farnham, P. J. KAP1 protein: An enigmatic master regulator of the genome. The Journal of Biological Chemistry. 286 (30), 26267-26276 (2011).
- Schultz, D. C., Friedman, J. R., Rauscher, F. J. Targeting histone deacetylase complexes via KRAB-zinc finger proteins: The PHD and bromodomains of KAP-1 form a cooperative unit that recruits a novel isoform of the Mi-2α subunit of NuRD. Genes and Development. 15 (4), 428-443 (2001).
- Schultz, D. C., Ayyanathan, K., Negorev, D., Maul, G. G., Rauscher, F. J. SETDB1: A novel KAP-1-associated histone H3, lysine 9-specific methyltransferase that contributes to HP1-mediated silencing of euchromatic genes by KRAB zinc-finger proteins. Genes and Development. 16 (8), 919-932 (2002).
- Nielsen, A. L., et al. Interaction with members of the heterochromatin protein 1 (HP1) family and histone deacetylation are differentially involved in transcriptional silencing by members of the TIF1 family. The EMBO Journal. 18 (22), 6385-6395 (1999).
- Sripathy, S. P., Stevens, J., Schultz, D. C. The KAP1 corepressor functions to coordinate the assembly of de novo HP1-demarcated microenvironments of heterochromatin required for KRAB zinc finger protein-mediated transcriptional repression. Molecular and Cellular Biology. 26 (22), 8623-8638 (2006).
- Jurkowska, R. Z., Jurkowski, T. P., Jeltsch, A. Structure and function of mammalian DNA methyltransferases. ChemBioChem. 12 (2), 206-222 (2011).
- Jia, D., Jurkowska, R. Z., Zhang, X., Jeltsch, A., Cheng, X. Structure of Dnmt3a bound to Dnmt3L suggests a model for de novo DNA methylation. Nature. 449 (7159), 248-251 (2007).
- Tajima, S., Suetake, I., Takeshita, K., Nakagawa, A., Kimura, H. Domain structure of the Dnmt1, Dnmt3a, and Dnmt3b DNA methyltransferases. Advances in Experimental Medicine and Biology. 945, 63-86 (2016).
- Greenberg, M. V. C., Bourc'his, D. The diverse roles of DNA methylation in mammalian development and disease. Nature Reviews Molecular Cell Biology. 20 (10), 590-607 (2019).
- Ishiyama, S., et al. Structure of the Dnmt1 reader module complexed with a unique two-mono-ubiquitin mark on histone H3 reveals the basis for DNA methylation maintenance. Molecular Cell. 68 (2), 350.e7-360.e7 (2017).
- Amabile, A., et al. Inheritable silencing of endogenous genes by hit-and-run targeted epigenetic editing. Cell. 167 (1), 219.e14-232.e14 (2016).
- Mlambo, T., et al. Designer epigenome modifiers enable robust and sustained gene silencing in clinically relevant human cells. Nucleic Acids Research. 46 (9), 4456-4468 (2018).
- Nuñez, J. K., et al. Genome-wide programmable transcriptional memory by CRISPR-based epigenome editing. Cell. 184 (9), 2503.e17-2519.e17 (2021).
- Davidson, B. L., McCray, P. B. Current prospects for RNA interference-based therapies. Nature Reviews Genetics. 12 (5), 329-340 (2011).
- Haapaniemi, E., Botla, S., Persson, J., Schmierer, B., Taipale, J. CRISPR-Cas9 genome editing induces a p53-mediated DNA damage response. Nature Medicine. 24 (7), 927-930 (2018).
- Kosicki, M., Tomberg, K., Bradley, A. Repair of double-strand breaks induced by CRISPR-Cas9 leads to large deletions and complex rearrangements. Nature Biotechnology. 36 (8), 765-771 (2018).
- Ciccia, A., Elledge, S. J. The DNA damage response: making it safe to play with knives. Molecular Cell. 40 (2), 179-204 (2010).
- Hu, J. H., et al. Evolved Cas9 variants with broad PAM compatibility and high DNA specificity. Nature. 556 (7699), 57-63 (2018).
- Uhlén, M., et al. Proteomics. Tissue-based map of the human proteome. Science. 347 (6220), (2015).
- Labun, K., et al. CHOPCHOP v3: Expanding the CRISPR web toolbox beyond genome editing. Nucleic Acids Research. 47 (W1), W171-W174 (2019).
- Kent, W. J., et al. The Human Genome Browser at UCSC. Genome Research. 12 (6), 996-1006 (2002).
- Cheng, A. W., et al. Multiplexed activation of endogenous genes by CRISPR-on, an RNA-guided transcriptional activator system. Cell Research. 23 (10), 1163-1171 (2013).
- Kabadi, A. M., Ousterout, D. G., Hilton, I. B., Gersbach, C. A. Multiplex CRISPR/Cas9-based genome engineering from a single lentiviral vector. Nucleic Acids Research. 42 (19), e147(2014).
- Dobin, A., et al. STAR: ultrafast universal RNA-seq aligner. Bioinformatics. 29 (1), 15-21 (2013).
- Liao, Y., Smyth, G. K., Shi, W. The Subread aligner: fast, accurate and scalable read mapping by seed-and-vote. Nucleic Acids Research. 41 (10), e108-e108 (2013).
- Conesa, A., et al. A survey of best practices for RNA-seq data analysis. GenomeBiology. 17, 13(2016).
- Robinson, M. D., Oshlack, A. A scaling normalization method for differential expression analysis of RNA-seq data. Genome Biology. 11 (3), R25(2010).
- Robinson, M. D., McCarthy, D. J., Smyth, G. K. edgeR: a Bioconductor package for differential expression analysis of digital gene expression data. Bioinformatics. 26 (1), 139-140 (2010).
- Li, H., Durbin, R. Fast and accurate long-read alignment with Burrows-Wheeler transform. Bioinformatics. 26 (5), 589-595 (2010).
- Zhang, Y., et al. Model-based analysis of ChIP-Seq (MACS). Genome Biology. 9 (9), R137(2008).
- Quinlan, A. R. BEDTools: The Swiss-Army tool for genome feature analysis. Current Protocols in Bioinformatics. 47, (2014).
- Hansen, K. D., Irizarry, R. A., Wu, Z. Removing technical variability in RNA-seq data using conditional quantile normalization. Biostatistics. 13 (2), 204-216 (2012).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature Biotechnology. 31 (9), 827-832 (2013).
- Zeitler, B., et al. Allele-selective transcriptional repression of mutant HTT for the treatment of Huntington's disease. Nature Medicine. 25 (7), 1131-1142 (2019).
- Andersson, R., Sandelin, A. Determinants of enhancer and promoter activities of regulatory elements. Nature Reviews Genetics. 21 (2), 71-87 (2020).
- Liang, X., et al. Rapid and highly efficient mammalian cell engineering via Cas9 protein transfection. Journal of Biotechnology. 208, 44-53 (2015).
- Han, H. A., Pang, J. K. S., Soh, B. -S. Mitigating off-target effects in CRISPR/Cas9-mediated in vivo gene editing. Journal of Molecular Medicine. 98 (5), 615-632 (2020).
Przedruki i uprawnienia
