Ilościowe określenie powierzchni styku i siły wywieranej przez końcówkę sondy mikroskopu sił atomowych (AFM) na powierzchnię próbki umożliwia określenie właściwości mechanicznych w nanoskali. Omówiono najlepsze praktyki w zakresie wdrażania nanotwardości opartej na wspornikach AFM w powietrzu lub płynie na miękkich i twardych próbkach w celu pomiaru modułu sprężystości lub innych właściwości nanomechanicznych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia sił atomowych Nanotwardość oparta na wspornikach: pomiary właściwości mechanicznych w nanoskali w powietrzu i płynie
W tym artykule
Podsumowanie
Streszczenie
Mikroskop sił atomowych (AFM) zasadniczo mierzy interakcję między końcówką sondy AFM w nanoskali a powierzchnią próbki. Jeśli można określić ilościowo siłę wywieraną przez końcówkę sondy i jej powierzchnię styku z próbką, możliwe jest określenie właściwości mechanicznych w nanoskali (np. modułu sprężystości lub modułu Younga) badanej powierzchni. Szczegółowa procedura przeprowadzania ilościowych eksperymentów z nanotwardością opartą na wspornikach AFM znajduje się tutaj, wraz z reprezentatywnymi przykładami zastosowania tej techniki do określania modułów sprężystości wielu różnych typów próbek, w zakresie od kPa do GPa. Należą do nich żywe mezenchymalne komórki macierzyste (MSC) i jądra w buforze fizjologicznym, zanurzone w żywicy odwodnione przekroje sosny loblolly oraz łupki Bakken o różnym składzie.
Dodatkowo, nanoindentacja oparta na wspornikach AFM jest używana do badania wytrzymałości na zerwanie (tj. siły przebicia) dwuwarstw fosfolipidowych. Omówiono ważne kwestie praktyczne, takie jak wybór i rozwój metody, wybór i kalibracja sondy, identyfikacja obszaru zainteresowania, niejednorodność próbki, rozmiar cechy i współczynnik kształtu, zużycie końcówki, chropowatość powierzchni oraz analiza danych i statystyki pomiarowe, aby pomóc w prawidłowym wdrożeniu techniki. Na koniec wykazano kolokalizację map nanomechanicznych pochodzących z AFM za pomocą technik mikroskopii elektronowej, które dostarczają dodatkowych informacji na temat składu pierwiastkowego.
Wprowadzenie
Zrozumienie właściwości mechanicznych materiałów jest jednym z najbardziej fundamentalnych i istotnych zadań w inżynierii. W analizie właściwości materiałów w skali makro dostępnych jest wiele metod charakteryzacji właściwości mechanicznych układów materiałowych, w tym próby rozciągania1, próby ściskania2 oraz próby zginania trzy- lub czteropunktowego3. Chociaż te testy w skali mikro mogą dostarczyć nieocenionych informacji na temat właściwości materiałów w skali makro, są one zazwyczaj przeprowadzane do momentu zniszczenia próbki, a zatem mają charakter niszczący. Ponadto brakuje im rozdzielczości przestrzennej niezbędnej do dokładnego zbadania właściwości w skali mikro i nano wielu współcześnie interesujących układów materiałowych, takich jak cienkie warstwy, materiały biologiczne i nanokompozyty. Aby zacząć rozwiązywać niektóre problemy związane z mechanicznymi badaniami w dużej skali, a głównie ich niszczący charakter, z mineralogii zaadaptowano testy mikrotwardości. Twardość jest miarą odporności materiału na odkształcenie plastyczne w określonych warunkach. Generalnie testy mikrotwardości wykorzystują sztywny wgłębnik, zazwyczaj wykonany ze stali utwardzanej lub diamentu, do wykonania wżeru w materiale. Wynikająca z tego głębokość i/lub powierzchnia wżeru mogą być następnie wykorzystane do określenia twardości. Opracowano kilka metod, w tym twardość Vickersa4, Knoopa5 i Brinella6; każda z nich dostarcza pomiaru mikrotwardości materiału, ale w różnych warunkach i zgodnie z różnymi definicjami, przez co generują one dane, które można porównywać jedynie z testami wykonanymi w tych samych warunkach.
Opracowano instrumentowaną nanoindentację, aby udoskonalić uzyskiwane wartości względne poprzez różne metody badania mikrotwardości, poprawiają możliwą rozdzielczość przestrzenną analizy właściwości mechanicznych i umożliwiają analizę cienkich warstw. Co istotne, dzięki zastosowaniu metody opracowanej pierwotnie przez Olivera i Pharra7, moduł sprężystości lub moduł Younga, E, materiału próbnego można określić poprzez instrumentowana nanoindentacja. Co więcej, poprzez zastosowanie trójbocznej piramidalnej sondy nanoindentacyjnej Berkovicha (której idealna funkcja pola powierzchni wierzchołka odpowiada funkcji czterobocznej sondy piramidalnej Vickersa)8możliwe jest bezpośrednie porównanie pomiarów twardości w nanoskali z bardziej tradycyjnymi pomiarami w mikroskali. Wraz ze wzrostem popularności AFM, uwagę zaczęła przyciągać również nanoindentacja oparta na wsporniku AFM, szczególnie w przypadku pomiaru właściwości mechanicznych materiałów miękkich. W rezultacie, jak przedstawiono schematycznie w Rycina 1dwoma najczęściej stosowanymi obecnie technikami badania i ilościowego określania nanomechanicznych właściwości są instrumentowana nanoindentacja (Rycina 1A) oraz nanoindentację opartą na wsporniku AFM (Rysunek 1B)9z których ten drugi jest przedmiotem niniejszej pracy.
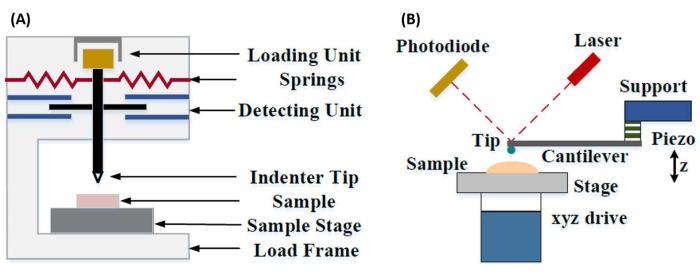
Rysunek 1: Porównanie systemów nanoindentacji instrumentowanej oraz nanoindentacji opartej na dźwigni AFM. Schematy przedstawiające typowe układy do przeprowadzania (A) nanoindentacji instrumentowanej oraz (B) nanoindentacji opartej na dźwigni AFM. Rysunek zmodyfikowano na podstawie pracy Qian i wsp.51. Skrót: AFM = mikroskopia sił atomowych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Zarówno nanoindentacja instrumentowana, jak i oparta na belce AFM, wykorzystują sztywną sondę do odkształcania badanej powierzchni próbki oraz monitorowania wynikającej z tego siły i przemieszczenia w funkcji czasu. Zazwyczaj użytkownik określa albo pożądany ładunek (tj. siłę), albo profil przemieszczenia (Z-piezo). poprzez interfejs oprogramowania i bezpośrednio sterowany przez urządzenie, podczas gdy pozostały parametr jest mierzony. Właściwością mechaniczną najczęściej uzyskiwaną w eksperymentach z nanoindentacji jest moduł sprężystości (E), nazywany również modułem Younga, którego jednostką jest ciśnienie. Moduł sprężystości materiału jest właściwością fundamentalną, odnoszącą się do sztywności wiązań, i jest definiowany jako stosunek naprężenia rozciągającego lub ściskającego (σ, przyłożonej siły na jednostkę powierzchni) do odkształcenia osiowego (ε, czyli proporcjonalna deformacja wzdłuż osi wgłębienia) podczas odkształcenia sprężystego (tj. odwracalnego lub tymczasowego) przed wystąpieniem odkształcenia plastycznego (równanie [1]):
 (1)
Należy zauważyć, że ze względu na to, iż wiele materiałów (zwłaszcza tkanki biologiczne) jest w rzeczywistości lepkosprężystych, moduł (dynamiczny lub zespolony) składa się w istocie zarówno z komponentu sprężystego (magazynującego, w fazie), jak i lepkościowego (stratnego, poza fazą). W praktyce, podczas eksperymentu nanoindentacyjnego, mierzy się moduł zredukowany, E*, który jest powiązany z rzeczywistym modułem próbki, E, zgodnie z równaniem (2):
 (2)
Gdzie Etip i νtip to odpowiednio moduł sprężystości i współczynnik Poissona wierzchołka nanoindentora, a ν to szacowany współczynnik Poissona próbki. Współczynnik Poissona jest ujemnym stosunkiem odkształcenia poprzecznego do osiowego, a zatem wskazuje stopień wydłużenia poprzecznego próbki poddanej odkształceniu osiowemu (np. podczas obciążania w procesie nanoindentacji), co przedstawiono w równaniu (3):
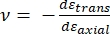 (3)
Konwersja modułu zredukowanego na rzeczywisty jest konieczna, ponieważ a) część odkształcenia osiowego wywołanego przez wierzchołek indentora może zostać przekształcona w odkształcenie poprzeczne (tj. próbka może ulec odkształceniu poprzez ekspansja lub kontrakcja prostopadła do kierunku obciążenia) oraz b) wierzchołek indentora nie jest nieskończenie twardy, a zatem sam akt wgniatania w próbkę powoduje pewną (niewielką) deformację wierzchołka. Należy zauważyć, że w przypadku, gdy Ekońcówka >> E (tzn. wierzchołek indentora jest znacznie twardszy od próbki, co często ma miejsce przy użyciu sondy diamentowej), zależność między zredukowanym a rzeczywistym modułem próbki znacznie upraszcza się do E ≈ E*(1 - v2). Podczas gdy nanoindentacja z wykorzystaniem instrumentowanych wgłębiarzy jest lepsza pod względem dokładnej charakterystyki siły i zakresu dynamicznego, nanoindentacja oparta na wsporniku AFM jest szybsza, zapewnia o rzędy wielkości większą czułość na siłę i przemieszczenie, umożliwia obrazowanie o wyższej rozdzielczości i dokładniejsze lokalizowanie wgłębień, a także pozwala na jednoczesne badanie nan skalowych właściwości magnetycznych i elektrycznych.9W szczególności nanoindentacja oparta na wsporniku AFM jest lepsza do kwantyfikacji właściwości mechanicznych w nanoskali materiałów miękkich (np. polimerów, żeli, dwuwarstw lipidowych oraz komórek lub innych materiałów biologicznych) i ekstremalnie cienkich (poniżejµm) filmy (gdzie w zależności od głębokości wgłębienia mogą wystąpić efekty podłoża)10,11or zawieszonych materiałów dwuwymiarowych (2D)12,13,14 takie jak grafen15,16, mika17, heksagonalny azotek boru (h-BN)18lub dichalkogenki metali przejściowych (TMDCs; np. MoS2)19Wynika to z wyjątkowej czułości na siłę (poniżej nN) oraz przemieszczenie (poniżej nm), co jest istotne dla dokładnego określenia początkowego punktu styku i pozostania w obszarze odkształcenia sprężystego.
W nanoindentacji opartej na dźwigni AFM, przemieszczenie sondy AFM w stronę powierzchni próbki jest wywoływane przez skalibrowany element piezoelektryczny (Rycina 1B), przy czym elastyczna dźwignia ulega ostatecznie ugięciu pod wpływem siły oporu występującej podczas kontaktu z powierzchnią próbki. Ugięcie lub odchylenie dźwigni jest zazwyczaj monitorowane poprzez odbicie wiązki lasera od tylnej części dźwigni do fotodetektora (detektora czułego na położenie [PSD]). Dzięki znajomości sztywności dźwigni (w nN/nm) oraz czułości na odchylenie (w nm/V), możliwe jest przeliczenie zmierzonego odchylenia dźwigni (w V) na siłę (w nN) przyłożoną do próbki. Po nawiązaniu kontaktu różnica między ruchem piezo-Z a odchyleniem dźwigni pozwala wyznaczyć głębokość indentacji próbki. W połączeniu z funkcją powierzchni wierzchołka umożliwia to obliczenie powierzchni kontaktu wierzchołek-próbka. Nachylenie części krzywych siła-odległość lub siła-przemieszczenie (F-D) odpowiadających stanowi kontaktu można następnie dopasować przy użyciu odpowiedniego modelu mechaniki kontaktu (patrz sekcja Analiza danych w dyskusji), aby określić nanomechaniczne właściwości próbki. Choć nanoindentacja oparta na dźwigni AFM posiada pewne wyraźne zalety w porównaniu do instrumentowanej nanoindentacji, opisanej powyżej, wiąże się ona również z kilkoma praktycznymi wyzwaniami wdrożeniowymi, takimi jak kalibracja, zużycie wierzchołka i analiza danych, które zostaną tutaj omówione. Inną potencjalną wadą nanoindentacji opartej na dźwigni AFM jest założenie liniowej sprężystości, ponieważ promień kontaktu i głębokości indentacji muszą być znacznie mniejsze niż promień indentora, co może być trudne do osiągnięcia podczas pracy z nanometrycznymi sondami AFM i/lub próbkami wykazującymi znaczną chropowatość powierzchni.
Tradycyjnie nanoindentacja była ograniczona do pojedynczych lokalizacji lub eksperymentów z indentacją w małej siatce, w których wybierana jest pożądana lokalizacja (tj. obszar zainteresowania [ROI]), a następnie wykonuje się pojedynczy kontrolowany wbić, wiele wbić w jednej lokalizacji oddzielonych okresem oczekiwania i/lub rzadką siatkę wbić z częstotliwością rzędu Hz. Jednakże niedawne postępy w AFM umożliwiają jednoczesne pozyskiwanie właściwości mechanicznych i topografii dzięki wykorzystaniu wysokich prędkości obrazowania opartych na krzywych siły (oznaczonych różnymi nazwami handlowymi w zależności od producenta systemu), w których krzywe siły są rejestrowane z częstotliwością kHz pod kontrolą obciążenia, przy czym maksymalna siła tip-próbka jest wykorzystywana jako punkt nastawy obrazowania. Opracowano również metody typu point-and-shoot, które pozwalają na uzyskanie obrazu topograficznego AFM, a następnie selektywną nanoindentację w wybranych punktach obrazu, co zapewnia nanometrową kontrolę przestrzenną nad lokalizacją nanoindentacji. Choć nie stanowią one głównego celu niniejszej pracy, w reprezentatywnych wynikach przedstawiono konkretne wybrane przykłady zastosowań zarówno obrazowania opartego na krzywych siły, jak i nanoindentacji opartej na wsporniku w trybie point-and-shoot, które mogą być stosowane wraz z poniższym protokołem, jeśli są dostępne na użytej platformie AFM. W szczególności praca ta opisuje uogólniony protokół praktycznej implementacji nanoindentacji opartej na wsporniku AFM w dowolnym kompatybilnym systemie AFM oraz przedstawia cztery przykłady zastosowań tej techniki (dwa w powietrzu, dwa w cieczy), w tym reprezentatywne wyniki oraz szczegółową dyskusję nad niuansami, wyzwaniami i ważnymi kwestiami niezbędnymi do pomyślnego zastosowania tej metody.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Ze względu na szeroki wybór dostępnych komercyjnie mikroskopów AFM oraz różnorodność typów próbek i zastosowań nanoindentacji opartej na belkach dwu wspornikowych, poniższy protokół został celowo opracowany w sposób ogólny, koncentrując się na wspólnych etapach niezbędnych dla wszystkich eksperymentów nanoindentacji z użyciem belek, niezależnie od instrumentu czy producenta. Z tego powodu autorzy zakładają, że czytelnik posiada co najmniej podstawową wiedzę na temat obsługi konkretnego urządzenia wybranego do przeprowadzenia nanoindentacji. Niemniej jednak, oprócz opisanego poniżej ogólnego protokołu, dołączono Materiały uzupełniające zawierające szczegółową, standardową procedurę operacyjną (SOP) krok po kroku, specyficzną dla użytego tutaj AFM i oprogramowania (patrz Tabela materiałów), skupiającą się na nanoindentacji próbek w cieczy.
1. Przygotowanie próbek i konfiguracja urządzenia
- Przygotuj próbkę w sposób, który minimalizuje zarówno chropowatość powierzchni (idealnie w skali nanometrów, ~10 razy mniejsza niż zamierzona głębokość wgniecenia), jak i zanieczyszczenia, bez zmiany właściwości mechanicznych obszarów zainteresowania.
- Wybierz odpowiednią sondę AFM do nanoindentacji zamierzonej próbki, opierając się na środowisku (tj. powietrze lub ciecz), oczekiwanym module, topografii próbki oraz istotnych rozmiarach cech (zobacz rozważania dotyczące wyboru sondy w dyskusji). Zamontuj sondę w uchwycie sondy (zobacz Tabelę materiałów) i przymocuj uchwyt sondy do głowicy skanującej AFM.
- Wybierz w oprogramowaniu AFM odpowiedni tryb nanoindentacji, który umożliwia użytkownikowi kontrolę nad poszczególnymi rampami (tj. krzywymi siła-przemieszczenie).
UWAGA: Konkretny tryb będzie różnić się w zależności od producenta AFM i poszczególnych instrumentów (szczegóły oraz konkretny przykład znajdują się w SOP dostarczonym w Materiałach uzupełniających). - Skieruj laser na tył wspornika sondy, naprzeciwko miejsca położenia końcówki sondy i w stronę PSD.
UWAGA: Zobacz przykład zastosowania w przypadku mezenchymalnych komórek macierzystych, aby uzyskać więcej szczegółów dotyczących ważnych kwestii przy ustawianiu lasera i przeprowadzaniu nanoindentacji w cieczy, w szczególności w celu uniknięcia dryfujących zanieczyszczeń i/lub pęcherzyków powietrza, które mogą rozpraszać lub załamywać wiązkę. Optyka AFM może również wymagać regulacji w celu skompensowania współczynnika załamania światła cieczy i uniknięcia uderzenia sondy podczas kontaktu z powierzchnią.- Wycentruj plamkę wiązki lasera na tyłach wspornika, maksymalizując napięcie sumaryczne (Rycina 2A).
- Wycentruj plamkę odbitej wiązki lasera na PSD, dostosowując sygnały odchylenia X i Y (tj. poziome i pionowe) tak, aby były jak najbliższe zeru (Rycina 2A), zapewniając tym samym maksymalny wykrywalny zakres odchylenia dla uzyskania napięcia wyjściowego proporcjonalnego do ugięcia wspornika.
- W przypadku niepewności co do topografii próbki, chropowatości powierzchni i/lub gęstości powierzchni (w przypadku płatków lub cząstek), przed rozpoczęciem eksperymentów z nanoindentacją wykonaj skanowanie topograficzne AFM, aby potwierdzić przydatność próbki, zgodnie z opisem w kroku 1.1 oraz w części dyskusji dotyczącej przygotowania próbek.

Rysunek 2: Monitor detektora czułego na pozycję. (A) Wyświetlacz PSD wskazujący prawidłowo wyrównany laser odbijający się od tyłu wspornika sondy do centrum PSD (co potwierdzają wysokie napięcie sumaryczne oraz brak odchylenia w pionie lub poziomie) przed zetknięciem z powierzchnią próbki (tj. sonda poza kontaktem z próbką). (B) Napięcie odchylenia w pionie wzrasta, gdy wspornik ulega ugięciu (np. w momencie kontaktu sondy z próbką). Skróty: PSD = detektor czuły na pozycję; VERT = pion; HORIZ = poziom; AMPL = amplituda; n/a = nie dotyczy. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
2. Kalibracja sondy
UWAGA: Do ilościowego określenia właściwości mechanicznych próbki przy użyciu danych z krzywej F-D zebranych podczas nanoindentacji z wykorzystaniem wspornika niezbędne są trzy wartości: czułość ugięcia (DS) układu wspornik/PSD (nm/V lub V/nm), stała sprężystości wspornika (nN/nm) oraz pole powierzchni styku sondy, często wyrażane jako efektywny promień wierzchołka sondy (nm) dla danej głębokości wciśnięcia mniejszej niż promień sondy w przypadku sferycznego wierzchołka sondy.
- Kalibruj czułość defleksji (DS) sondy/systemu AFM poprzez rampowanie na materiale o ekstremalnie wysokiej twardości (np. szafirze, E = 345 GPa), tak aby zminimalizować odkształcenie próbki, dzięki czemu zmierzony ruch Z piezoelektryka po nawiązaniu kontaktu końcówki z próbką będzie przekładał się wyłącznie na ugięcie wspornika.
UWAGA: Kalibracja DS musi być przeprowadzona w tych samych warunkach, co planowane eksperymenty nanoindentacyjne (tj. temperatura, medium itp.), aby dokładnie odzwierciedlać DS systemu podczas pomiarów. Dla uzyskania maksymalnej dokładności może być konieczny długi (30 min) czas rozgrzewania lasera, aby umożliwić osiągnięcie równowagi termicznej oraz stabilizacji mocy wyjściowej i kierunku wiązki lasera. DS należy mierzyć ponownie za każdym razem, gdy laser jest ponownie centrowany, nawet jeśli używa się tej samej sondy, ponieważ DS zależy od natężenia lasera i jego pozycji na wsporniku, a także od jakości odbicia z sondy (np. degradacja powłoki tylnej części sondy wpłynie na DS) oraz czułości detektora PSD20.- Skonfiguruj i wykonaj indentacje kalibracyjne DS na szafirze, aby uzyskać w przybliżeniu takie samo ugięcie sondy (w V lub nm), jak w planowanych indentacjach próbki, ponieważ zmierzone przemieszczenie jest funkcją kąta ugięcia końcówki i staje się nieliniowe przy dużych ugięciach.
- Wyznacz DS (w nm/V) lub alternatywnie odwrotną czułość dźwigni optycznej (w V/nm) z nachylenia liniowej części reżimu kontaktu po początkowym punkcie styku na wynikowej krzywej F-D, jak pokazano na Rysunku 3A.
- Powtórz rampowanie co najmniej 5 razy, zapisując każdą wartość DS. Dla maksymalnej dokładności użyj średniej z tych wartości. Jeśli względne odchylenie standardowe (RSD) pomiarów przekracza ~1%, zmierz DS ponownie, ponieważ pierwsze kilka krzywych F-D bywa nieidealnych ze względu na początkowe pojawienie się sił adhezji.
- Jeśli stała sprężystości wspornika sondy, k, nie została skalibrowana fabrycznie (np. za pomocą laserowej wibrometrii dopplerowskiej [LDV]), skalibruj stałą sprężystości.
UWAGA: Metoda dostrajania termicznego jest optymalna dla stosunkowo miękkich wsporników o k < 10 N/m (patrz sekcja stała sprężystości w dyskusji w celu zapoznania się z listą i opisem alternatywnych metod, szczególnie dla sztywnych wsporników o k > 10 N/m). Jak pokazano na Rysunku 3B, C, dostrajanie termiczne jest zazwyczaj zintegrowane z oprogramowaniem sterującym AFM.
- Jeśli sonda nie posiada fabrycznie skalibrowanego pomiaru promienia końcówki (np. wykonanego za pomocą obrazowania w skaningowym mikroskopie elektronowym [SEM]), zmierz efektywny promień końcówki, R.
UWAGA: Istnieją dwie powszechne metody pomiaru promienia końcówki (patrz odpowiednia sekcja dyskusji), ale najczęściej stosowaną dla końcówek sond w skali nanometrycznej jest metoda ślepej rekonstrukcji końcówki (BTR), która wykorzystuje wzorzec chropowatości (patrz Tabela materiałów) zawierający liczne, ekstremalnie ostre (sub-nm) elementy, które służą do efektywnego obrazowania końcówki, a nie obrazowania próbki przez końcówkę.- W przypadku zastosowania metody BTR, obrazuj próbkę chropowatości (charakteryzacja końcówki) przy użyciu wolnej prędkości skanowania (<0,5 Hz) i wysokich wzmocnień sprzężenia zwrotnego, aby zoptymalizować śledzenie bardzo ostrych elementów. Wybierz rozmiar obrazu i gęstość pikseli (rozdzielczość) na podstawie oczekiwanego promienia końcówki (np. obraz 1024 x 1024 piksele obszaru 3 µm x 3 µm będzie miał rozdzielczość boczną ~3 nm).
- Użyj oprogramowania do analizy obrazów AFM (patrz Tabela materiałów), aby zamodelować końcówkę sondy i oszacować jej promień końcowy oraz efektywną średnicę końcówki przy oczekiwanej głębokości indentacji próbki, jak pokazano na Rysunku 3D-F.
- Po zakończeniu kalibracji sondy wprowadź wartości DS, k oraz R do oprogramowania instrumentu, jak pokazano na Rysunku 4A.
- Wprowadź szacunkową wartość współczynnika Poissona próbki, ν, aby umożliwić przeliczenie zmierzonego modułu zredukowanego na rzeczywisty moduł próbki9. W przypadku zastosowania stożkowego lub konisferycznego modelu mechaniki kontaktu opartego na kształcie końcówki i głębokości indentacji, konieczne jest również wprowadzenie połowy kąta rozwarcia końcówki (Rysunek 4C).
UWAGA: Moduł jest stosunkowo niewrażliwy na niewielkie błędy lub niepewności w szacunkowym współczynniku Poissona. Wartość ν = 0,2-0,3 jest dobrym punktem wyjścia dla wielu materiałów21.
- Wprowadź szacunkową wartość współczynnika Poissona próbki, ν, aby umożliwić przeliczenie zmierzonego modułu zredukowanego na rzeczywisty moduł próbki9. W przypadku zastosowania stożkowego lub konisferycznego modelu mechaniki kontaktu opartego na kształcie końcówki i głębokości indentacji, konieczne jest również wprowadzenie połowy kąta rozwarcia końcówki (Rysunek 4C).
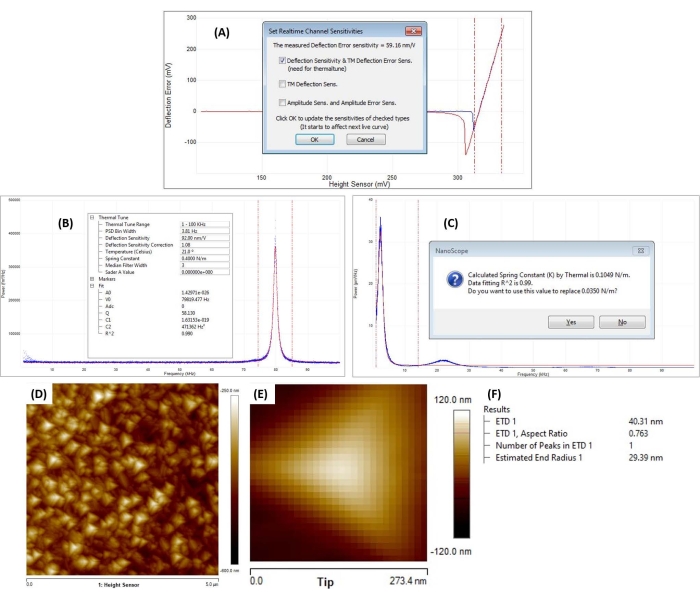
Rysunek 3: Kalibracja sondy. (A) Wyznaczanie czułości ugięcia. Wynik reprezentacyjnego pomiaru czułości ugięcia przeprowadzonego na podłożu szafirowym (E = 345 GPa) dla standardowej sondy w trybie stukającym (nominalna k = 42 N/m; patrz Tabela materiałów) z odblaskową aluminiową powłoką tylną. Przedstawiono zmierzone krzywe zbliżania (linia niebieska) i wycofywania (linia czerwona). Zmierzoną czułość ugięcia wynoszącą 59,16 nm/V wyznaczono poprzez dopasowanie krzywej zbliżania pomiędzy punktami przeskoku do kontaktu (snap-to-contact) a punktem zwrotnym, co zaznaczono obszarem między pionowymi czerwonymi liniami przerywanymi. Obszar ugięcia ujemnego widoczny na krzywej wycofywania przed oderwaniem od powierzchni świadczy o adhezji końcówki do próbki. (B,C) Dostrajanie termiczne (thermal tuning). Reprezentatywne widma szumów termicznych wspornika (linie niebieskie) z odpowiadającymi im dopasowaniami (linie czerwone) dla dwóch różnych sond. (B) Konfiguracja dostrajania termicznego i parametry dopasowania dla standardowej sondy obrazującej AFM opartej na krzywych siły (patrz Tabela materiałów), dla której nominalna stała sprężystości k = 0,4 N/m została przyjęta jako wartość początkowa. Dopasowanie widma szumów termicznych wspornika daje podstawową częstotliwość rezonansową f0 = 79,8 kHz, co jest zgodne z wartością nominalną f0 = 70 kHz. Zmierzony współczynnik Q wynosi 58,1. Jakość dopasowania (R2 = 0,99) opiera się na zgodności dopasowania z danymi pomiędzy dwiema pionowymi czerwonymi liniami przerywanymi. Należy pamiętać, że dla uzyskania dokładnych wyników istotne jest znanie i wprowadzenie zarówno temperatury otoczenia, jak i czułości ugięcia. (C) Widmo szumów termicznych wspornika i odpowiadające mu dopasowanie (tj. dostrajanie termiczne) z wynikową obliczoną stałą sprężystości k = 0,105 N/m dla niezwykle miękkiego wspornika używanego do pomiarów nanomechanicznych na żywych komórkach i izolowanych jądrach komórkowych. Należy zwrócić uwagę na znacznie niższą naturalną częstotliwość rezonansową wynoszącą ~2-3 kHz. (D-F) Ślepa rekonstrukcja końcówki (blind tip reconstruction). Reprezentatywny schemat ślepej rekonstrukcji końcówki dla sondy z diamentową końcówką (nominalne R = 40 nm; patrz Tabela materiałów). (D) Obraz 5 µm x 5 µm próbki do charakteryzacji końcówek, składający się z serii niezwykle ostrych (sub-nm) kolców tytanowych, które służą do obrazowania końcówki sondy AFM. (E) Wynikowy zrekonstruowany model (odwrócony obraz wysokości) końcówki sondy. (F) Wyniki dopasowania ślepej rekonstrukcji końcówki, w tym szacowany promień końcowy R = 29 nm i efektywna średnica końcówki 40 nm przy wybranej przez użytkownika wysokości 8 nm (tj. głębokość wcięcia << R) od wierzchołka końcówki, obliczona poprzez przeliczenie pola powierzchni kontaktu końcówka-próbka na tej wysokości na średnicę efektywną przy założeniu profilu kołowego (tj. A = πr2 = π(d/2)2) do zastosowania w sferycznych modelach mechaniki kontaktu. Skróty: AFM = mikroskopia sił atomowych; ETD = efektywna średnica końcówki. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
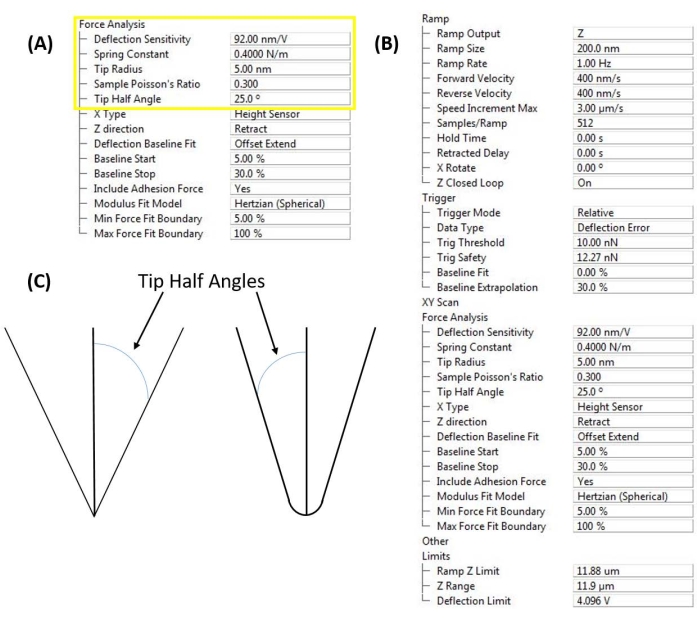
Rysunek 4: Parametry wejściowe interfejsu oprogramowania. (A) Stałe kalibracji sondy. Interfejs użytkownika oprogramowania (patrz Tabela materiałów) do wprowadzania zmierzonej czułości ugięcia, stałej sprężystości oraz promienia wierzchołka w celu umożliwienia ilościowych pomiarów nanomechanicznych. Współczynnik Poissona zarówno sondy, jak i próbki jest niezbędny do obliczenia modułu sprężystości lub modułu Younga próbki z krzywych siły nanoindentacji opartych na belce dwuczołowej. (B) Okno sterowania rampą. Interfejs użytkownika oprogramowania (patrz Tabela materiałów) do konfiguracji eksperymentów nanoindentacji opartych na belce dwuczołowej, zorganizowany w parametry opisujące samą rampę (tj. profil indentacji), wyzwalanie instrumentu (np. sterowanie siłą względem przemieszczenia), późniejszą analizę siły oraz limity ruchu (w celu zwiększenia czułości pomiaru poprzez zawężenie zakresu, w którym przetwornik A/D musi pracować przy sterowaniu piezo-elementem Z i odczycie ugięcia PSD). (C) Połowa kąta wierzchołka (na podstawie geometrii sondy lub bezpośredniego pomiaru) jest istotna w przypadku zastosowania modelu mechaniki kontaktu stożkowego, piramidalnego lub konisferycznego (np. Sneddona). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
3. Gromadzenie danych siła-przemieszczenie (F-D)
UWAGA: Przedstawione tutaj wartości parametrów (patrz Rysunek 4B) mogą się różnić w zależności od siły i zakresu wciskania dla danej próbki.
- Ustaw próbkę pod głowicą AFM i przeprowadź zaangażowanie w wybranym obszarze zainteresowania.
- Monitoruj sygnał ugięcia pionowego (Rycina 2B) lub wykonaj niewielki (~50-200 nm) wstępny ramp (Rycina 4B), aby zweryfikować, czy końcówka i próbka są w kontakcie (patrz Rycina 5A).
- Przesuń głowicę AFM nieznacznie w górę (w krokach odpowiadających ~50% pełnego rozmiaru rampu) i ponownie wykonaj ramp. Powtarzaj tę czynność, aż końcówka i próbka znajdą się tuż poza kontaktem, co objawi się niemal płaskim rampem (Rycina 5B) oraz minimalnym ugięciem pionowym wspornika (Rycina 2A).
- Gdy nie stwierdzono już wyraźnej interakcji końcówka-próbka (porównaj Rycina 2A i Rycina 2B), obniż głowicę AFM o wartość odpowiadającą ~50%-100% rozmiaru rampu, aby mieć pewność, że końcówka sondy nie uderzy w próbkę podczas ręcznego przesuwania głowicy AFM. Ponownie wykonaj ramp, powtarzając czynność do momentu zaobserwowania prawidłowej krzywej (Rycina 5D) lub krzywej podobnej do tej na Rycina 5C . W tym drugim przypadku wykonaj jedną dodatkową, niewielką korektę obniżenia głowicy AFM o wartość równą ~20%-50% rozmiaru rampu, aby uzyskać dobry kontakt i krzywą siły podobną do tej przedstawionej na Rycina 5D.
- Dostosuj parametry rampu (zgodnie z opisem poniżej i na Rycina 4B), aby zoptymalizować je pod kątem instrumentu, sondy i próbki, i uzyskaj rampy podobne do tej przedstawionej na Rycina 5D.
- Wybierz odpowiedni rozmiar rampu (tj. całkowity ruch piezo-Z podczas jednego cyklu rampu) w zależności od próbki (np. grubość, przewidywany moduł, chropowatość powierzchni) i pożądanej głębokości wgłębienia.
UWAGA: W przypadku sztywniejszych próbek prawdopodobna jest mniejsza deformacja próbki (a tym samym większe ugięcie sondy przy danym ruchu piezo-Z), zatem rozmiar rampu może być zazwyczaj mniejszy niż w przypadku próbek miękkich. Typowe rozmiary rampu dla sztywnych próbek i wsporników mogą wynosić dziesiątki nm, natomiast dla próbek i wsporników miękkich rampy mogą mieć rozmiary od setek nm do kilku µm; konkretne przykłady zastosowań przedstawiono w sekcji wyników reprezentatywnych. Należy pamiętać, że minimalne i maksymalne możliwe rozmiary rampu zależą od instrumentu. - Wybierz odpowiednią prędkość rampu (1 Hz jest dobrym punktem wyjścia dla większości próbek).
UWAGA: Prędkość rampu może być ograniczona przez prędkości/pasma elektroniki sterującej i/lub detekcyjnej. W połączeniu z rozmiarem rampu, prędkość rampu determinuje prędkość końcówki. Prędkość końcówki jest szczególnie istotna przy wgłębianiu w miękkich materiałach, gdzie efekty wiskoelastyczne mogą powodować artefakty histerezy9,22. - Zdecyduj, czy zastosować ramp wyzwalany (sterowany siłą) czy niewyzwalany (sterowany przemieszczeniem).
UWAGA: W rampie wyzwalanym system zbliża się do próbki w zdefiniowanych przez użytkownika krokach (na podstawie rozmiaru rampu i rozdzielczości lub liczby punktów danych), aż do wykrycia pożądanego progu wyzwalania (tj. wartości zadanej siły lub ugięcia wspornika), w którym momencie system cofa się do pierwotnej pozycji i wyświetla krzywą F-D. W rampie niewyzwalanym system po prostu wysuwa piezo-Z na odległość określoną przez zdefiniowany przez użytkownika rozmiar rampu i wyświetla zmierzoną krzywą F-D. Rampy wyzwalane są preferowane w większości przypadków, ale rampy niewyzwalane mogą być użyteczne podczas badania miękkich materiałów, które nie wykazują ostrego, łatwo identyfikowalnego punktu kontaktu.- Jeśli wybrano ramp wyzwalany, ustaw próg wyzwalania (zdefiniowaną przez użytkownika maksymalną dopuszczalną siłę lub ugięcie rampu), aby uzyskać pożądane wgłębienie w próbce.
UWAGA: Stosowanie progu wyzwalania oznacza, że ramp może zostać zakończony (tj. sonda może zacząć się cofać) przed osiągnięciem pełnego określonego rozmiaru rampu (wysunięcia piezo-Z). Wartości mogą mieścić się w zakresie od kilku nN do kilku µN, w zależności od układu końcówka-próbka. - Ustaw pozycję rampu, aby określić część maksymalnego zakresu piezo-Z, która zostanie wykorzystana do wykonania rampu. Upewnij się, że całkowity zakres rozmiaru rampu nie zaczyna się ani nie kończy poza maksymalnym zakresem piezo-Z (patrz reprezentatywne przykłady na Rycina 6), w przeciwnym razie część krzywej F-D nie będzie reprezentować żadnego pomiaru fizycznego (tj. piezo-Z będzie całkowicie wysunięty lub cofnięty, bez ruchu).
- Jeśli wybrano ramp wyzwalany, ustaw próg wyzwalania (zdefiniowaną przez użytkownika maksymalną dopuszczalną siłę lub ugięcie rampu), aby uzyskać pożądane wgłębienie w próbce.
- Ustaw liczbę próbek/ramp (np. 512 próbek/ramp), aby uzyskać pożądaną rozdzielczość pomiaru (tj. gęstość punktów krzywej F-D).
UWAGA: Maksymalna liczba próbek/ramp może być ograniczona przez oprogramowanie (rozmiar pliku) lub ograniczenia sprzętowe (np. prędkość konwersji analogowo-cyfrowej [A/D], w zależności od prędkości rampu). Możliwe jest również ograniczenie dopuszczalnego zakresu piezo-Z lub ugięcia (patrz parametry limitów na Rycina 4B), aby zwiększyć efektywną rozdzielczość przetwornika A/D systemu. - Ustaw X-rotate, aby zmniejszyć siły ścinające działające na próbkę i końcówkę poprzez jednoczesne przesuwanie sondy nieznacznie w kierunku X (równolegle do wspornika) podczas wgłębiania w kierunku Z (prostopadle do wspornika). Użyj wartości X-rotate równej kątowi przesunięcia uchwytu sondy względem normalnej do powierzchni (typowo 12°).
UWAGA: X-rotate jest konieczny, ponieważ wspornik jest zamontowany w uchwycie sondy pod niewielkim kątem względem powierzchni, aby umożliwić odbicie padającej wiązki lasera do PSD. Dodatkowo, przedni i tylny kąt końcówki sondy mogą się od siebie różnić (tj. końcówka sondy może być asymetryczna). Bardziej szczegółowe informacje można uzyskać od poszczególnych producentów sond i AFM.
- Wybierz odpowiedni rozmiar rampu (tj. całkowity ruch piezo-Z podczas jednego cyklu rampu) w zależności od próbki (np. grubość, przewidywany moduł, chropowatość powierzchni) i pożądanej głębokości wgłębienia.
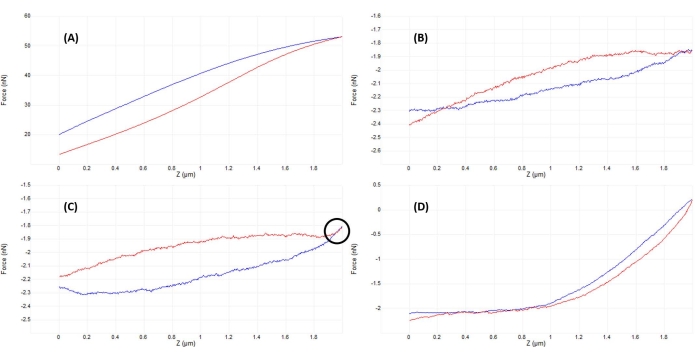
Rysunek 5: Optymalizacja odległości między końcówką a próbką po nawiązaniu kontaktu w celu uzyskania prawidłowych krzywych siły. Sekwencyjne przykłady reprezentatywnych krzywych siła-przemieszczenie uzyskanych podczas wgniatania w cieczy (fosforan buforowany solą) jądra żywej mezenchymalnej komórki macierzystej za pomocą skalibrowanego miękkiego wspornika z azotku krzemu (nominalne k = 0.04 N/m) zakończonego półkulistą końcówką o promieniu 5 µm (patrz Tabela materiałów). Krzywe uzyskano w procesie nawiązywania kontaktu z powierzchnią komórki i optymalizacji parametrów wgniatania; zbliżanie sondy przedstawiono kolorem niebieskim, a cofanie kolorem czerwonym. (A) Końcówka jest już zaangażowana i w kontakcie z próbką przed rozpoczęciem rampy, co prowadzi do dużego ugięcia wspornika i wysokich sił, bez płaskiej linii bazowej przed kontaktem. (B) Po ręcznym odsunięciu końcówki w wystarczającej odległości od próbki, nieaktywowana rampa o zasięgu 2 µm skutkuje krzywą F-D, która jest niemal płaska (tj. praktycznie brak zmiany siły). W warunkach otoczenia krzywa byłaby bardziej płaska, ale w cieczy lepkość medium może powodować niewielkie ugięcia wspornika sondy podczas rampy, jak widać tutaj, nawet bez kontaktu z powierzchnią. (C) Po zbliżeniu się nieco bardziej do powierzchni przed rozpoczęciem rampy, krzywe zbliżania i cofania wykazują niewielki wzrost siły (zwiększone nachylenie) w pobliżu punktu zwrotnego rampy (tj. przejścia z fazy zbliżania do cofania). Charakterystycznym znakiem, którego należy szukać, jest moment, w którym krzywe zbliżania (niebieska) i cofania (czerwona) zaczynają się nakładać (obszar wskazany czarnym okręgiem), co świadczy o fizycznej interakcji z powierzchnią. (D) Idealna krzywa F-D uzyskana po optymalizacji parametrów rampy i zbliżeniu się nieco bardziej (~1 µm) do powierzchni komórki niż w przypadku C, tak aby sonda spędziła około połowy rampy w kontakcie z komórką, co umożliwia wystarczającą deformację do dopasowania kontaktowej części krzywej zbliżania i wyznaczenia modułu sprężystości. Stosunkowo długa, płaska, niskoszumowa linia bazowa ułatwia algorytmowi dopasowania wyznaczenie punktu kontaktu. Skrót: F-D = siła-przemieszczenie. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
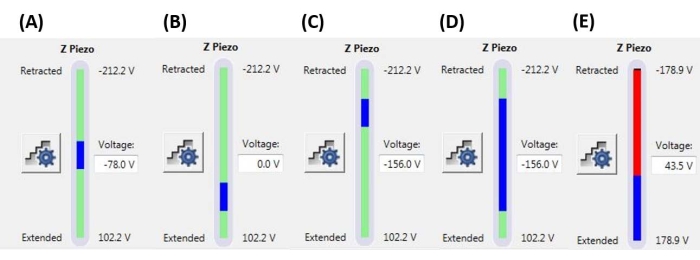
Rycina 6: Rozmiar i pozycja rampy. Monitor Z-piezo pokazujący zakres rampy (niebieski pasek) w stosunku do całkowitego dostępnego zakresu ruchu Z-piezo (zielony pasek). (A) Pozycja Z-piezo znajduje się w pobliżu środka zakresu ruchu, co wskazuje zarówno położenie niebieskiego paska mniej więcej w połowie zielonego paska, jak i aktualne napięcie Z-piezo (-78.0 V), które znajduje się mniej więcej pomiędzy wartością całkowitego cofnięcia (-212.2 V) a całkowitego wysunięcia (+102.2 V). (B) Z-piezo jest wysunięte w stosunku do A, bez przyłożonego napięcia polaryzującego. (C) Z-piezo jest cofnięte w stosunku do A i B. (D) Pozycja Z-piezo jest taka sama jak w C przy -156.0 V, ale rozmiar rampy został zwiększony w stosunku do A-C, aby wykorzystać większą część pełnego zakresu ruchu Z-piezo. € Rozmiar rampy jest zbyt duży dla aktualnej pozycji rampy, co powoduje wysunięcie Z-piezo do końca jego zakresu. Spowoduje to spłaszczenie krzywej F-D, ponieważ system nie może dalej wysunąć Z-piezo. Skrót: F-D = siła-przemieszczenie. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
4. Analiza krzywej F-D
- Wybierz odpowiedni pakiet oprogramowania do analizy danych. Wybierz i załaduj dane przeznaczone do analizy.
UWAGA: Wielu producentów AFM oraz programów do przetwarzania obrazów AFM oferuje wbudowane funkcje analizy krzywych siła-odległość (F-D). Alternatywnie, korzystne może być wykorzystanie zwiększonej elastyczności i szerszego zakresu funkcji dedykowanego pakietu do analizy krzywych F-D, takiego jak oprogramowanie open source AtomicJ.23, w szczególności w przypadku przetwarzania wsadowego i analizy statystycznej dużych zbiorów danych lub wdrażania złożonych modeli mechaniki kontaktu. - Wprowadź skalibrowane wartości dla stała sprężystości, DSi promień wierzchołka sondyoraz szacunki z / od / do / o Moduł Younga i Współczynnik Poissona dla końcówka sondy (w zależności od składu materiałowego) oraz Współczynnik Poissona próbki.
UWAGA: W przypadku zastosowania indentora z diamentową końcówką, wartości Ekońcówka = 1140 GPa i νkońcówka można zastosować wartość 0,0721,24,25,26W przypadku standardowej sondy krzemowej, Ekońcówka = 170 GPa i νkońcówka zazwyczaj można przyjąć wartość 0,27, choć moduł Younga krzemu różni się w zależności od orientacji krystalograficznej27. - Wybierz model mechaniki kontaktu nanoindentacji odpowiedni dla wkładki i próbki.
UWAGA: W przypadku wielu powszechnych modeli końcówek sferycznych (np. Hertza, Maugisa, DMT, JKR) niezbędne jest, aby głębokość wgłębienia w próbce była mniejsza niż promień końcówki; w przeciwnym razie sferyczna geometria końcówki sondy ustępuje kształtowi stożkowemu lub piramidalnemu (Rycina 4C). Dla stożkowych (np. Sneddon28) i modeli piramidalnych, połowowy kąt wierzchołka (tj. kąt między ścianą boczną wierzchołka a linią dwusieczną prostopadłą do końca wierzchołka; Rysunek 4C) musi być znana i zazwyczaj jest dostępna od producenta sondy. Więcej informacji na temat modeli mechaniki kontaktu znajduje się w Analiza danych sekcja Dyskusja. - Uruchom algorytm dopasowania. Sprawdź, czy krzywe F-D zostały dopasowane prawidłowo; niski błąd resztowy odpowiada średniej wartości R2 bliskie jedności (np. R2 > 0,9) zazwyczaj wskazuje na dobre dopasowanie do wybranego modelu29,30Przeprowadź wyrywkową kontrolę poszczególnych krzywych, aby w razie potrzeby wizualnie sprawdzić przebieg krzywej, dopasowanie modelu oraz obliczone punkty styku (np. patrz Rycina 7 oraz Analiza danych część dyskusji).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Krzywe siła-przemieszczenie
Rysunek 7 przedstawia reprezentatywne, niemal idealne krzywe F-D uzyskane z eksperymentów nanoindentacyjnych przeprowadzonych w powietrzu na próbkach sosny loblolly zatopionych w żywicy (Rysunek 7A) oraz w cieczy (solut w buforze fosforanowym [PBS]) na jądrach mezenchymalnych komórek macierzystych (MSC) (Rysunek 7B). Zastosowanie dowolnego modelu mechaniki kontaktu opiera się na dok...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przygotowanie próbki
W przypadku nanowgłębienia w powietrzu typowe metody przygotowania obejmują kriosekcję (np. próbki tkanek), mielenie i/lub polerowanie, a następnie ultramikrotoming (np. próbki biologiczne zatopione w żywicy), mielenie jonowe lub przygotowanie skupionej wiązki jonów (np. próbki półprzewodnikowe, porowate lub o mieszanej twardości nienadające się do polerowania), polerowanie mechaniczne lub elektrochemiczne (np. stopy metali) lub osadzanie cienkowarstwowe (np. osadzanie warstwy a...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
Wszystkie eksperymenty AFM zostały przeprowadzone w Laboratorium Nauk Powierzchniowych Uniwersytetu Stanowego w Boise (SSL). Charakterystykę SEM przeprowadzono w Boise State Center for Materials Characterization (BSCMC). Badania przedstawione w tej publikacji dotyczące surowców do produkcji biopaliw były częściowo wspierane przez Departament Energii USA, Biuro Efektywności Energetycznej i Energii Odnawialnej, Biuro Technologii Bioenergetycznych w ramach Konsorcjum Interfejsu Konwersji Surowców (FCIC) oraz w ramach umowy Biura Operacyjnego DOE Idaho DE-AC07-051ID14517. Badania nad mechaniką komórkową były wspierane przez National Institutes of Health (USA) w ramach grantów AG059923, AR075803 i P20GM109095 oraz przez National Science Foundation (USA) granty 1929188 i 2025505. Prace nad modelowymi układami dwuwarstwowymi lipidów były wspierane przez National Institutes of Health (USA) w ramach grantu R01 EY030067. Autorzy dziękują dr Eltonowi Graugnardowi za stworzenie złożonego obrazu pokazanego na rycinie 11.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikroskop sił atomowych | Bruker | Dimension Icon | Wykorzystuje oprogramowanie sterujące Nanoscope, w tym PeakForce Quantitative Nanomechanical Mapping (PF-QNM), FastForce Volume (FFV) i eksperymentalne przestrzenie robocze Point-and-Shoot Ramping |
| AtomicJ | Amerykański Instytut Fizyki | https://doi.org/10.1063/1.4881683 | Elastyczny, wydajny, bezpłatny pakiet oprogramowania do analizy krzywych sił oparty na języku Java o otwartym kodzie źródłowym. Obsługuje wiele modeli mechaniki kontaktowej, takich jak Hertz, Sneddon DMT, JKR, Maugis oraz stożek lub piramida (w tym i ścięty). Zawiera również różne metody szacowania początkowego punktu kontaktowego do wyboru. Obsługuje przetwarzanie wsadowe danych i późniejszą analizę statystyczną (np. średnie, odchylenia standardowe, histogramy, dobre dopasowanie itp.). Cytowanie w literaturze: P. Hermanowicz, M. Sarna, K. Burda, H. Gabry , “ AtomicJ: Oprogramowanie typu open source do analizy krzywych sił" Rev. Sci. Instrum. 85: 063703 (2014), |
| https://doi.org/10.1063/1.4881683 Roztwór buforowy (PBS) | Fisher Chemical (NaCl), Sigma Aldrich (KCl), Fisher BioReagents (Na2HPO4 oraz KH2PO4) | S271 (czystość >99% NaCl), P9541 (czystość >99% KCl), BP332(>99% czystości Na2HPO4), BP362 (czystość >99% KH2PO4) | Sól fizjologiczna buforowana fosforanem (PBS) została przygotowana w laboratorium jako roztwór wodny składający się ze 137 mM NaCl, 2,7 mM KCl, 10 mM Na2HPO4 i 1,8 mM KH2PO4 rozpuszczone w ultraczystej wodzie. Odczynniki odmierzano za pomocą wagi analitycznej, a szkło czyszczono wodą z mydłem, a następnie sterylizowano w autoklawie bezpośrednio przed użyciem. |
| chloroformu | |||
| Bruker | PDNISP | Fabrycznie skalibrowana sonda kątowa z diamentowym (E = 1140 GPa) końcówka AFM (nominalna R = 40 nm) z wspornikiem ze stali nierdzewnej (nominalnie k = 225 N/m, f0 = 50 kHz). Stała sprężystości jest mierzona fabrycznie (k = 256 N/m dla sondy, numer seryjny #13435414, użyty tutaj), a dane kalibracyjne (w tym obrazy AFM wgłębień pokazujących geometrię sondy) są dostarczane z sondą. | |
| Diamentowa tarcza ultramikrotomowa | Diatome | Ultra 35° | Szerokość 2,1 mm. Użyto również standardowego szklanego ostrza do początkowego zgrubnego cięcia powierzchni próbki przed przejściem do ostrza diamentowego w celu końcowego przygotowania powierzchni |
| Żywica epoksydowa | Gorilla Glue | 26853-31-6 | i utwardzacz zmieszano w stosunku 1: 1, niewielką kroplę umieszczono na krążku na próbkę ze stali nierdzewnej (Ted Pella), a mikę muskowitową klasy V1 (Ted Pella) przymocowano, aby stworzyć atomowo płaską powierzchnię do przygotowania błon fosfolipidowych. |
| Biała żywica etanolowa | |||
| LR, średniej jakości (katalizowana) | Electron Microscopy Sciences | 14381 | Butelka 500 ml, partia #150629 |
| Mezenchymalne komórki macierzyste (MSC) | N/A | N/A | MSC do badań nanomechanicznych były komórkami pierwotnymi pobranymi od 8-10 tygodniowych samców myszy C57BL/6, jak opisano w Goelzer, M. i wsp. "Lamina A/C jest zbędna do mechanicznej represji adipogenezy" Int J Mol Sci 22: 6580 (2021) doi:10.3390/ijms22126580 oraz Peister, A. i in. "Dorosłe komórki macierzyste ze szpiku kostnego (MSC) izolowane z różnych szczepów myszy wsobnych różnią się epitopami powierzchniowymi, szybkością proliferacji i potencjałem różnicowania" Blood 103: 1662-1668 (2004), doi:10.1182/blood-2003-09-3070. |
| Standardy modułu | Bruker | PFQNM-SMPKIT-12M | Używany HOPG (E = 18 GPa) i PS (E = 2,7 GPa). Zawiera również 2x PDMS (Tack 0, E = 2,5 MPa; Tack 4, E = 3,5 MPa), PS-LDPE (E = 2,0/0,2 GPa), stopiona krzemionka (E = 72,9 GPa), próbka szafiru (E - 345 GPa) i charakterystyka końcówki (chropowatość tytanu). Wszystkie próbki są wstępnie zamontowane na stalowej tarczy o średnicy 12 mm (krążek na próbkę). |
| Mika moskiewska | Ted Pella | 50-12 | o średnicy 12 mm, klasa V1 Mika muskowitowa |
| Nanscope Analysis | Bruker | Version 2.0 | Darmowy pakiet oprogramowania do przetwarzania i analizy obrazu AFM, ale przeznaczony i zastrzeżony/ograniczony do AFM Bruker; podobna funkcjonalność jest dostępna w bezpłatnych, niezależnych od platformy pakietach oprogramowania do przetwarzania i analizy obrazów AFM, takich jak Gwyddion, WSxM i inne. Ma wbudowane możliwości analizy krzywej siły, ale AtomicJ jest bardziej elastyczny/w pełni funkcjonalny (np. więcej wbudowanych modeli mechaniki kontaktowej do wyboru, analiza statystyczna wyników dopasowania krzywej siły itp.) do analizy krzywych sił i obsługuje przetwarzanie wsadowe krzywych sił. |
| Fosfolipidy: POPC, Cholesterol (owiec) | Avanti Polar Lipids | POPC: CAS # 26853-31-6, Cholesterol: CAS # 57-88-5 | Lipid POPC rozpuszczony w chloroformie (25 mg / mL) został uzyskany od dostawcy i użyty bez dalszego oczyszczania. Cholesterol w proszku od tego samego dostawcy został rozpuszczony w chloroformie (20 mg / ml). |
| Uchwyt sondy (płyn, dwuwarstwy lipidowe) | Bruker | MTFML-V2 | Specyficzny dla konkretnego zastosowanego AFM; MTFML-V2 to szklany uchwyt sondy do skanowania w płynie na MultiMode AFM. |
| Uchwyt sondy (płyn, MSC) | Skaner Z Bruker | FastScan Bio | Używany z głowicą Dimension FastScan (skanery zginające XY). Numer seryjny MXYPOM5-1B154. |
| Uchwyt sondy (standardowy, otoczenia) | Bruker | DAFMCH | Specyficzny dla konkretnego zastosowanego AFM; DAFMCH to standardowy uchwyt sondy kontaktowej i stukającej do Dimension Icon AFM, odpowiedni do nanotwardości (PF-QNM, FFV i ramping point-and-shoot) |
| Sample Puck | Ted Pella | 16218 | Numer produktu dotyczy krążka do próbek ze stali nierdzewnej o średnicy 15 mm. Dostępne również w średnicach 6 mm, 10 mm, 12 mm i 20 mm na |
| podłożu https://www.tedpella.com/AFM_html/AFM.aspx#anchor842459 Szafirowym Bruker | PFQNM-SMPKIT-12M | Ekstremalnie twarda powierzchnia (E = 345 GPa) do pomiaru czułości sond na ugięcie (chcesz, aby całe ugięcie pochodziło z sondy, a nie z podłoża). Część zestawu wzorców PF-QNM/modułu. | |
| Skaningowy mikroskop elektronowy | Hitachi | S-3400N-II | znajduje się w stanie Boise. Służy do wykonywania kolokowanego SEM/EDS na wszystkich próbkach z wyjątkiem Ti-6Al-4V wytwarzanych addytywnie (AM). |
| Silikonowe sondy AFM (standard) | NuNano | Scout 350 | Standardowa sonda silikonowa w trybie gwintowania z odblaskową aluminiową powłoką tylną; k = 42 N/m (nominalnie), f0 = 350 kHz. Nominalna R = 5 nm. Dostępne również w wersji niepowlekanej lub z odblaskową złotą powłoką tylną. Sondy o podobnych specyfikacjach są dostępne u innych producentów (np. Bruker TESPA-V2). |
| Silikonowe sondy AFM (sztywne) | Bruker | RTESPA-525, RTESPA-525-30 | Sondy silikonowe z wytrawioną końcówką z odblaskową aluminiową powłoką tylną; k = 200 N/m (nominalnie), f0 = 525 kHz. Nominalna R = 8 nm dla RTESPA-525, R = 30 nm dla RTESPA-525-30. Stała sprężystości każdego RTESPA-525-30 jest mierzona indywidualnie w fabryce za pomocą laserowej wibrometrii dopplerowskiej i dostarczana z sondą. |
| Papier z węglika krzemu (krążki ścierne) | Sondy | 50-10005 | o ziarnistości 120 |
| (miękka półkulista końcówka o dużym promieniu) | Bruker | MLCT-SPH-5UM, MLCT-SPH-5UM-DC | Również MLCT-SPH-1UM-DC. Nowa linia produktów sond półkulistych (na końcu wału cylindrycznego o długości 23 mm) o dużym promieniu (R = 1 lub 5 mm) z fabrycznie skalibrowaną końcówką (na końcu wału cylindrycznego o długości 23 mm). DC = powłoka kompensacji dryftu. 6 wsporników/sonda (A-F). Nominalne stałe sprężystości: A, k = 0,07 N/m; B, k = 0,02 N/m; C, k = 0,01 N/m; D, k = 0,03 N/m; E, k = 0,1 N/m; F, k = 0,6 N/m. |
| Sondy AFM z azotku krzemu (miękka, średnio ostra końcówka) | Wsporniki | DNP | 4 (A-d). Nominalne stałe sprężystości: A, k = 0,35 N/m; B, k = 0,12 N/m; C, k = 0,24 N/m; D, k = 0,06 N/m. Nominalne promienie krzywizny, R = 10 nm. |
| Sondy AFM z azotku krzemu (miękka, ostra końcówka) | Bruker | ScanAsyst-Air | Wartości nominalne: częstotliwość rezonansowa, f0 = 70 kHz; stała sprężystości, k = 0,4 N/m; promień krzywizny, R = 2 nm. Zaprojektowany do obrazowania AFM opartego na krzywej siły. |
| Superglue | Henkel | Loctite 495 | Klej błyskawiczny na bazie cyjanoakrylanu. Wiele mniej więcej równoważnych produktów jest łatwo dostępnych. |
| Pompa strzykawkowa | New Era Pump Systems | NE1000US | Jednokanałowy system pompy strzykawkowej z możliwością infuzji i pobierania |
| Standard charakteryzacji końcówki | Bruker | PFQNM-SMPKIT-12M | Tytan (Ti) wzorzec chropowatości. Część zestawu wzorców PF-QNM/modułu. |
| Azot o ultrawysokiej czystości (UHP N2), 99,999% | Norco | SPG TUHPNI - | Butla ze sprężonym gazem o ultrawysokiej czystości (99,999%) w rozmiarze T T azotu do suszenia próbek |
| Ultramikrotom | Leica | EM UC6 | Wyposażony w szklane ostrze (standardowe, do wstępnego przygotowania próbki) i diamentowe ostrze (do końcowego przygotowania) |
| Woda ultraczysta | Thermo Fisher | Barnstead Nanopure Model 7146 | Model został wycofany z produkcji, ale dostępne są jego odpowiedniki. Produkuje ≥ 18,2 MΩ*cm ultraczysta woda o TOC (całkowitej zawartości organicznej) 1-5 ppb, na monitorowanie UV w linii produkcyjnej. Zawiera 0,2 i mikro; m filtr cząstek stałych, kolumny jonowymienne i komora utleniania UV. |
| Szlifierka o zmiennej prędkości | obrotowej Buehler | EcoMet 3000 | Używana z papierami z węglika krzemu podczas polerowania ręcznego. |
| Stół wibroizolacyjny (aktywny) | Herzan | TS-140 | Używany z Bruker MultiMode AFM. Siedzi na stole wibroizolacyjnym TMC 65-531. Bruker Dimension Icon AFM wykorzystuje ściśle pasywną izolację drgań (pochodzi od producenta z niestandardowym okapem akustycznym, stołem powietrznym i płytą granitową). |
| Stół wibroizolacyjny (pasywny)Stół wibroizolacyjny | TMC | 65-531 | 35" x 30" z opcjonalnym tłumieniem powietrza (wyłączony). Używany z Bruker MultiMode AFM. Stół aktywnej kontroli drgań Herzan TS-140 "Table Stable" znajduje się na górze. |
Bibliografia
- Hart, E. W. Theory of the tensile test. Acta Metallurgica. 15 (2), 351-355 (1967).
- Fell, J. T., Newton, J. M. Determination of tablet strength by the diametral-compression test. Journal of Pharmaceutical Sciences. 59 (5), 688-691 (1970).
- Babiak, M., Gaff, M., Sikora, A., Hysek, Š Modulus of elasticity in three- and four-point bending of wood. Composite Structures. 204, 454-465 (2018).
- Song, S., Yovanovich, M. M. Relative contact pressure-Dependence on surface roughness and Vickers microhardness. Journal of Thermophysics and Heat Transfer. 2 (1), 43-47 (1988).
- Hays, C., Kendall, E. G. An analysis of Knoop microhardness. Metallography. 6 (4), 275-282 (1973).
- Hill, R., Storåkers, B., Zdunek, A. B. A theoretical study of the Brinell hardness test. Proceedings of the Royal Society of London. A. Mathematical and Physical Sciences. 423 (1865), 301-330 (1989).
- Oliver, W. C., Pharr, G. M. An improved technique for determining hardness and elastic modulus using load and displacement sensing indentation experiments. Journal of Materials Research. 7 (6), 1564-1583 (1992).
- Sakharova, N. A., Fernandes, J. V., Antunes, J. M., Oliveira, M. C. Comparison between Berkovich, Vickers and conical indentation tests: A three-dimensional numerical simulation study. International Journal of Solids and Structures. 46 (5), 1095-1104 (2009).
- Cohen, S. R., Kalfon-Cohen, E. Dynamic nanoindentation by instrumented nanoindentation and force microscopy: a comparative review. Beilstein Journal of Nanotechnology. 4 (1), 815-833 (2013).
- Saha, R., Nix, W. D. Effects of the substrate on the determination of thin film mechanical properties by nanoindentation. Acta Materialia. 50 (1), 23-38 (2002).
- Tsui, T. Y., Pharr, G. M. Substrate effects on nanoindentation mechanical property measurement of soft films on hard substrates. Journal of Materials Research. 14 (1), 292-301 (1999).
- Cao, G., Gao, H. Mechanical properties characterization of two-dimensional materials via nanoindentation experiments. Progress in Materials Science. 103, 558-595 (2019).
- Castellanos-Gomez, A., Singh, V., vander Zant, H. S. J., Steele, G. A. Mechanics of freely-suspended ultrathin layered materials. Annalen der Physik. 527 (1-2), 27-44 (2015).
- Cao, C., Sun, Y., Filleter, T. Characterizing mechanical behavior of atomically thin films: A review. Journal of Materials Research. 29 (3), 338-347 (2014).
- Lee, C., Wei, X., Kysar, J. W., Hone, J. Measurement of the elastic properties and intrinsic strength of monolayer graphene. Science. 321 (5887), 385-388 (2008).
- Elibol, K., et al. Visualising the strain distribution in suspended two-dimensional materials under local deformation. Scientific Reports. 6 (1), 28485(2016).
- Castellanos-Gomez, A., et al. Mechanical properties of freely suspended atomically thin dielectric layers of mica. Nano Research. 5 (8), 550-557 (2012).
- Song, L., et al. Large scale growth and characterization of atomic hexagonal boron nitride layers. Nano Letters. 10 (8), 3209-3215 (2010).
- Castellanos-Gomez, A., et al. Elastic properties of freely suspended MoS2 nanosheets. Advanced Materials. 24 (6), 772-775 (2012).
- D'Costa, N. P., Hoh, J. H. Calibration of optical lever sensitivity for atomic force microscopy. Review of Scientific Instruments. 66 (10), 5096-5097 (1995).
- Wu, Y., et al. Evaluation of elastic modulus and hardness of crop stalks cell walls by nano-indentation. Bioresource Technology. 101 (8), 2867-2871 (2010).
- Barns, S., et al. Investigation of red blood cell mechanical properties using AFM indentation and coarse-grained particle method. BioMedical Engineering OnLine. 16 (1), 140(2017).
- Hermanowicz, P., Sarna, M., Burda, K., Gabryś, H. AtomicJ: An open source software for analysis of force curves. Review of Scientific Instruments. 85 (6), 063703(2014).
- Broitman, E. Indentation hardness measurements at macro-, micro-, and nanoscale: a critical overview. Tribology Letters. 65 (1), 23(2016).
- Tiwari, A. Nanomechanical Analysis of High Performance Materials. , Springer. Netherlands. (2015).
- Aggarwal, R. L., Ramdas, A. K. Physical Properties of Diamond and Sapphire. , CRC Press. (2019).
- Boyd, E. J., Uttamchandani, D. Measurement of the anisotropy of Young's modulus in single-crystal silicon. Journal of Microelectromechanical Systems. 21 (1), 243-249 (2012).
- Harding, J. W., Sneddon, I. N. The elastic stresses produced by the indentation of the plane surface of a semi-infinite elastic solid by a rigid punch. Mathematical Proceedings of the Cambridge Philosophical Society. 41 (1), 16-26 (2008).
- Lin, D. C., Dimitriadis, E. K., Horkay, F. Robust strategies for automated AFM force curve analysis-I. Non-adhesive indentation of soft, inhomogeneous materials. Journal of Biomechanical Engineering. 129 (3), 430-440 (2006).
- Lin, D. C., Dimitriadis, E. K., Horkay, F. Robust strategies for automated AFM force curve analysis-II: Adhesion-influenced indentation of soft, elastic materials. Journal of Biomechanical Engineering. 129 (6), 904-912 (2007).
- Haile, S., Palmer, M., Otey, A. Potential of loblolly pine: switchgrass alley cropping for provision of biofuel feedstock. Agroforestry Systems. 90 (5), 763-771 (2016).
- Lu, X., et al. Biomass logistics analysis for large scale biofuel production: Case study of loblolly pine and switchgrass. Bioresource Technology. 183, 1-9 (2015).
- Susaeta, A., Lal, P., Alavalapati, J., Mercer, E., Carter, D. Economics of intercropping loblolly pine and switchgrass for bioenergy markets in the southeastern United States. Agroforestry Systems. 86 (2), 287-298 (2012).
- Garcia, R. Nanomechanical mapping of soft materials with the atomic force microscope: methods, theory and applications. Chemical Society Reviews. 49 (16), 5850-5884 (2020).
- Derjaguin, B. V., Muller, V. M., Toporov, Y. P. Effect of contact deformations on the adhesion of particles. Journal of Colloid and Interface Science. 53 (2), 314-326 (1975).
- Ciesielski, P. N., et al. Engineering plant cell walls: tuning lignin monomer composition for deconstructable biofuel feedstocks or resilient biomaterials. Green Chemistry. 16 (5), 2627-2635 (2014).
- Liu, K., Ostadhassan, M., Zhou, J., Gentzis, T., Rezaee, R. Nanoscale pore structure characterization of the Bakken shale in the USA. Fuel. 209, 567-578 (2017).
- Maryon, O. O., et al. Co-localizing Kelvin probe force microscopy with other microscopies and spectroscopies: selected applications in corrosion characterization of alloys. JoVE. (184), e64102(2022).
- Eliyahu, M., Emmanuel, S., Day-Stirrat, R. J., Macaulay, C. I. Mechanical properties of organic matter in shales mapped at the nanometer scale. Marine and Petroleum Geology. 59, 294-304 (2015).
- Li, C., et al. Nanomechanical characterization of organic matter in the Bakken formation by microscopy-based method. Marine and Petroleum Geology. 96, 128-138 (2018).
- Bouzid, T., et al. The LINC complex, mechanotransduction, and mesenchymal stem cell function and fate. Journal of Biological Engineering. 13 (1), 68(2019).
- Dupont, S., et al. Role of YAP/TAZ in mechanotransduction. Nature. 474 (7350), 179-183 (2011).
- Wang, S., et al. CCM3 is a gatekeeper in focal adhesions regulating mechanotransduction and YAP/TAZ signalling. Nature Cell Biology. 23 (7), 758-770 (2021).
- Sen, B., et al. Mechanical strain inhibits adipogenesis in mesenchymal stem cells by stimulating a durable β-catenin signal. Endocrinology. 149 (12), 6065-6075 (2008).
- Sen, B., et al. mTORC2 regulates mechanically induced cytoskeletal reorganization and lineage selection in marrow-derived mesenchymal stem cells. Journal of Bone and Mineral Research. 29 (1), 78-89 (2014).
- Sen, B., et al. Mechanically induced nuclear shuttling of β-catenin requires co-transfer of actin. Stem Cells. 40 (4), 423-434 (2022).
- Newberg, J., et al. Isolated nuclei stiffen in response to low intensity vibration. Journal of Biomechanics. 111, 110012(2020).
- Ding, Y., Xu, G. -K., Wang, G. -F. On the determination of elastic moduli of cells by AFM based indentation. Scientific Reports. 7 (1), 45575(2017).
- Khadka, N. K., Timsina, R., Rowe, E., O'Dell, M., Mainali, L. Mechanical properties of the high cholesterol-containing membrane: An AFM study. Biochimica et Biophysica Acta. Biomembranes. 1863 (8), 183625(2021).
- Castellana, E. T., Cremer, P. S. Solid supported lipid bilayers: From biophysical studies to sensor design. Surface Science Reports. 61 (10), 429-444 (2006).
- Qian, L., Zhao, H. Nanoindentation of soft biological materials. Micromachines. 9 (12), 654(2018).
- Pittenger, B., Yablon, D. Improving the accuracy of nanomechanical measurements with force-curve-based AFM techniques. Bruker Application Notes. 149, (2017).
- Vorselen, D., Kooreman, E. S., Wuite, G. J. L., Roos, W. H. Controlled tip wear on high roughness surfaces yields gradual broadening and rounding of cantilever tips. Scientific Reports. 6 (1), 36972(2016).
- Bhaskaran, H., et al. Ultralow nanoscale wear through atom-by-atom attrition in silicon-containing diamond-like carbon. Nature Nanotechnology. 5 (3), 181-185 (2010).
- Giannazzo, F., Schilirò, E., Greco, G., Roccaforte, F. Conductive atomic force microscopy of semiconducting transition metal dichalcogenides and heterostructures. Nanomaterials. 10 (4), 803(2020).
- Melitz, W., Shen, J., Kummel, A. C., Lee, S. Kelvin probe force microscopy and its application. Surface Science Reports. 66 (1), 1-27 (2011).
- Kazakova, O., et al. Frontiers of magnetic force microscopy. Journal of Applied Physics. 125 (6), 060901(2019).
- Kim, H. -J., Yoo, S. -S., Kim, D. -E. Nano-scale wear: A review. International Journal of Precision Engineering and Manufacturing. 13 (9), 1709-1718 (2012).
- Heath, G. R., et al. Localization atomic force microscopy. Nature. 594 (7863), 385-390 (2021).
- Strahlendorff, T., Dai, G., Bergmann, D., Tutsch, R. Tip wear and tip breakage in high-speed atomic force microscopes. Ultramicroscopy. 201, 28-37 (2019).
- Lantz, M. A., et al. Wear-resistant nanoscale silicon carbide tips for scanning probe applications. Advanced Functional Materials. 22 (8), 1639-1645 (2012).
- Khurshudov, A. G., Kato, K., Koide, H. Wear of the AFM diamond tip sliding against silicon. Wear. 203, 22-27 (1997).
- Villarrubia, J. S. Algorithms for scanned probe microscope image simulation, surface reconstruction, and tip estimation. Journal of Research of the National Institute of Standards and Technology. 102 (4), 425(1997).
- Kain, L., et al. Calibration of colloidal probes with atomic force microscopy for micromechanical assessment. Journal of the Mechanical Behavior of Biomedical Materials. 85, 225-236 (2018).
- Slattery, A. D., Blanch, A. J., Quinton, J. S., Gibson, C. T. Accurate measurement of Atomic Force Microscope cantilever deflection excluding tip-surface contact with application to force calibration. Ultramicroscopy. 131, 46-55 (2013).
- Dobrovinskaya, E. R., Lytvynov, L. A., Pishchik, V. Sapphire: Material, Manufacturing, Applications. , Springer US. (2009).
- te Riet, J., et al. Interlaboratory round robin on cantilever calibration for AFM force spectroscopy. Ultramicroscopy. 111 (12), 1659-1669 (2011).
- Pratt, J. R., Shaw, G. A., Kumanchik, L., Burnham, N. A. Quantitative assessment of sample stiffness and sliding friction from force curves in atomic force microscopy. Journal of Applied Physics. 107 (4), 044305(2010).
- Slattery, A. D., Blanch, A. J., Quinton, J. S., Gibson, C. T. Calibration of atomic force microscope cantilevers using standard and inverted static methods assisted by FIB-milled spatial markers. Nanotechnology. 24 (1), 015710(2012).
- Higgins, M. J., et al. Noninvasive determination of optical lever sensitivity in atomic force microscopy. Review of Scientific Instruments. 77 (1), 013701(2006).
- Lévy, R., Maaloum, M. Measuring the spring constant of atomic force microscope cantilevers: thermal fluctuations and other methods. Nanotechnology. 13 (1), 33-37 (2001).
- Sikora, A. Quantitative normal force measurements by means of atomic force microscopy towards the accurate and easy spring constant determination. Nanoscience and Nanometrology. 2 (1), 8-29 (2016).
- Ohler, B. Cantilever spring constant calibration using laser Doppler vibrometry. Review of Scientific Instruments. 78 (6), 063701(2007).
- Gates, R. S., Pratt, J. R. Accurate and precise calibration of AFM cantilever spring constants using laser Doppler vibrometry. Nanotechnology. 23 (37), 375702(2012).
- Cleveland, J. P., Manne, S., Bocek, D., Hansma, P. K. A nondestructive method for determining the spring constant of cantilevers for scanning force microscopy. Review of Scientific Instruments. 64 (2), 403-405 (1993).
- Sader, J. E., Chon, J. W. M., Mulvaney, P. Calibration of rectangular atomic force microscope cantilevers. Review of Scientific Instruments. 70 (10), 3967-3969 (1999).
- Sader, J. E., et al. Spring constant calibration of atomic force microscope cantilevers of arbitrary shape. Review of Scientific Instruments. 83 (10), 103705(2012).
- Sader, J. E. Frequency response of cantilever beams immersed in viscous fluids with applications to the atomic force microscope. Journal of Applied Physics. 84 (1), 64-76 (1998).
- Sader, J. E., Pacifico, J., Green, C. P., Mulvaney, P. General scaling law for stiffness measurement of small bodies with applications to the atomic force microscope. Journal of Applied Physics. 97 (12), 124903(2005).
- Mendels, D. -A., et al. Dynamic properties of AFM cantilevers and the calibration of their spring constants. Journal of Micromechanics and Microengineering. 16 (8), 1720-1733 (2006).
- Gao, S., Brand, U. In-situ nondestructive characterization of the normal spring constant of AFM cantilevers. Measurement Science and Technology. 25 (4), 044014(2014).
- Gibson, C. T., Watson, G. S., Myhra, S. Determination of the spring constants of probes for force microscopy/spectroscopy. Nanotechnology. 7 (3), 259-262 (1996).
- Gates, R. S., Pratt, J. R. Prototype cantilevers for SI-traceable nanonewton force calibration. Measurement Science and Technology. 17 (10), 2852-2860 (2006).
- Neumeister, J. M., Ducker, W. A. Lateral, normal, and longitudinal spring constants of atomic force microscopy cantilevers. Review of Scientific Instruments. 65 (8), 2527-2531 (1994).
- Kim, M. S., Choi, I. M., Park, Y. K., Kang, D. I. Atomic force microscope probe calibration by use of a commercial precision balance. Measurement. 40 (7), 741-745 (2007).
- Kim, M. -S., Choi, J. -H., Park, Y. -K., Kim, J. -H. Atomic force microscope cantilever calibration device for quantified force metrology at micro- or nano-scale regime: the nano force calibrator (NFC). Metrologia. 43 (5), 389-395 (2006).
- Tian, Y., et al. A novel method and system for calibrating the spring constant of atomic force microscope cantilever based on electromagnetic actuation. Review of Scientific Instruments. 89 (12), 125119(2018).
- Clifford, C. A., Seah, M. P. The determination of atomic force microscope cantilever spring constants via dimensional methods for nanomechanical analysis. Nanotechnology. 16 (9), 1666-1680 (2005).
- Chen, B. -Y., Yeh, M. -K., Tai, N. -H. Accuracy of the spring constant of atomic force microscopy cantilevers by finite element method. Analytical Chemistry. 79 (4), 1333-1338 (2007).
- Mick, U., Eichhorn, V., Wortmann, T., Diederichs, C., Fatikow, S. Combined nanorobotic AFM/SEM system as novel toolbox for automated hybrid analysis and manipulation of nanoscale objects. 2010 IEEE International Conference on Robotics and Automation. , 4088-4093 (2010).
- Kim, M. -S., Choi, J. -H., Kim, J. -H., Park, Y. -K. Accurate determination of spring constant of atomic force microscope cantilevers and comparison with other methods. Measurement. 43 (4), 520(2010).
- Zhang, G., Wei, Z., Ferrell, R. E. Elastic modulus and hardness of muscovite and rectorite determined by nanoindentation. Applied Clay Science. 43 (2), 271-281 (2009).
- Bobko, C. P., Ortega, J. A., Ulm, F. -J. Comment on "Elastic modulus and hardness of muscovite and rectorite determined by nanoindentation by G. Zhang, Z. Wei and R.E. Ferrell. Applied Clay Science. 46 (4), 425-428 (2009).
- Zhang, G., Wei, Z., Ferrell, R. E. Reply to the Comment on "Elastic modulus and hardness of muscovite and rectorite determined by nanoindentation" by G. Zhang, Z. Wei and R. E. Ferrell. Applied Clay Science. 46 (4), 429-432 (2009).
- Jin, D. W., et al. Thermal stability and Young's modulus of mechanically exfoliated flexible mica. Current Applied Physics. 18 (12), 1486-1491 (2018).
- Xiao, J., et al. Anisotropic friction behaviour of highly oriented pyrolytic graphite. Carbon. 65, 53-62 (2013).
- Hertz, H. Ueber die Berührung fester elastischer Körper. Journal für die reine und angewandte Mathematik. 1882 (92), 156-171 (1882).
- Johnson, K. L., Kendall, K., Roberts, A. D., Tabor, D. Surface energy and the contact of elastic solids. Proceedings of the Royal Society of London. A. Mathematical and Physical Sciences. 324 (1558), 301-313 (1971).
- Muller, V. M., Derjaguin, B. V., Toporov, Y. P. On two methods of calculation of the force of sticking of an elastic sphere to a rigid plane. Colloids and Surfaces. 7 (3), 251-259 (1983).
- Maugis, D. Adhesion of spheres: The JKR-DMT transition using a dugdale model. Journal of Colloid and Interface Science. 150 (1), 243-269 (1992).
- Muller, V. M., Yushchenko, V. S., Derjaguin, B. V. On the influence of molecular forces on the deformation of an elastic sphere and its sticking to a rigid plane. Journal of Colloid and Interface Science. 77 (1), 91-101 (1980).
- Muller, V. M., Yushchenko, V. S., Derjaguin, B. V. General theoretical consideration of the influence of surface forces on contact deformations and the reciprocal adhesion of elastic spherical particles. Journal of Colloid and Interface Science. 92 (1), 92-101 (1983).
- Johnson, K. L., Greenwood, J. A. An adhesion map for the contact of elastic spheres. Journal of Colloid and Interface Science. 192 (2), 326-333 (1997).
- Shi, X., Zhao, Y. -P. Comparison of various adhesion contact theories and the influence of dimensionless load parameter. Journal of Adhesion Science and Technology. 18 (1), 55-68 (2004).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
