Prezentowany tutaj jest protokół do indukcji i analizy in vitro zewnątrzkomórkowych pułapek neutrofilowych (NET). Kwantyfikacja DNA, katelicydyny (LL37) i aktywności enzymów dostarczyła danych, które pokazują zmienność składu i morfologii NET indukowanych przez bodźce mikrobiologiczne i chemiczne w podobnie kontrolowanych warunkach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Analiza morfologiczna i kompozycyjna pułapek zewnątrzkomórkowych neutrofili indukowanych bodźcami mikrobiologicznymi i chemicznymi
W tym artykule
Podsumowanie
Streszczenie
Neutrofile funkcjonują jako pierwsza linia obrony komórkowej we wrodzonej odpowiedzi immunologicznej, wykorzystując różne mechanizmy, takie jak tworzenie zewnątrzkomórkowych pułapek neutrofilowych (NET). W badaniu przeanalizowano zmiany morfologiczne i składowe w NET wywołane bodźcami mikrobiologicznymi i chemicznymi przy użyciu standaryzowanych metodologii in vitro do indukcji i charakterystyki NET w komórkach ludzkich. Opisane tutaj procedury pozwalają na analizę morfologii NET (litycznej lub nielitycznej) i składu (struktury DNA-białkowe i aktywność enzymatyczna) oraz wpływu czynników rozpuszczalnych lub kontaktu komórkowego na takie cechy. Ponadto opisane tutaj techniki mogą być modyfikowane w celu oceny wpływu egzogennych czynników rozpuszczalnych lub kontaktu komórkowego na skład NET.
Stosowane techniki obejmują oczyszczanie komórek wielojądrzastych z ludzkiej krwi obwodowej przy użyciu gradientu podwójnej gęstości (1,079-1,098 g/ml), gwarantując optymalną czystość i żywotność (≥ 95%), jak wykazano za pomocą barwienia Wrighta, wykluczenia błękitu trypanowego i cytometrii przepływowej, w tym analizy FSC kontra SSC i barwienia 7AAD. Tworzenie NET jest indukowane bodźcami mikrobiologicznymi (Pseudomonas aeruginosa, Staphylococcus aureus i Candida albicans) i chemicznymi (octan mirystynianu forbolu, HOCl), a NET charakteryzują się barwieniem DNA-DAPI, barwieniem immunologicznym peptydu przeciwdrobnoustrojowego katelicydyny (LL37) i oznaczaniem ilościowym aktywności enzymatycznej (elastaza neutrofilowa, katepsyna G i mieloperoksydaza). Obrazy są pozyskiwane za pomocą mikroskopii fluorescencyjnej i analizowane za pomocą ImageJ.
Wprowadzenie
Neutrofile są najliczniejszymi leukocytami w krwiobiegu, odgrywając istotną rolę podczas usuwania czynników chorobotwórczych przez kilka mechanizmów, w tym uwalnianie dużych struktur chromatyny złożonych z DNA i kilku jądrowych, cytoplazmatycznych i ziarnistych białek przeciwbakteryjnych1,2. Bezpośredni poprzednik opisujący tę przeciwdrobnoustrojową rolę neutrofili został stworzony przez Takei et al.3 w 1996 roku. Autorzy ci opisali nową formę śmierci różniącą się od apoptozy i nekroptozy u neutrofili, wykazali zmiany morfologiczne wykazujące pęknięcie jądra, a następnie rozlanie się nukleoplazmy do cytoplazmy oraz wzrost przepuszczalności błony od 3 godzin inkubacji octanem mirystynianu forbolu (PMA)2,3. Jednak dopiero w 2004 roku zaczęto używać terminu "pułapki zewnątrzkomórkowe neutrofili (NET)"4.
NET zaobserwowano w różnych warunkach, takich jak bakteryjne, grzybowe5, wirusowe6, oraz infekcje pasożytnicze, do neutralizacji, zabijania i zapobiegania rozprzestrzenianiu się drobnoustrojów7. Inne badania pokazują, że może również wystąpić w warunkach niepatogennych przez sterylne bodźce, takie jak cytokiny, kwas monosodowy moczowy lub kryształy cholesterolu, autoprzeciwciała, kompleksy immunologiczne i aktywowane płytki krwi7. Lipopolisacharyd (LPS), interleukina-8 (IL-8) i PMA były jednymi z pierwszych bodźców in vitro opisanych jako induktory NET, a udział NET in vivo w procesach patogennych wykazano w dwóch modelach ostrego zapalenia: eksperymentalnej czerwonki i spontanicznego ludzkiego zapalenia wyrostka robaczkowego4. DNA jest istotnym składnikiem NET. Jego odpowiednia struktura i skład są niezbędne do sekwestracji i zabijania mikroorganizmów poprzez dostarczanie wysokiego lokalnego stężenia cząsteczek przeciwdrobnoustrojowych w kierunku wychwyconych drobnoustrojów, jak wykazano za pomocą krótkiej obróbki dezoksyrybonukleazą (DNazy), która dezintegruje NET i ich właściwości bakteriobójcze4. Oprócz DNA, NET zawierają przyłączone białka, takie jak między innymi histony, elastaza neutrofilowa (NE), katepsyna G (CG), proteinaza 3, laktoferyna, żelatynaza, mieloperoksydaza (MPO) i peptydy przeciwdrobnoustrojowe (AMP), takie jak kationowy prozapalny peptyd katelicydyna LL-37 między innymi8,9. Agregaty takie mogą tworzyć większe gwinty o średnicach do 50 nm. Czynniki te mogą zakłócać mikrobiologiczne czynniki wirulencji lub integralność błony komórkowej patogenu; dodatkowo AMP mogą stabilizować DNA pochodzące z NET przed degradacją przez nukleazy bakteryjne10.
Konkretne mechanizmy regulujące powstawanie NET nie zostały jeszcze całkowicie wyjaśnione. Najlepiej scharakteryzowanym szlakiem prowadzącym do uwolnienia NET jest sygnalizacja ERK, która prowadzi do aktywacji oksydazy NADPH i produkcji reaktywnych form tlenu (ROS), a także zwiększonego wewnątrzkomórkowego wapnia, który wyzwala aktywację szlaku MPO. To z kolei przekształca nadtlenek wodoru w kwas podchlorawy, aktywując NE przez utlenianie11,12. NE jest odpowiedzialny za degradację włókien aktynowych cytoszkieletu w celu zablokowania fagocytozy i translokacji ich do jądra w celu przetworzenia przez rozszczepienie proteolityczne i deaminację przez PAD4, które napędzają odczulanie włókien chromatyny, które wiążą się z ziarnistościami i białkami cytoplazmatycznymi, a następnie są uwalniane zewnątrzkomórkowo7. Proteazy te obejmują te uwalniane z kompleksu azurosomu granulek azurofilowych i innych proteaz, takich jak katepsyna G13.
W zależności od zmian morfologicznych w neutrofilach, NET dzielą się na dwa typy: samobójcze lub lityczne tworzenie NET prowadzące do śmierci komórki4, oraz żywotne lub nielityczne tworzenie NET wytwarzane przez żywotne komórki, w których pośredniczy pęcherzykowe uwalnianie jądrowego lub mitochondrialnego DNA, z pozostałością bezjądrzastego cytoplastu o zdolności fagocytarnej14,15. Ogólnie rzecz biorąc, NET złożone z mitochondrialnego DNA mają wydłużoną morfologię włókna14, podczas gdy te zbudowane z jądrowego DNA mają wygląd podobny do chmury3. Nie wiadomo jednak, w jaki sposób neutrofile wybierają pochodzenie DNA. W przeciwieństwie do poprzednich badań, które opisywały kanoniczne ścieżki NET jako wymagające kilku godzin, szlak życiowy jest szybko aktywowany w ciągu zaledwie 5-60 minut15.
Pomimo tych postępów, skład NET różni się w zależności od bodźca; na przykład, różne śluzowate i nieśluzowate szczepy P. aeruginosa indukują powstawanie NET zawierających 33 powszechne białka i do 50 zmiennych białek7. W związku z tym konieczne jest ujednolicenie technik pozwalających na generowanie obiektywnych wniosków w grupach badawczych. W artykule opisano protokół z różnymi technikami, które umożliwiają porównanie i ocenę składu, struktury i morfologii NET indukowanych różnymi mikroorganizmami: Staphylococcus aureus (bakteria Gram-dodatnia), Pseudomonas aeruginosa (bakteria Gram-ujemna) i Candida albicans (grzyb), a także bodźcami chemicznymi (PMA, HOCl) u ludzkich neutrofili od zdrowych osób. Reprezentatywne wyniki wskazują na niejednorodność NET w zależności od ich bodźca indukującego w porównywalnych warunkach in vitro, charakteryzujących się barwieniem DNA-DAPI, barwieniem immunologicznym LL37 i kwantyfikacją aktywności enzymatycznej (NE, CG i MPO).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Próbki krwi pozyskano jako darowizny od klinicznie zdrowych uczestników po uzyskaniu świadomej zgody. Wszystkie eksperymenty zostały przeprowadzone za zgodą Komisji Etyki Badań nad Ludźmi Wydziału Nauk Biochemicznych Universidad Autónoma 'Benito Juárez' w Oaxaca.
UWAGA: Kryteria włączenia do badania obejmowały brak określonej płci i wieku oraz stan klinicznie zdrowy, oceniany na podstawie odpowiedzi uczestników w kwestionariuszu przed pobraniem próbki krwi. W celu określenia liczby komórek oraz wykluczenia infekcji lub anemii przeprowadzono analizę hematologiczną, a także test na białko C-reaktywne, aby wykluczyć stan zapalny u dawcy.
1. Pobieranie krwi obwodowej oraz uzyskiwanie frakcji erytrocytów i leukocytów
- Pobrać 10 mL krwi obwodowej drogą nakłucia żyły do probówek zawierających 1,8 mg/mL K2·EDTA jako antykoagulanta (patrz Tabela materiałów) od klinicznie zdrowych osób po uzyskaniu świadomej zgody. Następnie przeprowadzić standardową biometrię krwi oraz test na białko C-reaktywne, aby wykluczyć infekcję lub stan zapalny, zapewniając wysoką jakość próbki.
- Próbkę krwi obwodowej wirować przy 82 x g przez 15 min w celu usunięcia osocza bogatopłytkowego, a następnie przeprowadzić drugie wirowanie przy 630 x g przez 5 min. Odrzucić pozostałe osocze, aby uzyskać osad erytrocytów i leukocytów.
- Rozcieńczyć go w stosunku 1:1 (v/v) w 1x soli fizjologicznej z buforem fosforanowym Dulbecco (DPBS).
2. Oczyszczanie neutrofili polimorfonuclearne (PMN) z wykorzystaniem podwójnego gradientu gęstości
UWAGA: Oczyszczanie neutrofili należy przeprowadzić niezwłocznie po pobraniu krwi, ponieważ ich czas przeżycia in vitro jest ograniczony i wynosi około 8 h.
- Do sterylnej szklanej probówki o pojemności 10 mL (patrz Tabela materiałów) wprowadź kolejno: 1 mL roztworu o gęstości 1,098 g/mL, 1 mL roztworu o gęstości 1,079 g/mL (patrz Tabela materiałów), a następnie 4 mL rozcieńczonej zawiesiny erytrocytów i leukocytów. Nalej ciecze po ściankach, nie naruszając napięcia powierzchniowego między warstwami, aby zapobiec ich zmieszaniu.
- Wiruj przy 320 x g przez 20 min w temperaturze 4 °C, unikając gwałtownego przyspieszania i hamowania, aby wysokie siły odśrodkowe nie zakłóciły gradientu.
- Odessa fazę odpowiadającą granulocytom (Rysunek 1A) za pomocą pipety i przenieś ją do drugiej sterylnej szklanej probówki o pojemności 10 mL. Przemyj 4 mL 1x DPBS, wirując przy 300 x g przez 10 min w temperaturze 4 °C.
- Odlej nadsącz i poddaj komórki szokowi osmotycznemu, aby usunąć pozostałe erytrocyty. Dodaj 4 mL 0,2% roztworu soli fizjologicznej na 2 min w temperaturze 4 °C, a następnie wiruj przy 300 x g przez 10 min w temperaturze 4 °C. Odlej nadsącz. Następnie dodaj 4 mL roztworu izotonicznego (0,65% roztwór soli) na 5 min w temperaturze 4 °C w celu przywrócenia integralności błon, i wiruj przy 300 x g przez 10 min w temperaturze 4 °C.
UWAGA: 0,2% roztwór soli jest ośrodkiem hipotonicznym o niższym stężeniu substancji rozpuszczonych w stosunku do ośrodka wewnątrzkomórkowego erytrocytów. Kontakt z ośrodkiem hipotonicznym powoduje dyfuzję wody do wnętrza erytrocytów, co prowadzi do ich obrzęku i hemolizy. Usunięcie erytrocytów z nadsączu zostało potwierdzone obserwacją mikroskopową. - Usuń nadsącz. Resuspenduj komórki w 4 mL 1x DPBS w celu usunięcia debris komórkowych, a następnie wiruj przy 300 x g przez 10 min w temperaturze 4 °C. Na koniec resuspenduj osad komórkowy w 2 mL zimnego buforu HBSS (zrównoważony roztwór soli Hanksa).
3. Morfologia i żywotność neutrofili (Rysunek 1B)
- Test wykluczania błękitu trypanu
- Rozcieńczyć 5 μL zawiesiny komórkowej w 20 μL 0,4% błękitu trypanu (stosunek 1:5). Policzyć komórki w komorze Neubauera i określić żywotność komórek za pomocą testu wykluczania. Komórki, które zachowują integralność błony i nie przepuszczają barwnika, uznać za żywe.
- Nanieść 5 μL zawiesiny komórkowej na szkiełko; wysuszyć i barwić barwnikiem Wrighta przez 15 s. Natychmiast utrwalić próbkę buforem fosforanowym o pH 6,4 przez 30 s. Przemyć odpowiednią ilością wody destylowanej i obserwować morfologię pod mikroskopem optycznym (100x).
- Barwienie 7AAD i analiza cytometryczna
- Do probówek do cytometrii przepływowej dodać 1 x 10⁵ komórek i barwić 1 μL 7AAD w 100 μL buforu FACS (1x DPBS, 0,1% azotku sodu i 10% autologicznej plazmy pozbawionej dopełniacza) przez 15 min w 4 °C w ciemności.
- Przemyć 500 μL buforu FACS, wirując przy 300 x g przez 10 min. Utrwalić komórki 500 μL 2% paraformaldehydu i przechowywać w 4 °C do czasu analizy w cytometrze przepływowym.
- W celu przygotowania kontroli komórek martwych utrwalić 1 x 10⁵ komórek w 200 μL 4% paraformaldehydu przez 30 min, a następnie przemyć 500 μL 1x PBS przy 300 x g przez 10 min w 4 °C. Odpiwać i odrzucić nadsącz. Następnie dodać 200 μL 0,1% Triton X-100 na 1 h w 4 °C. Przemyć 500 μL 1x PBS i barwić 7AAD zgodnie z krokiem 3.2.1.
- Przy użyciu cytometru przepływowego (patrz Tabela materiałów) przeprowadzić analizę FSC względem SSC w celu oceny czystości komórek oraz SSC względem barwienia 7AAD w celu oceny żywotności komórek. Odczytać 3 x 10⁴ zdarzeń w 100 μL objętości poboru przy średnim przepływie (1 000 komórek/s) w ustawieniach dla granulocytów (FSC, 400-490 i SSC, 300-320).
- Przeanalizować zgromadzone dane w oprogramowaniu cytometru przepływowego (patrz Tabela materiałów) i określić procent czystości oraz odsetek komórek pozytywnych dla 7AAD w populacji granulocytów, prezentując wyniki w postaci wykresów kropkowych i histogramów.
4. Barwienie mikroorganizmów CFSE
- Do mikroprobówek o pojemności 1,5 mL należy dodać 1 x 10⁸ bakterii lub 1 x 10⁶ pseudohif grzybniowych, a następnie zbarwić je 200 µL 5 µM esteru sukcynimidylowego karboksyfluoresceiny (CFSE) rozpuszczonego w 1x PBS. Mieszamy przez kilka sekund i inkubujemy w 37 °C przez 10 min w ciemności.
- Reakcję należy zatrzymać poprzez dodanie 500 µL osocza zdekomplementowanego, a następnie wirować z prędkością 620 x g przez 10 min w przypadku pseudohif lub 1 800 x g przez 10 min w przypadku bakterii.
- Należy usunąć nadsącz i wypłukać osad 1 mL 1x PBS, wirując zgodnie z opisem w kroku 4.2. Na koniec mikroorganizmy należy resuspendować w 250 µL 1x PBS.
- W mikroprobówkach o pojemności 1,5 mL należy przygotować aliquoty o objętości 50 µL zawierające 2 x 10⁷ bakterii (MOI: 100) lub 2 x 10⁵ pseudohif (MOI: 1) w celu indukcji NET.
5. Indukcja NET
- Sterylne szkiełka zakrywami o wymiarach 10 mm x 10 mm umieść w płytce 24-dołkowej i pokryj 10 µL 0,001% poli-L-lizyny na 1 h w temperaturze pokojowej. Przemyj dwukrotnie 100 μL 1x PBS, wysusz na powietrzu i naświetlaj światłem UV przez 15 min.
- Roztwór HBSS w zawiesinie neutrofili z kroku 2.5 zastąp medium RPMI 1640 uzupełnionym o 10% osocza autologicznego. Do płytki 24-dołkowej (krok 5.1) dodaj 350 μL tej zawiesiny komórek, aby uzyskać końcowe stężenie 2 x 10⁵ neutrofili/dołek.
- Pozostaw komórki do przyczepienia do dna dołków, inkubując je przez 20 min w 37 °C przy 5% CO2.
- Dodaj bodźce indukujące tworzenie NET w objętości 50 µL: bodźce mikrobiologiczne – bakterie gram-dodatnie S. aureus (ATCC 25923), bakterie gram-ujemne P. aeruginosa (ATCC 10145) przy MOI 100 oraz pseudohif C. albicans (ATCC 10231) przy MOI:1; bodźce biochemiczne – PMA (200 nM) i HOCl (4,5 mM) oraz kontrolę bez bodźca (50 µL HBSS).
- Uzyskaj końcową objętość 400 µL na dołek. Wymieszaj na potrząsaczu do płytek przy 140 rpm przez 30 s i inkubuj przez 4 h w 37 °C i 5% CO2.
6. Wizualizacja NETs za pomocą mikroskopii fluorescencyjnej
- Immunobarwienie DNA i LL37
- Po indukcji NET, ostrożnie usuń pipetą nadsączki z dołków, a następnie utrwal komórki, dodając 300 µL 4% paraformaldehydu na 30 min.
- Przemyj komórki 200 μL 1x PBS bez wirowania, a następnie dodaj 200 µL buforu blokującego (10% osocza bezmiejscowego w 1x PBS) na 30 min.
- W celu barwienia na LL-37, permeabilizuj komórki, dodając 200 µL 0,2% Triton X-100 w 1x PBS na 10 min, aby umożliwić wniknięcie przeciwciała do wnętrza komórek. Przemyj 2x ostrożnie 1x PBS, aby usunąć nadmiar detergentu.
- Zamocuj szkiełka nakrywkowe na szkiełkach przedmiotowych (cztery nakrywki na jedno szkiełko). Obarw DNA w komórkach, stosując 2 µL DAPI (patrz Tabela materiałów), zalej nakrywki specjalnym medium i przechowuj w -20 °C do czasu analizy za pomocą konfokalnej mikroskopii fluorescencyjnej.
- Akwizycja i analiza obrazów fluorescencyjnych
- Wykonaj zdjęcia NET w celu ilościowego oznaczenia ich składników, używając odpowiednich filtrów w konfokalnym mikroskopie fluorescencyjnym (patrz Tabela materiałów) i rejestrując obrazy za pomocą oprogramowania komputerowego.
UWAGA: Należy pamiętać, że DNA jest barwione DAPI (kolor niebieski), z wzbudzeniem przy 360 nm i emisją przy 460 nm. Mikroorganizmy są barwione CFSE (kolor zielony), które ma wzbudzenie przy 492 nm i emisję przy 521 nm. Peptyd LL37 jest znakowany przeciwciałem anty-LL37 Alexa Fluor 594 (kolor czerwony), które ma wzbudzenie przy 594 nm i emisję przy 614 nm. - Zkalibruj mikroskop. Umieść szkiełko i ustaw ostrość, korzystając z kontrastu interferencyjnego różnicowego (DIC) przy włączonym świetle normalnym. Wybierz Live , aby wyświetlić obraz na monitorze.
- Wyłącz światło i wybierz kanał odpowiadający danemu fluorochromowi. Na przykład: filtr 365 nm/blue dla DAPI, 43 HE DsRed dla Alexa 594 lub 38 HE GFP dla CFSE.
- Dostosuj ustawienia, korzystając z przeciwciała kontrolnego izotypowego dla LL37 oraz niebarwionych komórek dla DAPI i CFSE. Ustaw ten sam czas ekspozycji, napięcie, kontrast i parametry obiektywu, aby zarejestrować wszystkie obrazy w tych samych warunkach.
UWAGA: W niniejszym badaniu czas ekspozycji, napięcie i kontrast ustawiono odpowiednio na 1,0 ms, 4,0 V i 0,0, przy użyciu obiektywu 40x. Wartości te mogą być dostosowane w celu uzyskania najlepszej jakości obrazu dla danej próbki. - Wybierz Snap , aby zarejestrować obraz. Zapisz pięć obrazów (cztery krawędzie i środek) z każdego dołka oraz obraz kolokalizacji (merge) DNA/LL37/CFSE.
- Zdefiniuj trzy klasy pikseli jako tło na podstawie niezależnych obrazów każdego koloru i przeanalizuj wartość Mean Gray Signal na jednostkę powierzchni za pomocą oprogramowania Image J.
- Wykonaj zdjęcia NET w celu ilościowego oznaczenia ich składników, używając odpowiednich filtrów w konfokalnym mikroskopie fluorescencyjnym (patrz Tabela materiałów) i rejestrując obrazy za pomocą oprogramowania komputerowego.
7. Ilościowe oznaczenie aktywności enzymatycznej
- Do płytki 96-dołkowej dodać 90 μL zawiesiny komórek w HBSS zawierającej 1 x 10⁵ neutrofili do indukcji NET, a następnie inkubować przez 20 min w temperaturze 37 °C i 5% CO2.
- Bezzwłocznie dodać 10 μL odpowiednich stymulatorów (stężenie zgodnie z krokiem 5.4) i inkubować przez 4 h w temperaturze 37 °C przy 5% CO2.
- Odpić nadsącz i przemyć komórki 100 μL HBSS. Potraktować stężeniem 1 U/mL DNazy przez 10 min w 37 °C, aby ułatwić uwalnianie struktur białkowo-DNA, a następnie wirować przy 1 800 x g przez 10 min.
- Zebrać nadsącz i ocenić aktywność enzymatyczną w nadsączu za pomocą reakcji kolorymetrycznych, zgodnie z opisem White i wsp.17.
- Wyznaczyć maksymalną aktywność enzymatyczną NE, CG i MPO w neutrofilach w tych samych warunkach doświadczalnych, lecz bez dodawania stymulatorów indukcji NET. Następnie zamrozić próbkę komórek w temperaturze -70 °C i rozmrozić w 37 °C w łaźni wodnej, wywołując szok termiczny w celu ułatwienia uwalniania białek wewnątrzkomórkowych poprzez lizę komórek. Wirować przy 1 800 x g przez 10 min i zebrać nadsącz.
- Dodać 50 μL nadsączu do każdego dołka w płytkach 96-dołkowych, a następnie dodać 50 μL każdego substratu, zgodnie ze wskazówkami w kroku 7.7.
- Jako substrat dla NE dodać 0,5 M N-metoksysukcynylo-Ala-Ala-Pro-Val-p-nitroaniliny oraz 1 mM N-sukcynylo-Ala-Ala-Pro-Phe-p-nitroanilidu dla CG. Inkubować przez 3 h w temperaturze pokojowej. Dla MPO dodać 1,6 mM 3,3', 5,5'-tetrametylobenzydyny (TMB) i inkubować przez 30 min w temperaturze pokojowej.
- Po inkubacji dodać 50 μL roztworu zatrzymującego (0,5 M H2SO4) dla MPO i zmierzyć absorbancję przy 405 nm dla NE i CG oraz 450 nm dla MPO, używając spektrofotometru.
- Porównać uzyskane wartości z odpowiednimi krzywymi kalibracyjnymi i przedstawić wyniki dla każdego warunku w stosunku do maksymalnej aktywności enzymatycznej (100%).
8. Analiza statystyczna
- Przeanalizuj dane pomiarowe w trzech powtórzeniach dla każdego niezależnego eksperymentu (n = 10) i przeprowadź analizę ANOVA w celu analizy statystycznej poprzez porównanie grup z poziomem ufności 95%.
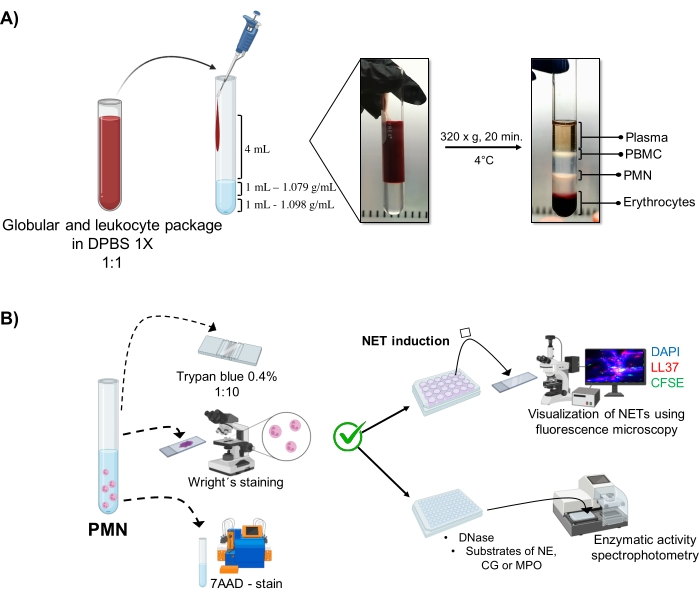
Rycina 1: Protokół oczyszczania PMN i indukcji NET. (A) Osocze zostało usunięte z krwi obwodowej w celu uzyskania osadu erytrocytów i leukocytów, a następnie rozcieńczone 1:1 (v/v) w 1x DPBS. Następnie 4 mL rozcieńczenia dodano po ściance do probówki z gradientem podwójnej gęstości i odwirowano przy 320 x g przez 20 min w 4 °C, uzyskując rozdzielenie różnych warstw komórek i odzyskując warstwę odpowiadającą PMN. (B) Oczyszczone komórki przeliczono, a ich morfologię przeanalizowano za pomocą barwienia Wrighta. Żywotność określono metodą wykluczania błękitu trypanu oraz barwienia 7AAD z użyciem cytometrii przepływowej. Po zweryfikowaniu optymalnej czystości i żywotności neutrofili, indukowano tworzenie NET poprzez dodanie drobnoustrojów (S. aureus, P. aeruginosa i C. albicans) lub substancji chemicznych (PMA, HOCl) w płytkach 24-dołkowych w celu analizy za pomocą mikroskopii fluorescencyjnej z barwieniem DAPI-DNA, przeciwciałami anty-LL37 Alexa Fluor 594 oraz barwieniem mikroorganizmów CFSE. Do ilościowego oznaczania enzymów, NET indukowano w płytkach 96-dołkowych przez 3 h i traktowano DNazą, po czym dodawano substraty dla każdego enzymu: NE, CG i MPO; zmiany barwy oznaczono spektrofotometrycznie. DPBS = fosforanowy bufor soli Dulbecco; PBMC = mononuklearne komórki krwi obwodowej; PMN = wielojądrzaste neutrofile; NE = elastaza neutrofilowa; CG = katepsyna G; MPO = mieloperoksydaza; PMA = octan mirystanu forbolu; HOCl = kwas podchlorawy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Czystość i żywotność neutrofilów
Dynamiczne fazy komórkowe są widoczne w probówce po oczyszczaniu w podwójnym gradiencie gęstości. W obrębie tych warstw, warstwa odpowiadająca granulocytom znajduje się powyżej warstwy o gęstości 1,079 g/mL, co odróżnia ją od faz mononuklearnych komórek krwi obwodowej (PBMCs) oraz erytrocytów (Rycina 1A). Morfologię oczyszczonych komórek zweryfikowano za pomocą barwienia Wrighta, obserwując komórki o segmentowanych jądrach połączonych nit...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Aby indukować uwalnianie NET, należy uzyskać wysoce czystą populację żywotnych neutrofili, ponieważ komórki te mają ograniczony czas życia ex vivo , wynoszący średnio 8 godzin, w którym należy przeprowadzić wszystkie eksperymenty. W tym celu idealną metodologią jest gradient podwójnej gęstości w celu optymalizacji czasu oczyszczania poprzez izolację nieaktywowanych komórek bardziej wrażliwych na stymulację egzogenną, w przeciwieństwie do gradientu Ficoll-Histopaque lub technik sedymentacji dekstranu
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie pozostają w konflikcie interesów.
Podziękowania
Ta praca była wspierana przez grant z zakresu nauk podstawowych (#285480) od CONACyT oraz przez Wydział Klinicznych Badań Immunologicznych Wydziału Nauk Biochemicznych, Universidad Autónoma 'Benito Juárez' de Oaxaca. A.A.A, S.A.S.L i W.J.R.R. mają stypendia doktorskie o numerach CONACyT odpowiednio #799779, #660793 i #827788.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytka 24-dołkowa do hodowli komórkowych | Corning | 3526 | |
| 7-aminoaktynomycyna D (7-AAD) | BD Pharmingen | 51-668981E | |
| 96 Płytka studzienkowa do hodowli komórkowych | Costar | 3596 | Mieszadło z płaskim dnem |
| CRM Globe | CRM-OS1 | ||
| Przeciwciało LL37 | Santa Cruz Biotechnology | sc-166770 | |
| Krew probówki zbiorcze | BD VACUTAINER | 368171 | K2 EDTA 7,2 mg |
| Karboksyfluoresceina ester sukcynimidylowy (CFSE) | Sigma-Aldrich | 21878 | |
| Wirówka | Hettich | 1406-01 | |
| Szkiełko nakrywkowe | Madesa | M03-CUB-22X22 | 22 mm x 22 mm |
| Dulbecco´ s sól fizjologiczna buforowana fosforanami (DPBS) | Keson | 1201022 | |
| probówki Falcon 50 ml | Probówki | ||
| Miltenyi Biotec | 5 ml - bez nasadek | ||
| Oprogramowanie FlowJo | BD Biosciences | Analiza danych cytometrii | |
| Mikroskop fluorescencyjny | DM 2000 | LEICA | |
| Fluoroshield z DAPI | Inkubator Sigma-Aldrich | F6057 | |
| NUAIRE | UN-4750 | ||
| MACSQuant Analizator | Miltenyi Biotec | Cytometr przepływowy | |
| Czytnik mikropłytek Fotometr | Clarkson Laboratory - CL | ||
| Mikroprobówki 1,5 ml | Zhejiang Runlab Tech | 35200N | zatrzask drutowy |
| Minitab Oprogramowanie | Minitab | analiza statystyczna | |
| Igły | BD VACUTAINER | 301746 | Średnica 1,34 mm |
| Mikroskop optyczny | VELAB | VE-B50 | |
| Percoll | GE Healthcare | 17-0891-01 | Roztwór do gradientu gęstości |
| Sól fizjologiczna buforowana fosforanami (10x) | Keson | PBL07-500ML | |
| Probówki hodowlane Pyrex | CORNING | CLS982025 | N° 9820 |
| RPMI 1640 1x | Corning | 10-104-CV | zawiera Glutagro |
| Slides | Madesa | PDI257550 | 22 mm x 75 mm |
| Trypan Blue roztwór 0,4% | SIGMA | T8154-100ML |
Bibliografia
- De Buhr, N., Maren, K. B. How neutrophil extracellular traps become visible. Journal of Immunology Research. 2016, 4604713(2016).
- Karlsson, A., Nixon, J. B., McPhail, L. C. Phorbol myristate acetate induces neutrophil NADPH-oxidase activity by two separate signal transduction pathways: dependent or independent of phosphatidylinositol 3-kinase. Journal of Leukocyte Biology. 67 (3), 396-404 (2000).
- Takei, H., Araki, A., Watanabe, H., Ichinose, A., Sendo, F. Rapid killing of human neutrophils by the potent activator phorbol 12-myristate 13-acetate (PMA) accompanied by changes different from typical apoptosis or necrosis. Journal of Leukocyte Biology. 59 (2), 229-240 (1996).
- Brinkmann, V., et al. Neutrophil extracellular traps kill bacteria. Science. 303 (5663), 1532-1535 (2004).
- Kenny, E. F., et al. Diverse stimuli engage different neutrophil extracellular trap pathways. eLife. 6, 24437(2017).
- Schultz, B. M., Acevedo, O. A., Kalergis, A. M., Bueno, S. M. Role of extracellular trap release during bacterial and viral infection. Frontiers in Microbiology. 13, 798853(2022).
- Papayannopoulos, V. Neutrophil extracellular traps in immunity and disease. Nature Reviews Immunology. 18 (2), 134-147 (2018).
- Delgado-Rizo, V., et al. Neutrophil extracellular traps and its implications in inflammation: An overview. Frontiers in Immunology. 8, 81(2017).
- Petretto, A., et al. Neutrophil extracellular traps (NET) induced by different stimuli: A comparative proteomic analysis. PLoS One. 14 (7), 0218946(2019).
- Neumann, A., et al. Novel role of the antimicrobial peptide LL-37 in the protection of neutrophil extracellular traps against degradation by bacterial nucleases. Journal of Innate Immunity. 6 (6), 860-868 (2014).
- Hakkim, A., et al. Activation of the Raf-MEK-ERK pathway is required for neutrophil extracellular trap formation. Nature Chemical Biology. 7 (2), 75-77 (2011).
- Sabbatini, M., Magnelli, V., Renò, F. NETosis in wound healing: When enough Is enough. Cells. 10 (3), 494(2021).
- Metzler, K. D., Goosmann, C., Lubojemska, A., Zychlinsky, A., Papayannopoulos, V. A myeloperoxidase-containing complex regulates neutrophil elastase release and actin dynamics during NETosis. Cell Reports. 8 (3), 883-896 (2014).
- Clark, S. R., et al. Platelet TLR4 activates neutrophil extracellular traps to ensnare bacteria in septic blood. Nature Medicine. 13 (4), 463-469 (2007).
- Pilsczek, F. H., et al. A novel mechanism of rapid nuclear neutrophil extracellular trap formation in response to Staphylococcus aureus. Journal of Immunology. 185 (12), 7413-7425 (2010).
- Sosa, S. A., et al. Structural differences of neutrophil extracellular traps induced by biochemical and microbiologic stimuli under healthy and autoimmune milieus. Immunologic Research. 69 (3), 264-274 (2021).
- White, P. C., et al. Characterization, quantification, and visualization of neutrophil extracellular traps. Methods in Molecular Biology. 1537, 481-497 (2017).
- Boeltz, S., et al. To NET or not to NET: current opinions and state of the science regarding the formation of neutrophil extracellular traps. Cell Death and Differentiation. 26 (3), 395-408 (2019).
- Yousefi, S., Mihalache, C., Kozlowski, E., Schmid, I., Simon, H. U. Viable neutrophils release mitochondrial DNA to form neutrophil extracellular traps. Cell Death and Differentiation. 16 (11), 1438-1444 (2009).
- Brinkmann, V., Zychlinsky, A. Neutrophil extracellular traps: is immunity the second function of chromatin. The Journal of Cell Biology. 198 (5), 773-783 (2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
