Obecny protokół pokazuje, jak odróżnić komórki CD3−/CD45+CD56+ o łagodnej cytotoksyczności od ludzkich komórek macierzystych o rozszerzonym potencjale (hEPSC) zarówno w warunkach hodowli 3D, jak i 2D. Pozwala to na rutynową walidację fenotypową bez niszczenia złożonego mikrośrodowiska.
Artykuł metodologiczny
Generowanie komórek NK z ludzkich komórek macierzystych o rozszerzonym potencjale
W tym artykule
Podsumowanie
Streszczenie
Różnicowanie komórek NK (natural killer) od ludzkich pluripotencjalnych komórek macierzystych pozwala na badania i produkcję klinicznych produktów komórkowych do immunoterapii. Opisano tutaj dwufazowy protokół, który wykorzystuje komercyjną pożywkę bez surowicy i koktajl cytokin (interleukina [IL]-3, IL-7, IL-15, czynnik komórek macierzystych [SCF] i ligand kinazy tyrozynowej 3 podobny do FMS [Ftl3L]) do różnicowania ludzkich komórek macierzystych o rozszerzonym potencjale (hEPSC) w komórki, które posiadają właściwości komórek NK in vitro z technologią hodowli zarówno trójwymiarowej (3D), jak i dwuwymiarowej (2D). Zgodnie z tym protokołem konsekwentnie generowane są komórki NK CD3−CD56+ lub CD45+CD56+. Podczas kohodowli z celami nowotworowymi przez 3 godziny, zróżnicowane produkty wykazują łagodną cytotoksyczność w porównaniu z niezależną od IL-2 stałą linią komórkową, komórkami NK92mi. Protokół zachowuje złożoność mikrośrodowiska różnicowania poprzez generowanie struktur 3D, ułatwiając w ten sposób badanie relacji przestrzennych między komórkami odpornościowymi a ich niszami. Tymczasem system hodowli 2D umożliwia rutynową fenotypową walidację różnicowania komórek bez szkody dla delikatnej niszy różnicowania.
Wprowadzenie
W porównaniu do konwencjonalnych pluripotencjalnych komórek macierzystych, takich jak ludzkie embrionalne komórki macierzyste (hESC) i ludzkie indukowane pluripotencjalne komórki macierzyste (hiPSC), ludzkie komórki macierzyste o rozszerzonym potencjale (hEPSC) są bliższe stanu totipotencji, ponieważ mogą różnicować się zarówno w linie pozaembrionalne, jak i embrionalne1. Na przykład hEPSC można podzielić na trofoblasty1 i komórki podobne do woreczka żółtkowego2. Aby osiągnąć unikalną moc hEPSC, pojedynczy blastomer jest hodowany w pożywce zawierającej kilka małych cząsteczek, które hamują sygnalizację zaangażowania linii1, co jest określane jako pożywka EPSC (EPSCM). Hodowla hESC i hiPSC w EPSCM rozszerza ich wcześniej ograniczoną moc w celu różnicowania ich w komórki trofoblastowe1.
Pluripotencjalne komórki macierzyste są cennym narzędziem badawczym do eksperymentowania z nowatorskimi modyfikacjami genetycznymi. Ze względu na zdolności do samoodnawiania i różnicowania pluripotencjalnych komórek macierzystych, jeden przekształcony klon pluripotencjalnej komórki macierzystej może wytwarzać zróżnicowane produkty komórkowe, które posiadają tę samą modyfikację genetyczną w tym samym locus. Zhu i Kaufman ustanowili standard różnicowania komórek NK z konwencjonalnych pluripotencjalnych komórek macierzystych (hESC i hiPSC)3. Po pierwsze, indukowali hematopoetyczne komórki macierzyste (HSC) z ciała embrionalnego pochodzącego z pluripotencjalnych komórek macierzystych. Dodanie czynnika komórek macierzystych (SCF), liganda kinazy tyrozynowej 3 podobnego do FMS (Ftl3L), interleukiny (IL)-7, IL-15 i wczesnego suplementu IL-3 spowodowało, że HSC przekształciły się w komórki NK (natural killer). Następnie rozszerzyli komórki NK o sztuczne komórki prezentujące antygen (aAPC), które prezentują IL-21 związaną z błoną, z ciągłą suplementacją IL-2. Naukowcy zastosowali to podejście w immunoterapii w celu wygenerowania komórek NK pochodzących z iPSC, wyposażonych w chimeryczny receptor antygenowy (CAR-iNK)4.
Ludzkie komórki NK są zdefiniowane jako leukocyty CD3−CD56+ we krwi obwodowej. Są to efektory przeciwko komórkom zakażonym wirusem i komórkom nowotworowym5. Niektóre receptory hamujące na komórkach NK rozpoznają cząsteczki ulegające ekspresji w normalnych komórkach. Na przykład heterodimer NKG2A/CD94 ulegający ekspresji na komórkach NK rozpoznaje cząsteczki MHC klasy I5. Tymczasem receptory aktywujące na komórkach NK rozpoznają ligandy wywołane stresem, tak jak NKG2D rozpoznaje indukowaną transformacją sekwencję A ZWIĄZANĄ Z POLIPEPTYDEM MHC KLASY I (MICA/MICB)6. Niektóre przekształcone komórki obniżają swoje "samoligandy", aby uniknąć nadzoru immunologicznego i zwiększają nieprawidłowe ligandy, co pobudza komórki NK do wykonywania ich litycznej maszynerii. Wewnętrzne zdolności przeciwnowotworowe komórek NK zwróciły uwagę na ten typ komórek odpornościowych.
Zdolność do jednoczesnego tworzenia zarówno linii embrionalnych, jak i pozaembrionalnych może sprawić, że hEPSC będą wierniejszym odzwierciedleniem niszy rozwoju embrionalnego niż konwencjonalne pluripotencjalne komórki macierzyste. Z doświadczenia wynika, że łatwiej jest utrzymać siłę działania hEPSC niż hiPSC. W niniejszym badaniu opracowano protokół (Rysunek 1) w celu uprzedzenia hEPSC do rozwinięcia się w linie hematopoetyczne, a następnie różnicowania komórek progenitorowych w komórki NK in vitro. W protokole stosuje się pożywki komercyjne w celu uniknięcia niespójności w surowicy, a następnie stopniowe dodawanie cytokin w celu różnicowania odchyleń w liniach limfoidalnych. Protokół ten ma dwa systemy w celu zachowania złożonego mikrośrodowiska 3D podczas wyprowadzania komórek CD3−CD56+/CD45+CD56+, które fenotypowo i funkcjonalnie przypominają ludzkie komórki NK.
Ten protokół może być przydatny do badania interakcji komórek odpornościowych z ich niszami różnicującymi i może mieć potencjał do oczyszczania produktów komórkowych do zastosowań immunoterapeutycznych.
Protokół
Obecne badanie dotyczy eksperymentów in vitro; dlatego zgoda etyczna nie ma zastosowania. Ustalone linie komórkowe użyte w tym badaniu zostały uzyskane ze źródeł komercyjnych (patrz tabela materiałów).
1. Generowanie 3D struktur organoidowych z hEPSC
- Utrzymuj hEPSC, hodując je za pomocą 1 ml pożywki EPSC (płytka 12-dołkowa) na komórkach zasilających SNL1.
UWAGA: Kolonie w kształcie kopuły są obserwowane (Rysunek 2A), jeśli ich rozszerzona moc pozostaje. - Przeprowadzić wstępne różnicowanie hEPSC.
- Usunąć pożywkę hEPSC i dodać 1 ml pożywki DFK (DMEM/F12 + 10% pożywki zastępującej surowicę, patrz Tabela Materiałów). Inkubować przez 2-3 dni w temperaturze 37 °C i 5% CO2 . Wykonaj zmianę pożywki drugiego dnia, jeśli kontynuujesz inkubację przez 3 dni.
UWAGA: Pod mikroskopem kolonie w kształcie kopuły są spłaszczone (Ryc. 2B).
- Usunąć pożywkę hEPSC i dodać 1 ml pożywki DFK (DMEM/F12 + 10% pożywki zastępującej surowicę, patrz Tabela Materiałów). Inkubować przez 2-3 dni w temperaturze 37 °C i 5% CO2 . Wykonaj zmianę pożywki drugiego dnia, jeśli kontynuujesz inkubację przez 3 dni.
- Sprawdź formowanie się ciał embrionalnych za pomocą techniki wiszącej kropli7,8.
- Usunąć pożywkę DFK i przemyć jednorazowo 1 ml PBS. Dodać 500 μl 0,05% trypsyny i inkubować płytkę w temperaturze 37 °C i 5% CO2 przez 3-7 minut w zależności od morfologii.
UWAGA: hEPSC muszą mieć możliwość odłączenia od komórek zasilających, gdy płytka jest lekko naruszona. - Usuń trypsynę i dodaj 2 ml pożywki DFK, aby zebrać komórki. Wiruj komórki w temperaturze 300 x g przez 3 minuty w temperaturze pokojowej.
- Usunąć supernatant za pomocą pipety. Dodać 1 ml pożywki DFK i 1 μl Y27632 (patrz tabela materiałów), aby ponownie zawiesić komórki przez przesuwanie.
- Policz liczbę komórek w zawiesinie komórek za pomocą hemocytometru9. Rozcieńczyć zawiesinę komórek pożywką DFK i Y27632 (1,000x) tak, aby pozostało 4,000 komórek/25 μl pożywki DFK.
- Napełnij nakrętkę 10 cm szalki Petriego około 30-40 kroplami po 25 μl zawiesiny komórek na nakrętkę. Wlej trochę PBS do dolnego naczynia, aby zapobiec parowaniu kropel. Delikatnie odwróć nakrętkę i przykryj naczynie. Inkubować naczynie w temperaturze 37 °C i 5% CO2 przez 3 dni.
- Usunąć pożywkę DFK i przemyć jednorazowo 1 ml PBS. Dodać 500 μl 0,05% trypsyny i inkubować płytkę w temperaturze 37 °C i 5% CO2 przez 3-7 minut w zależności od morfologii.
2. Mezoderma i wzór hemato-śródbłonka ciała zarodka (EB)
- Zbierz EB w kropli.
- Zebrać wszystkie EB z kropli do probówki o pojemności 15 ml za pomocą pipety o pojemności 1 ml i odrobiny PBS. Wpompować trochę PBS do kropli, a następnie odessać pożywkę, w tym EBs, za pomocą pipety.
UWAGA: Kropelki, które są bardziej żółte, wskazują na bardziej udane tworzenie i wzrost niż różowe kropelki. - Odwirować zebrane EB w temperaturze 100 x g przez 1 minutę w temperaturze pokojowej i użyć pipety, aby usunąć supernatant. Dodać 1 ml pożywki A (z dostępnego w handlu zestawu do różnicowania komórek, patrz Tabela materiałów), aby przenieść zebrane EB na nieprzylegającą płytkę 24-dołkową. Oznacz ten dzień jako Dzień 0 (Rysunek 1).
UWAGA: Zazwyczaj wszystkie EB zebrane z jednego 10-centymetrowego naczynia są grupowane i przenoszone do jednego dołka na 24-dołkowej płytce.
- Zebrać wszystkie EB z kropli do probówki o pojemności 15 ml za pomocą pipety o pojemności 1 ml i odrobiny PBS. Wpompować trochę PBS do kropli, a następnie odessać pożywkę, w tym EBs, za pomocą pipety.
- Wykonaj wzór mezodermy EB.
- Inkubować płytkę przez 3 dni w temperaturze 37 °C z 5% CO2 . W dniu 2 należy pobrać 500 μl pożywki A (z zestawu, krok 2.1.2), unikając pipetowania EBs. Następnie dodać 500 μl świeżej pożywki A.
- Wykonać specyfikację hemato-śródbłonkową ciała zarodka.
- Usunąć 700 μl pożywki A z dołka i dodać 700 μl pożywki B (z zestawu, krok 2.1.2). Kultura przez 7 dni. Wykonaj połowiczną zmianę podłoża B w dniu 5, dniu 7 i dniu 9.
3. Różnicowanie komórek NK
- Przenieś wzorzyste EB na granicę faz powietrze-ciecz.
- Lekko przechyl płytę, aby EB agregowały się na dnie. Użyj pipety o pojemności 1 ml, aby usunąć jak najwięcej pożywki B, unikając EBs.
- Pobrać EBs za pomocą pipety, odsysając pozostałe podłoże. Przenieść je do transwella w płytce 24-dołkowej (patrz Tabela Materiałów).
UWAGA: Ogranicz liczby do dwóch do trzech EB na transwell, aby uzyskać optymalną gęstość.
- Wykonaj ekspansję progenitora limfoidalnego.
- Dodaj 500 μl pożywki NK-1 (dostępne w handlu podłoże ekspandujące limfę + 14 j.m./ml IL-3, 4,500 j.m./ml IL-15, 8,800 j.m./ml IL-7, 26 j.m./ml SCF i 12 j.m./ml ftl3L, patrz tabela materiałów) do dolnej komory transwella. Hoduj przez 14 dni i wykonuj zmianę podłoża co drugi dzień.
- Zbierz i przenieś komórki w dniach 7-10 na powlekaną płytkę.
- Aby pokryć płytkę, należy rozcieńczyć materiał powlekający (dostępny w handlu materiał powlekający do różnicowania limfoidalnego, 100x, patrz Tabela materiałów) w PBS. Dodać 1 ml rozcieńczonego roztworu powlekającego do każdego dołka na 12-dołkowej płytce i inkubować płytkę w temperaturze 4 °C przez noc. Przykryj otwór talerza folią do pakowania.
- Dodaj 200 μl PBS do transwella i powoli pipetuj w górę i w dół około pięć do sześciu razy, aby zebrać komórki uwolnione z organoidów. Unikać pipetowania organoidów.
UWAGA: Okrągłe komórki są uwalniane z organoidów w sposób ciągły (Rysunek 2D). - Przenieś zawiesinę zebranych komórek do probówki o pojemności 2 ml i wiruj komórki w temperaturze 500 x g przez 5 minut w temperaturze pokojowej. Usunąć supernatant za pomocą pipety i dodać 1 ml pożywki NK-1 (krok 3.2.1) w celu ponownego zawieszenia komórek przez pipetowanie.
- Usunąć cały roztwór powlekający z dołka i dwukrotnie umyć każdą studzienkę z 12-dołkowej płytki 1 ml PBS.
- Podziel zebrane komórki w stosunku 1:2. Przenieść zawiesinę komórek na powlekaną płytkę 12-dołkową (krok 3.3.1). Dodaj 1 ml pożywki NK-1 tak, aby każda studzienka miała 1,5 ml pożywki.
- Aby dokonać zmiany podłoża, pozostaw komórki na 1-2 minuty, aby komórki opadły na dno. Ostrożnie odessać 750 μl pożywki. Odwirowywać zebrany supernatant w temperaturze 500 x g przez 5 minut w temperaturze pokojowej.
- Odrzucić większość supernatantu i ponownie zawiesić w 750 μl pożywki NK-1 z pipetowaniem pięć do sześciu razy. Dodaj komórki zawieszone w świeżej pożywce do oryginalnego dołka.
UWAGA: Ten równoległy system jest określany jako system 2D w Rysunek 1. Postępuj zgodnie z harmonogramem zmian pożywki w studzience organoidów, z których pochodzą komórki.
- Przeprowadź dojrzewanie komórek NK, wykonując poniższe czynności.
- Usuń starą pożywkę z systemu 3D i dodaj 500 μl NK-2 (dostępna w handlu pożywka do różnicowania komórek NK + 4,500 IU/ml IL-15, 8,800 IU/ml IL-7, 26 IU/mL SCF i 12 IU/ml ftl3L, patrz Tabela Materiałów) do dolnej komory transwell. Inkubować w temperaturze 37 °C i 5% CO2 przez 14 dni.
UWAGA: Upewnij się, że medium dotyka dna transwella. - Wykonaj pełną wymianę podłoża na komórkach w systemie 2D. Zbierz wszystkie 1,5 ml komórek z jednego dołka i odwiruj je przy 500 x g przez 5 minut w temperaturze pokojowej. Usunąć większość supernatantu za pomocą pipety i ponownie zawiesić osad z 1,5 ml pożywki NK-2 (krok 3.4.1).
- Wykonuj średnią zmianę co drugi dzień. Lekko przechyl płytkę systemu 3D i usuń całe stare medium na zewnątrz transwella. Dodać 500 μl pożywki NK-2 na zewnątrz transwella.
- Aby wykonać połówkową zmianę podłoża w jednym dołku 12-dołkowej płytki dla systemu 2D, pozostaw komórki na 1-2 minuty, aby komórki opadły na dno. Ostrożnie odessać 750 μl pożywki.
- Odwiruj zebrany supernatant o masie 500 x g przez 5 minut w temperaturze pokojowej, aby zapobiec utracie komórek. Odrzucić większość supernatantu i ponownie zawiesić w 750 μl pożywki NK-2, pipetując pięć do sześciu razy. Dodaj komórki zawieszone w świeżej pożywce do oryginalnego dołka.
- Usuń starą pożywkę z systemu 3D i dodaj 500 μl NK-2 (dostępna w handlu pożywka do różnicowania komórek NK + 4,500 IU/ml IL-15, 8,800 IU/ml IL-7, 26 IU/mL SCF i 12 IU/ml ftl3L, patrz Tabela Materiałów) do dolnej komory transwell. Inkubować w temperaturze 37 °C i 5% CO2 przez 14 dni.
4. Zbieranie dojrzałych komórek
- Zbierz komórki wyhodowane w systemie 2D.
- Zebrać komórki, pipetując w górę i w dół w dniach 38-45. Przemyć dwukrotnie 1 ml PBS. Odwirować zawiesinę komórkową o sile 500 x g przez 5 minut w temperaturze pokojowej.
- Usunąć supernatant za pomocą pipety i ponownie zawiesić go w wybranym buforze (tj. PBS + 2% FBS dla cytometrii przepływowej, patrz Tabela materiałów).
- Zbierz komórki osadzone w organoidzie.
- Zebrać pożywkę z zewnątrz transwella do probówki o pojemności 15 ml w dniach 38-45. Umyj organoid dwukrotnie, dodając 200 μl PBS do transwella i pipetując w górę iw dół pięć do sześciu razy. Przenieść zawiesinę do probówki o pojemności 15 ml.
- Dodać 500 μl PBS do dołka na 12-dołkowej płytce. Przenieś organoid z transwella do tego dołka płytki 12-dołkowej za pomocą kleszczy.
- Pokrój organoid 20 razy za pomocą nożyczek i kleszczy. Przepłucz pozostałe komórki na kleszczach i nożyczkach do studzienki za pomocą PBS. Zebrać jak najwięcej PBS i przenieść go do probówki o pojemności 15 ml użytej w kroku 4.2.1 bez zasysania struktury organoidowej.
- Dodać 500 μl odczynnika dysocjacyjnego (patrz Tabela Materiałów) do transwella w celu enzymatycznego trawienia organoidu. Inkubować z dostępnym w handlu roztworem do oddzielania komórek (patrz tabela materiałów) przez 7-10 minut w temperaturze 37 °C i 5% CO2 . Ugasić reakcję, dodając 1 ml PBS z 2% FBS i zebrać roztwór do kolejnej probówki o pojemności 15 ml. Umyj studzienkę dwukrotnie 1 ml PBS z 2% FBS.
UWAGA: Określ długość inkubacji na podstawie morfologii. Postaraj się osiągnąć punkt, w którym pojedyncze komórki zaczną być uwalniane z błony struktury 3D. - Dodaj 1 ml PBS z 2% FBS i pipetuj w górę i w dół 8-10 razy. Zbierz wszystkie roztwory, w tym struktury organoidowe. Przenieść je do probówki o pojemności 15 ml użytej w kroku 4.2.3 z sitkiem do komórek.
- Odwirować obie probówki o masie 500 x g przez 5 minut w temperaturze pokojowej. Odrzucić supernatant za pomocą pipety. Zawiesić osad komórkowy z wybranym buforem (krok 4.1.2).
Wyniki
Postawiono hipotezę, że obecne produkty różnicowania in vitro (IVD) będą posiadać markery powierzchniowe i zdolności przeciwnowotworowe podobne do ludzkich komórek NK.
Zbadano charakterystyczny marker ludzkich komórek NK, aby sprawdzić, czy produkty różnicowania z systemu hodowli 3D generują komórki, które fenotypowo przypominają ludzkie komórki NK. Około 15% komórek dysocjowanych z systemu hodowli 3D z dwóch partii indukowanych w różnych punktach czasowych (n = 2) wykazywało fenotyp CD3−CD56+ (Rysunek 3A). W panelu testowym CD3 zastąpiono CD45 (markerem panleukocytowym) ze względu na brak CD3 i trudności z indukcją limfocytów T in vitro. Około 16% komórek dysocjowanych ze struktury 3D było CD45+CD56+ (Rysunek 3B, n = 1), co jest zgodne z odsetkami komórek CD3−CD56+ zaobserwowanymi w wcześniejszych próbach. Odsetki komórek CD3−CD56+ w komórkach pobranych z systemu hodowli 2D wynosiły od 30% do 6%, od bardziej udanych indukcji (Rysunek 3C, n = 3) do mniej udanych indukcji (Rysunek 3D, n = 2). Zweryfikowano funkcjonalność i fenotypy komórek pobranych z systemu hodowli 2D. W 18. dniu hodowli w systemie 2D około 12% komórek wykazywało ekspresję zarówno ektopowego CD56, jak i CD107a po 2 h stymulacji 50 ng/mL IL-18, 455 IU/mL IL-2 oraz 20 ng/mL przeciwciał anty-CD244 (Rysunek 4C, n = 1). Około 28% pobranych komórek było CD94+CD159a+ (Rysunek 4B, n = 1). Ektopowa ekspresja CD107a, białka znajdującego się na błonie ziarnistości, wskazuje na degranulację10, natomiast heterodimer CD94/NKG2A(CD159a) jest innym charakterystycznym markerem komórek NK. Stanowi to przykład walidacji fenotypowej i funkcjonalnej produktów IVD.
Funkcjonalność produktów IVD przetestowano pod kątem ich cytotoksyczności wobec ludzkich komórek erytroleukemii – komórek K562. Kompleksowe profilowanie ligandów w komórkach K562 wykazuje obniżoną ekspresję głównego kompleksu zgodności tkankowej klasy I (MHC-I) oraz stosunkowo silną ekspresję ligandów NKG2D (takich jak ULBP-1, ULBP-2/5/6 oraz ULBP-3)11; w związku z czym komórki K562 są podatne na aktywność lityczną komórek NK12. Zarówno końcowe produkty IVD, jak i komórki NK92mi poddano primingowi z użyciem 50 ng/mL IL-18, 455 IU/mL IL-2 oraz 20 ng/mL przeciwciał anty-CD244 przez noc. Komórki K562 GFP+ współhodowano z zebranymi komórkami IVD lub komórkami NK92mi przy różnych stosunkach efektor do celu (E:T) w obecności 50 ng/mL (IU niepodano) IL-18, 455 IU/mL IL-2 oraz 20 ng/mL przeciwciał anty-CD244 w tej samej objętości medium H5100 przez 3 h. Odczytem aktywności zabijania przez komórki NK była ekspresja markera martwych komórek w subpopulacjach GFP+. Komórki K562 przetransdukowano za pomocą komercyjnie dostępnego wektora kontrolnego (patrz Tabela materiałów), aby konstytutywnie eksponowały GFP, a wydajność transdukcji wyniosła około 80% (Rycina uzupełniająca 1A). Procenty dodanego sygnału GFP były proporcjonalne do liczby dodanych komórek K562 GFP+, co sugeruje specyficzną ekspresję GFP w przetransdukowanych komórkach K562 (Rycina uzupełniająca 1B).
Procenty obumierających komórek docelowych przedstawione na Rysunku 5 obliczono według następującego wzoru13:
Procent obumierających komórek = (FITC + DAPI + % w kokulturze [na przykład, Rysunek 5A]) - (FITC + DAPI + % przetransdukowanych komórek K562)
Z trzech ocenionych stosunków E:T (0,1:1, 0,33:1, 1:1), odsetki obumierających komórek GFP+ były dodatnio skorelowane ze stosunkami E:T podczas kokultury z produktami IVD (Rycina 5B, hEPSC-NK) lub komórkami NK92mi (Rycina 5B, NK92mi), co wskazuje na specyficzne zabijanie celów nowotworowych. Jednakże cytotoksyczność produktów IVD była stosunkowo niewielka w badanym przedziale czasowym (Rycina 5C).
Na koniec porównano liczbę wygenerowanych limfoidalnych komórek progenitorowych w hodowlach 3D i 2D. Stwierdzono, że w warunkach hodowli 3D wygenerowano więcej komórek progenitorowych (55 000 komórek) niż w warunkach hodowli 2D (36 000 komórek) (Rycina uzupełniająca 2). Sugeruje to, że kontekst architektury tkankowej oraz składników komórkowych w hodowli 3D sprzyjał generowaniu limfoidalnych komórek progenitorowych.
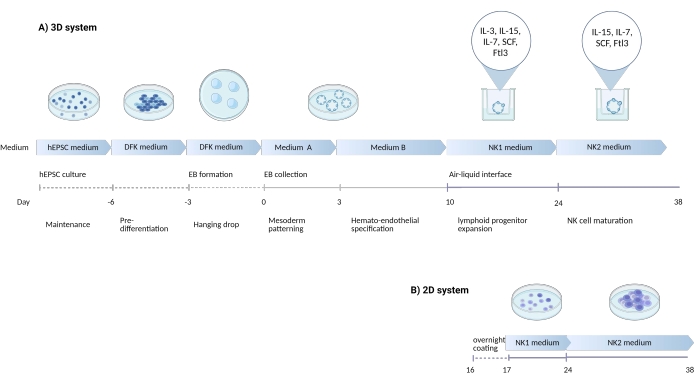
Rysunek 1: Schemat przedstawiający strategię różnicowania komórek NK z hEPSCs. (A) Przedstawiono oś czasu dla systemów hodowli 3D, szczegółowo opisując warunki hodowli oraz krótkie słowa kluczowe dla każdego etapu. Interfejs powietrze-ciecz w systemie 3D jest utrzymywany podczas indukcji komórek NK. (B) Przedstawiono oś czasu dla systemów hodowli 2D. Komórki uwolnione, zebrane w dniach 7–10 ze struktur w systemie 3D, są wysiewane na powlekaną płytkę bez interfejsu powietrze-ciecz. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rysunek 2: Morfologia komórek obserwowana na poszczególnych etapach różnicowania. (A) Morfologia hEPSC hodowanych w pośrodku EPSCM. hEPSC tworzą kopułowate kolonie. (B) Morfologia hEPSC po wstępnym różnicowaniu. Kopułowate kolonie uległy spłaszczeniu. hEPSC są zbierane i tworzą ciała albuminowe (EB) przy użyciu techniki wiszącej kropli. EB są zbierane i hodowane w medium A, a następnie w medium B. (C) Morfologia EB w 10. dniu. W tym okresie EB zaczyna się powiększać i pęcznieć, tworząc struktury błoniaste. (D) Morfologia EB uwalniającego komórki. Po wysianiu na transwell EB rośnie i stale uwalnia okrągłe komórki do otoczenia. Część uwolnionych komórek zostaje zebrana i hodowana na płytce 12-dołkowej pokrytej materiałami do różnicowania limfocytarnego. Populacje komórek są morfologicznie heterogenne i mają tendencję do agregacji. (E) Morfologia komórek obserwowana w punkcie końcowym IVD. Widoczne są małe, okrągłe komórki w zawiesinie (czarna strzałka). Paski skali: (A,B,E) = 100 µm; (C,D) = 100 µm. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.

Rysunek 3: Reprezentatywne wykresy FACS produktów pochodzących z hEPSC w punkcie końcowym. Komórki inkubowano z przeciwciałami sprzężonymi z fluorochromem na lodzie przez 30 min. Próbki barwiono DAPI przed wprowadzeniem do portu wtryskowego próbek FACS. Niebarwione komórki wykorzystano do wyznaczenia bramkowania negatywnego. (A) Reprezentatywny wykres FACS ekspresji CD3 i CD56 w komórkach dysocjowanych z trójwymiarowego systemu hodowli z dwóch partii (n = 2). (B) Reprezentatywny wykres FACS ekspresji CD45 i CD56 w komórkach dysocjowanych z hodowli 3D (n = 1). (C) Reprezentatywny wykres FACS ekspresji CD3 i CD56 w komórkach pobranych z powlekanej płytki po udanej indukcji (n = 3). (D) Reprezentatywny wykres FACS ekspresji CD3 i CD56 z powlekanej płytki w przypadku suboptymalnej indukcji (n = 2). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 4: Reprezentatywny wykres FACS produktów pochodnych hEPSC w 18. dniu hodowli (n = 1). (A) Wykres FACS dla ekspresji CD56 i CD107a po 2 h stymulacji przeciwciałami IL2, IL-18 oraz anty-CD244. (B) Wykres FACS dla ekspresji CD159a i CD94. Próbki barwiono DAPI przed wprowadzeniem do portu wtryskowego próbek FACS. Niebarwione komórki posłużyły do wyznaczenia bramkowania ujemnego. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.

Rycina 5: Wykres procentowej zawartości obumierających komórek w zależności od różnych stosunków E:T w kokulturze komórek K562 GFP+ z produktem końcowym IVD lub komórkami NK92mi (n = 1). Ekspresję komórek FITC+ DAPI+ oceniano za pomocą analizatora komórkowego, a analizę danych przeprowadzono z wykorzystaniem odpowiedniego oprogramowania. (A) Reprezentatywny wykres FACS przedstawiający bramkowanie podzbiorów FITC + DAPI + z kokultury produktów IVD i komórek K562 przy stosunku E:T wynoszącym 1. (B) Poszczególne wykresy z eksperymentu z kokulturą produktów IVD GFP+ (lewo) lub komórek NK92mi (prawo) przez 3 h. Oba wykresy odzwierciedlają dodatnią zależność proporcjonalną między procentem obumierających komórek a stosunkiem E:T. (C) Wykres przedstawiający krzywe zabijania produktów IVD i komórek NK92mi w tej samej skali. Produkty IVD wykazały łagodną cytotoksyczność w porównaniu z komórkami NK92mi. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
Rysunek uzupełniający 1: Analiza funkcjonalna komórek NK pochodzących z hEPSC. (A) Histogram FACS transdukowanych komórek K562. Komórki K562 FITC+ wykazywały ekspresję GFP. (B) Histogramy FACS z kokultury komórek K562 GFP+ oraz końcowych produktów IVD przy trzech stosunkach E:T (n = 1). Procenty komórek FITC+ w kokulturze odpowiadały liczbie dodanych transdukowanych komórek K562. Bramki ustalono na podstawie nietransdukowanych komórek K562. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Różnicowanie progenitorów limfoidalnych w hodowli 2D w porównaniu z 3D. Przedstawiony protokół oparty na organoidach został zastosowany w celu indukcji progenitorów limfoidalnych z ludzkich komórek macierzystych o rozszerzonym potencjale. Przygotowano dwa warianty: (1) progenitorzy limfoidalni pozostali w hodowli wewnątrz organoidów (3D) oraz (2) progenitorzy limfoidalni zostali wyizolowani i utrzymywani na naczyniu hodowlanym (2D). Po 2 tygodniach dodatkowej hodowli określono liczbę komórek, aby porównać hodowlę 2D z 3D. Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Istnieje kilka kluczowych kroków, aby zapewnić pomyślne różnicowanie komórek CD45 + CD56 + z hEPSC. Różnicowanie wstępne (krok 1.2) ma kluczowe znaczenie, ponieważ pożywka EPSC zawiera inhibitory zobowiązania liniowego1. Po wstępnym różnicowaniu kolonie hEPSC w kształcie kopuły są spłaszczone (ryc. 2B). Dodanie Y27632, inhibitora kinazy Rho (ROCKi), podczas tworzenia EB z hEPSC (krok 1.3) jest niezbędne do przeżycia hEPSC po dysocjacji. Kolejną ważną kwestią jest liczba EB umieszczonych na każdym transwellu. Ponieważ jest to system na małą skalę, dwie do trzech EB na transwell to optymalna gęstość, aby zapobiec nadmiernemu zużyciu mediów. Granica faz powietrze-ciecz jest utrzymywana przez cały przebieg różnicowania komórek NK dla systemu 3D, który, jak się uważa, utrzymuje polarność komórek zrębu i wspiera ekspansję komórek progenitorowych hematopoetycznych pochodzących z AGM14,15.
Jak wspomniano wcześniej, gęstość EB na transwell jest czynnikiem decydującym o udanym różnicowaniu. Kluczowym znakiem do tego jest kolor podłoża 1 dzień po zagnieżdżeniu się EB na transwellu. Jeśli kolor szybko zmienia kolor na żółty, oznacza to zanieczyszczenie lub przeludnienie. Aby rozwiązać ten problem, należy użyć pipety o pojemności 1 ml do ręcznego pobrania dodatkowych EB i przeniesienia ich do innego transwella.
Głównym ograniczeniem tego protokołu jest czystość komórek CD3−/CD45+ CD56+ w produktach IVD, która, jak się uważa, jest częściowo odpowiedzialna za gorszą cytotoksyczność w porównaniu z czystymi komórkami NK92mi. Wykorzystano system hodowli 3D w celu indukcji hematopoetycznych komórek progenitorowych poprzez generowanie EB, który przypomina trzy embrionalne listki zarodkowe. Strategia ta naśladuje rozwój komórek krwi w mikrośrodowisku szpiku kostnego, eliminując w ten sposób potrzebę wspierania różnicowania przez komórki zrębu3. Przewiduje się, że bez etapu sortowania w celu oczyszczenia krwiotwórczych komórek progenitorowych czystość produktów IVD zostanie zmniejszona. Strategią mającą na celu utrzymanie złożonej niszy różnicowania przy jednoczesnym zwiększeniu czystości produktu końcowego jest opracowanie metody ekspansji dla sortowanych produktów IVD CD3−CD56+. Na przykład posortowane produkty IVD CD3−CD56+ mogą być hodowane na sztucznych komórkach prezentujących antygen (aAPC), takich jak napromieniowane komórki K562 zmodyfikowane za pomocą błony IL-21. Dzięki wprowadzeniu IL-2 do hodowli, metoda ta może osiągnąć 1000-krotny wzrost liczby komórek NK3.
Kolejnym ograniczeniem jest ograniczony dostęp do prawdziwych ludzkich komórek NK jako pozytywnego punktu odniesienia. NK92mi jest pozytywnym odniesieniem stosowanym w teście kokultury, ale nie jest wystarczająco dokładne. Komórki NK92mi są konstruowane z komórek NK92, stałej linii komórkowej, która wyraża aktywowane fenotypy komórek NK16, aby autonomicznie wytwarzać IL-2 w celu spełnienia wymagań hodowli. Komórki NK92 wykazują lepszą aktywność zabijającą przeciwko komórkom K562 in vitro niż ludzkie pierwotne komórki NK17. Bardziej sprawiedliwe porównanie zdolności produktów do diagnostyki in vitro do zabijania nowotworów można uzyskać, badając równolegle cytotoksyczność komórek NK krwi obwodowej, ale niestety brakuje dostępu do banków krwi.
Ten dwusystemowy protokół hodowli ma na celu wygenerowanie komórek CD3−/CD45+CD56+ z hEPSC. Ocena markerów powierzchniowych i cytotoksyczności za pomocą FACS może być rutynowo przeprowadzana na komórkach z systemów 2D bez naruszania niszy różnicowania. Pomimo różnic w procentach komórek CD3-CD56 +, systemy 3D i 2D mogą wyprowadzać komórki CD3-CD56 + z podobnymi zmianami ekspresji CD56 (Figura 3), a system 2D odzwierciedla istnienie komórek progenitorowych limfy z hodowli 3D.
Znaczenie wykorzystania systemu hodowli 3D polega na tym, że umożliwia on wykorzystanie testów profilowania o wysokiej rozdzielczości, takich jak transkryptomika przestrzenna lub obrazowa spektrometria mas, do badania relacji przestrzennych i interakcji komórka-komórka w złożonej niszy różnicowania.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Chcielibyśmy podziękować Dr. Handi Cao, Sanxing GAO, Davidowi Xiangowi, Yiming Chao, Ritice Jogani, Owenowi Chanowi, Stephanie Cheung i Celine Chan za ich pomoc techniczną i użyteczne dyskusje. Prace te były wspierane przez Fundusz Technologii Platformowych. Rysunek 1 został utworzony za pomocą BioRender.com.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 30 w/v% roztwór albuminy, z surowicy bydlęcej (BSA), bez kwasów tłuszczowych | Wako Chemicals | 017-22231 | Do ponownego zawieszania cytokin. |
| Technologie ACCUMAX | STEMCELL | 07921 | |
| Anti-human-CD159a-PE | BD 375104 | Podczas barwienia przeciwciałami, 0,5 &mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 5% FBS) | |
| Przeciwciała anty-ludzkie-CD3-APC | BD | 555355 | Podczas barwienia przeciwciał 0,5 i mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 2% FBS) |
| Przeciwciała anty-ludzkie-CD45-APC | BD | 555485 | Podczas barwienia przeciwciał, 0,5 i mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 3% FBS) |
| Przeciwciała anty-ludzkie-CD56-PE | BD | 555516 | Podczas barwienia przeciwciał 0,5 i mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 4% FBS) |
| Przeciwciała anty-ludzkie-CD56-PEcy7 | BD | 335826 | Podczas barwienia przeciwciał 0,5 i mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 5% FBS) |
| Anti-human-CD94-APC | BD | 559876 | Podczas barwienia przeciwciałami, 0,5 i mikro; L przeciwciał dodaje się do buforu barwiącego (PBS + 5% FBS) |
| Bemis Parafilm M Laboratoryjna folia owijająca | Thermo Scientific | 11772644 | |
| Przeciwciało monoklonalne Cd244 (eBioC1.7 (C1.7)), klasa funkcjonalna, eBioscience | Thermo Scientific | 16-5838-85 | |
| Costar 6,5 mm Transwell, 0,4 i mikro; m Wkładki z membraną poliestrową z porami | STEMCELL Technologies | 3470 | |
| Roztwór Dapi, 1 mg/ml | BD | 564907 | Jest ponownie zawieszony za pomocą ddH2O, więc stężenie wynosi 10 &mikro; M/ml. Dodaj 1 &mikro; L podwielokrotności w 300 &mikro; L bufora FACS (PBS + 2% FBS) |
| Rdzeń odczynnika DMEM CPOS-Bioreagent | 11965092 | ||
| DMEM/F12 | Thermo Scientific | 11320033 | |
| FcX, ludzki | Biolengend | 422302 | |
| Płodowa surowica bydlęca (FBS) zakwalifikowana przez UE Zatwierdzony przez UE | 10270106 rdzeń | odczynnika CPOS | |
| FlowJo v10.8.0 | BD | ||
| Gibco PBS (10x) pH 7,4 | CPOS-Bioreagent rdzeń | 70011044 | 10x skoncentrowany PBS jest produkowany w następujący sposób: bez komórek K562 z wapniem, magnezem lub fenolem |
| ATCC | CCL-243 | ||
| Zamiennik serum nokautującego | Thermo Scientific | 10828-028 | |
| MyeloCult H5100 średni | STEMCELL Technologies | 5150 | |
| komórek NK92mi | ATCC | CRL-2408 | Partia: 70045208. Po rozmrożeniu są hodowane w pożywce MyeloCult H5100 i utrzymują gęstość od 2 x 10⁵ do 1 x 10⁶ komórki/ml. |
| Naczynia Multidish poddane hodowli komórkowej Nunc 12-dołkowa płytka | Thermo Scientific | 150628 | płaskie dno |
| Naczynia Multidish poddane hodowli komórkowych Nunc Płytka 24-dołkowa | Thermo Scientific | 142475 | |
| Nunc EasYDish Dish | Thermo Scientific | 150460 | |
| pLenti-GFP Wektor kontroli lentiwirusów | CELL BIOLABS | LTV-400 | Jest pakowany zgodnie z sugestią producenta (https://www.cellbiolabs.com/sites/default/files/LTV-400-gfp- lentiviral-plasmid.pdf). 40 μ L 50x lentiwirusa dodaje się z 1 μ L 10 mg/ml polibrenu na 1 ml zawiesiny komórek. Całkowita zmiana podłoża odbywa się po 24 godzinach od dodania lentiwirusa. Komórki inkubuje się bezspornie przez 3 dni w temperaturze 37 stopni; C, 5% CO2. |
| Polibrena | EMD Millipore | TR-1003-G | |
| Rekombinowany ludzki ligand Flt-3 / białko FLT3L | R& D Systems | 308-FK-005 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 10 ng/ml lub 12 j.m./ml. |
| Rekombinowane ludzkie białko IL-15 R | & D Systems | 247-ILB-005 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 10 ng/ml lub 4500 IU/ml. |
| Rekombinowane ludzkie białko IL-18/IL-1F4 | R& D Systems | 9124-IL-010 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 50 ng/ml. IU nie jest dostarczany przez firmę. |
| Rekombinowane ludzkie białko IL-2 R | & D Systems | 202-IL-010 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 50 ng/ml lub 455 IU/ml. |
| Rekombinowane ludzkie białko IL-3, 50ug | PeproTech | 200-03 | Jest ponownie zawieszone za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 5 ng/ml lub 14 j.m. |
| Rekombinowane ludzkie białko IL-7 R | & D Systems | 207-IL-010 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 20 ng/ml lub 8800 IU/ml. |
| Rekombinowane ludzkie białko SCF | R& D Systems | 255-SC-010 | Jest ponownie zawieszony za pomocą PBS + 0,2% BSA. Stężenie robocze wynosi 20 ng/ml lub 26 IU/ml. |
| Zestaw krwiotwórczy STEMdiff | STEMCELL Technologies | 5310 | Podłoże A: 45 ml STEMdiff Pożywka hematopoetyczne + Suplement krwiotwórczy STEMdiff A ; Medium B: 75 STEMdiff Hematopoietic Basal Medium + STEMdiff Hematopoetic Supplement B |
| StemSpan materiał powlekający różnicowanie limfoidalne | STEMCELL Technologies | 9950 | Jest ponownie zawieszony w PBS (100x) |
| Pożywka do różnicowania komórek StemSpan NK | STEMCELL Technologies | 9960 | Otrzymuje się go przez dodanie 500 &mikro; L StemSpan Suplement różnicowania komórek NK (100x) do 49,5 ml SFEM II. Oba są dostępne w zestawie do generowania komórek StemSpan NK. |
| Podłoże do rozbudowy limfy StemSpan | STEMCELL Technologies | 9960 | Przygotowuje się go przez dodanie 5 ml suplementu StemSpan Lymphoid Progenitor Expansion Supplement (10x) do 45 ml StemSpan SFEM II. Oba są dostępne w zestawie do generowania komórek StemSpan NK. |
| StemSpan NK Cell Generation Kit | STEMCELL Technologies | 9960 | Rozmrozić pożywkę i materiały w temperaturze pokojowej, a pożywkę przechowywać w temperaturze 4 stopni; C po rozmrożeniu. |
| Analizator komórek BD LSRFortessa | BD | ||
| Trypsin-EDTA (0,05%), czerwień fenolowa | Thermo Scientific | 25300054 | |
| dichlorowodorek Y-27632 | Tocris | 1254 | stężenie robocze: 10 &mikro; M |
Bibliografia
- Gao, X., et al. Establishment of porcine and human expanded potential stem cells. Nature Cell Biology. 21 (6), 687-699 (2019).
- Mackinlay, K. M. L., et al. An in vitro stem cell model of human epiblast and yolk sac interaction. eLife. 10, 63930(2021).
- Zhu, H., Kaufman, D. S. An improved method to produce clinical-scale natural killer cells from human pluripotent stem cells. Methods in Molecular Biology. 2048, 107-119 (2019).
- Li, Y., Hermanson, D. L., Moriarity, B. S., Kaufman, D. S. Human iPSC-derived natural killer cells engineered with chimeric antigen receptors enhance anti-tumor activity. Cell Stem Cell. 23 (2), 181-192 (2018).
- Vivier, E., Tomasello, E., Baratin, M., Walzer, T., Ugolini, S. Functions of natural killer cells. Nature Immunology. 9 (5), 503-510 (2008).
- Dhar, P., Wu, J. D. NKG2D and its ligands in cancer. Current Opinion in Immunology. 51, 55-61 (2018).
- Dang, S. M., Kyba, M., Perlingeiro, R., Daley, G. Q., Zandstra, P. W. Efficiency of embryoid body formation and hematopoietic development from embryonic stem cells in different culture systems. Biotechnology and Bioengineering. 78 (4), 442-453 (2002).
- Rungarunlert, S., Techakumphu, M., Pirity, M. K., Dinnyes, A. Embryoid body formation from embryonic and induced pluripotent stem cells: Benefits of bioreactors. World Journal of Stem Cells. 1, 11-21 (2009).
- Counting cells using a hemocytometer. abcam. , Available from: https://www.abcam.com/protocols/counting-cells-using-a-haemocytometer (2022).
- Alter, G., Malenfant, J. M., Altfeld, M. CD107a as a functional marker for the identification of natural killer cell activity. Journal of Immunological Methods. 294, 15-22 (2004).
- Tremblay-McLean, A., Coenraads, S., Kiani, Z., Dupuy, F. P., Bernard, N. F. Expression of ligands for activating natural killer cell receptors on cell lines commonly used to assess natural killer cell function. BMC Immunology. 20, 8(2019).
- Inoue, T., Swain, A., Nakanishi, Y., Sugiyama, D. Multicolor analysis of cell surface marker of human leukemia cell lines using flow cytometry. Anticancer Research. 34 (8), 4539(2014).
- Mhatre, S. Rapid flow cytometry based cytotoxicity assay for evaluation of NK cell function. Indian Journal of Experimental Biology. 52 (10), 983-988 (2014).
- Medvinsky, A., Dzierzak, E. Definitive hematopoiesis is autonomously initiated by the AGM region. Cell. 86 (6), 897-906 (1996).
- Motazedian, A., et al. Multipotent RAG1+ progenitors emerge directly from haemogenic endothelium in human pluripotent stem cell-derived haematopoietic organoids. Nature Cell Biology. 22 (1), 60-73 (2020).
- Gong, J. H., Maki, G., Klingemann, H. G. Characterization of a human cell line (NK-92) with phenotypical and functional characteristics of activated natural killer cells. Leukemia. 8 (4), 652-658 (1994).
- Yan, Y., et al. Antileukemia activity of a natural killer cell line against human leukemias. Clinical Cancer Research. 4 (11), 2859-2868 (1998).
Przedruki i uprawnienia
