Przedstawiono test immunoprecypitacji chromatyny (X-ChIP) przeciwko znakowi histonowemu H3K4me3 dla organizmu modelowego Exaiptasia diaphana. Swoistość i skuteczność testu potwierdzają ilościowe PCR i sekwencjonowanie nowej generacji. Protokół ten umożliwia intensywniejsze badanie interakcji białko-DNA w ukwiałach E. diaphana.
Artykuł metodologiczny
Immunoprecypitacja chromatyny w układzie modelu parzydełkowego Exaiptasia diaphana
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Modyfikacje potranslacyjne histonów (PTM) i inne modyfikacje epigenetyczne regulują dostępność chromatyny genów do maszynerii transkrypcyjnej, wpływając w ten sposób na zdolność organizmu do reagowania na bodźce środowiskowe. Immunoprecypitacja chromatyny w połączeniu z sekwencjonowaniem wysokoprzepustowym (ChIP-seq) jest szeroko stosowana do identyfikacji i mapowania interakcji białko-DNA w dziedzinie epigenetyki i regulacji genów. Jednak dziedzina epigenetyki parzydełkowców jest utrudniona przez brak odpowiednich protokołów, częściowo ze względu na unikalne cechy organizmów modelowych, takich jak symbiotyczny ukwiał morski Exaiptasia diaphana, którego wysoka zawartość wody i ilość śluzu utrudniają metody molekularne. W tym miejscu przedstawiono specjalistyczną procedurę ChIP, która ułatwia badanie oddziaływań białko-DNA w regulacji genu E. diaphana. Etapy sieciowania i ekstrakcji chromatyny zoptymalizowano pod kątem wydajnej immunoprecypitacji, a następnie zwalidowano poprzez wykonanie ChIP przy użyciu przeciwciała przeciwko znakowi histonowemu H3K4me3. Następnie potwierdzono swoistość i skuteczność testu ChIP poprzez pomiar względnego zasiedlenia H3K4me3 wokół kilku konstytutywnie aktywowanych loci genów za pomocą ilościowej reakcji PCR oraz sekwencjonowanie nowej generacji do analizy w skali całego genomu. Ten zoptymalizowany protokół ChIP dla symbiotycznego ukwiału morskiego E. diaphana ułatwia badanie interakcji białko-DNA zaangażowanych w reakcje organizmu na zmiany środowiskowe, które wpływają na symbiotyczne parzydełka parzydełkowe, takie jak koralowce.
Wprowadzenie
Raport Międzyrządowego Zespołu ds. Zmian Klimatu (IPCC) z 2022 roku podkreśla, że pomimo rosnącej świadomości i działań łagodzących, coraz intensywniejsze i częstsze fale upałów na morzu narażają rafy koralowe na wysokie ryzyko intensywnego bielenia i masowej śmiertelności w ciągu najbliższych dziesięcioleci1. W celu dostarczenia informacji na temat działań na rzecz ochrony i odbudowy raf koralowych, obecne i prognozowane skutki zmieniających się warunków środowiskowych dla parzydełkowców bentosowych są badane na wielu poziomach biologicznych, aby zrozumieć podstawowe mechanizmy odpowiedzi i odporności2.
Dostępność narzędzi badawczych mających zastosowanie do parzydełkowców bentosowych jest kluczowa dla sprostania temu wyzwaniu, a rozwój tych narzędzi wymaga aktywnego wysiłku w celu transferu wiedzy i technologii ustanowionych w innych dziedzinach do organizmów morskich3. Przeszkody w pracy z wieloma gatunkami koralowców są częściowo łagodzone dzięki zastosowaniu systemów modelowych, takich jak ukwiał Exaiptasia diaphana (powszechnie określany jako Aiptasia)4. Te szybko rosnące, fakultatywnie symbiotyczne ukwiały są stosunkowo łatwe do utrzymania w warunkach laboratoryjnych, rozmnażają się zarówno płciowo, jak i bezpłciowo i nie mają szkieletu z węglanu wapnia5. Ogólnodostępny referencyjny genome5 E. diaphana ułatwia stosowanie metod epigenetycznych wymagających sekwencjonowania. Jednak cechy takie jak wysoka zawartość wody, produkcja śluzu i niska ilość tkanek na osobę stanowią wyzwanie dla ustanowienia powtarzalnych protokołów, ograniczając w ten sposób badania epigenetyczne nad E. diaphana i innymi parzydełkowcami o podobnych cechach.
Modyfikacje epigenetyczne mogą zmienić fenotyp bez zmiany sekwencji nukleotydów genomowych organizmu poprzez regulację procesów związanych z chromatyną6. Regulacja epigenetyczna parzydełkowców jest najczęściej badana w kontekście historii i rozwoju ewolucyjnego7,8,9,10, ustanowienie i utrzymanie symbiozy11,12,13, oraz reakcja na zmiany środowiskowe14,15. W szczególności zaobserwowano różnice we wzorcach metylacji DNA, które w większości przypadków polegają na dodaniu grupy metylowej do zasady cytozyny, w odpowiedzi na zmieniające się warunki środowiskowe, takie jak ocieplenie13 i zakwaszenie oceanów16. Wykazano również, że wzorce metylacji DNA są dziedziczne międzypokoleniowo, co podkreśla rolę epigenetyki w aklimatyzacji koralowców do stresorów środowiskowych17. W porównaniu z metylacją DNA przeprowadzono stosunkowo niewiele badań nad innymi ważnymi regulatorami epigenetycznymi, takimi jak niekodujące RNAs11,18,19, czynniki transkrypcyjne9,10, lub histonowe modyfikacje potranslacyjne (PTM) u parzydełkowców20. Badanie białek związanych z DNA jest szczególnie wymagające, ponieważ dostępne metody wymagają dostępu do genomu referencyjnego badanego organizmu i są kosztowne ze względu na duże rozmiary próbek i wymagane przeciwciała o wysokiej swoistości3. Przy dużej różnorodności grup chemicznych, które tworzą PTM przy określonych resztach histonowych, zrozumienie krajobrazów modyfikacji chromatyny u parzydełkowców, zwłaszcza w kontekście zbliżających się stresów środowiskowych, pozostaje dużym wyzwaniem.
Celem tej pracy jest postęp w badaniu histonów PTM, wariantów histonów i innych białek związanych z chromatyną u parzydełkowców poprzez przedstawienie zoptymalizowanego protokołu immunoprecypitacji chromatyny (ChIP) dla koralowego modelu E. diaphana (oryginalny protokół Bodega et al.21). ChIP można połączyć z ilościową PCR w celu scharakteryzowania specyficznych dla locus interakcji białko-DNA lub sekwencjonowaniem nowej generacji (NGS) w celu zmapowania tych interakcji w całym genomie. Ogólnie rzecz biorąc, białka i DNA są odwracalnie usieciowane, tak że białko będące przedmiotem zainteresowania (POI) pozostaje związane z tym samym locus, z którym jest związane in vivo. Podczas gdy powszechna metoda sieciowania szeroko stosowana w systemie modelowym ssaków jest zwykle utrzymywana na poziomie 15 minut lub niższym w temperaturze pokojowej, podejście sieciowania zostało zoptymalizowane, aby umożliwić skuteczniejsze przenikanie formaldehydu przez śluz wytwarzany przez E. diaphana. Tkanka jest następnie błyskawicznie zamrażana w ciekłym azocie, homogenizowana i poddawana lizie w celu ekstrakcji jąder z komórek. Utrata materiału na tych etapach jest unikana poprzez użycie tylko jednego buforu do lizy, a następnie bezpośrednie przejście do sonikacji, która dzieli chromatynę na fragmenty o długości ~300 pz. Fragmenty te są inkubowane z przeciwciałem specyficznym dla POI z dokładnością do poziomu PTM. Immunokompleks przeciwciało-białko-DNA jest wytrącany za pomocą kulek magnetycznych, które wiążą się z pierwotnymi przeciwciałami, wybierając w ten sposób tylko te segmenty DNA, które są związane z POI. Po odwróceniu usieciowania i oczyszczeniu osadu, uzyskane segmenty DNA można wykorzystać do qPCR lub budowy biblioteki DNA do sekwencjonowania w celu zmapowania segmentów do genomu referencyjnego, a tym samym identyfikacji loci, z którymi powiązany jest POI. Więcej szczegółów na temat kwestii związanych z każdym krokiem można znaleźć w Jordán-Pla i Visa22.
Protokół
Przegląd procedury przedstawiono na Rysunku 1. Dane ChIP-Seq są dostępne w bazie NCBI Sequence Read Archive (SRA) pod kodem BioProject PRJNA931730 (https://www.ncbi.nlm.nih.gov/bioproject/PRJNA931730).
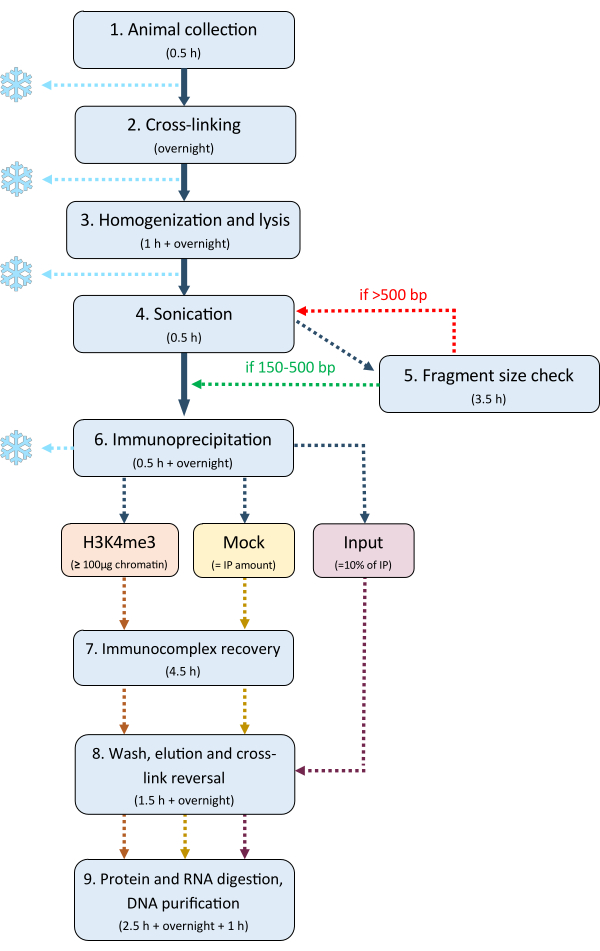
Rycina 1: Schemat procedury ChIP. Przegląd etapów procedury ChIP, zawierający szacowany czas trwania każdego kroku oraz opcjonalne punkty przerwania prac. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
1. Zbieranie zwierząt
- Za pomocą plastikowej szpatułki ostrożnie odklej 20 symbiotycznych E. diaphana (szczep CC7) o średnicy stopki ~5 mm lub większej ze ścianek akwarium i przenieś je pipetą do probówki o pojemności 15 mL.
UWAGA: Zaleca się optymalizację liczby ukwia łów w zależności od ich wielkości oraz planowanej liczby IP. Przed rozpoczęciem ChIP ukwiały można błyskawicznie zamrozić w ciekłym azocie (LN2) i przechowywać w temperaturze −80 °C przez co najmniej 1 miesiąc. W przeciwnym razie zaleca się bezzwłoczne przystąpienie do dalszych etapów, aby zapobiec przywieraniu ukwiałów do ścianek probówki 15 mL.
2. Sieciowanie
- Przygotować 10 mL 0,5% buforu sieciującego (Tabela 1).
- Pozostawić anemony do opadnięcia na dno probówki lub wirować je w wirówce przez kilka sekund, przy prędkości do ~3 500 x g w temperaturze pokojowej, a następnie usunąć nadmiar wody morskiej za pomocą pompy próżniowej. Przemyć je w 1x DPBS poprzez zawieszenie, a następnie usunąć DPBS.
- Przenieść anemony do 0,5% buforu sieciującego, używając pęsety lub plastikowej szpatułki, aby uniknąć przeniesienia nadmiaru buforu. Inkubować na rotatorze przy 12 rpm i 4 °C przez 1 h.
- W tym czasie przygotować 10 mL 1% buforu sieciującego (Tabela 1).
- Zgodnie z krokiem 2.2, usunąć 0,5% bufor i ponownie napełnić probówkę 1% buforem sieciującym. Inkubować na rotatorze przy 12 rpm i 4 °C przez noc.
UWAGA: Upewnić się, że wszystkie anemony są w zawiesinie i nie przylegają do siebie, delikatnie odwracając probówkę. - Następnego dnia przygotować 10 mL buforu gaszącego z 2 M roztworu glicyny (Tabela 1).
- Usunąć 1% bufor sieciujący zgodnie z krokiem 2.2 i zawiesić anemony w buforze gaszącym, aby zatrzymać reakcję sieciowania. Inkubować na rotatorze przy 12 rpm i 4 °C przez 20 min.
- Usunąć bufor gaszący zgodnie z krokiem 2.2 i dwukrotnie przemyć anemony w DPBS. W przypadku przetwarzania kilku próbek, utrzymywać anemony w zawiesinie DPBS podczas wykonywania kroków 3.2-3.4 dla każdej próbki z osobna.
UWAGA: Na tym etapie eksperyment można przerwać, gwałtownie zamrażając próbkę i przechowując ją w temperaturze −80 °C przez maksymalnie 1 miesiąc. Przed zamrażaniem i przechowywaniem usunąć nadmiar DPBS, wylewając zawartość probówki na ręcznik papierowy.
Tabela 1: Roztwory i bufory użyte w protokole ChIP. Dla każdego buforu użytego w protokole wymieniono składniki oraz ich odpowiednie stężenia. Kliknij tutaj, aby pobrać tę tabelę.
3. Homogenizacja i liza
- Przygotować świeży bufor do lizy (Tabela 1>) w dniu badania (2 mL na próbkę) i dodać 100-krotny koktajl inhibitorów proteaz (PIC, patrz Tabela materiałów>) do stężenia końcowego 1x. Oczyścić porcelanowy moździerz i tłuczek etanolem, a następnie rozpocząć chłodzenie wszystkich narzędzi ciekłym azotem (LN2).
- Zlać DPBS i przelać anemony na ręcznik papierowy, aby usunąć jak najwięcej cieczy. Wlać trochę LN2 do moździerza i przenieść anemony za pomocą pęsety.
- Za pomocą tłuczka ostrożnie rozbić tkankę, a następnie ucierać, aż próbka stanie się drobnym proszkiem. W razie potrzeby sukcesywnie dolewaj LN2, aby zapobiec rozmrożeniu.
- Umieścić 2 mL buforu do lizy w probówce o pojemności 5 mL na lodzie. Zebrać próbkę za pomocą szpatułki i przenieść ją do buforu do lizy, upewniając się, że próbka rozpuściła się w buforze. Pozostawić próbkę na lodzie przez 1 min, a następnie wymieszać przez odwracanie probówki. Powtórzyć kroki 3.2-3.4 dla wszystkich pozostałych próbek, dokładnie oczyszczając cały sprzęt etanolem pomiędzy próbkami.
UWAGA: W tym kroku należy maksymalnie zminimalizować utratę próbki. - Przemyć homogenizator Dounce (patrz Tabela materiałów) buforem do lizy, przenieść próbkę i homogenizować 20-30 razy przy użyciu ciasno dopasowanego tłuczka.
- Przenieść próbkę z powrotem do probówki, przemyć homogenizator etanolem i wodą destylowaną, a następnie powtórzyć krok 3.5 dla wszystkich próbek.
- Inkubować próbki na rotatorze przy prędkości ~14 rpm i temperaturze 4 °C przez noc.
- Użyć błękitu Trypanu, aby pod mikroskopem (powiększenie 20x) sprawdzić poprawność lizy, mieszając go z 10 µL próbki w stosunku 1:1. Jeśli barwnik przeniknie do jąder, liza przebiegła pomyślnie.
UWAGA: Na tym etapie eksperyment można przerwać, przechowując próbkę w temperaturze −80 °C przez maksymalnie 2 miesiące.
4. Sonikacja
- Krótko wiruj próbkę w wirówce przy ~2,000 x g przez 3-5 s w temperaturze pokojowej, aby usunąć ciecz z zakrętki i ścianek.
- Przepuść lizat 10 razy przez igłę 25 G i strzykawkę 1 mL, aby rozbić ewentualne agregaty.
- Umieść próbkę w łaźni lodowej, aby utrzymać jak najniższą temperaturę podczas sonikacji.
- Oczyść igłę sonikatora etanolem. Umieść próbkę w sonikatorze (patrz Tabela materiałów), ustawiając igłę 1 cm nad dnem probówki, tak aby nie dotykała ścianek.
- Ustaw cykl pracy na 50%, a moc wyjściową na 0. Uruchom sonikator i upewnij się, że w próbce nie powstaje piana (w przeciwnym razie zatrzymaj urządzenie i skoryguj położenie igły). Powoli zwiększ moc wyjściową do 2, a następnie sonikuj przez 2 min.
- Wyłącz sonikator, przywróć moc wyjściową do 0 i pozostaw próbkę do odpoczynku i ochłodzenia na 2 min.
- Powtórz kroki 4.5-4.6 łącznie cztery razy (cykle sonikacji i chłodzenia) dla każdej próbki. Wyjmij próbkę, przechowuj ją w lodzie, a następnie powtórz procedurę dla pozostałych próbek. Czyść igłę sonikatora etanolem pomiędzy próbkami oraz na koniec.
UWAGA: Intensywność sonikacji oraz liczba cykli mogą wymagać optymalizacji, aby osiągnąć najniższą możliwą intensywność przy jednoczesnym uzyskaniu fragmentów o wielkości 150-500 bp.
5. Ekstrakcja DNA i kontrola wielkości fragmentów
UWAGA: Przed przejściem do IP należy sprawdzić wielkość fragmentów. Jeśli fragmenty są zbyt duże (>500 bp), należy zwiększyć liczbę cykli sonikacji i/lub intensywność sonikacji; jeśli są zbyt małe (<150 bp), czas i/lub intensywność sonikacji muszą zostać zmniejszone.
- Próbkę należy przechowywać w lodzie podczas sprawdzania wielkości fragmentów na podzbiorze próbki. Przenieś podzbiór o objętości 100 µL do nowej probówki 1,5 mL.
- Dodaj 8 µL koktajlu RNazy (patrz Tabela materiałów) i inkubuj w temperaturze 42 °C przez 30 min przy wstrząsaniu z prędkością 700 rpm.
- Dodaj 2 µL proteinazy K (patrz Tabela materiałów) i inkubuj w temperaturze 55 °C przez 1 h przy wstrząsaniu z prędkością 700 rpm.
- Odwróć sieciowanie próbki poprzez inkubację w temperaturze 95 °C przez co najmniej 1 h przy wstrząsaniu z prędkością 700 rpm.
- Przygotuj 1% żel agarozowy z buforem 1x TAE i 0,01% bromkiem etydyny (patrz Tabela materiałów) lub alternatywnym barwnikiem do żeli.
- Wyizoluj DNA z próbki za pomocą zestawu do oczyszczania zgodnie z instrukcjami producenta (patrz Tabela materiałów).
- Aby sprawdzić wielkość fragmentacji wyizolowanego DNA, napełnij żel agarozowy markerem wielkości i próbką. Wymieszaj 4 µL markera 1 kbp z 1 µL 6x fioletowego barwnika do ładowania i nanieś do jednego oczka żelu agarozowego. Wymieszaj 20 µL DNA z 4 µL 6x fioletowego barwnika do ładowania do uzyskania stężenia końcowego 1x i nanieś pipetą do oczka. Powtórz czynność dla wszystkich próbek.
- Elektroforezę prowadź przy napięciu 100 V przez około 30 min, a następnie wykonaj obrazowanie żelu, kładąc go na tacy, umieszczając w systemie do obrazowania żeli i postępując zgodnie z instrukcjami oprogramowania danego systemu (patrz Tabela materiałów). Na podstawie wielkości fragmentacji, która średnio powinna wynosić od 150-500 bp (Rysunek 2), zdecyduj o kontynuowaniu procedury.
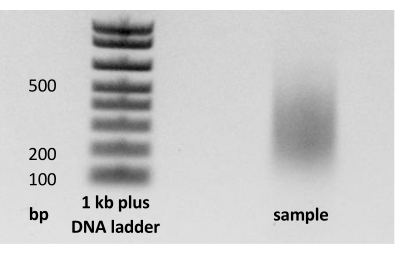
Rysunek 2: Kontrola wielkości fragmentów. Po sonikacji część próbki zostaje poddana odkrzyżowaniu, oczyszczeniu i naniesieniu na żel agarozowy, aby upewnić się, że chromatyna została pocięta do fragmentów o wielkości od 150-500 bp. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Immunoprecypitacja (IP)
- Za pomocą pipety sprawdź objętość głównej próbki, która była przechowywana w lodzie podczas ekstrakcji DNA. Dodaj 10% Triton X-100 do stężenia końcowego 1%.
- Wirować próbkę z prędkością 20,000 x g w temperaturze 4 °C przez 10 min, a następnie przenieść nadsącz do czystej probówki za pomocą pipety.
UWAGA: Eksperyment można w tym miejscu przerwać, zamrażając próbkę w temperaturze −80 °C do 2 miesięcy. Szczegóły następnych etapów IP będą wymagały dostosowania i optymalizacji dla każdego eksperymentu. Ilość przeciwciała na jedno IP może wymagać optymalizacji. - Używając buforu do lizy jako wzorca zerowego, zmierz stężenie chromatyny zgodnie z instrukcją dostępnego systemu pomiaru stężenia DNA (patrz Tabela materiałów).
- W zależności od objętości próbki i liczby planowanych IP, zwiększ całkowitą objętość próbki, dodając 10% Triton X-100 oraz 100x PIC (patrz Tabela materiałów) do stężeń końcowych odpowiednio 1% i 1x. Zaleca się użycie 100 µg chromatyny w całkowitej objętości 1,000 µL.
- Rozdziel objętość dla każdego IP do oddzielnych probówek 1,5 mL o niskiej retencji (patrz Tabela materiałów). W przypadku ChIP-qPCR, przelej równoważną objętość próbki do kolejnej probówki 1,5 mL jako kontrolę mock. Pobierz 10% objętości IP jako kontrolę input i przechowuj ją w temperaturze −20 °C.
- Dodaj 4 µg przeciwciała (w tym przypadku przeciwciało H3K4me3, patrz Tabela materiałów) do każdej odpowiedniej próbki IP. Do kontroli mock nie dodawaj nic. Inkubować reakcje IP oraz mock na rotatorze do probówek przy 12 rpm i w temperaturze 4 °C przez noc.
7. Odzyskiwanie immunokompleksów za pomocą kulek magnetycznych
UWAGA: Należy zawsze zapobiegać wysychaniu kulek magnetycznych; powinny one pozostawać przykryte cieczą lub roztwory powinny być uzupełniane tak szybko, jak to możliwe. Zawsze należy pracować na próbkach po kolei.
- Delikatnie odwróć probówkę z kuleczkami magnetycznymi (patrz Tabela materiałów), aby je wymieszać.
- Przygotuj 10 mL świeżego roztworu blokującego (Tabela 1) w dniu doświadczenia i wymieszaj delikatnie.
- Odcinaj końcówkę tipa do pipety, aby zwiększyć jego średnicę, a następnie przenieś 50 µL kuleczek magnetycznych do osobnych probówek (jedna probówka na każdą próbę IP oraz jedna dla próby kontrolnej mock).
- Do każdej probówki dodaj 1 mL roztworu blokującego i inkubuj na rotatorze przy 12 rpm i 4 °C przez 30 min.
- Umieść kuleczki w roztworze blokującym na statywie magnetycznym i poczekaj na ich oddzielenie. W tym czasie odwiruj reakcje IP przy 2 000 x g przez 3-5 s w temperaturze pokojowej, aby usunąć wszelkie osady ze ścianek.
- Za pomocą pipety usuń i odrzuć nadsącz roztworu blokującego, a następnie spłucz kuleczki ze ścianek jedną z próbek lub próbką mock. Przenieś mieszaninę z powrotem do odpowiedniej probówki o niskiej retencji, a następnie przejdź do następnej próbki.
- Inkubuj wszystkie probówki na rotatorze przy 12 rpm i 4 °C przez 3 h.
8. Płukanie, elucja i odwracanie sieciowania
- Podczas inkubacji w celu odzyskania immunokompleksów przygotować bufory do płukania oraz bufor solny TE (Tabela 1).
- Po inkubacji umieścić próbki IP i mock na statywie magnetycznym i odczekać około 10-20 s do czasu oddzielenia się magnesów.
- Odpić nadsącz i dodać 1 mL buforu do płukania z niskim stężeniem soli. Powtórzyć czynność dla wszystkich reakcji, a następnie zdjąć probówki ze statywu magnetycznego i mieszać do czasu zawieszenia kulek.
- Inkubować na rotatorze przy 12 rpm i 4 °C przez 5 min.
- Umieścić probówki na statywie magnetycznym, usunąć bufor do płukania z niskim stężeniem soli, następnie dodać 1 mL buforu do płukania z wysokim stężeniem soli i inkubować zgodnie z krokiem 8.4.
- Powtórzyć kroki 8.3-8.5 jeszcze raz, aby w sumie przeprowadzić cztery płukania, stosując naprzemiennie niskie i wysokie stężenie soli.
UWAGA: Bufor do płukania z wysokim stężeniem soli jest bardzo agresywny i powinien być stosowany dokładnie przez 5 min w każdym kroku płukania. - Usunąć nadsącz za pomocą pipety i wypłukać 1 mL buforu solnego TE; powtórzyć czynność raz jeszcze. Po drugim płukaniu wypłukać wszelkie kulki z zakrętki probówki.
- Podczas płukania przygotować bufor do elucji (Tabela 1). Po usunięciu drugiego płukania buforem solnym TE dodać 210 µL buforu do elucji do każdej reakcji.
- Zawiesić kulki magnetyczne i przeprowadzić elucję w 65 °C, wstrząsając przy 700 rpm przez 15 min.
- Umieścić reakcje na statywie magnetycznym, zebrać eluat i przelać go do nowej probówki 1,5 mL.
- Powtórzyć proces elucji z kolejnymi 210 µL buforu do elucji i dodać eluat do pierwszej partii, aby uzyskać końcową objętość 420 µL eluatu na każdą próbkę IP i mock.
- Wyjąć próbkę input z zamrażarki i dodać bufor do elucji do całkowitej objętości 420 µL.
- Przeprowadzić odwrócenie sieciowania (reverse cross-link) wszystkich eluatów i próbki input poprzez inkubację w 65 °C przy 700 rpm przez noc.
9. Trawienie białek i RNA oraz oczyszczanie DNA
- Rozcieńczyć stężenie SDS (patrz Tabela materiałów) do 0,5%, dodając 420 µL buforu solnego TE do eluatu i materiału wejściowego.
- W celu trawienia RNA dodać 10 µL koktajlu RNaz (patrz Tabela materiałów) i inkubować w temperaturze 42 °C przy 700 rpm przez 30 min.
- W celu trawienia białek dodać 8 µL proteinazy K (patrz Tabela materiałów) do wszystkich próbek i inkubować w temperaturze 55 °C przy 700 rpm przez 1 h.
- W celu puryfikacji DNA postępować zgodnie z protokołem „Ren Lab ENCODE Tissue Fixation and Sonication Protocol for MicroChIP”23 z następującymi modyfikacjami:
- Przygotować probówki z żelem Phase Lock (patrz Tabela materiałów), wirowując żel na dno probówki przy 20 000 x g przez 1 min w temperaturze pokojowej.
- W dygestorium dodać do każdej probówki jedną próbkę oraz taką samą objętość mieszaniny fenol:chloroform:alkohol izoamylowy (25:24:1). Energicznie wstrząsnąć probówkami, a następnie krótko wymieszać w wortexie, aż powstanie pęcherzykowata biała warstwa.
OSTRZEŻENIE: Mieszanina jest toksyczna, żrąca i stanowi zagrożenie dla zdrowia. - Wirować przez 10 min w temperaturze 4 °C przy 20 000 x g. Sprawdzić, czy faza wodna jest klarowna.
- Przenieść fazę wodną do nowej probówki za pomocą pipety. W zależności od przewidywanej objętości próbki wymagane mogą być dwie nowe probówki na próbkę. W takim przypadku przenieść połowę próbki z pierwszej probówki do drugiej.
- Do każdej próbki dodać 1/10 objętości 3 M octanu sodu (NaAc, np. 40 µL dla próbki 400 µL) oraz 10 µL akrylamidu liniowego o stężeniu 5 mg/mL, a następnie odwrócić probówkę, aby wymieszać zawartość.
- Dodać 2x objętość próbki 100% etanolu (np. 800 µL dla próbki 400 µL) i energicznie wstrząsnąć. Nie używać wortexu, ponieważ może to uszkodzić DNA.
- Inkubować przez noc w temperaturze −20 °C lub przez 30 min w temperaturze −80 °C.
- Schłodzić wirówkę do 4 °C, a następnie wirować próbki przez 30 min przy 15 000 x g w celu wytrącenia osadu DNA.
- Ostrożnie odlać nadsącz, a następnie przemyć osady 1 mL 70% EtOH. Wirować z maksymalną prędkością przez 5 min w temperaturze 4 °C.
- Ostrożnie odlać nadsącz, a następnie ponownie wirować przez kilka sekund. Usunąć cały etanol za pomocą pipety. Jeśli pozostanie niewielka ilość cieczy, można ponownie zastosować wirowanie.
- Resuspender osady w 30 µL wody wolnej od nukleaz (patrz Tabela materiałów).
UWAGA: W przypadku kilku probówek na próbkę, resuspender jeden osad w 30 µL, przenieść do kolejnej probówki i resuspender następny osad w tych samych 30 µL.
- Zmierzyć stężenie DNA, a następnie przechowywać próbkę w temperaturze −20 °C.
Wyniki
Zgodnie z powyższym protokołem przeprowadzono immunoprecypitację DNA związanego z trimetylacją lizyny 4 histonu 3 (H3K4me3). Przeciwciało klasy ChIP-seq było wcześniej stosowane u ukwiału Nematostella vectensis7, a w niniejszej pracy zostało zwalidowane poprzez barwienie immunofluorescencyjne przekrojów tkanek E. diaphana (Rysunek 3). Chociaż wydajność DNA zależy od ilości materiału wyjściowego, regularnie wynosiła ona około 100 ng/µL. Uzyskane fragmenty DNA przeanalizowano za pomocą sekwencjonowania oraz qPCR (lista starterów w Pliku uzupełniającym 1).
Głębokość sekwencjonowania wynosząca 40 milionów odczytów pozwoliła uzyskać około 17,6 miliona unikalnie zmapowanych odczytów. Po kontroli jakości surowe odczyty zostały przycięte i zmapowane do genomu E. diaphana przy użyciu programu Bowtie24 (patrz Tabela materiałów). Analiza danych z ChIP-Seq oparta na modelu z wykorzystaniem MACS (patrz Tabela materiałów) zidentyfikowała łącznie 19 107 pików25. Zgodnie z oczekiwaniami dla H3K4me3, większość pików znajdowała się w pobliżu miejsca startu transkrypcji (TSS), a częstotliwość występowania pików gwałtownie spadała po obu stronach TSS, szczególnie w kierunku ciała genu (Rycina 4).
Z danych sekwencjonowania zidentyfikowano trzy geny z wysokimi pikami w obrębie ich TSS, a następnie zaprojektowano startery qPCR skierowane na kilka loci o wysokich pikach w obrębie tych genów. Dane qPCR znormalizowano metodą procentową względem wejścia (Rycina 5). Zaobserwowano wysokie wzbogacenie H3K4me3 w stosunku do kontroli wejściowej i mock. Procent wejścia wahał się od 2,7% do 10,7%, przy czym różnice we wzbogaceniu odnotowano pomiędzy genami oraz pomiędzy różnymi loci w obrębie tego samego genu.
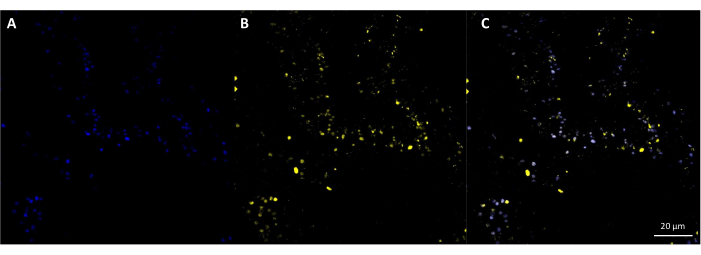
Rycina 3: Barwienie immunofluorescencyjne H3K4me3. Przekrój tkanki E. diaphana został zabarwiony (A) niebieskim barwnikiem kwasów nukleinowych Hoechst oraz (B) żółtym fluorochromem sprzężonym z przeciwciałem wtórnym skierowanym przeciwko przeciwciału pierwotnemu przeciwko H3K4me3. (C) Nałożenie obrazów A i B wykazujące kolokalizację w jądrze komórkowym. Pasek skali = 20 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
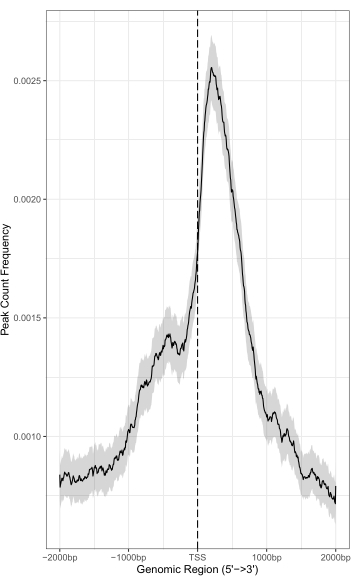
Rycina 4: Wysoka częstotliwość liczby piku wokół miejsca startu transkrypcji. Rozkład częstotliwości liczby piku dla modyfikacji H3K4me3 obejmujący obszar od 2 000 bp powyżej (−) i poniżej (+) miejsca startu transkrypcji (TSS). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
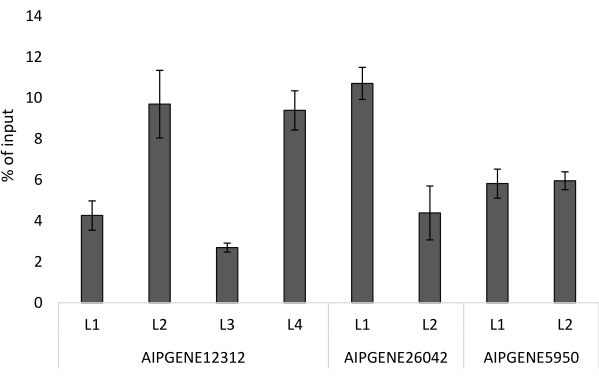
Rysunek 5: ChIP-qPCR dla H3K4me3 u Exaiptasia diaphana. Wyniki przedstawiono jako procent (%) inputu. Do analizy ChIP-qPCR wybrano loci znajdujące się w pobliżu miejsca rozpoczęcia transkrypcji odpowiednich genów (AIPGENE12312, AIPGENE26042 oraz AIPGENE5950). Słupki błędów wskazują odchylenie standardowe między powtórzeniami, n = 3. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Plik uzupełniający 1: Lista starterów użytych do qPCR. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Zgodnie z powyższym protokołem, uzyskane DNA zostało z powodzeniem wykorzystane do ChIP-qPCR i ChIP-Seq. Uzyskano tutaj ten sam ogólny profil piku dla H3K4me3 wcześniej opisany dla innych organizmów 26,27,28, z najwyższym pikiem wokół TSS i wysokim wzbogaceniem w oczekiwanych miejscach w ChIP-qPCR. Stosunkowo duża liczba wielokrotnie zmapowanych odczytów w danych ChIP-Seq mogła być spowodowana przez duplikaty PCR. Liczba unikalnie zmapowanych odczytów może zostać zwiększona poprzez zmiany w protokole przygotowania biblioteki DNA w celu zmniejszenia liczby duplikatów PCR. Istnieje kilka metod normalizacji danych ChIP-qPCR, przy czym częściej stosowana jest przedstawiona tutaj metoda procentowa wprowadzania danych. Ta metoda normalizuje IP i próbki makiety bezpośrednio do danych wejściowych, z tą wadą, że dane wejściowe są przetwarzane inaczej niż IP i próbne próbki podczas ChIP, co może wprowadzać błędy. Alternatywna metoda wzbogacania fałd normalizuje sygnał IP na podstawie sygnału makiety przy użyciu tych samych zestawów starterów, dając w ten sposób stosunek sygnału do tła. Jednak intensywność sygnału próbki próbnej może się znacznie różnić, co z kolei ma duży wpływ na dane. Szczegółowe omówienie ChIP-qPCR i normalizacji danych można znaleźć w Haring et al.29.
Główną zmianą w metodzie przedstawionej powyżej w porównaniu z popularnymi protokołami ChIP jest znacznie dłuższy czas sieciowania, od około 15 minut w przypadku białek histonowych do inkubacji przez noc. Głównym celem tej regulacji jest ułatwienie przenikania utrwalającego formaldehydu przez warstwę śluzu do głębszej tkanki E. diaphana w celu zachowania interakcji białko-DNA wewnątrz jądra. Optymalizacja tego etapu ma kluczowe znaczenie dla zapewnienia wystarczającego usieciowania, aby zachować interakcje białko-DNA bez sieciowania tak bardzo, że ścinanie chromatyny przez sonikację staje się nieskuteczne. Dodanie detergentów, takich jak SDS, może również zwiększyć skuteczność sonikacji29. Ponadto stwierdzono, że długa inkubacja z formaldehydem ułatwia etap homogenizacji i skutkuje bardziej drobno i równomiernie zmieloną próbką w porównaniu ze świeżymi lub mrożonymi ukwiałami, które homogenizowano przed etapem sieciowania. Zalecane zakresy długości fragmentów wahają się od 100 pz do 1 000 pz29,30 i mogą zależeć od białka docelowego. Bardzo ważne jest, aby każdy użytkownik zoptymalizował warunki sonikacji, aby osiągnąć pożądaną długość fragmentu przy jak najmniejszej mocy sonikacji, ponieważ nadmierna sonikacja może zdenaturować białka, a tym samym wpłynąć na IP31. Innym ograniczeniem ChIP jest ilość wymaganego materiału, co szczególnie wpływa na stosunkowo małe organizmy, takie jak ukwiały; Ten błąd rozwiązano przez zmniejszenie utraty próbki między etapami. Po homogenizacji próbki, natychmiast poddano ją lizie, pomijając w ten sposób kilka typowych etapów przygotowania jąder. Pula próbek uzyskana z 20 ukwiałów na ogół zawierała wystarczającą ilość chromatyny dla trzech IP i zarówno próbnych, jak i wejściowych kontroli. Ilość materiału wyjściowego (tj. liczba ukwiałów) może zostać jeszcze bardziej zmniejszona w przyszłości, zwłaszcza podczas wykonywania ChIP z tylko jednym białkiem docelowym. W zależności od zamierzonej metody końcowej, kontrole powinny być dostosowane; w przypadku ChIP-qPCR należy rozważyć włączenie dodatkowych kontrolek29, podczas gdy w przypadku ChIP-seq makietę można pominąć na rzecz kontroli wejściowej.
Chociaż walidacja przeciwciał wykracza poza zakres tego protokołu i dlatego została tutaj tylko pobieżnie poruszona, jest to krytyczny krok przed wykonaniem ChIP. Zwłaszcza w przypadku stosowania komercyjnych przeciwciał na gatunkach bezkręgowców dostępność specyficznych przeciwciał dla pożądanych celów może być ograniczeniem. W pierwszym etapie porównano N-końcową sekwencję ogonową H3 E. diaphana i innych organizmów modelowych, w tym danio pręgowanego i myszy, i stwierdzono, że jest wysoce konserwatywna12. Swoistość przeciwciał została następnie przetestowana za pomocą immunofluorescencji, która kolokalizowała sygnały kwasu nukleinowego i przeciwciała. Profil piku H3K4me3 wokół TSS uzyskany z danych sekwencjonowania daje dodatkową pewność co do swoistości przeciwciała.
Inną kwestią dotyczącą swoistości przeciwciał jest możliwość jakiejkolwiek interakcji z symbiotycznymi bruzdnicami, które E. diaphana, a także wiele innych antozoanów, mają w swoich komórkach. Analizy transkryptomu u bruzdnic z rodzajów Lingulodinium32 i Symbiodinium33 wykazały istnienie genów kodujących histony, w tym histonu rdzeniowego H3 i kilku wariantów H3 przy niskich poziomach ekspresji, a zakres funkcjonalnej konserwacji kodu histonowego jest niejasny34. Marinov i Lynch34 porównali zachowanie sekwencji N-końcowych ogonów wariantu H3 w obrębie i między gatunkami bruzdnic, a gatunki Symbiodiniaceae wykazały dużą rozbieżność wokół lizyny 4 w sekwencji ogona, zwłaszcza biorąc pod uwagę zgodność sąsiednich aminokwasów z lizyną 4 jako czynnikiem. Wykazano również, że region ten różni się od innych gatunków modelowych, takich jak Arabidopsis thaliana, Drosophila melanogaster i Saccharomyces cerevisiae, które pasują do sekwencji E. diaphana12. W związku z tym ryzyko niezamierzonego oddziaływania przeciwciała przeciwko H3K4me3 z bruzdnicami H3 jest niskie. Ponadto sekwencje są wyrównane tylko do genomu E. diaphana , a startery qPCR powinny być specyficzne dla sekwencji E. diaphana , zapewniając dodatkową warstwę filtracji wszelkich niezamierzenie wytrąconych sekwencji.
Przedstawiony protokół ChIP zapewnia wystarczającą ilość DNA do qPCR, a także sekwencjonowania nowej generacji, i chociaż prawdopodobnie wymagana będzie indywidualna optymalizacja przez każdego użytkownika, stanowi ona punkt wyjścia do wzmożonych badań interakcji białko-DNA u parzydełkowców bentosowych, być może w kontekście symbiozy i zmian środowiskowych.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 kb Plus DNA Ladder | Invitrogen | 10787018 | |
| 100% etanolu | |||
| 15 ml probówki | |||
| 16% roztwór formaldehydu (w/v), bez metanolu | Thermo scientific | 28906 | |
| 5 ml probówka | |||
| 5PRIME Phase Lock | Quantabio | 2302820 | Zamek fazowy żel - lekka |
| igła AGANI 25 G | Terumo | AN*2516R1 | |
| Albumina surowicy bydlęcej | agarozy | ||
| Muszka | open source, dostępna od https://bowtie-bio.sourceforge.net/index.shtml | ||
| Sonifier Branson 250 | Branson | Sonicator | |
| Wirówka | Eppendorf | 5430 R | Z rotorami do probówek 15 ml i 1,5 ml |
| Przeciwciało klasy ChIP (tutaj przeciwciało poliklonalne H3K4me3) | Diagenode | C15410003 | |
| Kompletny koktajl inhibitorów proteazy bez EDTA | Roche | 11873580001 | 2 tabletki/ml wody na 100x zapas |
| Szkło osłonowe | vwr | 48393 194 | |
| Jednorazowa szpatułka | vwr | 80081-188 | |
| Zestaw do oczyszczania DNA (tutaj QIAGEN Zestaw do oczyszczania QIAquick PCR) | QIAGEN | 28104 | |
| Młynek do tkanek Dounce | Wheaton | ciasny tłuczek | |
| Sól fizjologiczna buforowana fosforanami Dulbecco (DPBS) 1x | gibco | 14190-094 | |
| Dynabeads Protein G | Thermo Fisher Scientific | 10004D | |
| EDTA | Sigma-Aldrich | 3609 | |
| EGTA | Sigma-Aldrich | 324626 | |
| elektroforezy | |||
| Bromek | |||
| Oprogramowanie | FASTQC v0.11.9 | ||
| System dokumentacji Gel Doc EZ System obrazowania | żelu Bio-Rad | 1708270 | |
| Glicyna | Sigma-Aldrich | 50046 | |
| Injekt-F Strzykawka tuberkulinowa 1 ml | B. Braun | 9166017V | |
| Akrylamid liniowy (5 mg/ml) | Invitrogen | AM9520 | |
| Probówka | |||
| Magnetyczny stojak | separacyjny do probówek 1,5 ml | ||
| Szkiełko | |||
| Analiza oparta na modelu ChIP-Seq (MACS) | open source | ||
| Moździerz i tłuczek, porcelanowy | |||
| spektrofotometr NanoDrop 2000c | Thermo scientific | ND-2000C | |
| N-lauroilsarkozyna | Sigma-Aldrich | 61739 | |
| Pipeta | |||
| bez nukleaz do wody | |||
| Fenol:Chloroform:Mieszanina alkoholu izoamylowego (25:24:1) | Sigma-Aldrich | 77617 | |
| Proteinaza K (20 mg / ml) | Ambion | AM2546 | |
| Fioletowy barwnik ładujący 6x | New England BioLabs | B7024S | |
| Qubit 2.0 Fluorometr | Invitrogen | ||
| RNaza Koktajl enzymatyczny Mieszanka | Invitrogen | AM2286 | RNaza A = 500 U/mL, RNaza T1 = 20000 U/ml |
| Octan sodu | Sigma-Aldrich | S2889 | |
| Chlorek sodu | Sigma-Aldrich | S9888 | |
| Deoksycholan sodu | Sigma-Aldrich | 30970 | |
| SYBR Safe DNA Gel Stain | Invitrogen | S33102 | |
| TAE Bufor | |||
| Thermomixer | Eppendorf | 5384000012 | |
| Tris baza | Sigma-Aldrich | 10708976001 | |
| Triton X-100 roztwór | Sigma-Aldrich | 93443 | |
| Trypan Blue Stain (0,4%) | Gibco | 15250-061 | Niebezpieczeństwo: może powodować raka. Podejrzewa się, że działa szkodliwie na płodność lub nienarodzone dziecko |
| Rotator rurkowy SB3 | Stuart | ||
| UltraPure SDS Solution, 10% | Invitrogen | 15553027 | |
| Pompa |
Bibliografia
- Pörtner, H. -O. 2022: Summary for Policymakers. Climate Change 2022: Impacts, Adaptation, and Vulnerability. Contribution of Working Group II to the Sixth Assessment Report of the Intergovernmental Panel on Climate Change. , Cambridge University Press. Cambridge, UK. (2022).
- Cziesielski, M. J., Schmidt-Roach, S., Aranda, M. The past, present, and future of coral heat stress studies. Ecology and Evolution. 9 (17), 10055-10066 (2019).
- Eirin-Lopez, J., Putnam, H. Marine environmental epigenetics. Annual Review of Marine Science. 11, 335-368 (2021).
- Rädecker, N. Using Aiptasia as a model to study metabolic interactions in cnidarian-Symbiodinium symbioses. Frontiers in Physiology. 9 (214), (2018).
- Baumgarten, S. The genome of Aiptasia, a sea anemone model for coral symbiosis. PNAS. 112 (38), 11893-11898 (2015).
- Strahl, B. D., Allis, C. D. The language of covalent histone modifications. Nature. 403 (6765), 41-45 (2000).
- Schwaiger, M. Evolutionary conservation of the eumetazoan gene regulatory landscape. Genome Research. 24 (4), 639-650 (2014).
- Zhang, X., Jacobs, D. A broad survey of gene body and repeat methylation in cnidaria reveals a complex evolutionary history. Genome Biology and Evolution. 14 (2), evab284(2022).
- Schwaiger, M. An ancestral Wnt-Brachyury feedback loop in axial patterning and recruitment of mesoderm-determining target genes. Nature Ecology & Evolution. 6 (12), 1921-1939 (2022).
- Ozment, E., et al. Cnidarian hair cell development illuminates an ancient role for the class IV POU transcription factor in defining mechanoreceptor identity. Elife. 10, e74336(2021).
- Baumgarten, S., et al. Evidence for miRNA-mediated modulation of the host transcriptome in cnidarian-dinoflagellate symbiosis. Molecular Ecology. 27 (2), 403-418 (2018).
- Li, Y. DNA methylation regulates transcriptional homeostasis of algal endosymbiosis in the coral model Aiptasia. Science Advances. 4 (8), eaat2142(2018).
- Rodriguez-Casariego, J. A., Cunning, R., Baker, A. C., Eirin-Lopez, J. M. Symbiont shuffling induces differential DNA methylation responses to thermal stress in the coral Montastraea cavernosa. Molecular Ecology. 31 (2), 588-602 (2021).
- Putnam, H. M., Davidson, J. M., Gates, R. D. Ocean acidification influences host DNA methylation and phenotypic plasticity in environmentally susceptible corals. Evolutionary Applications. 9 (9), 1165-1178 (2016).
- Weizman, E., Levy, O. The role of chromatin dynamics under global warming response in the symbiotic coral model Aiptasia. Communications Biology. 2, 282(2019).
- Liew, Y. J. Epigenome-associated phenotypic acclimatization to ocean acidification in a reef-building coral. Science Advances. 4 (6), eaar8028(2018).
- Liew, Y. J. Intergenerational epigenetic inheritance in reef-building corals. Nature Climate Change. 10 (3), 254-259 (2020).
- Liew, Y. J., et al. Identification of microRNAs in the coral Stylophora pistillata. PLoS One. 9 (3), e91101(2014).
- Huang, C., et al. Identification of long non-coding RNAs in two anthozoan species and their possible implications for coral bleaching. Scientific Reports. 7, 5333(2017).
- Rodriguez-Casariego, J. A., et al. Coral epigenetic responses to nutrient stress: Histone H2A.X phosphorylation dynamics and DNA methylation in the staghorn coral Acropora cervicornis. Ecology and Evolution. 8 (23), 12193-12207 (2018).
- Bodega, B., et al. A cytosolic Ezh1 isoform modulates a PRC2-Ezh1 epigenetic adaptive response in postmitotic cells. Nature Structural & Molecular Biology. 24 (5), 444-452 (2017).
- Jordán-Pla, A., Visa, N. Considerations on experimental design and data analysis of chromatin immunoprecipitation experiments. Chromatin Immunoprecipitation., edited by Visa, N., Jordán-Pla, A. Visa, N., Jordán-Pla, A. , Humana Press. Totowa, NJ. 9-28 (2017).
- ENCODE. Ren Lab ENCODE Tissue Fixation and Sonication Protocol for MicroChIP. , Stanford University. Available from: https://www.encodeproject.org/documents/ (2023).
- Langmead, B., Trapnell, C., Pop, M., Salzberg, S. L. Ultrafast and memory-efficient alignment of short DNA sequences to the human genome. Genome Biology. 10, R25(2009).
- Feng, J., Liu, T., Qin, B., Zhang, Y., Liu, X. S. Identifying ChIP-seq enrichment using MACS. Nature Protocols. 7, 1728-1740 (2012).
- Howe, F. S., Fischl, H., Murray, S. C., Mellor, J. Is H3K4me3 instructive for transcription activation. BioEssays. 39 (1), e201600095(2017).
- Zhang, Z., Shi, L., Dawany, N., Kelsen, J., Petri, M. A., Sullivan, K. E. H3K4 tri-methylation breadth at transcription start sites impacts the transcriptome of systemic lupus erythematosus. Clinical Epigenetics. 8, 14(2016).
- Li, X. High-resolution mapping of epigenetic modifications of the rice genome uncovers interplay between DNA methylation, histone methylation, and gene expression. The Plant Cell. 20, 2-276 (2008).
- Haring, M. Chromatin immunoprecipitation: optimization, quantitative analysis and data normalization. Plant Methods. 3, 11(2014).
- Landt, S. G. ChIP-seq guidelines and practices of the ENCODE and modENCODE consortia. Genome Research. 22 (9), 1813-1831 (2012).
- Raha, D., Hong, M., Snyder, M. ChIP-Seq: A method for global identification of regulatory elements in the genome. Current Protocols in Molecular Biology. Chapter 21, Unit 21.19.1-Unit 21.19.14 (2010).
- Roy, S., Morse, D. A full suite of histone and histone modifying genes are transcribed in the dinoflagellate Lingulodinium. PLoS One. 7 (4), e34340(2012).
- Bayer, T., et al. Symbiodinium transcriptomes: Genome insights into the dinoflagellate symbionts of reef-building corals. PLoS One. 7 (4), e35269(2012).
- Marinov, G. K., Lynch, M. Diversity and divergence of dinoflagellate histone proteins. G3 Genes, Genomes, Genetics. 6 (2), 397-422 (2016).
Przedruki i uprawnienia
