Tutaj opisujemy metodologię używaną do generowania szczepów L. panamensis i L. donovani wyrażających gen eGFP jako stabilny zintegrowany transgen za pomocą systemu pLEXSY. Transfekowane pasożyty klonowano poprzez ograniczenie rozcieńczenia, a klony o najwyższej intensywności fluorescencji u obu gatunków wybrano do dalszego wykorzystania w testach przesiewowych leków.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Rozwój szczepów gatunków Leishmania z konstytutywną ekspresją eGFP
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Pasożyty pierwotniaków z rodzaju Leishmania powodują leiszmaniozę, chorobę o zmiennych objawach klinicznych, która dotyka miliony ludzi na całym świecie. Zakażenie L. donovani może prowadzić do śmiertelnej choroby trzewnej. W Panamie, Kolumbii i Kostaryce L. panamensis jest odpowiedzialny za większość zgłoszonych przypadków leiszmaniozy skórnej i śluzówkowej. Badanie dużej liczby kandydatów na leki za pomocą dostępnych do tej pory metodologii jest dość trudne, biorąc pod uwagę, że są one bardzo pracochłonne przy ocenie aktywności związków przeciwko wewnątrzkomórkowym formom pasożyta lub przy wykonywaniu testów in vivo. W niniejszej pracy opisano pokolenie szczepów L. panamensis i L. donovani z konstytutywną ekspresją genu kodującego wzmocnione białko zielonej fluorescencji (eGFP) zintegrowane z locus kodującym 18S rRNA (ssu). Gen kodujący eGFP uzyskano z komercyjnego wektora i amplifikowano za pomocą reakcji łańcuchowej polimerazy (PCR) w celu jego wzbogacenia i dodania miejsc restrykcyjnych dla enzymów BglII i KpnI. Amplikon eGFP wyizolowano przez oczyszczanie w żelu agarozowym, wytrawiono enzymami BglII i KpnI, a następnie podwiązano do wektora ekspresyjnego Leishmania pLEXSY-sat2.1 wcześniej strawionego tym samym zestawem enzymów. Wektor ekspresyjny ze sklonowanym genem rozmnożono w E. coli, oczyszczono, a obecność insertu zweryfikowano za pomocą PCR kolonii. Oczyszczony plazmid poddano linearyzacji i użyto do transfekcji pasożytów L. donovani i L. panamensis. Integracja genu została zweryfikowana metodą PCR. Ekspresję genu eGFP oceniano za pomocą cytometrii przepływowej. Pasożyty fluorescencyjne klonowano poprzez ograniczenie rozcieńczenia, a klony o najwyższej intensywności fluorescencji wybrano za pomocą cytometrii przepływowej.
Wprowadzenie
Pasożyty pierwotniaków z rodzaju Leishmania wywołują leiszmaniozę, chorobę o szerokim zakresie objawów klinicznych. Choroba ta jest powszechna w 98 krajach, a jej roczna zapadalność szacowana jest na 0,9 do 1,6 miliona przypadków1. Gatunki Leishmania, które są chorobotwórcze dla ludzi, dzielą się na dwa podrodzaje, a mianowicie L. (Leishmania) i L. (Viannia). Zakażenie niektórymi gatunkami należącymi do L. Podrodzaj (Leishmania), taki jak L. donovani i L. infantum, może powodować leiszmaniozę trzewną (VL), która jest śmiertelna, jeśli nie jest leczona2. Gatunki należące do L. Podrodzaj (Viannia) jest związany z większością przypadków leiszmaniozy skórnej (CL) i leiszmaniozy śluzówkowo-skórnej (MCL) w Ameryce Środkowej i Południowej, szczególnie w Panamie, Kolumbii i Kostaryce, przy czym L. panamensis jest głównym czynnikiem etiologicznym tych objawów klinicznych3,4.
Istniejąca chemioterapia przeciw leiszmanii, która obejmuje leki takie jak pięciowartościowe leki przeciwmonodialne, miltefozyna i amfoterycyna B, jest wysoce toksyczna i kosztowna. Co więcej, zwiększona oporność na leki w ostatnich dziesięcioleciach została dodana do czynników, które zakłócają skuteczne leczenie pacjentów na całym świecie5. Wykazano znaczne różnice między gatunkami z rodzaju Leishmania w odniesieniu do wrażliwości na leki, zwłaszcza między gatunkami Nowego i Starego Świata6,7. Z tych powodów konieczne jest skoncentrowanie wysiłków na identyfikacji i rozwoju nowych leków przeciw leiszmanii, zwracając szczególną uwagę na podejścia specyficzne dla danego gatunku. Studiowanie dużych bibliotek kandydatów na leki za pomocą tradycyjnych metodologii jest dość trudne, biorąc pod uwagę, że metodologie te są bardzo pracochłonne do oceny aktywności związków przeciwko wewnątrzkomórkowym amastigotom lub do przeprowadzania eksperymentów in vivo8; W związku z tym konieczne było opracowanie nowych technik, które zmniejszą te wady, w tym wdrożenie genów reporterowych i opracowanie fenotypowych testów przesiewowych o wysokiej zawartości9.
Wykorzystanie genów reporterowych wykazało potencjał do zwiększenia efektywności procesu badań przesiewowych leków, ponieważ ułatwia rozwój testów wysokoprzepustowych i in vivo. Rekombinowane pasożyty Leishmania wykazujące ekspresję kilku genów reporterowych zostały wygenerowane przez różne grupy badawcze. Geny reporterowe, takie jak β-galaktozydaza, β-laktamaza i lucyferaza, zostały wprowadzone do kilku gatunków Leishmania przy użyciu wektorów episomalnych, wykazując ograniczoną przydatność do badań przesiewowych leków w zewnątrz- i wewnątrzkomórkowych formach pasożyta10,11,12,13,14,15. Podejścia te mają to ograniczenie, że wymagają silnego nacisku selekcyjnego w kulturze, aby uniknąć eliminacji konstruktu episomalnego, a także użycia dodatkowych odczynników w celu ujawnienia aktywności genu reporterowego. Z drugiej strony, białko zielonej fluorescencji (GFP) i jego wariant, wzmocnione białko zielonej fluorescencji (eGFP), zostały wykorzystane do wytworzenia dużej liczby transgenicznych szczepów Leishmania do badań przesiewowych leków in vitro ze względu na ich elastyczność i czułość, a także możliwość automatyzacji procesu badań przesiewowych za pomocą cytometrii przepływowej lub fluorometrii15, 16,17,18,19. Pomimo obiecujących wyników, kultury tych transgenicznych szczepów były wysoce niejednorodne pod względem poziomu fluorescencji, ponieważ liczba kopii genu GFP nie była taka sama u wszystkich pasożytów. Co więcej, utrzymanie fluorescencji wymagało stałego nacisku selekcyjnego na pasożyty w hodowli, ponieważ gen GFP został wprowadzony w konstrukcie episomalnym.
Z powodów wymienionych wcześniej, wiele wysiłków skupiło się na opracowaniu nowych metodologii produkcji stabilnych rekombinowanych szczepów. Wysiłki te polegały głównie na integracji genów reporterowych z loci rybosomalnymi, wykorzystując wyższe wskaźniki transkrypcji genów rybosomalnych20. Szczepy L. infantum i L. amazonensis zostały wygenerowane po zintegrowaniu genów kodujących β-galaktocydazę21, IFP 1.4, iRFP22 i tdTomato23, i zostały ocenione pod kątem ich przydatności w testach przesiewowych leków. Różne grupy rozwinęły szczepy L. donovani, które wykazują konstytutywną ekspresję GFP poprzez integrację jego genu kodującego z locus rybosomalnego RNA 18S (locus ssu) poprzez rekombinację homologiczną24,25; wykazały stabilną i jednorodną ekspresję GFP w transfekowanej populacji, w tym wewnątrzkomórkowych amastigotach24,25, i zostały z powodzeniem wdrożone w testach przesiewowych leków24,25,26. Bolhassani et al.27 opracowali szczepy L. major i L. infantum wykazujące ekspresję GFP jako zintegrowany transgen. Wykorzystali wektor integracyjny pLEXSY, pierwotnie zaprojektowany do transgenicznej ekspresji białek w systemie wykorzystującym L. tarentolae jako host28. Wektor pLEXSY-GFP okazał się bardzo wydajny w generowaniu różnych szczepów Leishmania konstytutywnie wyrażających GFP24,25,27,29,30. U tych pasożytów fluorescencja jest jednorodna i utrzymuje się w formach wewnątrzkomórkowych, co można wykryć w uszkodzeniach opuszków stóp zakażonych myszy27.
W tej pracy opisujemy metodologię używaną do generowania szczepów L. panamensis i L. donovani wyrażających gen kodujący eGFP jako zintegrowany transgen za pomocą systemu pLEXSY. Szczepy powstałe w tym procesie są wykorzystywane w naszym laboratorium do wykonywania testów przesiewowych leków, które oceniają potencjalną aktywność anty-leishmania cząsteczek pochodzenia naturalnego i syntetycznego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Aby zachować sterylność próbek, wszystkie etapy obejmujące hodowlę pasożytów powinny być wykonywane w komorze z laminarnym przepływem powietrza poziomu bezpieczeństwa biologicznego 2 (BSL-2) lub zgodnie z lokalnymi przepisami dotyczącymi bezpieczeństwa i higieny pracy. Graficzne podsumowanie tego protokołu znajduje się na Rysunku 1.
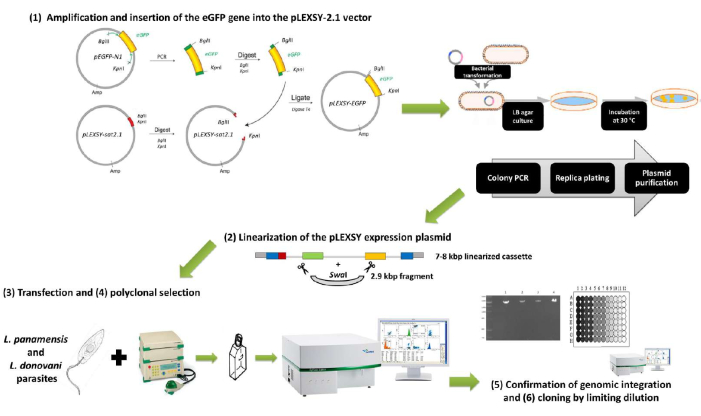
Rysunek 1: Schemat podsumowujący protokół generowania pasożytów L. panamensis i L. donovani wykazujących ekspresję eGFP z wykorzystaniem rodziny wektorów pLEXSY-2.1. Przedstawiono tutaj wszystkie sześć głównych sekcji opisanych w artykule. 1) Amplifikacja i insercja genu eGFP do wektora pLEXSY-2.1: gen docelowy jest amplifikowany z dodatkiem miejsc rozpoznawania dla enzymów KpnI i BglII, a następnie zarówno amplikon eGFP, jak i plazmid pLEXSY są sekwencyjnie trawione oboma enzymami w celu późniejszej ligacji za pomocą ligazy T4. 2) Linearyzacja plazmidu ekspresyjnego pLEXSY: konstrukt pLEXSY + eGFP jest trawiony enzymem SwaI w celu linearyzacji i oczyszczenia kasety ekspresyjnej o wielkości 7-8 kbp. 3) Transfekcja i 4) selekcja poliklonalna: promastigoty Leishmania są transfekowane kasetą ekspresyjną poprzez elektroporację i ponownie hodowane w celu selekcji antybiotykowej rekombinowanych pasożytów. Fluorescencja pasożytów jest potwierdzana za pomocą cytometrii przepływowej. 5) Potwierdzenie integracji genomowej i 6) klonowanie metodą rozcieńczeń ograniczających: integracja kasety ekspresyjnej pLEXSY-eGFP jest potwierdzana za pomocą diagnostycznego PCR, z wykorzystaniem primera forward hybrydyzującego z kasetą ekspresyjną oraz primera reverse hybrydyzującego z sekwencją chromosomalną nieobecną w kasecie ekspresyjnej. Transfekowane kultury mogą zostać wzbogacone o pasożyty fluorescencyjne poprzez klonowanie metodą rozcieńczeń ograniczających, a klony o najwyższej średniej intensywności fluorescencji mogą zostać wyselekcjonowane do dalszych zastosowań. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
1. Amplifikacja i insercja genu eGFP do wektora pLEXSY-2.1
- Amplifikacja genu eGFP
UWAGA: Ponieważ niniejszy protokół wykorzystuje rodzinę wektorów pLEXSY-2.1 (patrz Tabela materiałów) do konstytutywnej ekspresji białek docelowych po integracji kasety ekspresyjnej z locus 18S rRNA w chromosomie (ssu) z Leishmania gatunków, pierwszym krokiem jest wprowadzenie do genu eGFP sekwencji zawierających miejsca restrykcyjne, które umożliwiają jego wstawienie do wektorów pLEXSY-2.1. W tym przypadku, ponieważ wymagana jest jedynie ekspresja eGFP w cytozolu, miejsca restrykcyjne dla enzymów BglIII i KpnDodano sekwencje I odpowiednio na końcach 5' i 3' genu eGFP. Klonowanie za pomocą Kpnskutkuje to fuzją białka docelowego z C-końcowym polihistydynowym znacznikiem składającym się z sześciu reszt, po którym następuje kodon stop zakodowany w plazmidzie pLEXSY-2.1, co umożliwia dalszą puryfikację badanego białka. Z tego powodu sekwencja prawego primeru nie zawiera kodonu stop.- W zależności od źródła plazmidu eGFP, należy przeanalizować sekwencję docelową za pomocą narzędzia do analizy restrykcyjnej, takiego jak NEBcutter (http://tools.neb.com/NEBcutter/index.php3)31 aby upewnić się, że nie zawiera ono wewnętrznych miejsc rozpoznawania dla enzymów restrykcyjnych użytych do klonowania (BglII i KpnI) lub dla SwaI, czyli enzym stosowany do linearyzacji wektora przed transfekcją.
- Zaprojektuj startery bezpośrednie i odwrotne do amplifikacji eGFP zawierające BglII oraz Kpnsekwencje restrykcyjne. Przykładowo, źródłem eGFP dla niniejszego protokołu był plazmid pEGFP-N1-1X32a sekwencje starterów były zgodne z tymi opisanymi przez Bolhassaniego i współpracowników.27:
starter prawoustrojony (EGFP1): 5'-ATGATATCAAGATCTATGGTGAGCAAGGGC-3' (Bglmiejsce restrykcyjne II pogrubioną czcionką).
starter odwrotny (EGFP2): 5'-GCTCTAGATTAGGTACCCTTGTACAGCTCGTC-3' (Kpnmiejsce restrykcyjne I zaznaczone pogrubioną czcionką). - Przeprowadź amplifikację genu docelowego przy użyciu polimerazy o wysokiej wierności, aby zapewnić zachowanie sekwencji kodującej. Przykładowo, dla starterów EGFP1 i EGFP2następnie przeprowadzić protokół cykli PCR zgodnie z opisem Bolhassaniego i wsp.27Przeprowadź wstępną denaturację przez 2 min w temperaturze 94 °C, a następnie 30 cykli po 30 s w temperaturze 94 °C, 30 s w temperaturze 57 °C, oraz 1 min w 72 °CPrzeprowadź końcowy etap elongacji przez 10 min w temperaturze 72 °CDodaj startery do stężenia końcowego wynoszącego 0.2 µM.
- Oczyść fragment, korzystając z konwencjonalnego zestawu do oczyszczania produktów PCR lub standardowej precypitacji octanem sodu i etanolem, zgodnie z opisem zamieszczonym w innej publikacji33.
- Wstawienie eGFP do wektora ekspresyjnego pLEXSY-2.1
- Przytnij końce produktu PCR eGFP za pomocą BglII i Kpnzgodnie z instrukcjami producenta.
- W pierwszej kolejności należy przygotować reakcję dla enzymu wymagającego najniższego stężenia soli (w tym przypadku, KpnI), zgodnie z instrukcjami producenta, a następnie inkubować w temperaturze 37 °C przez 1 h.
- Następnie dodać 100 mM NaCl oraz 10 jednostek BglλII i inkubować przez 15 min. Produkt reakcji oczyścić zgodnie z opisem w kroku 1.1.4.
- Przetraw wektor ekspresyjny pLEXSY za pomocą BglII i Kpnzgodnie z protokołem trawienia sekwencyjnego opisanym w kroku 1.2.1.
- Przeprowadź ligację wektora pLEXSY i genu eGFP za pomocą ligazy T4 w stosunku molowym 1:3 (wektor:insert). Do probówki dodaj krótko 100 ng przetrawionego pLEXSY oraz 28 ng przetrawionego produktu eGFP. 20 µL reakcja zawierająca bufor do ligacji w stężeniu końcowym 1x oraz 3 jednostki ligazy T4 DNA. Inkubować przez noc w 4 °C.
- Transformacja komórek kompetentnych E. coli komórki, takie jak XL-10, DH5α lub DH10B, produktem ligacji uzyskanym w kroku 1.2.3, stosując standardowe protokoły transformacji33Wysiać przekształcone komórki na agar Luira-Bertaniego (LB) z ampicyliną i inkubować przez 24 h w temperaturze 30 °C do wyboru klonów rekombinantowych (plazmidy pLEXSY są bardziej stabilne w *E. coli* w 30 °C niż w 37 °C).
- Przeprowadzić skrining plazmidów pod kątem obecności wstawki za pomocą kolonialnej reakcji PCR (colony PCR).
- Wybrać pojedyncze kolonie, zawiesić w 20 µL wody wolnej od nukleaz, podgrzać w temperaturze 95 °C przez 15 min, a następnie pobrać 1 µL lizatu jako matrycy DNA do kolonialnej reakcji PCR. Należy użyć primera forward do amplifikacji eGFP, opisanego w kroku 1.1.2 (w tym przykładzie, EGFP1), oraz starter A264 (5'-CATCTATAGAGAAGTACACGTAAAAG-3') jako starter odwrotny29.
- Starter A264 został zaprojektowany tak, aby hybrydyzować 80 pz za kodonem stop wstawki w wektorach ekspresyjnych pLEXSY-2.1. Jako przykład, dla pary starterów EGFP1 + A264, zastosować protokół cyklów PCR składający się z początkowej denaturacji przez 2 min w temperaturze 94 °Cnastępnie 30 cykli po 30 s w temperaturze 94 °C, 30 s w 50 °C, oraz 1 min w 72 °CPrzeprowadź końcowy etap elongacji przez 10 min w temperaturze 72 °CStartery dodaje się do stężenia końcowego wynoszącego 0.2 µM.
UWAGA: Oczekiwany produkt z wykorzystaniem tego zestawu starterów ma długość 859 bp. Miejsca przyłączania starterów EGFP1 a A264 przedstawiono na Rycina 2.
- Przygotować oczyszczony plazmidowy DNA z pozytywnego klonu do późniejszej transfekcji, wykorzystując komercyjny zestaw do izolacji plazmidów lub standardowe wytrącanie alkaliczne33Należy użyć 50 ml kultury hodowanej przez noc w 30 °C do wyizolowania co najmniej 10 µg plazmidu/klonu pozytywnego.
- Przytnij końce produktu PCR eGFP za pomocą BglII i Kpnzgodnie z instrukcjami producenta.
2. Linearyzacja plazmidu ekspresyjnego pLEXSY
- Do trawienia enzymem SwaI (sekwencja rozpoznawana: 5'-ATTTAAAT-3') należy użyć co najmniej 10 µg oczyszczonego plazmidu pLEXSY-eGFP. Trawienie przeprowadzać przez 3-4 h w temperaturze 25 °C, a następnie przeprowadzić inaktywację termiczną w 65 °C przez 20 min.
- Produkt trawienia poddać elektroforezie w żelu agarozowym w celu rozdzielenia powstałych fragmentów. Trawienie to spowoduje powstanie dwóch fragmentów: fragmentu o wielkości 2,9 kbp, zawierającego elementy niezbędne do replikacji i selekcji w E. coli, oraz fragmentu o wielkości 7-8 kbp, reprezentującego zlinearyzowaną kasetę ekspresyjną.
- Kasetę ekspresyjną należy oczyścić przy użyciu komercyjnego zestawu do izolacji DNA z żelu agarozowego.
3. Transfekcja L. panamensis i L. donovani metodą elektroporacji
UWAGA: Leishmania jest hodowana zgodnie z opisem przedstawionym w innym opracowaniu34. W tym przykładzie promastigoty L. panamensis i L. donovani hodowano w pożywce dla owadów Schneidera, uzupełnionej o 20% (v/v) płodowej surowicy bydlęcej (FBS) oraz 50 µg/mL gentamycyny, inkubując je w temperaturze 26 °C.
- Hodować kultury pasożytów do momentu uzyskania odpowiedniej liczby promastigot w fazie logarytmicznej lub wczesnej fazie stacjonarnej, aby móc wykorzystać około 4 x 10⁷ pasożytów na transfekcję. Maksymalna gęstość komórek w kolbie hodowlanej przed osiągnięciem fazy stacjonarnej może się różnić w zależności od Leishmania gatunki oraz stopień adaptacji szczepów do warunków laboratoryjnych. W razie potrzeby połączyć zawartość kilku kolb z hodowlą.
- Odwiruj kulturę pasożytów z prędkością 2000 x g przez 3 min w temperaturze pokojowej (RT).
- Resuspendować osad w buforze do elektroporacji w 4 °C (21 mM HEPES, 137 mM NaCl, 5 mM KCl, 0,7 mM Na2HPO4, i 6 mM glukozy; pH 7,5)27 aby uzyskać stężenie 1 x 10⁸ pasożytów/ml. Inkubować w lodzie przez 10 min.
UWAGA: Bufor do elektroporacji przed użyciem musi zostać wysterylizowany poprzez filtrowanie. - Równocześnie schłodzić probówki z 2-10 µg zlinearyzowanego konstruktu pLEXSY-eGFP w maksymalnej objętości wynoszącej 50 µL wody lub buforu TRIS 10 mM (pH 8,0) oraz kuwet do elektroporacji o szerokości d = 2 mm.
- Dodaj 350 µL schłodzonych wcześniej pasożytów do probówki z linearyzowanym plazmidem i przenieść całą 400 µL do kuwety do elektroporacji na lodzie. Równocześnie należy przeprowadzić elektroporację komórek pasożyta bez plazmidowego DNA w celu uzyskania kontroli negatywnej.
- Przeprowadź elektroporację zgodnie z jednym z dwóch poniższych protokołów:
Wygaszanie wykładnicze: 450 V, 450 µF, jeden impuls.
Stała czasowa: 450 V, T = 3,5 ms, jeden impuls.
UWAGA: Protokoły te zostały przeprowadzone przy użyciu komercyjnego elektroporatora (Tabela materiałów) z modułami PC i CE. - Umieść kuwetę z powrotem na lodzie na 10 min, a następnie przenieś elektroporowane pasożyty do 5 ml odpowiedniej pożywki hodowlanej. W tym przykładzie zastosowano pożywkę dla owadów Schneidera uzupełnioną o 20% (v/v) FBS. Inkubuj w 26 °C przez 20 h.
4. Selekcja poliklonalna w hodowli
- Około 20 h po elektroporacji należy poddać hodowle obserwacji pod mikroskopem. Co najmniej połowa populacji pasożytów powinna wykazywać prawidłową morfologię i ruchliwość (promastigoty w kształcie kropli z oscylującym flagellum poruszające się w medium i/lub tworzące aktywne agregaty pasożytów). Należy dodać odpowiedni antybiotyk selekcyjny w zależności od użytego plazmidu pLEXSY. W tym przykładzie użyto pLEXSY-sat2.1, który zawiera acetylotransferazę streptotrycyny jako marker selekcji. W związku z tym jako antybiotyk selekcyjny należy zastosować nourseotrycynę w stężeniu 0,1 mg/mL.
- Należy monitorować hodowle mikroskopowo do momentu zaobserwowania wyraźnej różnicy między pasożytami elektroporowanymi z DNA plazmidowym a tymi bez niego.
- Fluorescencję pasożytów należy zweryfikować za pomocą cytometrii przepływowej.
- 1 mL hodowli w fazie stacjonarnej odwirować przy 2 000 x g przez 3 min w RT. Przemyć dwukrotnie w PBS i zawiesić końcowy osad w 1 mL PBS.
UWAGA: Fluorescencję eGFP można wykryć w kanale FL1 większości komercyjnych cytometrów. Ustawienia wzmocnienia (gain) dla rozpraszania przedniego i bocznego oraz dla kanału FL1 mogą się różnić w zależności od cytometru. W tym przykładzie użyto cytometru CyFlow space (Sysmex). - Przeanalizować próbki, zbierając 20 000 zdarzeń przy prędkości 0,5 µL/s, ustawiając wartości wzmocnienia dla kanałów rozpraszania przedniego (FSC), rozpraszania bocznego (SSC) i fluorescencji 1 (FL-1) odpowiednio na 225,0, 200,0 i 520,0. Przeanalizować próbkę kontrolną z niefluorescencyjnymi pasożytami, aby wyznaczyć populację pasożytów na wykresie kropkowym FSC względem SSC.
- Utworzyć bramkę (G1) obejmującą populację pasożytów i przefiltrować kanał FL-1 przez tę bramkę w celu określenia autofluorescencji promastigot i ustawienia bramki zakresu (G2) dla kanału FL-1.
- Przeanalizować transfekowane pasożyty, aby zweryfikować obecność fluorescencji. Zapisać odsetek pasożytów w G1 wykazujących fluorescencję oraz średnią intensywność fluorescencji w G2.
- 1 mL hodowli w fazie stacjonarnej odwirować przy 2 000 x g przez 3 min w RT. Przemyć dwukrotnie w PBS i zawiesić końcowy osad w 1 mL PBS.
5. Potwierdzenie integracji genomicznej
UWAGA: Integrację kasety ekspresyjnej pLEXSY-eGFP można potwierdzić za pomocą diagnostycznej reakcji PCR, stosując starter forward hybrydyzujący z kasetą ekspresyjną (zależnie od użytego wektora pLEXSY-2.1) oraz starter reverse F3002 (5'-CTGCAGGTTCACCTACAGCTAC-3') hybrydyzujący z sekwencją chromosomalną flankującą ssu, która nie występuje w kasecie ekspresyjnej. W niniejszym przykładzie zastosowano starter forward F2999 (5'-CCTAGTATGAAGATTTCGGTGATC-3'), ponieważ hybrydyzuje on w kasecie ekspresyjnej pLEXSY-sat2.1. Schematyczna reprezentacja zintegrowanej kasety ekspresyjnej oraz miejsc przyłączania starterów dla diagnostycznej reakcji PCR przedstawiona jest na Rysunku 2.
- Oczyść genomowe DNA z 2-5 mL hodowli pasożyta w fazie stacjonarnej, stosując konwencjonalną ekstrakcję fenol/chloroform35 lub zestaw komercyjny.
- Przeprowadź diagnostyczną reakcję PCR dla pLEXSY-sat2.1, stosując protokół cykliczny obejmujący wstępną denaturację przez 2 min w 94 °C, a następnie 30 cykli: 30 s w 94 °C, 30 s w 53 °C oraz 1 min w 72 °C. Wykonaj końcowy etap elongacji przez 10 min w 72 °C. Primery należy dodać do końcowego stężenia 0.2 µM.
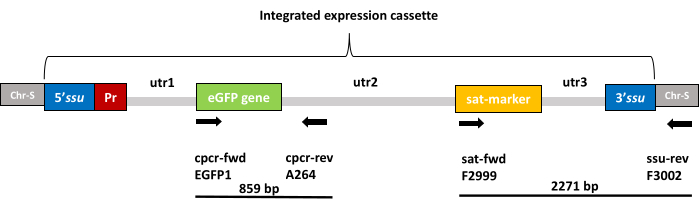
Rysunek 2: Schematyczny przedstawienie zintegrowanej kasety ekspresyjnej. Pola oznaczone jako Chr-S (szary) reprezentują sąsiednie sekwencje chromosomowe locus 18S rRNA (ssu), w które wbudowana jest kaseta ekspresyjna. Zintegrowana kaseta ekspresyjna składa się z sekwencji 5' i 3' (niebieski) do rekombinacji homologicznej w locus ssu, dodatkowego promotora rybosomalnego Leishmania (czerwony) w celu zwiększenia produkcji białka, genu eGFP (zielony), genu markera selekcyjnego (żółty) oraz trzech niezakodowanych regionów (jasnoszary), tj. utr1, 2 i 3, które zapewniają sygnały splicingowe dla posttranskrypcyjnego przetwarzania mRNA w celu optymalizacji ekspresji eGFP i markera selekcyjnego w pasożytach Leishmania. Miejsca przyłączania starterów forward i reverse używanych do weryfikacji obecności wstawki za pomocą colony PCR (krok 1.2.5) są zaznaczone czarnymi strzałkami odpowiednio jako cpcr-fwd (starter EGFP1) i cpcr-rev (starter A264), które wyznaczają produkt o długości 859 bp. Miejsca przyłączania starterów forward i reverse używanych do weryfikacji integracji genomicznej za pomocą diagnostycznego PCR (krok 5) są zaznaczone czarnymi strzałkami odpowiednio jako sat-fwd (starter F2999) i ssu-rev (starter F3002), które wyznaczają produkt o długości 2,271 bp. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Klonowanie metodą rozcieńczeń ograniczających (opcjonalnie)
- Po potwierdzeniu fluorescencji za pomocą cytometrii przepływowej, przygotować rozcieńczenie rekombinowanych pasożytów o stężeniu pięciu promastigot/mL36.
- Do każdej studzienki płytki 96-dołkowej dodać 100 µL tego rozcieńczenia. W ten sposób płytki są zasiewane ze średnią gęstością 0,5 promastigota/studzienkę, co zapewnia, że niektóre studzienki otrzymają pojedynczego pasożyta, przy jednoczesnym zminimalizowaniu prawdopodobieństwa wystąpienia więcej niż jednego pasożyta w studzience36.
- Pozostawić płytkę w spokoju przez co najmniej 12 h. Monitorować płytkę mikroskopowo przy minimalnym powiększeniu 100x, aż do momentu wykrycia wzrostu pasożytów w studzienkach.
- Gdy studzienka płytki zostanie wypełniona przez pasożyty, wykorzystać jej zawartość do zaszczepienia hodowli o objętości 5 mL. Proces ten trwa od 1 do 2 tygodni.
- Gdy hodowle zasiane pojedynczymi klonami osiągną fazę stacjonarną, zweryfikować fluorescencję za pomocą cytometrii przepływowej, zgodnie z opisem w kroku 4.3. Wybrać klony do dalszych analiz in vitro oraz in vivo na podstawie procentowego udziału fluorescencyjnych pasożytów oraz średniej intensywności fluorescencji mierzonej w kanale FL-1. Należy dążyć do uzyskania klonów, w których 98%-99% pasożytów wykazuje fluorescencję, i wybierać te o najwyższej średniej intensywności fluorescencji.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Po skonstruowaniu konstruktu pLEXSY-eGFP i transformacji kompetentnych komórek E. coli, kolonie zawierające konstrukt z insertem eGFP wygenerują produkt o wielkości około 859 bp po przeprowadzeniu kolonialnej PCR opisanej w sekcji 1.2 (Rycina 3A). Całkowite trawienie oczyszczonego plazmidu z pozytywnych kolonii za pomocą enzymu SwaI powinno dać dwa charakterystyczne fragmenty w elektroforezie żelowej: fragment o wielkości 2,9 kbp, będący częścią wektora PLEXSY zawierającą w...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zalety i wady różnych genów reporterowych badano u kilku pasożytniczych pierwotniaków. Wśród nich GFP i eGFP są wewnętrznie fluorescencyjne i umożliwiają łatwą kwantyfikację i obrazowanie. Aktywność fluorescencyjną tych białek można wykryć przy minimalnej manipulacji za pomocą mikroskopii fluorescencyjnej, fluorymetrii lub cytometrii przepływowej. Przeprowadzono niewiele badań nad generowaniem L wykazującego ekspresję GFP. (Viannia), pomimo wykazanej odporności GFP i ich pochodnych jako genów reporterow...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez Secretaría Nacional de Ciencia, Tecnología e Innovación (SENACYT), Panamá, numer grantu NI-177-2016, oraz Sistema Nacional de Investigación (SNI), Panamá, numery grantów SNI-169-2018, SNI-008-2022 i SNI-060-2022.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 96 dołków Mikropłytki | Corning | CLS3340 | Płaskie dno przezroczyste, polistyren, sterylne, pokrywka |
| Agaroza | Sigma-Aldrich | A4718 | |
| Sól sodowa ampicyliny | Sigma-Aldrich | A8351 | BioXtra, odpowiednia do hodowli komórkowych |
| BglII enzym restrykcyjny | New England BioLabs | R0144S | 2,000 jednostek. 10,000 jednostek/ml |
| Kolby do hodowli komórkowych | Corning | CLS430168 | Powierzchnia 25 cm2, szyjka skośna, nakrętka (uszczelka korkowa) |
| System obrazowania | ChemiDoc Bio-Rad | 17001401 | |
| CyFlow Space | Sysmex | Niedostępne | |
| D-(+)-Glukoza | Sigma-Aldrich | G7021 | proszek, Bioodczynnik, odpowiedni do hodowli komórkowej, odpowiedni do hodowli komórek owadów, odpowiedni do hodowli komórek roślinnych, ≥ 99,5% |
| Płodowa surowica bydlęca | Sigma-Aldrich | F7524 | |
| Bufor ładujący żel | Sigma-Aldrich | G2526 | Szybkość migracji różni się w zależności od składu żelu. Rozcieńczyć próbką w stosunku 1:3 do 1:6 przed załadowaniem. |
| System elektroporacji Gene Pulser Xcell | Bio-Rad | 1652660 | System składa się z jednostki głównej, dwóch modułów dodatkowych, przedłużacza pojemności (moduł CE) i kontrolera impulsów (moduł PC) oraz komory kuwety ShockPod. |
| Kuwety do elektroporacji Gene Pulser/MicroPulser | Bio-Rad | 1652086 | opakowanie 50 szt., 0,2 cm– szczelinowa sterylna kuweta do elektroporacji, do użytku z systemami Gene Pulser i MicroPulser, dla ssaków i innych komórek eukariotycznych |
| Roztwór gentamycyny | Sigma-Aldrich | G1397 | 50 mg / ml w wodzie dejonizowanej, ciecz, 0,1 μ m filtrowany, BioReagent, odpowiedni do hodowli komórkowych |
| GoTaq Long PCR Master Mix | Promega | M4021 | |
| HEPES roztwór | Sigma-Aldrich | H0887 | 1 M, pH 7,0-7,6, sterylnie filtrowany, BioReagent, odpowiedni do hodowli komórkowych |
| Mikroskop odwrócony | Olympus | IXplore Standard | |
| KpnEnzym restrykcyjny HF | New England BioLabs | R3142S | 4 000 jednostek. 20 000 jednostek/ml |
| bulion LB z agarem | Sigma-Aldrich | L3147 | Wysoce referencyjne, bogate w składniki odżywcze pożywki w proszku do wzrostu drobnoustrojów z agarem, odpowiednie do regularnych E.coli kultura. |
| Rosół LB | Sigma-Aldrich | L2542 | Płynna pożywka do wzrostu mikroorganizmów |
| Mini-Sub Cell GT Poziomy system elektroforezy | Bio-Rad | 1640300 | Mini poziomy system elektroforezy, zawiera grzebienie 8- i 15-dołkowe, 7 cm x 10 cm Przezroczysta taca |
| UV pEGFP-N1-1x | Addgene | 172281 | Ekspresja mRNA eGFP połączona z 1 powtórzeniem tandemowym sekwencji 50-zasadowej |
| Zestaw ekspresyjny pLEXSYcon2.1 | Jena Bioscience | EGE-1310sat | Zawiera integracyjny konstytutywny wektor ekspresyjny pLEXSY-sat2.1. Dobór antybiotyków transfektantów z Nourseothricin (NTC, clonNAT). Zawiera wszystkie startery do diagnostycznych PCR i sekwencjonowania. |
| Chlorek potasu | Millipore | 529552 | klasa biologii molekularnej - CAS 7447-40-7 - Calbiochem |
| PureYield Plasmid Miniprep System | Promega | A1222 | do 15 μ g plazmidu gotowego do transfekcji z 3 ml hodowli. |
| Schneider′ s Pożywka dla owadów | Sigma-Aldrich | S0146 | Pożywka używana w naszym laboratorium do hodowli Leishmania. |
| SOC Medium | Sigma-Aldrich | S1797 | |
| Chlorek sodu | Sigma-Aldrich | S3014 | do biologii molekularnej, DNazy, RNazy i proteazy, nie wykryto, ≥ 99% (miareczkowanie) |
| Fosforan sodu dwuzasadowy | Sigma-Aldrich | RDD038 | BioReodczynnik, odpowiedni do hodowli komórkowych, odpowiedni do hodowli komórek owadów, ≥ 99,0%, sypki, |
| enzym restrykcyjny | New England BioLabs | R0604S | 2 000 jednostek. 10 000 jednostek/ml |
| Filtry strzykawkowe | Corning | CLS431212 | membrana z regenerowanej celulozy, średnica 4 mm, wielkość porów 0,2 μ m |
| T100 Thermal Cycler | Bio-Rad | 1861096 | System termocyklera, zawiera 96-dołkowy termocykler, przewód zasilający, pierścień podtrzymujący rurkę |
| Ligaza DNA T4 | Promega | M1801 | Łączy dwie nici DNA ze spójnymi lub końcami |
| Bufor Tris-Boran-EDTA | Sigma-Aldrich | T4415 | BioReagent, odpowiedni do elektroforezy, 10& razy koncentrat |
| Wizard Genomic DNA Zestaw do oczyszczania | Promega | A1120 | |
| Wizard SV Żel i system czyszczenia PCR | Promega | A9285 | |
| XL10-Gold Ultrakompetentne ogniwa | Agilent | 200317 | XL10-Gold Kanr, 10 x 0,1 mL. Zawiera gen oporności na kanamycynę na episomie F', do niezwykle wymagającego klonowania wektorów odpornych na chloramfenikol. Sprawność: > 5 x 10 9 transformantów/&mikro; g pUC18 DNA. |
Bibliografia
- Alvar, J., et al. Leishmaniasis worldwide and global estimates of its incidence. PLoS One. 7 (5), e35671(2012).
- Franssen, S. U., et al. Global genome diversity of the Leishmania donovani complex. eLife. 9, e51243(2020).
- Saldaña, A., et al. Clinical cutaneous leishmaniasis rates are associated with household Lutzomyia gomezi, Lu. Panamensis, and Lu. trapidoi abundance in Trinidad de Las Minas, western Panama. The American Journal of Tropical Medicine and Hygiene. 88 (3), 572-574 (2013).
- Ramírez, J. D., et al. Taxonomy, diversity, temporal and geographical distribution of Cutaneous Leishmaniasis in Colombia: A retrospective study. Scientific Reports. 6, 28266(2016).
- Ponte-Sucre, A., et al. Drug resistance and treatment failure in leishmaniasis: A 21st century challenge. PLoS Neglected Tropical Diseases. 11 (12), e0006052(2017).
- Croft, S. L., Seifert, K., Yardley, V. Current scenario of drug development for leishmaniasis. Indian Journal of Medical Research. 123 (3), 399-410 (2006).
- Croft, S. L., Yardley, V., Kendrick, H. Drug sensitivity of Leishmania species: some unresolved problems. Transactions of the Royal Society of Tropical Medicine and Hygiene. 96, S127-S129 (2002).
- Sereno, D., Cordeiro da Silva, A., Mathieu-Daude, F., Ouaissi, A. Advances and perspectives in Leishmania cell based drug-screening procedures. Parasitology International. 56 (1), 3-7 (2007).
- Don, R., Ioset, J. R. Screening strategies to identify new chemical diversity for drug development to treat kinetoplastid infections. Parasitology. 141 (1), 140-146 (2014).
- Sereno, D., Roy, G., Lemesre, J. L., Papadopoulou, B., Ouellette, M. DNA transformation of Leishmania infantum axenic amastigotes and their use in drug screening. Antimicrobial Agents and Chemotherapy. 45 (4), 1168-1173 (2001).
- Roy, G., et al. Episomal and stable expression of the luciferase reporter gene for quantifying Leishmania spp. infections in macrophages and in animal models. Molecular and Biochemical Parasitology. 110 (2), 195-206 (2000).
- Lang, T., Goyard, S., Lebastard, M., Milon, G. Bioluminescent Leishmania expressing luciferase for rapid and high throughput screening of drugs acting on amastigote-harbouring macrophages and for quantitative real-time monitoring of parasitism features in living mice. Cellular Microbiology. 7 (3), 383-392 (2005).
- Ashutosh, G. S., Ramesh, S. S., Goyal, N. Use of Leishmania donovani field isolates expressing the luciferase reporter gene in in vitro drug screening. Antimicrobial Agents and Chemotherapy. 49 (9), 3776-3783 (2005).
- Buckner, F. S., Wilson, A. J. Colorimetric assay for screening compounds against Leishmania amastigotes grown in macrophages. The American Journal of Tropical Medicine and Hygiene. 72 (5), 600-605 (2005).
- Okuno, T., Goto, Y., Matsumoto, Y., Otsuka, H., Matsumoto, Y. Applications of recombinant Leishmania amazonensis expressing egfp or the beta-galactosidase gene for drug screening and histopathological analysis. Experimental Animals. 52 (2), 109-118 (2003).
- Kamau, S. W., Grimm, F., Hehl, A. B. Expression of green fluorescent protein as a marker for effects of antileishmanial compounds in vitro. Antimicrobial Agents and Chemotherapy. 45 (12), 3654-3656 (2001).
- Singh, N., Dube, A. Short report: fluorescent Leishmania: application to anti-leishmanial drug testing. The American Journal of Tropical Medicine and Hygiene. 71 (4), 400-402 (2004).
- Dube, A., Singh, N., Sundar, S., Singh, N. Refractoriness to the treatment of sodium stibogluconate in Indian kala-azar field isolates persist in in vitro and in vivo experimental models. Parasitology Research. 96 (4), 216-223 (2005).
- Chan, M. M. Y., Bulinski, J. C., Chang, K. P., Fong, D. A microplate assay for Leishmania amazonensis promastigotes expressing multimeric green fluorescent protein. Parasitology Research. 89 (4), 266-271 (2003).
- Boucher, N., McNicoll, F., Dumas, C., Papadopoulou, B. RNA polymerase I-mediated transcription of a reporter gene integrated into different loci of Leishmania. Molecular and Biochemical Parasitology. 119 (1), 153-158 (2002).
- da Silva Santos, A. C., Moura, D. M. N., dos Santos, T. A. R., de Melo Neto, O. P., Pereira, V. R. A. Assessment of Leishmania cell lines expressing high levels of beta-galactosidase as alternative tools for the evaluation of anti-leishmanial drug activity. Journal of Microbiological Methods. 166, 105732(2019).
- Calvo-Álvarez, E., et al. Infrared fluorescent imaging as a potent tool for in vitro, ex vivo and in vivo models of visceral leishmaniasis. PLoS Neglected Tropical Diseases. 9 (3), 0003666(2015).
- García-Bustos, M. F., et al. Development of a fluorescent assay to search new drugs using stable tdtomato-leishmania, and the selection of galangin as a candidate with anti-leishmanial activity. Frontiers in Cellular and Infection Microbiology. 11, 666746(2021).
- Singh, N., Gupta, R., Jaiswal, A. K., Sundar, S., Dube, A. Transgenic Leishmania donovani clinical isolates expressing green fluorescent protein constitutively for rapid and reliable ex vivo drug screening. Journal of Antimicrobial Chemotherapy. 64 (2), 370-374 (2009).
- De Rycker, M., et al. Comparison of a high-throughput high-content intracellular Leishmania donovani assay with an axenic amastigote assay. Antimicrobial Agents and Chemotherapy. 57 (7), 2913-2922 (2013).
- Peña, I., et al. New compound sets identified from high throughput phenotypic screening against three kinetoplastid parasites: an open resource. Scientific Reports. 5, 8771(2015).
- Bolhassani, A., et al. Fluorescent Leishmania species: development of stable GFP expression and its application for in vitro and in vivo studies. Experimental Parasitology. 127 (3), 637-645 (2011).
- Breitling, R., et al. Non-pathogenic trypanosomatid protozoa as a platform for protein research and production. Protein Expression and Purification. 25 (2), 209-218 (2002).
- Pulido, S. A., et al. Improvement of the green fluorescent protein reporter system in Leishmania spp. for the in vitro and in vivo screening of antileishmanial drugs. Acta Tropica. 122 (1), 36-45 (2012).
- Bastos, M. S. E., et al. Achievement of constitutive fluorescent pLEXSY-egfp Leishmania braziliensis and its application as an alternative method for drug screening in vitro. Memórias do Instituto Oswaldo Cruz. 112 (2), 155-159 (2017).
- Vincze, T., Posfai, J., Roberts, R. J. NEBcutter: A program to cleave DNA with restriction enzymes. Nucleic Acids Research. 31 (13), 3688-3691 (2003).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Green, M., Sambrook, J. Molecular Cloning: A Laboratory Manual. Fourth Edition. , Cold Spring Harbor Laboratory Press. (2012).
- Santarém, N., et al. The impact of distinct culture media in Leishmania infantum biology and infectivity. Parasitology. 141 (2), 192-205 (2014).
- Medina-Acosta, E., Cross, G. A. Rapid isolation of DNA from trypanosomatid protozoa using a simple "mini-prep" procedure. Molecular and Biochemical Parasitology. 59 (2), 327-329 (1993).
- Ye, M., Wilhelm, M., Gentschev, I., Szalay, A. A modified limiting dilution method for monoclonal stable cell line selection using a real-time fluorescence imaging system: a practical workflow and advanced applications. Methods and Protocols. 4 (1), 16(2021).
- Varela, M. R. E., et al. Leishmania (Viannia) panamensis: an in vitro assay using the expression of GFP for screening of antileishmanial drug. Experimental Parasitology. 122 (2), 134-139 (2009).
- Komura, T., et al. ER stress induced impaired TLR signaling and macrophage differentiation of human monocytes. Cellular Immunology. 282 (1), 44-52 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
