Obecny protokół opisuje obrazowanie życia fluorescencji NAD(P)H eksplantowanego jelita mysiego zakażonego naturalnym pasożytem Heligmosomoides polygyrus, co pozwala na badanie procesów metabolicznych zarówno w tkankach gospodarza, jak i pasożyta w sposób przestrzennie rozdzielczy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Obrazowanie czasu życia fluorescencji NAD(P)H do analizy metabolicznej jelita myszy i pasożytów podczas infekcji nicieniami
W tym artykule
Podsumowanie
Streszczenie
Pasożyty generalnie mają negatywny wpływ na zdrowie swojego żywiciela. Stanowią one ogromne obciążenie dla zdrowia, ponieważ w perspektywie długoterminowej wpływają na zdrowie zarażonych ludzi lub zwierząt, a tym samym wpływają na wyniki rolnicze i społeczno-gospodarcze. Opisano jednak efekty immunoregulacyjne wywołane przez pasożyty, o potencjalnym znaczeniu terapeutycznym w chorobach autoimmunologicznych. Chociaż metabolizm zarówno żywiciela, jak i pasożytów przyczynia się do ich obrony i jest podstawą przetrwania nicieni w jelicie, pozostaje on w dużej mierze niedostatecznie zbadany z powodu braku odpowiednich technologii. Opracowaliśmy i zastosowaliśmy obrazowanie czasu życia fluorescencji NAD(P)H do eksplantowanej mysiej tkanki jelitowej podczas infekcji naturalnym nicieniem Heligmosomoides polygyrus, aby zbadać procesy metaboliczne zarówno u żywiciela, jak i pasożytów w sposób przestrzennie rozwiązany. Wykorzystanie czasu trwania fluorescencji koenzymów dinukleotydu nikotynamidoadeninowego (NADH) i fosforanu dinukleotydu nikotynamidoadeninowego (NADPH), zwanych dalej NAD(P)H, które są zachowane między gatunkami, zależy od ich statusu wiązania i miejsca wiązania enzymów katalizujących procesy metaboliczne. Koncentrując się na enzymach zależnych od NAD (P) H, wyróżniono szlaki metaboliczne związane z glikolizą beztlenową, fosforylacją oksydacyjną / glikolizą tlenową i wybuchem oksydacyjnym opartym na NOX, jako głównym mechanizmem obronnym, a także scharakteryzowano wzajemny oddziaływał metaboliczny między gospodarzem a pasożytem podczas infekcji.
Wprowadzenie
Infekcje pasożytnicze stanowią ogromne obciążenie dla zdrowia ludzkiego1,2. W krajach uprzemysłowionych zaobserwowano korelację między wzrostem zachorowań na choroby autoimmunologiczne a spadkiem zakażeń pasożytniczych. Wiadomo, że pasożyty mogą mieć korzystne działanie poprzez tłumienie nadmiernej odpowiedzi immunologicznej gospodarza. H. polygyrus jest naturalnym pasożytem występującym w jelicie u gryzoni, a pasożyt ten jest znany z indukowania mechanizmów immunoregulacyjnych, które zmniejszają przeciwpasożytniczą odpowiedź immunologiczną gospodarza poprzez, między innymi, indukcję regulatorowych limfocytów T (Treg) u zakażonego gospodarza3,4,5,6,7,8,9,10,11. Te mechanizmy regulacyjne są szczególnie interesujące w przypadku zwyrodnieniowych chorób autoimmunologicznych.
Analiza wzajemnych oddziaływań metabolicznych między gospodarzem a nicieniami jelitowymi pozostaje powszechnie zaniedbywana, chociaż metabolizm odgrywa ważną rolę zarówno u gospodarza, jak i pasożytów dla obrony, przetrwania i funkcjonowania. Proponujemy adaptację i zastosowanie obrazowania czasu życia fluorescencji NADH i NADPH po wzbudzeniu dwufotonowym, technologii już szeroko stosowanej w różnych sytuacjach fizjologicznych i patofizjologicznych w komórkach i tkankach ssaków12, w celu korelacyjnego zbadania metabolizmu gospodarza i nicieni w żywych tkankach.
NADH i NADPH, określane jako NAD(P)H, są wszechobecnymi cząsteczkami, które są zachowane we wszystkich komórkowych formach życia i odgrywają rolę koenzymów w różnych szlakach metabolicznych. Na przykład biorą udział w produkcji energii, biosyntezie redukcyjnej i produkcji reaktywnych form tlenu (ROS) za pośrednictwem oksydazy NADPH, które są głównie związane z obroną komórek i komunikacją komórkową13,14,15,16,17,20. Oba koenzymy emitują fluorescencję przy ~450 nm po wzbudzeniu dwufotonowym przy 750 nm, co pozwala na bezmarkerowe obrazowanie metaboliczne w komórkach i tkankach19,21. Wzbudzenie zarówno NADH, jak i NADPH tylko jedną długością fali jest możliwe dzięki ich podobnym i dość szerokim widmom wzbudzenia dwufotonowego21.
Czas trwania fluorescencji koenzymu NAD(P)H jest bezpośrednio zależny od enzymu, z którym się wiąże18,21,22,23. Ze względu na swoją strukturę chemiczną pozwalającą na wewnątrzcząsteczkowy transfer energii, wzbudzona cząsteczka NADH lub NADPH traci energię w wewnętrznych procesach konwersji, w tempie zależnym od jej właściwości wiążących, do enzymów (katalizatora), zanim zrelaksuje się i wyemituje foton fluorescencyjny. Ten okres życia daje wgląd w miejsce wiązania NAD(P)H z enzymem, a tym samym zachodzącą preferencyjną reakcję biochemiczną19,21,22,23,24,25. Czas trwania fluorescencji wolnych cząsteczek NADH i NADPH wynosi ~450 ps, podczas gdy czas ich fluorescencji po związaniu z enzymem jest znacznie dłuższy (~2,000 ps) i zależy od miejsca ich wiązania na danym enzymie21.
Istnieje ponad 370 enzymów zaangażowanych w procesy związane z NAD(P)H; jednak tylko najliczniejsze będą w stanie przyczynić się do wynikowego czasu życia fluorescencji NAD(P)H w zakresie wzbudzenia mikroskopu. Korzystając z danych RNASeq z komórek ssaków, zidentyfikowaliśmy najliczniejsze enzymy zależne od NAD(P)H i wygenerowaliśmy odniesienie do czasu życia fluorescencji, aby zinterpretować dane wygenerowane w próbkach tkanek i komórek18. W związku z tym w pracy tej rozróżniono na przykład preferencyjną aktywność dehydrogenazy mleczanowej (LDH), która jest związana z beztlenowymi szlakami metabolicznymi glikolitów, a aktywnością dehydrogenazy izocytrynianowej (IDH) i dehydrogenazy pirogronianowej (PDH), które są głównie zaangażowane w szlaki metaboliczne glikolizy tlenowej/fosforylacji oksydacyjnej16,20. Dodatkowo, wiązanie NADPH z oksydazami NADPH, które są enzymami głównie odpowiedzialnymi za wybuch oksydacyjny, można łatwo rozwiązać ze względu na charakterystyczne położenie tych enzymów w komórce (związane z błoną) oraz ze względu na szczególnie długi czas życia fluorescencji NADPH (3,650 ps)18,24,29,30,32. Dane RNASeq z H. polygyrus pokazują, że odniesienie wygenerowane dla komórek ssaków odnosi się również w formie dostosowanej do tego nicienia27.
Stąd, w tej pracy, wykonując obrazowanie życia fluorescencji NAD(P)H (FLIM) w świeżo eksplantowanych próbkach dwunastnicy myszy zakażonych H. polygyrus, uzyskano informacje na temat stosunku między wolnym a związanym z enzymem NAD(P)H, które przedstawiały ogólną aktywność metaboliczną we wszystkich tkankach, jak również przeważający aktywny enzym w każdym pikselu obrazu (tj. enzym, z którym NAD(P)H preferencyjnie wiąże się w tym konkretnym miejscu). Sukces tych eksperymentów zależy od dokładnego przygotowania próbki z eksplantowanego jelita, wiarygodnego obrazowania na żywo czasu życia fluorescencji NAD(P)H w rozdzielczości subkomórkowej oraz standaryzowanej oceny danych, jak omówiono w tym protokole.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty przeprowadzono zgodnie z krajowymi wytycznymi dotyczącymi ochrony zwierząt, a protokół został zatwierdzony przez niemiecką komisję etyki ds. ochrony zwierząt (G0176/16 i G0207/19). Opisany protokół obejmuje akwizycję danych oraz ewaluację danych z obrazowania czasu życia fluorescencji NAD(P)H, co pozwala na ocenę ogólnej aktywności metabolicznej i specyficznych szlaków metabolicznych zarówno w jelitach gospodarza, jak i u pasożytów po zakażeniu naturalnym mysim nicieniem jelitowym, H. polygyrus. W tym celu samice myszy C57BL/6 w wieku 10-12 tygodni zakażono 200 larwami stadium 3 (L3). W różnych punktach czasowych po zakażeniu myszy uśpiono, a następnie wycięto dwunastnice i przygotowano je do obrazowania zgodnie z wcześniej opisaną metodą33. W celach kontrolnych analogicznie przygotowano i zobrazowano dwunastnice myszy niezakażonych, o tej samej płci i wieku. Aby zachować właściwości tkanki niezbędne do dalszego obrazowania i analizy, próbki muszą zostać przetworzone natychmiast po wyjęciu, a kolejne etapy (kroki 1.1-1.7) muszą zostać wykonane sprawnie (Rysunek 1B).
1. Przygotowanie próbki
- Odciąć fragmenty o długości ~1 cm z początkowo wyciętego dwunastnicy.
- Przykleić wyprostowaną rurkę tkankową na środku małej płytki Petriego za pomocą szybko utwardzającego się kleju tkankowego (średnica 47 mm, wysokość brzegu 10 mm, patrz Tabela materiałów) (Rysunek 1A2).
- Za pomocą mikro-pędzelka nanieść cienką warstwę dodatkowego kleju na dno płytki Petriego na dużym obszarze wokół tkanki (Rysunek 1A2).
- Używając tępych nożyczek, wykonać nacięcie wzdłuż całej długości fizycznie unieruchomionego jelita w pobliżu dna płytki Petriego (Rysunek 1A3).
- Rozłożyć jelito za pomocą tępych pęset, tak aby strona abluminalna w pełni stykała się z klejem. W ten sposób jelito pozostaje unieruchomione przez klej stroną luminalną skierowaną do góry (Rysunek 1A4).
- W przypadku zainfekowanej myszy, policzyć nicienie pod stereomikroskopem (powiększenie 10x), aby upewnić się, że infekcja przebiegła pomyślnie (Rysunek 1A5).
- Zabezpieczyć jelito przed wysychaniem za pomocą agarozy. Zastosowano agarozę 0,5%-0,9%, aby chronić wrażliwą tkankę jelita przed poparzeniem, ze względu na jej niską temperaturę topnienia wynoszącą około 38 °C. Pobrać 1 mL agarozy do pipety i ostrożnie nalać na jelito, delikatnie dotykając końcówką pipety tkanki, tak aby cienka warstwa o grubości około 0,5 mm całkowicie pokryła tkankę (Rysunek 1A6).
- Dopełnić płytki Petriego z próbkami zabezpieczonymi agarozą roztworem PBS (10%) w temperaturze pokojowej, a następnie zamknąć je pokrywką. Próbki można obrazować bezpośrednio lub umieścić na lodzie w termoboksie w kolejce do pomiaru. Umieścić pierwszą przygotowaną próbkę pod obiektywem mikroskopu na płytce grzewczej ustawionej na 37 °C (Rysunek 1A8).
2. Obrazowanie
UWAGA: System mikroskopowy wykorzystany do przeprowadzenia NAD(P)H-FLIM w próbkach tkanki dwunastniczej zainfekowanej i zdrowej składa się z urządzeń wymienionych i opisanych na Rysunku 2 oraz w Tabeli materiałów. Jako oprogramowanie sterujące dla wszystkich użytych modułów należy wykorzystać ImSpector 208.
- Aby wstępnie zlokalizować obszar zainteresowania (ROI), umieść próbkę w szalce Petriego pod obiektywem i przemieszczaj się ręcznie w płaszczyźnie x i y, aby znaleźć odpowiedni ROI poprzez inspekcję wizualną w trybie szerokopolowej mikroskopii fluorescencyjnej.
- Przełącz system obrazowania na wzbudzenie dwufotonowe, korzystając z detekcji PMT lub detekcji czasowo-skorelowanego liczenia pojedynczych fotonów (TCSPC), zmieniając tryby w oprogramowaniu. Należy szczególną uwagę zwrócić na to, aby otoczenie było ciemne i wolne od wibracji, osłonić mikroskop zasłonami światłoszczelnymi i, jeśli to możliwe, użyć pneumatycznego stołu optycznego.
- Zanurz obiektyw w szalce Petriego z próbką za pomocą oprogramowania sterującego, klikając ikonę lens-system i obracając kółkiem myszy w celu zmiany pozycji z.
- Dostrój laser do 765 nm i ustaw maksymalną moc lasera na 10%, co odpowiada 30 mW pod obiektywem, wpisując żądaną długość fali w panelu długości fal oprogramowania. W razie potrzeby dostosuj moc lasera. Pomiary wykonuj przy wzmocnieniu poniżej 40% (~30 mW do 100 mW), aby uniknąć fotouszkodzeń tkanki i niepożądanych zmian metabolicznych.
- W oprogramowaniu ustaw rozmiar kroku stolika z na 2 µm, co odpowiada rozdzielczości osiowej mikroskopu przy 765 nm w tkance.
- Ustaw częstotliwość skanowania linii na 400 Hz w panelu luster galwanometrycznych, co skutkuje czasem przebywania wiązki na pikselu wynoszącym 4,95 µs.
- Ustaw uśrednianie obrazu z dwóch do czterech obrazów, wybierając liczbę uśrednień z menu rozwijanego w oprogramowaniu (tzn. zeskanuj ROI od dwóch do czterech razy, aby uzyskać gładsze obrazy). W ten sposób całkowity czas przebywania wiązki na pikselu zwiększa się do 9,9-19,8 µs, co pozwala uzyskać wyższy stosunek sygnału do szumu (SNR) w procesie analizy.
- Ustaw pole widzenia (FOV) obrazu na 505 pikseli x 505 pikseli (500 x 500 µm²), wybierając parametry w panelu FOV w oprogramowaniu.
- Przed każdym pomiarem skalibruj czas modułu, aby zapewnić optymalne działanie elektroniki TCSPC, klikając initialize w oknie kalibracji w menu sprzętowym dla TCSPC.
- Dostrój zewnętrznie szybką fotodiodę w celu wykrycia ciągu impulsów lasera Ti:Sa, korzystając z szybkiego oscyloskopu.
UWAGA: Sygnał z fotodiody jest używany do wyzwalania detekcji hPMT i liczenia fotonów przez TCSPC względem impulsu wzbudzenia. Detekcja jest powtarzana co 12,5 ns (tzn. czas między dwoma kolejnymi impulsami lasera), co odpowiada częstotliwości repetycji lasera Ti:Sa (80 MHz). - Zdefiniuj zakres głębokości pomiaru, ustawiając najpierw uśrednianie na 1 i wzmocnienie mocy lasera na ~10%, a następnie uruchamiając tryb wideo (kliknij przycisk video), wyszukując głębokość, z której nadal można pozyskać sygnał poprzez ponowne kliknięcie ikony lens system i użycie kółka myszy do zagłębiania się w próbkę przy stopniowym zwiększaniu wzmocnienia.
- Dla obrazów NAD(P)H-FLIM próbek tkankowych mierzonych w trybie FLIM, ustaw system na 765 nm przy maksymalnej nominalnej mocy 100 mW. Detekcję sygnału fluorescencji NAD(P)H (466/60 nm) wykonaj za pomocą hybrydowego PMT przy wzmocnieniu 97%, ustawionym w oprogramowaniu. Moduł TCSPC liczy fotony w 227 oknach czasowych (binach), z których każde trwa 55 ps.
- Podczas pomiaru w oprogramowaniu kliknij prawym przyciskiem myszy na wyświetlany obraz i wybierz display > T-PROFILE, aby zwizualizować krzywą zaniku zarejestrowaną przez system.
- Zanotuj liczbę binów przed impulsem lasera na krzywej zaniku do późniejszej analizy.
- Pozyskaj dane, klikając start measurement.
UWAGA: Dane muszą być zgodne z określonym formatem. Każdy przekrój, zarejestrowany na dowolnej głębokości tkanki, jest oddzielony odległością 2 µm i ma powierzchnię 500 µm x 500 µm; przekroje są pozyskiwane jako stos warstw o wymiarach 500 µm x 500 µm przy 227 x 55 ps (Rycyna 3A) punktach czasowych. Każdy woksel zawiera histogram czasu przybycia fotonów z rozdzielczością przestrzenną (w płaszczyźnie x i y). Reprezentuje to zanik fluorescencji (Rycyna 3B). Typowo mierzona objętość musi mieć formę hyperstacku o wymiarach ~500 µm x 500 µm x 100-300 µm i 227 binach, gdzie każdy przekrój w płaszczyźnie z zawiera dane o intensywności zależne od czasu, jak opisano powyżej. Dla przykładowego zestawu danych pomiarowych daje to (505 x 505 x 227) x 100 pikseli (16 bit) i odpowiada około 4 GB.
3. Analiza danych
UWAGA: W przypadku analizy fazorowej obrazów NAD(P)H-FLIM, program do obliczania czasów życia jest autorskim kodem napisanym w języku Python33.
- Użyj środowiska Anaconda z dystrybucją Python 3.7 w IDE Spyder (patrz Tabela materiałów). Kod wykorzystuje standardowe biblioteki Pythona.
- Wczytaj kod do IDE i uruchom go. Otworzy się okno dialogowe wyboru ścieżki do pliku.
- Wybierz folder z surowymi danymi do analizy. Kod został zaprogramowany tak, aby przed analizą wybrać trzy parametry za pomocą okna dialogowego wprowadzania danych Tkinter z polami wyboru, menu rozwijanym i polami tekstowymi.
- W oknie dialogowym wybierz offset. Zdefiniuj offset jako liczbę pierwszych warstw w stosie czasowym, które nie będą analizowane.
UWAGA: Parametr ten odcina punkty czasowe przed impulsem wzbudzenia. Przy kalibracji systemu i diody wyzwalającej wartość ta powinna wynosić około pięciu warstw lub liczbę martwych koszy (dead bins) przed wzbudzeniem laserowym, zgodnie z opisem w kroku 2.14. - W menu rozwijanym okna dialogowego wybierz sposób reprezentacji wykresów fazorowych. Tutaj z menu rozwijanego wybierz wygląd punktów danych (w formie chmury lub topograficznie), a także podziałkę osi czasu półokręgu (enzymy lub czas [ps]).
- Kliknij OK.
- Upewnij się, że kod oblicza dwa rodzaje informacji ze stosów z NAD(P)H-FLIM.
- Po pierwsze, zmierz informacje przestrzenne każdej warstwy wolumetrycznej poprzez redukcję stosów TCSPC, gdzie 227 histogramy zliczania fotonów rozdzielone w czasie są rzutowane na pojedynczą warstwę zwaną obrazem projekcji intensywności (Rycina 3G), oraz z analizy krzywych zaniku wykładniczego opartej na transformacie Fouriera (opisanej przez Leben i wsp.18), a także z znormalizowanej części rzeczywistej i urojonej dla każdego piksela w każdej warstwie wolumetrycznej (Rycina 3C).
- Z obrazów części rzeczywistej i urojonej uzyskaj wykresy fazorowe (Rycina 3D) oraz obraz średniego czasu życia fluorescencji (t) (kodowany kolorystycznie, przestrzennie rozdzielone średnie stałe zaniku dla każdego woksela) (Rycina 3E).
UWAGA: Jak opisano we wstępie, czas życia fluorescencji NAD(P)H w stanie związania z enzymami jest określony przez miejsce wiązania koenzymu z odpowiednim enzymem. - Określ wkład odpowiedniego enzymu w aktywność metaboliczną poprzez wygenerowanie wektora między wektorem fazy każdego piksela a wektorem fazy niezwiązanego NAD(P)H i rzutowanie go na półokrąg na wykresie fazorowym. Półokrąg reprezentuje wszystkie możliwe monoeksponecyjny zaniki czasów życia fluorescencji w czystych związkach.
- Używając wcześniej wygenerowanego punktu odniesienia czasów życia fluorescencji NAD(P)H związanego z najliczniejszymi enzymami zależnymi od NAD(P)H18,33 (Rycina uzupełniająca 1), oblicz prawdopodobieństwo aktywacji tych enzymów.
UWAGA: Każdemu pikselowi przypisany jest kod kolorystyczny najbardziej dominującego enzymu (tj. enzymu, dla którego obliczono najwyższe prawdopodobieństwo aktywacji), co pozwala na stworzenie mapy enzymów (Rycina 3F).
- Na podstawie stosunku wolnego (niezwiązanego) do związanego z enzymem NAD(P)H, a konkretnie z wektorowego stosunku na wykresie fazorowym między wolnym NAD(P)H przy 450 ps a stanem związanym z enzymem, oblicz ogólną aktywność metaboliczną jako wartość procentową między 0% (tylko niezwiązany NAD(P)H) a 100% (tylko NAD(P)H związany z enzymem). Poprzez przypisanie wartości aktywności metabolicznej (0%-100%) do każdego piksela, generowana jest (kodowana kolorystycznie) mapa aktywności (Rycina 3F).
- Nałóż uzyskane mapy na obrazy intensywności, aby uzyskać dodatkowe informacje morfologiczne. W tym celu użyj makra ImageJ (patrz Tabela materiałów), aby nałożyć odcień (hue) i nasycenie (saturation) map enzymów lub aktywności na jasność (brightness) obrazów intensywności.
- Upewnij się, że makro iteruje po całym stosie. Dla każdej warstwy (głębokości) w stosie musi ono odpowiednio rozdzielić obraz intensywności i wybraną mapę na kanały HUE, SATURATION i BRIGHTNESS (Image > type > HSB stack).
- Rozdziel główne kanały dla obu stosów HSB (Image > stacks > stack to images).
- Zamknij kanały HUE i SATURATION stosu intensywności oraz kanał BRIGHTNESS stosu mapy (close(slicename_HUE), close(slicename_BRIGHTNESS), ...).
- Połącz pozostałe kanały, aby utworzyć nowy stos HSB składający się z HUE i SATURATION z warstwy interesującej mapy oraz BRIGHTNESS z obrazu intensywności (Image > stacks > images to stack).
- Zmień typ obrazu na RGB dla lepszego efektu wizualnego (Image > type > RGB color).
4. Segmentacja tkanek
UWAGA: Do segmentacji tkanki jelita gospodarza oraz tkanki nicieni, a ponadto nabłonka i blaszki właściwej u gospodarza oraz obszarów o wysokim i niskim sygnale fluorescencji NAD(P)H u nicieni, należy użyć wstępnie wytrenowanej sieci opartej na architekturze U-Net (ILASTIK, patrz Tabela materiałów).
- Otwórz program ILASTIK i wybierz nową projekcję oraz klasyfikację pikseli.
- Wczytaj wcześniej obliczoną projekcję intensywności z kroku 3.7.1, klikając Add new > Add separate images. Wczytaj do kontenera losowe przekroje z wielu pomiarów.
- Kliknij Feature selection > select features. Dodaj wartość sigma wynoszącą 50 (waga bezwymiarowa) i zaznacz wszystkie cechy, aby były aktywne.
UWAGA: Podczas gdy wartość sigma określa wagę cech, to same cechy definiują klasy oraz zdolność sieci do rozpoznawania krawędzi, kształtów, tekstury lub koloru. - Kliknij Training i nazwij etykiety zgodnie z tkanką do segmentacji (np. Nabłonek, Tło itd.), klikając w nie. Wybierz etykietę i pokoloruj wszystkie piksele na obrazie odpowiadające tej etykiecie.
- Powtórz czynność dla pozostałych etykiet.
- Powtórz dla około połowy obrazów w wczytanym zbiorze danych.
- Kliknij Live Update i pozwól modelowi przewidzieć etykiety dla pozostałych nieoznaczonych obrazów.
- Popraw około połowę obrazów wyłącznie przewidzianych i nieoznaczonych, zmieniając etykiety błędnie oszacowanych segmentacji, a następnie powtórz Live Update.
- Powtarzaj ten krok, aż sieć nauczy się poprawnie szacować interesującą tkankę; upewnij się, że pewność sieci wyświetlana po lewej stronie obok nazw etykiet mieści się w przedziale od 95% do 98%.
- Wczytaj nowy zbiór danych zgodnie z opisem w kroku 3.11, tym razem z wszystkimi przekrojami z jednego pomiaru, i kliknij Prediction Export.
- W menu rozwijanym „Source dropdown” wybierz Simple Segmentation; w sekcji „Format” wybierz format wyjściowy tiff; a w „Choose Export Image Settings” wybierz save path dla pliku wyjściowego. Kliknij export.
- Tworzy to maski binarne dla interesującego typu tkanki. Ponieważ składają się one z przekrojów, w których segmentowana tkanka ma wartość piksela 1, a reszta ma wartość 0 (Rycina 3H), po prostu pomnóż maski binarne przez wygenerowane dane wymienione w kroku 1.1 oraz krokach 1.4-1.7. Prowadzi to do uzyskania danych z maskowaniem (Rycina 3 I, J, M). W tym kroku użyj programu ImageJ (Process > Image calculator > multiply).
- Dla każdego przekroju objętości oblicz stosunek sygnału do szumu (SNR) z zamaskowanych obrazów intensywności. W tym celu użyj makra ImageJ. Stwórz program w taki sposób, aby obliczał stosunek sygnału do szumu (SNR) z obrazów segmentowanych i zamaskowanych.
- Użyj segmentowanego tła z kroku 3.21 jako tła (BG) i segmentowanej interesującej tkanki jako sygnału (SIG), iterując po każdym pikselu każdego przekroju o wartości większej od 0 za pomocą dwóch zagnieżdżonych pętli for. Oblicz SNR według następującego wzoru33:
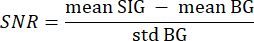
gdzie mean SIG odnosi się do średniej wartości histogramu sygnału, mean BG odnosi się do średniej wartości histogramu tła, a std BG odnosi się do odchylenia standardowego histogramu tła. - Odrzuć z dalszej analizy przekroje objętości o wartości SNR niższej niż 5.
- Użyj segmentowanego tła z kroku 3.21 jako tła (BG) i segmentowanej interesującej tkanki jako sygnału (SIG), iterując po każdym pikselu każdego przekroju o wartości większej od 0 za pomocą dwóch zagnieżdżonych pętli for. Oblicz SNR według następującego wzoru33:
- Za pomocą skryptu Python18,33 stwórz wykres częstotliwości enzymów z map enzymatycznych dla każdego typu tkanki, sumując i uśredniając enzymy w każdym przekroju, a następnie normalizując je do objętości tkanki 100 µm³ (Rycina 3K, N).
- Napisz skrypt w taki sposób, aby wczytywał zamaskowaną mapę enzymatyczną.
- Iteruj po każdym pikselu, oblicz sumę pikseli tego samego enzymu, a następnie podziel przez analizowaną objętość (całkowitą liczbę wszystkich pikseli).
- Pogrupuj obliczone ilości w ich stanach metabolicznych i oblicz średnią, dzieląc przez liczbę enzymów w każdej grupie. Napisz kod, który przypisuje stany metaboliczne zgrupowane wokół LDH do szlaków przypominających glikolizę beztlenową, aktywność enzymatyczną zgrupowaną wokół PDH/IDH/GAPDH do szlaków przypominających glikolizę tlenową/oxPhos, a aktywnośćy reduktazy NADPH (aktywność NOX) do wybuchu oksydacyjnego/stresu oksydacyjnego wykorzystywanego do obrony (Rycina 3L, O).
- Użyj biblioteki matplotlib z języka Python, aby zwizualizować dane za pomocą wykresów pudełkowych.
- Oblicz aktywność tkanki z zamaskowanych map aktywności (Rycina 3F) jako średnią wartość dla każdego przekroju objętości dla wszystkich pikseli o wartości większej od 0, używając makra ImageJ poprzez uruchomienie Analyze > Measure.
- Zwizualizuj wszystkie wygenerowane obrazy obok siebie za pomocą ImageJ/FIJI.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Stosując aktualną procedurę NAD(P)H-FLIM28,29,33 w połączeniu z opisaną metodą analizy fasorowej, zmierzono aktywność metaboliczną oraz szlaki metaboliczne w zdrowych i zainfekowanych dwunastniczkach w 6., 10., 12. i 14. dniu po zakażeniu mysimi nicieniami jelitowymi H. polygyrus.
Zachowana żywotność tkanki jelita w wyciętym dwunastnicy wykazana przez NAD(P)H-FLIM
W celu ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Krytyczne kroki w ramach protokołu występują podczas przygotowania i znajdowania zwrotu z inwestycji. Włókna częściowo strawionego pokarmu stanowią wyzwanie dla obrazowania, głównie ze względu na endogenną luminescencję włókien nakładających się na fluorescencję NAD(P)H, ale także ze względu na ich harmoniczny sygnał generacyjny. Bardzo ważne jest, aby znaleźć ROI, które są wolne od kału. Naszym celem było uniknięcie pomiaru obszarów zawierających kał. Unikano mycia, ponieważ wpływa to na integralność delikatnych kosmków...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Dziękujemy Robertowi Güntherowi za doskonałe wsparcie techniczne. Wsparcie finansowe ze strony Niemieckiej Rady ds. Badań Naukowych (DFG) w ramach grantu SPP2332 HA2542/12-1 (S.H.), NI1167/7-1 (R.A.N.), HA5354/11-1 (A.E.H.) i RA2544/1-1 (S.R.), w ramach grantu SFB1444, P14 (R.A.N., A.E.H.), w ramach grantu HA5354/8-2 (A.E.H.) oraz w ramach grantu GRK2046 B4 i B5 (S.H., S.R.) i HA2542/8-1 (S.H.) są bardzo cenione. W.L. otrzymał stypendium doktoranckie w Szkole Nauk Stosowanych w Berlinie w Berlinie w zakresie fizyki medycznej/inżynierii fizycznej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agaroza | Thermo fisher | J32802.22 | ultra czyste |
| nożyczki | FST fine science tools | 14108-09 | blund-blund 14 cm |
| Bodipy c12 | thermo fisher | D3822 | 1 mg solid |
| Jednostki sterujące, dioda, TCSPC | LaVision Biontech | custom | TrimScope II |
| DMSO | Thermo fisher | D12345 | 3 mL |
| Filtry | Chroma | 755 | 466 ± 20, 525 ± 25, 593 ± 20, 655 ± 20 nm |
| Foliodrape sheet | Hartmann | 277500 | |
| Rękawice | Sigma-Aldrich | Z423262 | nitryl |
| Latarka halogenowa | Leica | Ten produkt został wycofany i nie jest już dostępny | KL 1500 |
| LCD hPMT | Hamamatsu, Niemcy | H7422 | GaAsP |
| Ilastik | Netlify | darmowe oprogramowanie | Java |
| Backend ImageJ | National Institutes of health | darmowe oprogramowanie | FIJI - standardowe wtyczki |
| Imspector | LaVision Biontech-Vers | . 208 | |
| Etap przyżyciowy | LaVision Biontech | niestandardowy | TrimScope II |
| System soczewek 20x | Zeiss | niestandardowa | W-plan-apochom 20x Waterimmersion NA 1.05 |
| Palnik parowy rtęciowy | LaVision Biontech | niestandardowa | |
| mikroszczotka | Fisher scientific | 22-020-002 | Mikroskop 85 mm |
| Niestandardowy | LaVision Biontech | TrimScope II | |
| Rhode & Schwarz | 1326.2000.22 | ||
| PBS | Sigma-Aldrich | AM9624 | 0,5 L |
| szalka Petriego | Sigma aldrich | P5606 | 40 x 15 mm |
| Pipeta | thermo fisher | 4651280N | Einkanalpipette |
| Końcówki do pipet | thermo fisher | 94056980 | Spitzen mit Filter |
| PMT | Hamamatsu, Japonia | H7422 | GaAsP |
| Python | Python Software foundation | darmowe oprogramowanie | Anaconda 3.7 Spyder IDE, standardowe biblioteki z mikroskopem KYTE |
| Sterio | Leica | Ten produkt został wycofany i nie jest już dostępny | M26, 6.3-krotny zoom |
| Ti:Sa LASER CHAMELION ULTRA II | Coherent, | nm przestrajalny, 80MHz | |
| Tissueglue | 3M | 51115053603 | 3 mL |
| Pęseta | FST fine science tools | 11049-10 | blund, graefe, angeled |
| Pęseta | FST fine science tools | 91197-00 | Dumont, zakrzywiony |
Bibliografia
- Hotez, P. J., Fenwick, A., Savioli, L., Molyneux, D. H. Rescuing the bottom billion through control of neglected tropical diseases. Lancet. 373 (9674), 1570-1575 (2009).
- Sartorius, B., et al. Prevalence and intensity of soil-transmitted helminth infections of children in sub-Saharan Africa, 2000-18: A geospatial analysis. The Lancet Global Health. 9 (1), e52-e60 (2021).
- Affinass, N., et al. Manipulation of the balance between Th2 and Th2/1 hybrid cells affects parasite nematode fitness in mice. European Journal of Immunology. 48 (12), 1958-1964 (2018).
- Hartmann, S., et al. Gastrointestinal nematode infection interferes with experimental allergic airway inflammation but not atopic dermatitis. Clinical & Experimental Allergy. 39 (10), 1585-1596 (2009).
- Hepworth, M. R., et al. Mast cells orchestrate type 2 immunity to helminths through regulation of tissue-derived cytokines. Proceedings of the National Academy of Sciences of the United States of America. 109 (17), 6644-6649 (2012).
- Rausch, S., et al. Establishment of nematode infection despite increased Th2 responses and immunopathology after selective depletion of Foxp3+ cells. European Journal of Immunology. 39 (11), 3066-3077 (2009).
- Rausch, S., et al. Parasitic nematodes exert antimicrobial activity and benefit from microbiota-driven support for host immune regulation. Frontiers in Immunology. 9, 2282(2018).
- Steinfelder, S., Rausch, S., Michael, D., Kuhl, A. A., Hartmann, S. Intestinal helminth infection induces highly functional resident memory CD4(+) T cells in mice. European Journal of Immunology. 47 (2), 353-363 (2017).
- Whelan, R. A., et al. A transgenic probiotic secreting a parasite immunomodulator for site-directed treatment of gut inflammation. Molecular Therapy. 22 (10), 1730-1740 (2014).
- Ziegler, T., et al. A novel regulatory macrophage induced by a helminth molecule instructs IL-10 in CD4+ T cells and protects against mucosal inflammation. The Journal of Immunology. 194 (4), 1555-1564 (2015).
- Grantham, B. D., Barrett, J. Amino acid catabolism in the nematodes Heligmosomoides polygyrus and Panagrellus redivivus. 2. Metabolism of the carbon skeleton. Parasitology. 93 (Pt 3), 495-504 (1986).
- Dmitriev, R. I., Intes, X., Barroso, M. M. Luminescence lifetime imaging of three-dimensional biological objects. Journal of Cell Science. 134 (9), 1-17 (2021).
- Mossakowski, A., et al. Tracking CNS and systemic sources of oxidative stress during the course of chronic neuroinflammation. Acta Neuropathologica. 130 (6), 799-814 (2015).
- Qian, T., et al. Label-free imaging for quality control of cardiomyocyte differentiation. Nature Communications. 12, 4580(2021).
- Bayerl, S., et al. Time lapse in vivo microscopy reveals distinct dynamics of microglia-tumor environment interactions-a new role for the tumor perivascular space as highway for trafficking microglia. Glia. 64 (7), 1210-1226 (2016).
- Skala, M. C., et al. In vivo multiphoton microscopy of NADH and FAD redox states, fluorescence lifetimes, and cellular morphology in precancerous epithelia. Proceedings of the National Academy of Sciences of the United States of America. 104 (49), 19494-19499 (2007).
- Skala, M. C., et al. Multiphoton microscopy of endogenous fluorescence differentiates normal, precancerous, and cancerous squamous epithelial tissues. Cancer Research. 65 (4), 1180-1186 (2005).
- Leben, R., Kohler, M., Radbruch, H., Hauser, A. E., Niesner, R. A. Systematic enzyme mapping of cellular metabolism by phasor-analyzed label-free NAD(P)H fluorescence lifetime imaging. International Journal of Molecular Sciences. 20 (22), 5565(2019).
- Chacko, J. V., Eliceiri, K. W. Autofluorescence lifetime imaging of cellular metabolism: Sensitivity toward cell density, pH, intracellular, and intercellular heterogeneity. Cytometry. 95 (1), 56-69 (2019).
- Stringari, C., et al. Phasor approach to fluorescence lifetime microscopy distinguishes different metabolic states of germ cells in a live tissue. Proceedings of the National Academy of Sciences of the United States of America. 108 (33), 13582-13587 (2011).
- Lakowicz, J. R., Szmacinski, H., Nowaczyk, K., Johnson, M. L. Fluorescence lifetime imaging of free and protein-bound NADH. Proceedings of the National Academy of Sciences of the United States of America. 89 (4), 1271-1275 (1992).
- Blacker, T. S., et al. Separating NADH and NADPH fluorescence in live cells and tissues using FLIM. Nature Communications. 5 (1), 3936(2014).
- Blacker, T. S., Duchen, M. R. NAD(P)H binding configurations revealed by time-resolved fluorescence and two-photon absorption. Biophys. J. 122 (7), 1240-1253 (2023).
- Niesner, R., et al. Selective detection of NADPH oxidase in polymorphonuclear cells by means of NAD(P)H-based fluorescence lifetime imaging. Journal of Biophysics. 2008, 602639(2008).
- Vishwasrao, H. D., Heikal, A. A., Kasischke, K. A., Webb, W. W. Conformational dependence of intracellular NADH on metabolic state revealed by associated fluorescence anisotropy. Journal of Biology and Chemistry. 280 (26), 25119-25126 (2005).
- Babior, B. M. NADPH oxidase: An update. Blood. 93 (5), 1464-1476 (1999).
- Hewitson, J. P., et al. Proteomic analysis of secretory products from the model gastrointestinal nematode Heligmosomoides polygyrus reveals dominance of venom allergen-like (VAL) proteins. Journal of Proteomics. 74 (9), 1573-1594 (2011).
- Rakhymzhan, A., et al. Synergistic strategy for multicolor two-photon microscopy: Application to the analysis of germinal center reactions in vivo. Scientific Reports. 7, 7101(2017).
- Bremer, D., et al. Method to detect the cellular source of over-activated NADPH oxidases using NAD(P)H fluorescence lifetime imaging. Current Protocols in Cytometry. 80, 9.52.1-9.52.14 (2017).
- Leben, R., et al. Phasor-based endogenous NAD(P)H fluorescence lifetime imaging unravels specific enzymatic activity of neutrophil granulocytes preceding NETosis. International Journal of Molecular Sciences. 19 (4), 1018(2018).
- Digman, M. A., Caiolfa, V. R., Zamai, M., Gratton, E. The phasor approach to fluorescence lifetime imaging analysis. Biophysics Journal. 94 (2), L14-L16 (2008).
- Lindquist, R. L., Bayat-Sarmadi, J., Leben, R., Niesner, R., Hauser, A. E. NAD(P)H oxidase activity in the small intestine is predominantly found in enterocytes, not professional phagocytes. International Journal of Molecular Sciences. 19 (5), 1365(2018).
- Liublin, W., et al. NAD(P)H fluorescence lifetime imaging of live intestinal nematodes reveals metabolic crosstalk between parasite and host. Scientific Reports. 12, 7264(2022).
- Nhu, N. T. Q., et al. Alkaline pH increases swimming speed and facilitates mucus penetration for Vibrio cholerae. Journal of Bacteriology. 203 (7), e00607(2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny